Este protocolo presenta un modelo de rata de lesión renal aguda inducida por contraste y evalúa la administración posterior al contraste de N-acetilcisteína y montelukast, por separado y en combinación. Los regímenes de tratamiento se asociaron con una disfunción renal, estrés oxidativo, inflamación y lesión histopatológica menos graves, aunque el tratamiento combinado no superó de forma consistente la monoterapia.
Artículo de método
Efectos nefroprotectores del tratamiento con N-acetilcisteína y montelukast postcontraste en un modelo de rata de lesión renal aguda inducida por contraste
En este artículo
Resumen
Resumen
La lesión renal aguda inducida por contraste (CI-AKI) es una complicación importante de la exposición a contraste yodado en la que el estrés oxidativo y los procesos inflamatorios contribuyen al daño renal. Este estudio estableció un modelo experimental de ratas de CI-AKI y examinó los efectos del tratamiento iniciado tras la administración de contraste con N-acetilcisteína (NAC), montelukast, o una combinación de ambos. Ratas Wistar macho adultas fueron sometidas a privación de agua seguida de administración intravenosa secuencial de Nω-nitro-L-arginina metil éster (L-NAME), indometacina y iohexol. El tratamiento se inició 1 h después de completar la administración de iohexol, aproximadamente 1,5 h después de la administración de L-NAME, y se continuó una vez al día durante 3 días consecutivos. Se evaluaron los índices de función renal, los parámetros de estrés oxidativo, las citoquinas inflamatorias, los biomarcadores de lesión renal y la histopatología renal. El grupo de CI-AKI sin tratamiento presentó una disfunción renal pronunciada, un perfil desfavorable de estrés oxidativo e inflamación y un daño histopatológico sustancial. En comparación con el grupo de CI-AKI sin tratamiento, los animales que recibieron NAC, montelukast o el régimen combinado mostraron generalmente hallazgos bioquímicos e histopatológicos mejorados. Los niveles de glutatión (GSH) fueron más altos y las puntuaciones medias de lesión histopatológica numéricamente más bajas en el grupo combinado; sin embargo, el tratamiento combinado no superó de forma consistente la monoterapia en los resultados evaluados. Este protocolo proporciona un marco preclínico controlado para evaluar intervenciones posteriores al contraste en la CI-AKI, y los hallazgos justifican una mayor investigación experimental de la NAC y el montelukast sin establecer eficacia clínica ni una ventaja específica de la combinación.
Introducción
La lesión renal aguda (LRA) complica con frecuencia el curso de los pacientes hospitalizados y contribuye a un mayor morbilidad, mortalidad y uso de recursos sanitarios. Dado que los medios de contraste yodados se emplean rutinariamente en procedimientos diagnósticos por imágenes y en intervenciones, el deterioro de la función renal tras la exposición al contraste se ha convertido en una preocupación clínica importante. La nomenclatura actual distingue entre lesión renal aguda asociada al contraste (LRA-AC), que incluye cualquier episodio de LRA que ocurra tras la administración de contraste, y lesión renal aguda inducida por contraste (LRA-IC), en la cual el daño renal se atribuye causalmente al agente de contraste. En modelos experimentales controlados, donde la exposición al contraste puede vincularse directamente con daño renal, el término LRA-IC sigue siendo ampliamente utilizado1,2.
Los pacientes con enfermedad renal crónica, diabetes mellitus, edad avanzada, insuficiencia cardíaca u otras comorbilidades cardiovasculares son particularmente susceptibles a la IAR-IC. La función renal se recupera en muchos pacientes afectados; sin embargo, en los casos más graves puede ocurrir deterioro renal persistente, necesidad de terapia de reemplazo renal y un mayor riesgo de muerte. La IAR-IC también se asocia con hospitalizaciones más prolongadas y un mayor uso de los recursos sanitarios. Estas consecuencias adversas resaltan la necesidad continua de desarrollar enfoques preventivos y terapéuticos eficaces para las lesiones renales relacionadas con el contraste1,3,4,5.
El desarrollo de la ICA-ACI implica varios procesos interrelacionados, incluyendo alteración del flujo sanguíneo renal, desequilibrio del oxígeno en la médula, estrés oxidativo, inflamación y toxicidad tubular directa. La exposición al contraste altera el tono vascular intrarrenal hacia la vasoconstricción mientras debilita las respuestas vasodilatadoras, reduciendo así el flujo sanguíneo renal. La médula externa es particularmente vulnerable porque la disponibilidad de oxígeno en esta región ya es limitada bajo condiciones fisiológicas. Una disminución adicional en la entrega de oxígeno tras la administración del contraste puede, por tanto, precipitar una lesión tubular hipóxica2,6,7.
La hipoxia renal tras la exposición al contraste va acompañada de un aumento en la generación de especies reactivas de oxígeno (ROS), lo que contribuye significativamente a la lesión renal. Cuando la producción de ROS supera la capacidad antioxidante endógena, puede desarrollarse daño oxidativo en lípidos, proteínas y ADN celulares, mientras que simultáneamente se intensifica la señalización inflamatoria. Tanto en entornos experimentales como clínicos, la administración de contraste se ha asociado con un aumento de los parámetros de estrés oxidativo y con defensas antioxidantes comprometidas. Las vías moleculares implicadas en esta respuesta incluyen la formación de radicales dependiente de la nicotinamida adenina dinucleótido fosfato (NADPH) oxidasa y la activación del factor nuclear kappa-B (NF-κB)1,6,8,9.
La contribución de la inflamación indica que la lesión renal aguda inducida por contraste (CI-AKI) no puede explicarse únicamente por alteraciones hemodinámicas. Evidencia reciente también ha implicado la ferroptosis, el estrés nitrosativo y las trampas extracelulares de neutrófilos en la lesión renal tras la exposición al contraste. El reconocimiento de estos mecanismos adicionales ha ampliado el rango de dianas moleculares que se están investigando para la prevención y el tratamiento de la CI-AKI1.
La creatinina sérica y el volumen de orina se utilizan comúnmente para identificar la lesión renal aguda inducida por contraste (CI-AKI), pero ambos parámetros pueden cambiar solo después de que ya se ha desarrollado el daño renal. Esta limitación ha impulsado la evaluación de indicadores más tempranos, incluyendo la molécula-1 de lesión renal (KIM-1), que refleja el daño tubular, y la cistatina C, que se asocia con cambios en la filtración glomerular. Evidencia proveniente de estudios experimentales y clínicos indica que las alteraciones en estos biomarcadores pueden volverse detectables durante la fase temprana de la CI-AKI y, por lo tanto, permiten una evaluación más precoz de la lesión renal9,10,11.
Los avances en la comprensión de la fisiopatología de la LCI-AKI han impulsado la evaluación de intervenciones farmacológicas dirigidas a las vías oxidativas e inflamatorias. La hidratación adecuada sigue siendo la medida preventiva principal, mientras que los beneficios informados de los enfoques farmacológicos han variado entre estudios. En consecuencia, ningún tratamiento farmacológico ha demostrado hasta ahora una eficacia suficientemente consistente como para ser adoptado como intervención clínica estándar para la LCI-AKI1,4,12,13.
La N-acetilcisteína (NAC) ha sido ampliamente evaluada como un enfoque farmacológico para limitar la lesión renal aguda inducida por contraste (CI-AKI). Se ha propuesto que sus efectos nefroprotectores están relacionados con la eliminación de especies reactivas y la recuperación de las reservas de glutatión. El respaldo clínico inicial provino de un estudio fundamental en pacientes con enfermedad renal crónica, en el que la NAC redujo la incidencia de disfunción renal relacionada con el contraste14. Sin embargo, ensayos clínicos posteriores y síntesis de evidencia arrojaron hallazgos inconsistentes, con algunos estudios que reportaron beneficios y otros que no mostraron un efecto clínico significativo. Por lo tanto, la eficacia de la NAC para la CI-AKI sigue siendo incierta12,15,16,17.
El montelukast bloquea selectivamente el receptor de leucotrieno cisteínilo-1 y se ha utilizado ampliamente para tratar el asma y los trastornos alérgicos. Evidencia experimental también indica que este agente ejerce efectos antiinflamatorios, antioxidantes y antiapoptóticos. En diversos modelos de lesión renal, la administración de montelukast se ha asociado con una reducción de la peroxidación lipídica, una fortificación de las defensas antioxidantes endógenas, un daño histopatológico menos severo y una atenuación de la lesión renal18,19,20,21,22.
La evidencia que examina específicamente el montelukast en la IAC-AKI sigue siendo limitada. Los hallazgos experimentales disponibles sugieren que sus efectos renales podrían implicar la modulación de las señales oxidativas e inflamatorias. Se ha propuesto que la reducción de la expresión de la NADPH oxidasa 4 (NOX4), p22phox y NF-κB constituye un mecanismo mediante el cual el montelukast podría atenuar la lesión renal relacionada con el contraste9.
El NAC y el montelukast influyen en vías parcialmente distintas pero que se superponen, implicadas en la lesión renal. El NAC apoya principalmente la defensa antioxidante, mientras que el montelukast posee acciones tanto antiinflamatorias como antioxidantes. Por lo tanto, la administración simultánea de estos agentes puede afectar múltiples componentes de la fisiopatología de la LCA-I; sin embargo, no se ha establecido si su interacción produce un beneficio aditivo o sinérgico en modelos experimentales18,19,20,21,22.
Las investigaciones previas han evaluado predominantemente intervenciones administradas antes de la exposición al contraste, mientras que la evidencia sobre tratamientos iniciados tras la exposición sigue siendo escasa. En particular, la administración poscontraste de montelukast junto con NAC ha sido objeto de escasa investigación en el modelo experimental de IAC-AKI. Por lo tanto, el presente estudio evaluó el montelukast y la NAC, administrados después de la exposición al contraste, ya sea por separado o en combinación, en relación con la función renal, los parámetros de estrés oxidativo y las defensas antioxidantes, los biomarcadores de lesión renal e inflamación, y las alteraciones histopatológicas en un modelo de rata de IAC-AKI.
Protocolo
Todos los procedimientos experimentales que involucraron animales se realizaron de acuerdo con las directrices internacionalmente aceptadas para el cuidado y uso de animales de laboratorio y cumplieron con las directrices para la Investigación con Animales: Informe de Experimentos In Vivo (ARRIVE). El protocolo experimental fue aprobado por el Comité Local de Ética en Experimentación Animal de la Universidad Ahi Evran, Kırşehir, Turquía (Número de decisión: 2, Número de reunión: 12, Fecha: 12 de junio de 2025). Se hizo todo esfuerzo posible por minimizar el sufrimiento animal y reducir el número de animales utilizados a lo largo del estudio. Los detalles de todos los reactivos y el equipo utilizados se enumeran en la Tabla de Materiales.
Preparación de productos químicos
Se utilizaron Nω-nitro-L-arginina metil éster (L-NAME), indometacina, iohexol, montelukast sódico y NAC en este estudio. Se preparó una solución de L-NAME al 10 mg/mL en solución salina normal estéril al 0,9%, usando 1 g de L-NAME por cada 100 mL. La solución se preparó fresca el día de la administración y se utilizó sin almacenamiento más allá de ese día. Para la inducción del modelo experimental de LCA-IAC, se administró L-NAME por vía intravenosa (IV) a una dosis de 10 mg/kg. En una rata que pesa aproximadamente 220 g, la cantidad calculada fue de aproximadamente 2,2 mg, lo que corresponde a un volumen de administración de aproximadamente 0,22 mL. La indometacina se preparó en solución al 5% de bicarbonato de sodio a una concentración de 10 mg/mL, disolviendo 100 mg en un volumen final de 10 mL. La preparación se agitó en vórtex hasta lograr una apariencia homogénea. El pH final de la solución preparada de indometacina no se midió durante el experimento y, por lo tanto, no pudo determinarse retrospectivamente. No se documentó en los registros experimentales un procedimiento específico de esterilidad o filtración para la solución preparada de indometacina y, por consiguiente, no pudo informarse retrospectivamente. No se estableció ni evaluó un intervalo formal de estabilidad; la solución se preparó fresca y se utilizó el mismo día. Para inducir el modelo experimental de LCA-IAC, se administró indometacina por vía intravenosa a una dosis de 10 mg/kg. En una rata que pesa aproximadamente 220 g, la cantidad calculada fue de aproximadamente 2,2 mg, lo que corresponde a un volumen de administración de aproximadamente 0,22 mL.
Se administró la formulación comercial de iohexol, que contiene 647 mg de iohexol/mL y una concentración equivalente de yodo de 300 mg/mL, sin dilución adicional. No se registró la temperatura exacta del iohexol en el momento de la inyección. No fue posible verificar de forma confiable un valor de osmolalidad específico de la formulación a partir de los registros experimentales disponibles y, por lo tanto, no se informa. Para la inducción del modelo experimental de LRA-AKI inducida por contraste, se administró iohexol por vía intravenosa a una dosis de 3 g de yodo/kg. En una rata que pesa aproximadamente 220 g, esta dosis proporcionó aproximadamente 0,66 g de yodo y correspondió a un volumen de inyección de aproximadamente 2,2 mL.
Se preparó una suspensión de montelukast sódico en carboximetilcelulosa (CMC) al 0,5%. Se preparó fresca cada día de administración y se agitó en vórtex inmediatamente antes de la dosificación para obtener una distribución uniforme de las partículas suspendidas. La dosis de montelukast requerida para cada animal se calculó por separado a partir del peso corporal registrado al inicio del estudio, utilizando la siguiente fórmula: dosis requerida (mg) = peso corporal (kg) × 10 mg/kg. Para un animal que pesa aproximadamente 220 g, la dosis calculada fue de aproximadamente 2,2 mg y se administró mediante sonda gástrica. La suspensión se inspeccionó visualmente antes de cada administración, y cualquier preparación que mostrara sedimentación se agitó nuevamente en vórtex antes de su uso.
Se administró NAC a los grupos de tratamiento a partir de su formulación comercial sin dilución adicional, a una dosis intraperitoneal de 100 mg/kg. Para cada animal, la dosis requerida se calculó individualmente a partir del peso corporal registrado al inicio del estudio. En un animal que pesa aproximadamente 220 g, esto correspondía a aproximadamente 22 mg de NAC y un volumen de administración de aproximadamente 0,15 mL. Antes de la administración, se examinó visualmente la solución, y solo se utilizaron preparaciones que estuvieran claras y libres de partículas visibles.
Cada preparación fue sometida a inspección visual antes de su administración. Las soluciones de L-NAME, indometacina, iohexol y NAC se verificaron en busca de decoloración y partículas visibles. Inmediatamente antes de la administración, la suspensión de montelukast se agitó en vórtex y se examinó visualmente para confirmar su uniformidad. Cualquier preparación que no cumpliera con estos criterios de aceptación no se utilizó. Se usaron batas de laboratorio, guantes protectores y protección ocular durante la preparación y administración de todos los productos químicos. Todos los procedimientos cumplieron con los requisitos institucionales de seguridad en el laboratorio y de bioseguridad.
Selección de animales, alojamiento, grupos experimentales y aleatorización
Se obtuvieron treinta ratas albinas Wistar adultas macho (de 8 a 12 semanas de edad; peso corporal de 200 a 220 g) del Laboratorio de Investigación con Animales Experimentales de la Universidad Ahi Evran, Kırşehir, Türkiye. Se seleccionaron ratas macho para mantener la coherencia metodológica con modelos experimentales previamente publicados de LRA-AKI inducida por contraste y para evitar introducir la fase del ciclo estral como una variable biológica adicional. El sexo no se evaluó como una variable experimental en el presente estudio. La instalación para animales contaba con una licencia de cría/producción número 184, y las ratas se criaron y mantuvieron allí bajo condiciones estándar de laboratorio. Al momento del ingreso, los animales no tenían un estado libre de patógenos específicos (SPF) documentado ni ninguna otra clasificación formal de salud microbiana asignada. Cada rata se alojó individualmente en una jaula de policarbonato de 40 cm × 25 cm × 20 cm, utilizando virutas de pino finamente picadas como cama. Las condiciones ambientales de la sala se mantuvieron a 24 °C ± 2 °C y una humedad relativa de 35% ± 10% mediante un sistema automatizado de control ambiental y ventilación. Se aplicó un ciclo de 12 h de luz y 12 h de oscuridad, con iluminación de 07:00 a 19:00. No se proporcionó enriquecimiento ambiental específico durante la fase de aclimatación de 7 días ni durante el período experimental subsiguiente. Se ofreció alimento estándar en forma de gránulos para roedores y agua del grifo ad libitum, excepto durante el período definido de privación de agua de 16 h previo a la inducción de LRA-AKI. La composición del alimento fue de 24% de proteína bruta, 3,94% de celulosa bruta, 5,08% de grasa bruta, 8,8% de cenizas brutas, 1,44% de lisina, 0,61% de metionina, 1,14% de calcio, 0,89% de fósforo y 0,28% de sodio. Todos los animales fueron aclimatados durante 7 días antes del inicio de los procedimientos experimentales. Se realizaron observaciones diarias durante los períodos de aclimatación y experimental para evaluar el estado general, el consumo de alimento y agua, la movilidad, la postura, el aspecto del pelaje y cualquier signo de malestar. Para minimizar el sesgo de selección, los animales se asignaron a los cinco grupos experimentales mediante una secuencia aleatoria generada por computadora, asignando seis animales a cada grupo. El tamaño de la muestra se determinó mediante un análisis de potencia a priori utilizando el programa G*Power versión 3.1.9.6.
El tamaño de la muestra se determinó mediante un análisis de potencia a priori para un análisis de varianza unidireccional de efectos fijos que incluía cinco grupos experimentales. Suponiendo un tamaño del efecto (f) de 0,65, una tasa de error tipo I (α) de 0,05 y una potencia estadística del 80 %, el tamaño total de la muestra requerido se calculó en 30 animales, lo que corresponde a seis animales por grupo. Se asumió a priori que el tamaño del efecto (f = 0,65) representaba un efecto global grande entre grupos para la comparación de cinco grupos. El cálculo tuvo como objetivo determinar el tamaño de muestra necesario para detectar dicho efecto global, y no fue diseñado específicamente para detectar diferencias pareadas más pequeñas entre los grupos de tratamiento activo. El animal individual se consideró la unidad experimental para todos los análisis.
Excepto por el manejo rutinario, el monitoreo diario de salud y los procedimientos terminales, los animales del grupo Control no fueron sometidos a manipulación ni restricción relacionadas con el protocolo, privación de agua, inyecciones intravenosas o intraperitoneales, gavaje oral ni administración de vehículo. El grupo CI-AKI incluyó animales en los que se estableció el modelo de CI-AKI el día 8 y que no recibieron tratamiento alguno. El grupo CI-AKI + Montelukast incluyó animales en los que se estableció el modelo de CI-AKI y que posteriormente fueron tratados con montelukast. El grupo CI-AKI + NAC incluyó animales en los que se estableció el modelo de CI-AKI y que posteriormente fueron tratados con NAC. El grupo CI-AKI + Montelukast + NAC incluyó animales en los que se estableció el modelo de CI-AKI y que posteriormente fueron tratados con una combinación de montelukast y NAC. Ni el grupo Control ni el grupo CI-AKI sin tratamiento recibieron procedimientos simulados emparejados con el tratamiento. Específicamente, no se realizaron manipulaciones simuladas, gavajes orales simulados, inyecciones simuladas de tratamiento ni administraciones simuladas de vehículo emparejadas con el tratamiento en estos grupos. Los vehículos utilizados para la preparación de L-NAME, indometacina y montelukast fueron solución salina normal al 0,9 %, solución de bicarbonato de sodio al 5 % y CMC al 0,5 %, respectivamente, tal como se describe en la preparación de los productos químicos. El NAC se administró directamente desde su formulación comercial sin dilución adicional, y no se preparó un vehículo separado para el NAC. El día 8, todos los animales excepto los del grupo Control fueron sometidos a 16 h de privación de agua, seguidas de la administración intravenosa secuencial de L-NAME (10 mg/kg), indometacina (10 mg/kg) y iohexol (3 g de yodo/kg) para inducir una lesión renal aguda inducida por contraste. En los grupos de tratamiento designados, se administró primero montelukast (10 mg/kg, por gavaje oral) y/o NAC (100 mg/kg, por inyección intraperitoneal) 1 h después de finalizar la administración de iohexol el día 8, lo que corresponde aproximadamente a 1,5 h después de la administración de L-NAME, y posteriormente se administraron una vez al día a la misma hora los días 9 y 10.
Protocolo de administración de fármacos
La IA-AC se estableció según un protocolo experimental publicado que consiste en 16 h de privación de agua seguidas por la administración intravenosa secuencial de L-NAME, indometacina y iohexol23,24,25. La L-NAME y la indometacina se administraron a una dosis de 10 mg/kg cada una, mientras que el iohexol se administró a una dosis de 3 g de yodo/kg. Las dosis de tratamiento fueron de 10 mg/kg para el montelukast sódico y de 100 mg/kg para la NAC. La selección de las dosis para la inducción del modelo y el tratamiento se basó en estudios experimentales previamente publicados22,26,27. No se realizó ningún estudio preliminar de ajuste o optimización de dosis. Las dosis de la NAC y del montelukast se seleccionaron independientemente según estudios experimentales publicados previamente sobre cada agente individual y no se derivaron de un estudio de determinación de dosis específico para la combinación. Las dosis seleccionadas no pretendían representar exposiciones farmacológicamente equipotentes, y no se realizó ningún análisis formal de respuesta a la dosis ni de interacción medicamentosa. No se utilizó ningún umbral numérico o de laboratorio predeterminado para definir la inducción exitosa del modelo a nivel individual de cada animal. En el punto final del estudio, el establecimiento exitoso de la lesión renal se respaldó por las alteraciones histopatológicas características observadas en el grupo de IA-AC no tratado en comparación con el grupo Control. En el día 8, todos los animales excepto los del grupo Control fueron sometidos a un único período de 16 h de privación de agua inmediatamente antes de la inducción de la lesión renal aguda inducida por contraste. La privación de agua no se repitió durante el resto del período experimental. La ración estándar en forma de pellets permaneció disponible ad libitum durante todo el período de privación de agua. Tras completar el único período de 16 h de privación de agua, el acceso al agua del grifo se restableció simultáneamente y ad libitum en todos los grupos experimentales privados de agua, antes de la administración del primer agente inductor del modelo, la L-NAME, y se mantuvo durante el resto del período experimental. El momento y las condiciones del restablecimiento del agua fueron idénticos en todos los grupos privados de agua. La ingesta de agua tras el restablecimiento no se restringió a un volumen predeterminado ni se midió cuantitativamente. No se midieron los pesos corporales emparejados inmediatamente antes y después del período de privación de agua de 16 h; por lo tanto, no fue posible calcular la pérdida porcentual de peso corporal asociada a la deshidratación. La diuresis no se monitoreó cuantitativamente. Tras el restablecimiento del acceso al agua, se inició la inducción de la IA-AC. Todas las administraciones intravenosas secuenciales de L-NAME, indometacina y iohexol se realizaron a través de una vena lateral de la cola utilizando una aguja de 26 G conectada a una jeringa estéril de 5 mL. Antes de la administración intravenosa, la cola se calentó en agua durante varios minutos para facilitar la visualización y la dilatación de las venas laterales de la cola. Después de cada administración intravenosa, la vena se lavó con 0.5 mL de solución salina normal estéril al 0.9% , además del volumen de administración calculado del agente inductor del modelo correspondiente. El sitio de inyección se monitoreó visualmente durante la administración y el lavado en busca de hinchazón, fugas o signos de extravasación. Primero se administró la L-NAME (10 mg/kg). Quince minutos después de la administración de la L-NAME, se administró indometacina (10 mg/kg) por vía intravenosa a través de la misma vena lateral de la cola. Quince minutos después de la administración de la indometacina, se administró iohexol por vía intravenosa a través de la misma vena lateral de la cola a una dosis de 3 g de yodo/kg. Para cada animal, la dosis de iohexol y el volumen de inyección correspondiente se calcularon individualmente en función del peso corporal registrado al inicio del estudio y de la concentración comercial de yodo de 300 mg de yodo/mL. Esto correspondió a un volumen de administración de 10 mL/kg y, por lo tanto, aproximadamente a 2,0–2,2 mL para ratas que pesaban entre 200 y 220 g. No se estableció previamente ningún volumen intravenoso máximo permitido definido por protocolo; la administración intravenosa más grande de un solo agente utilizada en este estudio fue la del iohexol a 10 mL/kg. El iohexol se administró lentamente durante aproximadamente 1–2 min. La administración intravenosa exitosa se verificó por la ausencia de hinchazón visible, fugas o extravasación en el sitio de inyección. No se observó extravasación parcial, y ninguna inyección requirió un nuevo intento o dosis repetida debido a una extravasación sospechosa. Una hora después de completar la administración de iohexol, se administraron por primera vez los tratamientos designados a los grupos de tratamiento. Dado que la administración de iohexol comenzó 30 min después de la administración de L-NAME y se completó en aproximadamente 1–2 min, la iniciación del tratamiento ocurrió aproximadamente 91–92 min (alrededor de 1,5 h) después de la administración de L-NAME. El montelukast sódico (10 mg/kg) se administró por gavaje oral, mientras que la NAC (100 mg/kg) se administró por vía intraperitoneal.
Se realizó la gavaje oral utilizando una cánula de alimentación de acero inoxidable de 22 G. Cada animal se mantuvo en posición vertical, y la cánula de alimentación se avanzó suavemente a través del esófago hasta el estómago. Si se encontraba una resistencia excesiva, se retiraba la cánula y se reposicionaba antes de la administración. Se observó al animal en busca de regurgitación durante y justo después de la gavaje. No se observó regurgitación ni otra evidencia de dosificación oral incompleta durante ni inmediatamente después de la gavaje en ningún animal, y ningún animal fue excluido sobre la base de una administración oral sospechosa de insuficiencia. Las inyecciones intraperitoneales se administraron en el cuadrante inferior derecho del abdomen. La aguja se insertó con un ángulo de aproximadamente 30°–45°, y se realizó aspiración antes de la administración para verificar un ingreso vascular inadvertido. El sitio de inyección se monitoreó visualmente durante y justo después de la administración en busca de fugas, sangrado u otras complicaciones visibles. Los tratamientos designados se administraron una vez al día a la misma hora los días 8, 9 y 10. Por consiguiente, los animales en el grupo CI-AKI + Montelukast recibieron montelukast una vez al día durante tres días consecutivos, los animales en el grupo CI-AKI + NAC recibieron NAC una vez al día durante tres días consecutivos, y los animales en el grupo CI-AKI + Montelukast + NAC recibieron tanto montelukast como NAC una vez al día según el mismo esquema de tratamiento de 3 días. Todas las administraciones para la inducción del modelo y los tratamientos se realizaron por el mismo investigador. El peso corporal se midió una vez por cada animal al inicio del estudio y no se volvió a medir durante el período experimental. Para cada animal, la dosis y el volumen de administración correspondiente de todos los agentes inductores del modelo y tratamientos del estudio se calcularon individualmente utilizando el peso corporal registrado al inicio del estudio. Todos los procedimientos intravenosos, intraperitoneales y de gavaje oral se realizaron utilizando la misma técnica estandarizada para minimizar la variabilidad relacionada con la administración.
Procedimiento de eutanasia, puntos finales humanos y recolección de muestras
Los animales fueron observados una vez al día durante todo el experimento para detectar cambios en su estado general, consumo de alimento y agua, movilidad, postura, aspecto del pelaje y signos de malestar. Los criterios de finalización humanitaria definidos prospectivamente incluyeron letargo marcado, incapacidad para acceder o consumir alimento o agua disponibles, postura anormal, reducción de la movilidad, erización persistente del pelo y cualquier otra manifestación evidente de malestar. Los animales que cumplían cualquiera de estos criterios debían ser sometidos a eutanasia inmediata; sin embargo, ningún animal cumplió los criterios de finalización humanitaria durante el estudio. En el día 11, 24 h después del último tratamiento, se indujo anestesia profunda mediante administración intraperitoneal de ketamina (80 mg/kg) junto con xilacina (10 mg/kg). Se utilizó la ausencia de la respuesta de retirada plantar para verificar un plano anestésico adecuado. Una vez confirmada una profundidad anestésica suficiente, se obtuvieron aproximadamente 3–5 mL de sangre de cada animal mediante punción intracardiaca. A continuación, se completó la eutanasia mediante exsanguinación mientras el animal permanecía bajo anestesia profunda. Se utilizó la ausencia de actividad cardíaca y de respiración espontánea para confirmar la muerte.
La sangre recogida para mediciones bioquímicas en suero se colocó en tubos sin anticoagulante y se dejó reposar hasta que la coagulación fue completa. Los tubos se centrifugaron luego a 3.000 × g durante 10–15 min a 4 °C, tras lo cual se separó la fracción de suero y se almacenó a −80 °C hasta el análisis. Las muestras destinadas a la medición de glutatión se recolectaron por separado en tubos que contenían ácido etilendiaminotetraacético (EDTA). Dado que estas muestras estaban anticoaguladas, se procesaron sin una etapa de coagulación, según lo indicado en el procedimiento correspondiente del ensayo de glutatión. La separación del suero se consideró aceptable cuando el suero recuperado estaba claro y no mostraba evidencia visible de hemólisis.
Una vez confirmada la muerte, se realizó una laparotomía mediana y ambos riñones se extrajeron cuidadosamente de cada animal. Se eliminaron los tejidos adiposos y conectivos circundantes de las muestras. El riñón derecho se reservó exclusivamente para el examen histopatológico, mientras que el riñón izquierdo se destinó al análisis bioquímico. El tejido mixto del riñón izquierdo se analizó sin diseccionar por separado la corteza y la médula renales. Los dos riñones se manipularon de forma independiente, y las muestras de animales diferentes se mantuvieron separadas durante todo el procesamiento, sin mezclarse. Todo el riñón derecho se colocó en formaldehído neutro tamponado al 10% y se procesó para la evaluación histopatológica. Se prepararon y examinaron secciones que incluían la corteza renal y la médula externa, según los procedimientos descritos en el procesamiento y puntuación histopatológicos. Cada riñón izquierdo se etiquetó individualmente y se mantuvo a -80 °C hasta la homogenización y las pruebas bioquímicas. Tras la extirpación, se verificó la integridad macroscópica del tejido, y se conservó una cantidad adecuada de tejido para las evaluaciones histopatológicas y bioquímicas previstas.
El investigador responsable de la inducción del modelo y de la administración del tratamiento no pudo estar cegado porque los grupos experimentales siguieron procedimientos diferentes. Sin embargo, las identidades de los grupos se ocultaron a los investigadores que realizaron los análisis bioquímicos y estadísticos, así como al patólogo que llevó a cabo las evaluaciones histopatológicas. Todos los animales incluidos fueron mantenidos en el estudio y se incluyeron en los análisis posteriores. Las muestras biológicas, los tejidos animales, los fijadores a base de formaldehído y otros materiales químicos residuales se manipularon con el equipo de protección personal adecuado. La eliminación de todos los residuos biológicos y químicos se realizó cumpliendo con los requisitos institucionales de bioseguridad y gestión de residuos peligrosos.
Análisis bioquímicos
Las mediciones bioquímicas se realizaron utilizando suero, sangre anticoagulada con EDTA y homogeneizados de tejido renal izquierdo obtenidos de cada animal. Los procedimientos se presentan a continuación según la matriz biológica utilizada para cada parámetro. El suero se analizó para urea, nitrógeno ureico en sangre (BUN), creatinina, superóxido dismutasa (SOD) y malondialdehído (MDA). La urea, el BUN y la creatinina sirvieron como índices de función renal, mientras que la actividad de la SOD y la concentración de MDA se evaluaron como parámetros de estrés oxidativo. Los valores séricos de urea y BUN se obtuvieron mediante el mismo ensayo enzimático de ureasa–glutamato deshidrogenasa. En este método, la urea fue hidrolizada por la ureasa para producir amoníaco, que posteriormente reaccionó con 2-oxoglutarato y dinucleótido de nicotinamida adenina reducido (NADH) en presencia de glutamato deshidrogenasa. El método analítico utilizado fue un ensayo cinético enzimático de ureasa–glutamato deshidrogenasa. La disminución de la absorbancia resultante del consumo de NADH se midió cinéticamente utilizando un espectrofotómetro. La concentración sérica de creatinina se midió colorimétricamente utilizando un analizador bioquímico automatizado. La actividad sérica de SOD se midió colorimétricamente utilizando un kit de ensayo comercial disponible en el mismo analizador bioquímico automatizado. El ensayo de SOD se basó en la generación de radicales superóxido mediante el sistema xantina–xantina oxidasa y su reacción con cloruro de 2-(4-yodofenil)-3-(4-nitrofenil)-5-feniltetrazolio para formar un producto coloreado de formazán. La absorbancia final se midió a 505 nm y la actividad de SOD se expresó en U/mL. La concentración sérica de MDA se determinó colorimétricamente mediante la reacción con ácido tiobarbitúrico. Las muestras séricas se mezclaron con ácido tricloroacético frío para precipitar las proteínas, y el precipitado resultante se separó mediante centrifugación. Este paso de centrifugación se realizó a 7.500 × g durante 5 min a 4 °C. El sobrenadante se hizo reaccionar con ácido tiobarbitúrico a 90 °C durante 60 min, se enfrió y se midió a 532 nm. Las concentraciones de MDA se calcularon a partir de la curva de calibración correspondiente y se expresaron en nmol/mL. El análisis de glutatión (GSH) se realizó utilizando sangre anticoagulada con EDTA. Las proteínas se precipitaron con ácido tricloroacético, y las muestras desproteinizadas resultantes se analizaron colorimétricamente mediante un método de Ellman modificado. Las muestras se combinaron con 5,5′-ditiobis(2-nitrobenzoico) (DTNB) en tampón Tris 500 mM a pH 8,2. La reacción de los grupos tiol del GSH con DTNB generó un producto coloreado, y la absorbancia se registró a 412 nm. La actividad de catalasa (CAT) se determinó mediante un procedimiento colorimétrico de dos pasos. Inicialmente, las muestras se incubaron con una cantidad conocida de peróxido de hidrógeno, que la catalasa convirtió en agua y oxígeno molecular. Después de finalizar la reacción enzimática, se midió el peróxido de hidrógeno residual utilizando un reactivo cromogénico. La absorbancia se registró a 405 nm y la actividad de CAT se reportó en U/mL. Para las mediciones en tejido renal, se utilizó el riñón izquierdo de cada animal como tejido mixto sin separar la corteza de la médula. Como se indicó en el procedimiento, el riñón derecho se conservó únicamente para la evaluación histopatológica. Las muestras pertenecientes a animales individuales se procesaron de forma independiente y no se agruparon en ninguna etapa. Cada espécimen del riñón izquierdo se homogeneizó en hielo en tampón fosfato 50 mM a pH 7,4 utilizando una relación tejido:tampón de 1:10 (p/v). Se generó un homogeneizado de tejido renal específico para cada rata. Se utilizaron alícuotas separadas de este homogeneizado para las diferentes mediciones en tejido renal, asegurando que todos los parámetros se derivaran del mismo animal individual. Los homogeneizados de tejido renal resultantes se centrifugaron a 14.000 × g durante 10 min a 4 °C. Tras la centrifugación, el sobrenadante obtenido de cada animal se recolectó por separado y se dividió en alícuotas para los análisis planeados en tejido renal. Las concentraciones de factor de necrosis tumoral-alfa (TNF-α), interleucina-1 beta (IL-1β), interleucina-6 (IL-6), cistatina C y KIM-1 en los sobrenadantes de tejido renal se midieron utilizando kits de ensayo inmunoabsorbente ligado a enzimas (ELISA) específicos para rata. Los ensayos se realizaron según los protocolos del fabricante. Las condiciones de incubación fueron idénticas para los ELISA de TNF-α, IL-1β, IL-6, cistatina C y KIM-1. Para cada ensayo, las muestras y los reactivos del ELISA se incubaron durante 1 h a 37 °C; tras cinco ciclos de lavado, se añadieron las soluciones de sustrato A y B y se incubaron durante 10 min a 37 °C. Breve descripción: primero se añadieron los estándares y los sobrenadantes de tejido renal a los pozos recubiertos con anticuerpo, seguidos del anticuerpo de detección biotinilado correspondiente y el conjugado de estreptavidina–peroxidasa de rábano picante. Tras los pasos de incubación especificados, los componentes no unidos se eliminaron utilizando un lavador automatizado de microplacas. Posteriormente se añadió la solución de sustrato y la reacción de color se detuvo usando la solución ácida de parada. La absorbancia se midió a 450 nm utilizando un lector de microplacas, y las concentraciones de analitos se calcularon a partir de las curvas estándar correspondientes. Las mediciones de ELISA en tejido renal se realizaron por duplicado. Para cada analito, se calculó la media de los dos pozos de réplica técnica para obtener un único valor por animal. Los pozos de réplica técnica y las alícuotas separadas obtenidas del mismo homogeneizado específico de cada animal no se consideraron observaciones independientes. Todas las mediciones bioquímicas se realizaron bajo condiciones estandarizadas específicas para cada ensayo. Las muestras de suero, sangre anticoagulada con EDTA y tejido renal se procesaron por separado según los requisitos de los métodos analíticos correspondientes. Los investigadores que realizaron los análisis bioquímicos desconocían la asignación de los grupos. La unidad experimental fue el animal individual, y no cada muestra de suero, muestra de sangre, espécimen de riñón, alícuota de homogeneizado o pozo de réplica técnica. En consecuencia, se incluyeron seis observaciones independientes por animal en el análisis estadístico para cada grupo experimental.
Procesamiento e interpretación histopatológica
Las muestras del riñón derecho se prepararon para evaluación microscópica mediante procesamiento histológico rutinario. El riñón derecho completo de cada animal se sumergió en formaldehído neutro tamponado al 10 % durante 72 h a temperatura ambiente. Después de la fijación, la deshidratación del tejido se realizó secuencialmente en etanol al 50 %, 70 %, 80 %, 96 % y 100 %, aplicando cada concentración durante 1 h. Luego, las muestras se expusieron a dos baños de xileno durante 30 min por baño antes del embebido en parafina. Mediante un microtomo rotatorio, se obtuvieron secciones de 5 µm que incluían tanto la corteza renal como la médula externa a partir de los bloques de parafina.
Para la tinción con hematoxilina y eosina (HE), los cortes se desparafinizaron y rehidrataron, se expusieron a hematoxilina durante 5 min y se lavaron con agua corriente durante 5 min adicionales. Se utilizó alcohol ácido para la diferenciación, después de lo cual los cortes se entonaron en agua amoniacal durante 1 min y se contratinjeron con eosina durante 2 min. Posteriormente, los cortes teñidos se deshidrataron en concentraciones crecientes de alcohol, se aclararon con xileno y se montaron permanentemente bajo cubreobjetos.
Las secciones destinadas a la tinción con tricrómica de Masson se desparafinizaron e hidrataron de manera similar. Se realizó un tratamiento con mordiente durante 60 min a 56 °C, seguido de un enjuague con agua corriente durante 10 min. Luego, las secciones se trataron secuencialmente con hematoxilina férrica de Weigert durante 10 min, con solución de escarlata Biebrich–fucsina ácida durante 15 min, con solución de ácido fosfotúngstico durante 10 min y con solución de azul de anilina durante 10 min. Después de la inmersión en ácido acético al 1% durante 5 min, las secciones se deshidrataron, aclararon en xileno y montaron con cubreobjetos.
Antes de la evaluación microscópica, se verificó por separado la adecuación de la tinción para cada método. Las secciones teñidas con HE se consideraron adecuadas cuando los detalles nucleares y el contraste citoplasmático eran claramente discernibles, mientras que las secciones teñidas con tricrómica de Masson se aceptaron cuando las estructuras del tejido conectivo podían visualizarse de forma nítida. Para cada animal, se examinaron tres secciones teñidas con HE y tres secciones teñidas con tricrómica de Masson. En cada sección se evaluaron cinco campos microscópicos seleccionados al azar utilizando un objetivo de 40×. Por consiguiente, se examinaron 15 campos microscópicos por método de tinción para cada animal. Todos los exámenes microscópicos se realizaron utilizando el mismo objetivo y condiciones estandarizadas de evaluación en todos los animales y grupos experimentales. Las secciones teñidas con tricrómica de Masson se evaluaron cualitativamente en cuanto a la distribución y deposición de colágeno intersticial, acumulación de la matriz extracelular y arquitectura tubulointersticial. Estas secciones no se utilizaron para generar las puntuaciones semi-cuantitativas de lesión histopatológica de 0 a 3. Se obtuvieron fotomicrografías representativas de secciones teñidas con HE y con tricrómica de Masson utilizando un objetivo de 40×, e incluyendo una barra de escala de 100 µm en cada imagen representativa. Estas fotomicrografías se obtuvieron con fines ilustrativos y no se consideraron observaciones independientes en la puntuación histopatológica ni en los análisis estadísticos. Todas las evaluaciones histopatológicas fueron realizadas por un patólogo experimentado que permaneció ciego respecto a las identidades de los grupos experimentales. El uso de un único evaluador ciego tuvo como objetivo limitar el sesgo de evaluación y la variación atribuible a diferencias entre observadores. La necrosis tubular, la dilatación tubular, la degeneración celular y la congestión vascular se puntuaron de forma semi-cuantitativa en secciones renales teñidas con HE según un sistema adaptado de modelos de lesión renal previamente publicados28,29. Para cada parámetro, las puntuaciones oscilaron entre 0 y 3, correspondientes a ausente, leve, moderada y severa lesión histopatológica, respectivamente. Para cada animal, los hallazgos de los cinco campos microscópicos examinados en cada una de las tres secciones teñidas con HE, lo que corresponde a 15 campos en total, se consideraron conjuntamente para asignar una única puntuación de 0 a 3 para cada parámetro histopatológico. Así, cada animal aportó una puntuación para necrosis tubular, dilatación tubular, degeneración celular y congestión vascular. Las secciones histológicas y los campos microscópicos se trataron como submuestras dentro del animal y no se consideraron observaciones independientes. En cada sección, los campos microscópicos se seleccionaron al azar de regiones comparables del córtex renal y de la médula externa para estandarizar el muestreo anatómico entre animales y grupos experimentales. La unidad experimental fue el animal individual, y no cada riñón, sección histológica o campo microscópico. En consecuencia, se incluyeron seis observaciones independientes a nivel animal en el análisis estadístico para cada grupo experimental. Los valores presentados en Tabla 3 representan las medias del grupo calculadas a partir de las puntuaciones individuales a nivel de animal de los seis animales en cada grupo experimental.
Análisis estadístico
Los análisis estadísticos se realizaron utilizando software de análisis estadístico. El animal individual se consideró la unidad experimental para todos los análisis estadísticos. Cada grupo experimental constaba de seis animales independientes (n = 6 por grupo). Los réplicas técnicas, pozos del ensayo, secciones de tejido y campos microscópicos no se trataron como observaciones independientes y no se utilizaron para aumentar el tamaño muestral estadístico. Las variables continuas se presentan como media ± desviación estándar (DE). La normalidad se evaluó por separado dentro de cada grupo experimental mediante la prueba de Shapiro–Wilk, y la homogeneidad de varianzas se evaluó mediante la prueba de Levene. Dado el diseño experimental completamente equilibrado con tamaños de muestra iguales entre los grupos, se utilizó un análisis de varianza unifactorial (ANOVA) para comparar los grupos. Las comparaciones por pares se realizaron utilizando la prueba post hoc de comparación múltiple de Duncan. Los posibles valores atípicos se evaluaron mediante el examen gráfico de diagramas de caja y la inspección de observaciones individuales. Ninguna observación se consideró representativa de un error de medición ni de un resultado experimental inválido, y ningún punto de datos fue excluido por motivos estadísticos. Un valor de p < 0,05 se consideró estadísticamente significativo.
Resultados
Marcadores séricos de la función renal (urea, nitrógeno ureico en sangre y creatinina)
El diseño experimental, la agrupación de los animales, el cronograma de tratamiento y la línea temporal de recopilación de muestras del presente estudio se resumen en Figura 1. Se observaron diferencias estadísticamente significativas entre los grupos en los niveles séricos de urea, BUN y creatinina (p = 0.003, p = 0.003 y p = 0.002, respectivamente). El nivel medio de urea en suero fue de 67,43 mg/dL ± 53,11 mg/dL en el grupo Control y aumentó a 606,71 mg/dL ± 429,42 mg/dL en el grupo CI-AKI. De manera similar, el nivel medio de BUN aumentó de 31,51 mg/dL ± 24,82 mg/dL en el grupo Control a 268,63 mg/dL ± 190,84 mg/dL en el grupo CI-AKI. Los niveles séricos de creatinina también aumentaron notablemente, de 0,60 mg/dL ± 0,05 mg/dL en el grupo Control a 3,27 mg/dL ± 2,14 mg/dL en el grupo CI-AKI. Las comparaciones post hoc de Duncan demostraron que los niveles séricos de urea, BUN y creatinina fueron significativamente más bajos en cada grupo de tratamiento, los grupos CI-AKI + Montelukast, CI-AKI + NAC y CI-AKI + Montelukast + NAC, en comparación con el grupo CI-AKI no tratado (todos p < 0,05). Los datos de los marcadores séricos de función renal se presentan en Tabla 1.
Parámetros de estrés oxidativo y actividades de enzimas antioxidantes
Se observaron diferencias estadísticamente significativas entre los grupos en cuanto a los niveles de SOD, GSH, CAT y MDA (p = 0,044, p = 0,001, p = 0,003 y p = 0,001, respectivamente; Tabla 1). El análisis post hoc de Duncan mostró que los niveles de GSH fueron significativamente más altos en los grupos tratados con montelukast, NAC y combinación terapéutica en comparación con el grupo de CI-AKI no tratado (todos p < 0,05). El grupo de combinación también presentó un nivel de GSH significativamente más alto que el grupo Control (p < 0,05). Sin embargo, no se observaron diferencias estadísticamente significativas entre el grupo de combinación y ninguno de los grupos con monoterapia, ni entre los dos grupos con monoterapia (todos p > 0,05). El nivel más bajo de SOD se observó en el grupo de CI-AKI (92,23 U/mL ± 16,37 U/mL), mientras que el grupo Control mostró 147,81 U/mL ± 33,27 U/mL. Los niveles de GSH fueron más bajos en el grupo de CI-AKI (66,05 mmol/L ± 24,72 mmol/L) y más altos en el grupo de CI-AKI + Montelukast + NAC (172,44 mmol/L ± 60,48 mmol/L). La actividad de CAT fue más alta en el grupo Control (93,35 U/mL ± 18,75 U/mL) y más baja en el grupo de CI-AKI (33,22 U/mL ± 17,07 U/mL). En cuanto a los niveles de MDA, el valor más alto se observó en el grupo de CI-AKI (54,13 nmol/mL ± 19,37 nmol/mL), mientras que el valor más bajo se registró en el grupo de CI-AKI + NAC (21,53 nmol/mL ± 5,07 nmol/mL). Los datos sobre los parámetros de estrés oxidativo y las actividades de las enzimas antioxidantes se presentan en la Tabla 1.
Lesión renal y biomarcadores inflamatorios (KIM-1, Cistatina C, TNF-α, IL-1β e IL-6)
Se observaron diferencias estadísticamente significativas entre los grupos con respecto a los niveles de cistatina C renal, IL-6, KIM-1, TNF-α e IL-1β (p < 0,001, p = 0,008, p = 0,027, p = 0,006 y p < 0,001, respectivamente; Tabla 2). Las comparaciones post hoc de Duncan mostraron que los niveles de cistatina C, IL-6, KIM-1, TNF-α e IL-1β fueron significativamente más bajos en cada grupo de tratamiento, los grupos CI-AKI + Montelukast, CI-AKI + NAC y CI-AKI + Montelukast + NAC, en comparación con el grupo CI-AKI sin tratar (todos p < 0,05). Para IL-1β, también se observó una diferencia estadísticamente significativa entre los grupos CI-AKI + Montelukast y CI-AKI + NAC (p < 0,05). Los niveles de cistatina C renal fueron más altos en el grupo CI-AKI (18,43 ng/mL ± 1,06 ng/mL), mientras que el grupo Control presentó un valor de 10,30 ng/mL ± 0,78 ng/mL. De manera similar, los niveles de IL-6 fueron más altos en el grupo CI-AKI (13,41 ng/L ± 2,14 ng/L) y más bajos en el grupo Control (9,29 ng/L ± 2,70 ng/L). Los niveles de KIM-1 fueron más altos en el grupo CI-AKI (3,07 ng/mL ± 0,36 ng/mL), en comparación con 2,25 ng/mL ± 0,54 ng/mL en el grupo Control. Asimismo, los niveles de TNF-α fueron más altos en el grupo CI-AKI (161,69 ng/L ± 26,14 ng/L), mientras que los más bajos se observaron en el grupo Control (95,49 ng/L ± 16,98 ng/L). Los niveles de IL-1β fueron más altos en el grupo CI-AKI (9,28 ng/mL ± 0,68 ng/mL), mientras que el valor más bajo se observó en el grupo CI-AKI + Montelukast (7,34 ng/mL ± 0,57 ng/mL). Los datos sobre biomarcadores de lesión renal e inflamación se presentan en la Tabla 2. Es importante destacar que, aunque algunos valores de marcadores bioquímicos en el grupo CI-AKI + Montelukast + NAC fueron numéricamente más altos que en el grupo CI-AKI + Montelukast, las comparaciones post hoc de Duncan no mostraron diferencias estadísticamente significativas entre estos dos grupos de tratamiento para ninguna de las variables bioquímicas evaluadas, incluyendo parámetros de estrés oxidativo, biomarcadores de lesión renal y biomarcadores inflamatorios (p > 0,05).
Evaluación histopatológica
Hallazgos histopatológicos
Las secciones renales teñidas con HE mostraron una arquitectura renal preservada en el grupo Control, con morfología glomerular y tubular normal. En contraste, el grupo de IC-AI no tratado exhibió alteraciones histopatológicas marcadas, incluyendo lesión del epitelio tubular, degeneración celular generalizada, dilatación tubular, detritos celulares dentro de las luz tubular y congestión vascular. Los cambios necróticos fueron particularmente evidentes en los segmentos tubulares proximales. En el grupo IC-AI + Montelukast, la severidad de la lesión tubular se redujo en comparación con el grupo IC-AI no tratado, aunque persistieron cambios degenerativos focales. De manera similar, el grupo IC-AI + NAC mostró una mejor preservación de la integridad del epitelio tubular y menos áreas necróticas. En el examen histopatológico cualitativo, la arquitectura renal apareció preservada en el grupo IC-AI + Montelukast + NAC, con estructuras corticales y medulares en gran parte conservadas y una necrosis tubular, dilatación tubular, degeneración celular y congestión vascular relativamente limitadas. Las secciones teñidas con tricrómico de Masson revelaron una distribución normal del colágeno intersticial en el grupo Control. En el grupo IC-AI no tratado, se observó un aumento en la deposición de colágeno intersticial, desorganización arquitectónica tubulointersticial y acumulación de matriz extracelular. Estas alteraciones parecieron menos pronunciadas en los grupos de tratamiento, incluyendo el grupo con tratamiento combinado, en comparación con el grupo IC-AI no tratado. Secciones representativas de riñón teñidas con HE y tricrómico de Masson que ilustran estos hallazgos se presentan en Figura 2.
Puntuación histopatológica semicuantitativa
La evaluación histopatológica semicuantitativa demostró que los puntajes de necrosis tubular, dilatación tubular, degeneración celular y congestión vascular fueron más altos en el grupo de CI-AKI sin tratamiento. Los puntajes promedio en este grupo fueron 2,67, 2,83, 2,67 y 2,50, respectivamente. Los puntajes promedio relativamente altos, cercanos al límite superior de la escala 0–3, fueron consistentes con las alteraciones tubulares y vasculares generalizadas y severas observadas en el examen histopatológico cualitativo en el mismo grupo. En contraste, todos los parámetros estaban ausentes en el grupo Control. Se observaron puntajes de lesión más bajos en todos los grupos tratados en comparación con el grupo de CI-AKI sin tratamiento. El grupo de CI-AKI + Montelukast presentó puntajes promedio de 1,33 para necrosis tubular, 1,50 para dilatación tubular, 1,17 para degeneración celular y 1,00 para congestión vascular. Los valores correspondientes en el grupo de CI-AKI + NAC fueron 1,17, 1,17, 0,83 y 0,83, respectivamente. Numéricamente, los puntajes promedio más bajos de lesión histopatológica se observaron en el grupo de CI-AKI + Montelukast + NAC, con valores promedio de 0,50, 0,67, 0,50 y 0,17 para necrosis tubular, dilatación tubular, degeneración celular y congestión vascular, respectivamente. Los datos detallados de puntuación histopatológica se presentan en Tabla 3.
Los datos brutos que sustentan todos los análisis bioquímicos e histopatológicos, así como las imágenes originales sin recortar de histología con hematoxilina-eosina y tricrómica de Masson, se proporcionan como Archivo Suplementario 1.
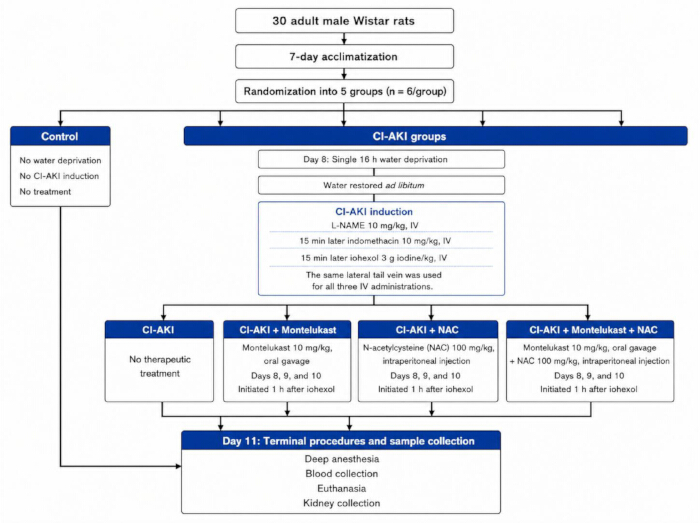
Figura 1: Diseño experimental y cronograma del estudio. Representación esquemática del flujo de trabajo experimental. Treinta ratas Wistar adultas macho fueron asignadas al azar a cinco grupos (n = 6 por grupo) tras un período de aclimatación de 7 días. Al grupo control no se le aplicó privación de agua, inducción de LRA-CI ni tratamiento alguno. Los grupos restantes fueron sometidos a un único período de privación de agua de 16 h, seguido de la administración intravenosa secuencial de L-NAME (10 mg/kg), indometacina (10 mg/kg) y iohexol (3 g de yodo/kg) para inducir la LRA-CI. Una hora después de la administración de iohexol, los grupos de tratamiento designados recibieron montelukast (10 mg/kg, por sonda gástrica), NAC (100 mg/kg, inyección intraperitoneal) o ambos, una vez al día durante los días 8 a 10, mientras que el grupo con LRA-CI sin tratamiento no recibió ninguna terapia. Todos los grupos fueron sometidos a procedimientos terminales y recolección de muestras el día 11. Haga clic aquí para ver una versión más grande de esta figura.
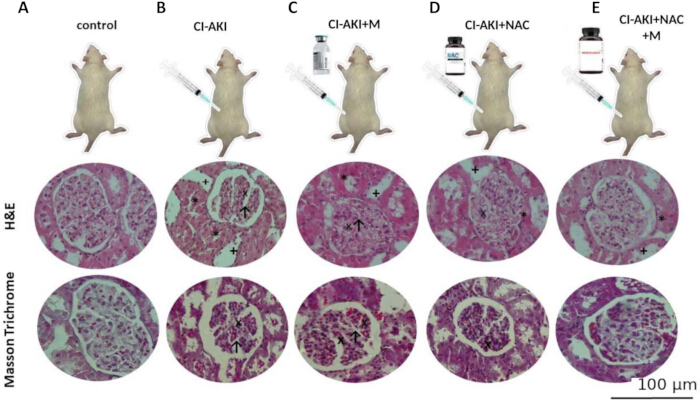
Figura 2: Secciones representativas de riñón teñidas con HE y tricrómica de Masson de los grupos experimentales. Secciones representativas de riñón teñidas con hematoxilina-eosina (HE) y tricrómica de Masson obtenidas de los grupos (A) Control, (B) CI-AKI, (C) CI-AKI + Montelukast, (D) CI-AKI + NAC y (E) CI-AKI + Montelukast + NAC. Las secciones teñidas con HE (fila superior) muestran una arquitectura renal preservada en el grupo control, mientras que el grupo CI-AKI exhibe necrosis tubular prominente (*), dilatación tubular (+), degeneración celular (×) y congestión vascular (↑). Estas alteraciones histopatológicas parecieron atenuarse en las secciones representativas de los grupos de tratamiento en comparación con el grupo CI-AKI sin tratamiento. Las secciones teñidas con tricrómica de Masson (fila inferior) muestran un mayor depósito de colágeno intersticial y desorganización tubulointersticial en el grupo CI-AKI, mientras que estos cambios fueron menos pronunciados en las secciones representativas de los grupos de tratamiento. Barra de escala = 100 µm. Haga clic aquí para ver una versión más grande de esta figura.
| Variable | Control | CI-AKI | CI-AKI+M | CI-AKI+NAC | CI-AKI+NAC+M | p |
| UREA (mg/dL) | 67,43±53,11a | 606,71±429,42b | 105,89±28,63a | 243,14±135,99a | 293,61±212,05a | 0,003 |
| BUN (mg/dL) | 31,51±24,82a | 268,63±190,84b | 51,53±14,69a | 129,54±73,54a | 108,38±87,36a | 0,003 |
| Creatinina (mg/dL) | 0,60±0,05a | 3,27±2,14b | 0,61±0,12a | 1,53±1,17a | 1,28±0,55a | 0,002 |
| SOD (U/mL) | 147,81±33,27a | 92,23±16,37b | 130,96±42,19a | 137,87±31,95a | 141,71±30,27a | 0,044 |
| GSH (mmol/L) | 124,29±21,24b | 66,05±24,72a | 133,87±26,95bc | 139,31±30,10bc | 172,44±60,48c | 0,001 |
| CAT (U/mL) | 93,35±18,75c | 33,22±17,07a | 58,67±32,95ab | 52,64±19,97ab | 75,46±26,85bc | 0,003 |
| MDA (nmol/mL) | 23,42±13,48a | 54,13±19,37b | 22,40±14,81a | 21,53±5,07a | 37,01±9,29a | 0,001 |
| En cada fila, los grupos que comparten al menos una letra superíndice no fueron significativamente diferentes, mientras que los grupos sin letras superíndice en común fueron significativamente diferentes según la prueba post hoc de Duncan (p < 0,05). | ||||||
Tabla 1: Parámetros bioquímicos y de estrés oxidativo en los grupos experimentales. Diferencias significativas por pares: urea, BUN, creatinina (CREA), SOD y MDA, CI-AKI frente a Control, CI-AKI+M, CI-AKI+NAC y CI-AKI+M+NAC; GSH, CI-AKI frente a todos los demás grupos y Control frente a CI-AKI+M+NAC; CAT, Control frente a CI-AKI, CI-AKI+M y CI-AKI+NAC, y CI-AKI frente a CI-AKI+M+NAC. Los datos se presentan como media ± DE (n = 6) y se analizaron mediante ANOVA de un factor seguido de la prueba post hoc de Duncan. Los valores sin una letra superíndice común difieren significativamente (p < 0,05).
| Variable | Control | CI-AKI | CI-AKI+M | CI-AKI+NAC | CI-AKI+NAC+M | p |
| Cistatina C (ng/mL) | 10,30±0,78a | 18,43±1,06b | 10,90±1,13a | 11,00±0,59a | 11,13±0,84a | <0,001 |
| IL-6 (ng/L) | 9,29±2,70a | 13,41±2,14b | 10,24±0,86a | 10,66±0,83a | 10,85±1,63a | 0,008 |
| KIM-1 (ng/mL) | 2,25±0,54a | 3,07±0,36b | 2,39±0,60a | 2,45±0,33a | 2,45±0,17a | 0,027 |
| TNF-α (ng/L) | 95,49±16,98a | 161,69±26,14b | 110,26±38,12a | 119,42±35,35a | 127,76±15,13a | 0,006 |
| IL-1β (ng/mL) | 7,65±0,53ab | 9,28±0,68c | 7,34±0,57a | 8,24±0,73b | 8,11±0,72ab | <0,001 |
| En cada fila, los grupos que comparten al menos una letra superíndice no fueron significativamente diferentes, mientras que los grupos sin letras superíndice en común fueron significativamente diferentes según la prueba post hoc de Duncan (p < 0,05). | ||||||
Tabla 2: Niveles de biomarcadores de lesión renal e inflamación en los grupos experimentales. Diferencias significativas por pares: cistatina C, IL-6, KIM-1 y TNF-α, CI-AKI frente a Control, CI-AKI+M, CI-AKI+NAC y CI-AKI+M+NAC; IL-1β, CI-AKI frente a todos los demás grupos y CI-AKI+M frente a CI-AKI+NAC. Los datos se presentan como media ± DE (n = 6) y se analizaron mediante ANOVA unidireccional seguido de la prueba post hoc de Duncan. Los valores sin una letra superíndice común difieren significativamente (p < 0,05).
| Grupos | Necrosis tubular | Dilatación tubular | Degeneración celular | Congestión vascular |
| Control | 0 | 0 | 0 | 0 |
| CI-AKI | 2.67 | 2.83 | 2.67 | 2.5 |
| CI-AKI+M | 1.33 | 1.5 | 1.17 | 1 |
| CI-AKI+NAC | 1.17 | 1.17 | 0.83 | 0.83 |
| CI-AKI+NAC+M | 0.5 | 0.67 | 0.5 | 0.17 |
Tabla 3: Comparación de los parámetros de daño histopatológico del tejido renal en los grupos experimentales. Los puntajes histopatológicos de lesión basados en HE de forma semi-cuantitativa se presentan como medias del grupo (n = 6 animales/grupo). Los puntajes se calificaron como 0 (sin daño), 1 (leve), 2 (moderado) y 3 (daño severo), siendo mayores los puntajes que indican una lesión histopatológica más grave.
Archivo suplementario 1: Datos que respaldan los hallazgos de este estudio.Haga clic aquí para descargar este archivo.
Discusión
Este estudio experimental de LRA-IAC evaluó el tratamiento poscontraste con montelukast, NAC o su combinación en función de la función renal, los parámetros de estrés oxidativo, las respuestas inflamatorias, los biomarcadores de lesión renal y los resultados histopatológicos. La exposición al contraste produjo aumentos sustanciales en la urea sérica, el BUN y la creatinina, y se acompañó de cambios adversos en los parámetros de estrés oxidativo y los biomarcadores inflamatorios. El aumento en los niveles de KIM-1 y de cistatina C proporcionó evidencia adicional de lesión renal.
El tratamiento posterior al contraste con montelukast, NAC o su combinación se asoció con cambios favorables en varios parámetros evaluados. Sin embargo, la combinación no superó de manera consistente la monoterapia con montelukast en los resultados bioquímicos. En conjunto, estas observaciones son compatibles con la participación del estrés oxidativo y la inflamación en la LCA-IAC y sugieren que las intervenciones que actúan sobre estos procesos podrían atenuar la lesión renal, aunque las vías de señalización subyacentes no se examinaron directamente en el presente estudio1,30.
Las elevaciones pronunciadas en la urea sérica, la urea en sangre (BUN) y la creatinina tras la administración del contraste respaldan la inducción exitosa de disfunción renal en este modelo experimental de LRA-C. La exposición al contraste puede alterar la función renal mediante procesos interrelacionados que incluyen vasoconstricción intrarrenal, hipoxia medular, lesión oxidativa y daño en las células tubulares. La consiguiente reducción del flujo sanguíneo renal y de la filtración glomerular puede limitar la eliminación de productos de desecho nitrogenados, aumentando así sus concentraciones circulantes. Los cambios en la función renal observados en el grupo de LRA-C no tratado son consistentes con los descritos en estudios experimentales previos1,30,31,32.
Se observó una variabilidad considerable dentro del grupo para la urea sérica y el BUN en el grupo de CI-AKI no tratado, como lo reflejan las desviaciones estándar relativamente grandes. Esta dispersión podría reflejar diferencias biológicas interindividuales en la susceptibilidad al protocolo de inducción de CI-AKI sensibilizado, incluyendo la variabilidad en la respuesta renal a la privación de agua, la inhibición de las vías del óxido nítrico y de las prostaglandinas, y la exposición al contraste. Pequeñas diferencias en la reserva funcional renal y en las respuestas fisiológicas entre los animales también podrían haber contribuido a la heterogeneidad en la gravedad de la lesión renal. Por lo tanto, las grandes desviaciones estándar deben interpretarse como evidencia de una variabilidad biológica sustancial dentro de este modelo experimental, más que como un error de medición. No obstante, dada la pequeña cantidad de animales en cada grupo, las características de distribución y la magnitud de las diferencias relacionadas con el tratamiento deben interpretarse con cautela.
En el presente estudio, la urea sérica, el BUN y la creatinina fueron numéricamente más bajos en el grupo tratado con NAC que en el grupo con CI-AKI no tratado, un patrón consistente con una posible atenuación de la disfunción renal. El NAC ha sido ampliamente estudiado en la CI-AKI, pero sus efectos reportados sobre la función renal han variado entre estudios14,15,16,17. Los mecanismos propuestos incluyen la eliminación de especies reactivas, el apoyo a la síntesis de glutatión y la limitación del daño oxidativo en el tejido renal1. Por lo tanto, el perfil de función renal observado tras el tratamiento con NAC podría estar relacionado con sus propiedades antioxidantes, aunque este mecanismo no fue examinado directamente en el presente estudio.
En el presente estudio, la urea sérica, el BUN y la creatinina fueron numéricamente más bajos en el grupo tratado con montelukast que en el grupo con CI-AKI no tratado, lo que sugiere una posible atenuación de la disfunción renal. Estudios experimentales previos, incluidas investigaciones sobre CI-AKI, han informado de manera similar niveles más bajos de creatinina y urea séricas tras la administración de montelukast9,18,19. El grupo de combinación también mostró marcadores de función renal numéricamente más bajos que el grupo con CI-AKI no tratado. Sin embargo, la urea, el BUN y la creatinina fueron numéricamente más bajos con la monoterapia de montelukast que con el tratamiento combinado, y las comparaciones posteriores de Duncan no mostraron diferencias estadísticamente significativas entre estos dos grupos (p > 0,05). Por lo tanto, la terapia combinada no demostró ser superior a la monoterapia con montelukast para estos marcadores de función renal.
Se considera que la lesión oxidativa es un factor importante en la fisiopatología de la LAC-IAC. La hipoxia medular inducida por la exposición al contraste promueve la generación excesiva de ERO, lo que puede dañar los lípidos celulares y las mitocondrias, lesionar las células epiteliales tubulares y potenciar la señalización inflamatoria1,12,30.
El grupo de IAC-AI no tratado presentó la concentración más alta de MDA, junto con las actividades más bajas de SOD y CAT y el nivel más bajo de GSH, lo que indica un desequilibrio entre la carga oxidativa y las defensas antioxidantes tras la exposición al contraste. Se han reportado perfiles comparables, caracterizados por un aumento del MDA junto con una capacidad antioxidante reducida, en otros modelos experimentales de IAC-AI18,19. Estos hallazgos son consistentes con el estrés oxidativo como un factor que contribuye al desarrollo y progresión del daño renal, más que ocurrir únicamente como una consecuencia secundaria1,30.
En comparación con el grupo de IAR-C no tratado, los grupos tratados con NAC y montelukast mostraron generalmente valores más bajos de MDA junto con valores más altos de SOD, GSH y CAT, un patrón compatible con la atenuación de la lesión oxidativa. Las acciones antioxidantes propuestas del NAC incluyen la neutralización de especies reactivas y el mantenimiento de la disponibilidad de glutatión intracelular1,14. El montelukast también podría limitar la lesión oxidativa renal mediante mecanismos que van más allá del bloqueo del receptor de leucotrienos cisteínicos, incluyendo la supresión de las respuestas oxidativas en el tejido renal18,33. Estudios previos sobre lesión renal, incluyendo modelos de IAR-C, han reportado de manera similar una reducción de la peroxidación lipídica y una mejora en las defensas antioxidantes tras el tratamiento con montelukast9,19,27. Aunque también se observaron parámetros favorables de estrés oxidativo en el grupo de combinación, el tratamiento combinado no superó de forma consistente a ninguno de los tratamientos con monoterapia. Por consiguiente, estos hallazgos no establecen un efecto antioxidante aditivo o sinérgico del NAC y el montelukast administrados conjuntamente.
Los hallazgos de KIM-1 y cistatina C proporcionaron evidencia complementaria de lesión renal tras la exposición al contraste. KIM-1 se asocia principalmente con daño epitelial tubular, mientras que la cistatina C se utiliza como indicador de alteraciones relacionadas con la filtración y lesión renal; ambos han sido evaluados como biomarcadores tempranos en modelos experimentales de IC-AERC1,10. En el grupo de IC-AERC sin tratamiento, los niveles más altos de ambos biomarcadores acompañaron el deterioro pronunciado de los parámetros convencionales de función renal. Este patrón es consistente con estudios experimentales previos que informan aumentos en KIM-1 y cistatina C tras la lesión renal inducida por contraste1,10.
En comparación con el grupo de CI-AKI sin tratar, los grupos de tratamiento mostraron valores más bajos de KIM-1 y cistatina C, un patrón compatible con la atenuación del daño renal. Este perfil de biomarcadores fue paralelo a las concentraciones numéricamente más bajas de urea y creatinina séricas observadas tras el tratamiento. Estudios experimentales previos han asociado la administración de montelukast con una expresión reducida de KIM-1, una lesión tubular menos grave y la preservación de la función renal en modelos de CI-AKI y otros modelos de lesión renal9,18,19. Asimismo, se ha asociado al NAC con perfiles más favorables de biomarcadores de lesión renal aguda, posiblemente mediante la limitación del daño celular relacionado con el estrés oxidativo14,15,16,17. Sin embargo, no se detectaron diferencias estadísticamente significativas en KIM-1 ni en cistatina C entre los grupos con tratamiento combinado y con monoterapia de montelukast (p > 0.05). Por consiguiente, los hallazgos actuales no demuestran un beneficio adicional en los biomarcadores con el tratamiento combinado.
Las respuestas oxidativas e inflamatorias pueden reforzarse mutuamente durante la CI-AKI. El exceso de ERO puede estimular la señalización proinflamatoria, con aumentos posteriores en TNF-α, IL-1β e IL-6 que potencialmente amplifican la lesión del tejido renal1,12,13,30.
El grupo de IAC-AI no tratado presentó las concentraciones más altas de TNF-α, IL-1β e IL-6, lo que respalda la presencia de una respuesta inflamatoria tras la exposición al contraste. En modelos experimentales de IAC-AI, el aumento de estas citocinas se ha asociado con lesión tubular, infiltración de células inflamatorias y deterioro de la función renal10,12,13. El perfil de citocinas inflamatorias observado en el presente estudio es consistente con hallazgos experimentales previos reportados tras la administración de contraste1.
Los grupos tratados con NAC y montelukast mostraron valores más bajos de TNF-α, IL-1β e IL-6 que el grupo de CI-AKI no tratado, un patrón compatible con la atenuación de la respuesta inflamatoria. La actividad antiinflamatoria propuesta para el NAC podría deberse en parte a la reducción de la carga oxidativa y a la consiguiente limitación en la producción de citoquinas proinflamatorias1,14,15,16,17. El montelukast podría influir en la expresión de citoquinas mediante el bloqueo del receptor de leucotrienos cisteinil y también mediante la modulación de otros procesos de señalización inflamatoria18,33. Estudios experimentales sobre lesión renal también han asociado el tratamiento con montelukast con una señalización reducida relacionada con NF-κB y una menor actividad proinflamatoria9,19,27. Por consiguiente, el perfil de citoquinas observado en este estudio es compatible con la modulación de procesos inflamatorios que implican vías como NF-κB y el inflamasoma de la familia de receptores tipo NOD con dominio pirina 3 (NLRP3). Sin embargo, NF-κB, NLRP3 y NOX4 no se midieron directamente; por lo tanto, los hallazgos de biomarcadores proporcionan únicamente evidencia indirecta de apoyo y no pueden establecer la activación o inhibición específica de una vía determinada.
Los valores de citocinas inflamatorias fueron más bajos en el grupo con tratamiento combinado que en el grupo de CI-AKI sin tratar, pero el tratamiento combinado no produjo consistentemente valores más bajos que el montelukast solo. No se detectaron diferencias estadísticamente significativas entre los grupos CI-AKI + Montelukast y CI-AKI + Montelukast + NAC para TNF-α, IL-1β o IL-6 (p > 0,05). Por lo tanto, los resultados actuales no proporcionan evidencia de que la adición de NAC al montelukast confiera un beneficio antiinflamatorio adicional.
Las evaluaciones histopatológicas demostraron además que la administración de medios de contraste provocó una lesión renal estructural sustancial. Los hallazgos de necrosis tubular, dilatación tubular, degeneración celular y congestión vascular observados en el grupo con LRA-CI representan características histopatológicas típicas de la LRA-CI y se han asociado con una perfusión renal alterada, estrés oxidativo y lesión de las células tubulares1,12,18,19. Junto con los hallazgos bioquímicos, estas alteraciones histopatológicas confirman que la administración de medios de contraste provocó una lesión importante del tejido renal. El menor grado de lesión histopatológica observado en los grupos tratados con montelukast y NAC sugiere que estos agentes podrían ejercer efectos protectores sobre el tejido renal. Cabe destacar que el grupo con terapia combinada presentó las puntuaciones más bajas numéricamente de lesión histopatológica entre los grupos de tratamiento. Además, la evaluación cualitativa de las secciones teñidas con tricrómico de Masson mostró una deposición de colágeno intersticial menos evidente y una mejor preservación de la arquitectura tubulointersticial en los grupos de tratamiento en comparación con el grupo con LRA-CI no tratado. Dado el período de observación agudo y la naturaleza cualitativa de la evaluación con tricrómico de Masson, estos hallazgos deben interpretarse como evidencia de una mejor preservación estructural en el momento analizado, más que como evidencia de una remodelación a largo plazo de la matriz extracelular alterada.
La evaluación histopatológica semicuantitativa fue coherente con las observaciones cualitativas, mostrando puntuaciones de lesión más bajas en todos los grupos de tratamiento en comparación con el grupo de LRA-IC no tratado. Aunque el grupo de combinación presentó las puntuaciones histopatológicas de lesión numéricamente más bajas, este hallazgo no se acompañó de una superioridad constante en los resultados bioquímicos. Por lo tanto, los hallazgos histopatológicos favorables observados con el tratamiento combinado no deben interpretarse como evidencia de un efecto aditivo o sinérgico según el diseño del presente estudio. De manera similar, estudios previos en modelos experimentales de LRA-IC y otras formas de lesión renal aguda han reportado que la supresión del estrés oxidativo y de la inflamación reduce el daño histopatológico y contribuye a la preservación de la integridad tubular9,18,19,27.
Se observó una divergencia aparente entre los hallazgos bioquímicos e histopatológicos. Aunque varias variables bioquímicas fueron numéricamente más favorables en el grupo con monoterapia de montelukast que en el grupo de combinación, estas diferencias no fueron estadísticamente significativas. En contraste, el grupo de combinación presentó las puntuaciones numéricamente más bajas de lesión histopatológica. Esta disociación parcial podría reflejar diferencias en los procesos biológicos y en los perfiles temporales captados por los dos enfoques de evaluación. El examen histopatológico evalúa directamente la lesión celular y estructural local en el tejido renal y, por lo tanto, podría revelar una preservación a nivel tisular en el momento analizado, incluso cuando los marcadores séricos de función renal y otras medidas bioquímicas no mejoren en la misma magnitud. En contraste, los resultados bioquímicos proporcionan lecturas funcionales o moleculares indirectas y podrían verse influenciados por la reserva funcional renal, mecanismos compensatorios, la variabilidad biológica entre animales y el momento de la recolección de muestras. Dado que todos los puntos finales se evaluaron en un único momento terminal, la preservación estructural y la recuperación bioquímica podrían no haber estado sincronizadas. Por consiguiente, la apariencia histopatológica más favorable en el grupo de combinación debe interpretarse como una diferencia entre modalidades de evaluación, y no como evidencia de una eficacia general superior. No obstante, aunque las evaluaciones histopatológicas se realizaron bajo condiciones ciegas para minimizar el sesgo del observador, todas las secciones de tejido fueron evaluadas por un único patólogo, lo que impide evaluar la variabilidad entre observadores. Estudios futuros que incluyan múltiples evaluadores independientes podrían mejorar aún más la fiabilidad y la reproducibilidad de los hallazgos histopatológicos.
La aplicación reproducible de este modelo depende del desempeño consistente de varios pasos del procedimiento. La duración de la privación de agua, los intervalos predeterminados que separan la administración de L-NAME, indometacina y iohexol, y la administración intravenosa lenta de iohexol deben estandarizarse en todos los animales. La extravasación en la vena de la cola puede disminuir la dosis efectiva de contraste y aumentar la variabilidad en la gravedad de la lesión renal; por lo tanto, el sitio de inyección debe vigilarse cuidadosamente durante toda la administración. Cuando ocurra fugas, extravasación o resistencia considerable durante la inyección, se debe considerar la posibilidad de una administración incompleta del contraste al interpretar los hallazgos correspondientes. La consistencia de la dosis también puede verse afectada por la regurgitación durante la administración por sonda gástrica o por una resuspensión inadecuada de la preparación de montelukast. Aplicar los mismos procedimientos estandarizados a todos los animales y asignar las administraciones al mismo investigador siempre que sea posible podría reducir la variabilidad procedural evitable.
Este protocolo permite establecer la CI-AKI en un período experimental relativamente corto, al tiempo que permite examinar los resultados bioquímicos e histopatológicos en el mismo modelo animal1,2,9.
Una fortaleza del presente estudio es que la lesión renal se caracterizó mediante resultados funcionales, bioquímicos, inflamatorios e histopatológicos complementarios. La evaluación de los índices de función renal junto con parámetros de estrés oxidativo, citocinas inflamatorias, KIM-1, cistatina C y la morfología del tejido renal permitió examinar varios componentes de la LCI-AKI dentro del mismo experimento. La inclusión de KIM-1 y cistatina C también amplió la evaluación más allá de las mediciones convencionales de creatinina sérica. La prueba de montelukast y NAC tanto por separado como en combinación permitió una comparación directa de las estrategias de tratamiento; sin embargo, los hallazgos no mostraron una superioridad consistente de la combinación frente a la monoterapia en los resultados evaluados. Además, a diferencia de los enfoques de inducción basados únicamente en la exposición al contraste, el presente modelo incorpora vasoconstricción renal e hipoxia medular, creando así un entorno de lesión renal pronunciada en el que pueden evaluarse los cambios biológicos asociados al tratamiento.
El intervalo de 1 h entre la exposición al contraste y el inicio del tratamiento representa únicamente el punto temporal examinado en este protocolo experimental y no debe interpretarse como una ventana terapéutica clínicamente validada. Aunque el tratamiento poco después de una exposición conocida al contraste podría ser relevante para investigaciones traslacionales futuras, el presente estudio en animales no puede determinar su viabilidad ni eficacia en entornos clínicos. En particular, el momento óptimo de inicio, la dosis, la vía de administración, la duración del tratamiento y la población de pacientes siguen siendo desconocidos. Estos factores deben investigarse en estudios traslacionales y clínicos específicos antes de que la administración de NAC o montelukast tras el contraste pueda considerarse para uso clínico.
Se deben reconocer varias limitaciones del presente estudio. Los hallazgos se obtuvieron a partir de un modelo animal preclínico y, por lo tanto, no pueden generalizarse directamente a la práctica clínica. Dado que el protocolo combinó la privación de agua con la inhibición de las vías del óxido nítrico y de las prostaglandinas, el daño renal resultante pudo haber sido más grave que la lesión típicamente observada tras la exposición a contraste en pacientes. En consecuencia, los resultados deben interpretarse en el contexto de este entorno experimental sensibilizado. Aunque el modelo permite la evaluación controlada de las respuestas biológicas a tratamientos nefroprotectores candidatos, no reproduce la heterogeneidad completa ni el rango de gravedad de la CI-AKI clínica. Por lo tanto, los cambios asociados al tratamiento observados en este estudio podrían diferir en pacientes con perfiles de riesgo más leves o más variables. Se requiere la replicación en modelos menos intensivos que se asemejen más a las condiciones clínicas comunes, seguida de estudios clínicos adecuadamente diseñados, antes de que pueda determinarse la magnitud o la relevancia clínica de estos efectos. Una limitación adicional es que solo se incluyeron ratas macho en el estudio. Por consiguiente, no se evaluaron las posibles diferencias relacionadas con el sexo en la susceptibilidad a la CI-AKI ni las respuestas a la NAC y al montelukast, y no debe asumirse que los hallazgos actuales sean generalizables a animales hembra. Se necesitan estudios futuros que incluyan ambos sexos para determinar si el sexo influye en la gravedad de la lesión renal o en la respuesta al tratamiento.
Otra limitación es la ausencia de un grupo control simulado procedimental emparejado con los grupos experimentales en cuanto a manipulación relacionada con el protocolo, restricción, privación de agua, inyecciones, gavaje oral y administración de vehículo. Dado que el grupo Control no se sometió a estos procedimientos, no se puede descartar por completo que el estrés procedimental desigual y los efectos inespecíficos relacionados con la restricción, la manipulación repetida, las inyecciones, el gavaje oral y la exposición al vehículo contribuyan a algunas de las diferencias observadas entre los grupos Control y experimentales. La inclusión de grupos controles simulados procedimentalmente y controles de vehículo adecuadamente emparejados en estudios futuros ayudaría a distinguir estos efectos inespecíficos relacionados con los procedimientos de aquellos atribuibles específicamente a la inducción y tratamiento de la ICA-AGC.
Aunque el tamaño de muestra predeterminado se calculó para proporcionar un 80 % de potencia para detectar un efecto general supuestamente grande entre los cinco grupos experimentales, el estudio no tuvo una potencia específica para detectar diferencias pareadas más pequeñas entre los grupos de tratamiento monoterápico y combinado. Por lo tanto, es posible que el estudio haya tenido una potencia limitada para detectar tales diferencias entre tratamientos, y las tendencias numéricas no significativas no deben interpretarse como evidencia de equivalencia. Serán necesarios estudios con tamaños de muestra más grandes para determinar si estas tendencias representan diferencias reales y reproducibles entre tratamientos.
Dado que solo se evaluó una única dosis de cada agente, el presente estudio no puede determinar una combinación óptima de dosis de NAC y montelukast, caracterizar interacciones sinérgicas o antagonistas dependientes de la dosis, ni cuantificar la contribución relativa de cada agente a los efectos observados con el tratamiento combinado. Por lo tanto, es posible que un agente haya contribuido más fuertemente a ciertos resultados, pero esto no puede establecerse a partir del diseño actual del estudio. Serán necesarios estudios futuros que incluyan múltiples niveles de dosis y análisis formales de interacciones medicamentosas para caracterizar las relaciones dosis-respuesta e identificar un régimen de combinación óptimo.
El estudio evaluó indicadores bioquímicos del estrés oxidativo y la inflamación, pero no examinó directamente las vías de señalización intracelular asociadas. Por lo tanto, los perfiles de biomarcadores observados no pueden demostrar si las vías de señalización relacionadas con NF-κB, NLRP3 o NOX4 fueron activadas o inhibidas por el tratamiento. Se requieren investigaciones futuras mediante enfoques moleculares, incluyendo inmunotransferencia (Western blotting) y reacción en cadena de la polimerasa cuantitativa (qPCR), para determinar cómo contribuyen estas vías a los efectos renales del montelukast y la NAC.
Dado que las evaluaciones se limitaron a la fase aguda, el presente estudio no proporciona información sobre la recuperación renal posterior ni sobre la remodelación tisular a largo plazo. Por lo tanto, el depósito de colágeno relativamente limitado observado en los grupos de tratamiento en el punto final examinado debe considerarse un hallazgo estructural temprano, y no como evidencia de que se haya prevenido la fibrosis renal crónica. Este hallazgo podría reflejar, más bien, una atenuación del daño renal inicial. Se necesitan estudios longitudinales que incluyan puntos de evaluación posteriores para determinar si estos cambios tempranos persisten y si influyen en la función renal a largo plazo o en la remodelación tisular.
En general, la administración posterior al contraste de montelukast y NAC, ya sea por separado o en combinación, se asoció con una atenuación de la disfunción renal, el estrés oxidativo, las respuestas inflamatorias y el daño histopatológico en este modelo experimental de LRA-CI. Sin embargo, el tratamiento combinado no demostró una superioridad consistente frente a la monoterapia en los resultados evaluados. Estos hallazgos están limitados al presente modelo preclínico y apoyan una mayor investigación experimental en lugar de una extrapolación directa a la práctica clínica.
En conclusión, el tratamiento posterior al contraste con montelukast, NAC o su combinación se asoció con hallazgos bioquímicos e histopatológicos más favorables en este modelo experimental de LRA-IAC. Sin embargo, el régimen combinado no superó de manera consistente la monoterapia en los resultados evaluados. Dado que estas observaciones se obtuvieron en un estudio preclínico en animales, deben considerarse como una base para una mayor validación experimental, más que como evidencia de eficacia o aplicabilidad clínica. Se necesitan investigaciones adicionales para determinar la posible relevancia de estos enfoques terapéuticos posteriores al contraste en la LRA-IAC clínica.
Divulgaciones
Los autores declaran que no tienen intereses competidores. Durante la elaboración de este manuscrito, se utilizaron herramientas asistidas por inteligencia artificial únicamente para la edición del lenguaje y la corrección gramatical. No se utilizaron herramientas de inteligencia artificial para la generación, análisis o interpretación de datos, ni para la creación de figuras, tablas o elementos gráficos. Los autores asumen toda la responsabilidad sobre el contenido del manuscrito.
CONTRIBUCIONES DE LOS AUTORES:
YS, CS y OK contribuyeron a la concepción y diseño del estudio. YS realizó los procedimientos experimentales y la recopilación de datos. OK llevó a cabo los exámenes histopatológicos. YS y CS realizaron los análisis estadísticos e interpretaron los datos. YS redactó el manuscrito. Todos los autores revisaron críticamente el manuscrito y aprobaron la versión final.
Agradecimientos
Este estudio fue financiado por la Unidad de Coordinación de Proyectos de Investigación Científica de la Universidad Kırşehir Ahi Evran (Proyecto No: TIP.A3.26.006).
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Lavadora automática de tiras | Bio-Tek Instruments, USA | ELx50 | Lavado automatizado de placas para ELISA. |
| Lector de microplacas | Bio-Tek Instruments, USA | ELx800 | Mediciones de absorbancia en ELISA. RRID:SCR_028651 |
| Formalina tamponada neutra al 10% | Merck | No registrado | Fijación de tejidos para histopatología. |
| Centrífuga de banco | Nüve | NF048 | Preparación y centrifugación de muestras. |
| Carboximetilcelulosa (CMC) | Sigma-Aldrich, USA | C5678 | Vehículo utilizado para la suspensión de montelukast. |
| Kit CAT Universal | Otto Scientific | Otto3051 | Medición colorimétrica de la actividad de CAT en suero mediante un analizador químico Mindray BS-400. |
| Homogeneizador digital | Daihan Scientific | HG-15D | Homogeneización de tejidos. |
| Eosina Y (amarillenta) | Merck | 1.15935.0025 | Tinción HE. |
| Solución de hematoxilina de Harris | BSLAB | BS-002 | Tinción HE. |
| Indometacina | Sigma-Aldrich, USA | I7378 | Utilizada para la inducción de CI-AKI. |
| Iohexol (Omnipaque 300) | GE HealthCare | No registrado | Agente de contraste utilizado para inducir CI-AKI. |
| Clorhidrato de ketamina (Ketalar) | Pfizer, USA | No registrado | Anestesia general antes de la recolección de muestras. |
| Microscopio óptico (Nikon Eclipse) | Nikon | Ni-U | Examen e imagenología histopatológica. RRID:SCR_024835 |
| L-NAME (éster metílico de Nω-nitro-L-arginina) | Sigma-Aldrich, USA | N5751 | Utilizado para la inducción de CI-AKI. |
| Kit de tinción tricrómica de Masson | MOSLAB, Türkiye | BKMTO001 | Tinción tricrómica de Masson. |
| Analizador químico Mindray | Mindray | BS-400 | Análisis bioquímicos. |
| Montelukast sódico | Sigma-Aldrich, USA | SML0101 | Administrado por vía oral mediante sonda como tratamiento. |
| N-acetilcisteína (ASIST 300 mg/2 mL) | MAC  laç, Türkiye | No registrado | Administrado por vía intraperitoneal como tratamiento. |
| Kit de ELISA para cistatina C en ratas | BT Lab, China | E0145Ra | Medición por ELISA de cistatina C en sobrenadantes de tejido renal. |
| Kit de ELISA para IL-1β en ratas | BT Lab, China | E0119Ra | Medición por ELISA de IL-1β en sobrenadantes de tejido renal. |
| Kit de ELISA para IL-6 en ratas | BT Lab, China | E0135Ra | Medición por ELISA de IL-6 en sobrenadantes de tejido renal. |
| Kit de ELISA para KIM-1 en ratas | BT Lab, China | E0549Ra | Medición por ELISA de KIM-1 en sobrenadantes de tejido renal. |
| Kit de ELISA para TNF-α en ratas | BT Lab, China | E0764Ra | Medición por ELISA de TNF-α en sobrenadantes de tejido renal. |
| Aguja de alimentación de acero inoxidable (cánula de sonda oral 22 G) | Instech Laboratories, USA | No registrado | Administración por sonda oral. |
| Alimento estándar en pellets para roedores (Optima) | Optima, Türkiye | No registrado | Lote n.º 58931. Composición nutricional: 24 % de proteína bruta, 3,94 % de celulosa bruta, 5,08 % de grasa bruta, 8,8 % de ceniza bruta, 1,44 % de lisina, 0,61 % de metionina, 1,14 % de calcio, 0,89 % de fósforo y 0,28 % de sodio. |
| Kit universal de creatinina | Otto Scientific | OttoBC139 | Medición colorimétrica de creatinina en suero. |
| Kit universal de GSH | Otto Scientific | Otto3053 | Medición colorimétrica de GSH en sangre anticoagulada con EDTA mediante un método de Ellman modificado. |
| Kit universal de MDA | Otto Scientific | Otto1001 | Medición colorimétrica de MDA en suero mediante un lector de microplacas ELx800. |
| Kit universal de SOD | Otto Scientific | Otto3047 | Medición colorimétrica de la actividad de SOD en suero mediante un analizador químico Mindray BS-400. |
| Kit universal de urea | Otto Scientific | OttoBC157 | Medición colorimétrica de urea y BUN en suero. |
| Clorhidrato de xilacina (Rompun) | Bayer, Germany | No registrado | Anestesia general antes de la recolección de muestras. |
Referencias
- Wang Z, Wang Q, Gong X. Unveiling the mysteries of contrast-induced acute kidney injury: new horizons in pathogenesis and prevention. Toxics. 2024;12(8):620.
- Cho E, Ko GJ. Pathophysiology and management of radiocontrast-induced nephropathy. Diagnostics. 2022;12(1):180.
- Shuka N, et al. Contrast-induced nephropathy in interventional cardiology: incidence, risk factors, and identification of high-risk patients. Cureus. 2023;15(12):e51283.
- Shams E, Mayrovitz HN. Contrast-induced nephropathy: a review of mechanisms and risks. Cureus. 2021;13(5):e14842.
- Mehran R, et al. A simple risk score for prediction of contrast-induced nephropathy after percutaneous coronary intervention: development and initial validation. J Am Coll Cardiol. 2004;44(7):1393-1399.
- Heyman SN, Reichman J, Brezis M. Pathophysiology of radiocontrast nephropathy: a role for medullary hypoxia. Invest Radiol. 1999;34(11):685-691.
- Geenen RWF, Kingma HJ, van der Molen AJ. Contrast-induced nephropathy: pharmacology, pathophysiology and prevention. Insights Imaging. 2013;4:811-820.
- Manisaligil YA, et al. Assessment of Rac1 and β-PAK expressions in a mouse model for contrast-induced nephropathy. J Basic Clin Health Sci. 2020;4(3):230-236.
- Simsek O, et al. Preventative effect of montelukast in mild to moderate contrast-induced acute kidney injury in rats via NADPH oxidase 4, p22phox and nuclear factor kappa-B expressions. Int Urol Nephrol. 2025;57(7):2313-2325.
- Banda J, et al. Biomarkers for diagnosis and prediction of outcomes in contrast-induced nephropathy. Int J Nephrol. 2020;2020:8568139.
- Zisis IE, et al. Renoprotective effect of vardenafil and avanafil in contrast-induced nephropathy: emerging evidence from an animal model. J Pers Med. 2022;12(5):670.
- Walker H, et al. Systematic review and meta-analysis of prophylaxis use with intravenous contrast exposure to prevent contrast-induced nephropathy. Eur J Radiol. 2022;153:110368.
- Hossain MA, et al. Contrast-induced nephropathy: pathophysiology, risk factors, and prevention. Saudi J Kidney Dis Transpl. 2018;29(1):1-9.
- Tepel M, et al. Prevention of radiographic-contrast-agent-induced reductions in renal function by acetylcysteine. N Engl J Med. 2000;343(3):180-184.
- Liu R, et al. N-acetylcysteine for the prevention of contrast-induced nephropathy: a systematic review and meta-analysis. J Gen Intern Med. 2005;20(2):193-200.
- Zhu R, et al. Association of N-acetylcysteine use with contrast-induced nephropathy: an umbrella review of meta-analyses of randomized clinical trials. Front Med (Lausanne). 2023;10:1235023.
- Sandilands EA, et al. Acetylcysteine has no mechanistic effect in patients at risk of contrast-induced nephropathy: a failure of academic clinical science. Clin Pharmacol Ther. 2022;111(6):1222-1238.
- Sarmadian R, et al. The renoprotective potential of montelukast: a scoping review. Ann Med Surg (Lond). 2024;86(6):3568-3576.
- Kokate D, Marathe P. Evaluation of effect of montelukast in the model of streptozotocin-induced diabetic nephropathy in rats. Indian J Endocrinol Metab. 2024;28(1):47-54.
- Mojtahedi SY, Ghodsi M, Pourpashang P. Renoprotective efficacy of montelukast: an overview on recent advancements. J Nephropharmacol. 2025;14(1):e12759.
- Sener G, et al. Chronic renal failure-induced multiple-organ injury in rats is alleviated by the selective CysLT1 receptor antagonist montelukast. Prostaglandins Other Lipid Mediat. 2007;83(4):257-267.
- Sener G, et al. Montelukast protects against renal ischemia/reperfusion injury in rats. Pharmacol Res. 2006;54(1):65-71.
- Li LP, et al. Intrarenal oxygenation by blood oxygenation level-dependent MRI in contrast nephropathy model: effect of the viscosity and dose. J Magn Reson Imaging. 2012;36(5):1162-1167.
- Liu K, et al. A novel rat model of contrast-induced nephropathy based on dehydration. J Pharmacol Sci. 2019;141(1):49-55.
- Alshogran OY, Al Tahrawi AY, Nusair SD. Exploring the effects of edaravone in rats with contrast-induced acute kidney injury. Life Sci. 2022;309:121006.
- Suddek GM. Montelukast ameliorates kidney function and urinary bladder sensitivity in experimentally induced renal dysfunction in rats. Fundam Clin Pharmacol. 2013;27(2):186-191.
- Aydin A, et al. The examination of the nephroprotective effect of montelukast sodium and N-acetylcysteine in renal ischemia with dimercaptosuccinic acid imaging in a placebo-controlled rat model. Acta Cir Bras. 2020;35(9):e202000905.
- Kara O, Kilitci A, Daglioglu G. Protective effect of resveratrol on cisplatin-induced damage in rat kidney. Cukurova Med J. 2022;47(3):990-995.
- Pandir D, Kara O. Cisplatin-induced kidney damage and the protective effect of bilberry (Vaccinium myrtillus L.): an experimental study. Turk J Med Sci. 2013;43(6):951-956.
- Iordache AM, et al. Phosphodiesterase-5 inhibitors ameliorate structural kidney damage in a rat model of contrast-induced nephropathy. Food Chem Toxicol. 2020;143:111535.
- Morcos SK, Thomsen HS, Webb JA. Contrast-media-induced nephrotoxicity: a consensus report. Eur Radiol. 1999;9:1602-1613.
- Rudnick MR, et al. Nephrotoxicity of ionic and nonionic contrast media in 1196 patients: a randomized trial. Kidney Int. 1995;47(1):254-261.
- Modi K, Padala SA, Gupta M. Contrast-induced nephropathy. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2025 Jan–. Updated 2025 May 5. Available from: https://www.ncbi.nlm.nih.gov/books/NBK448066/