La farmacología de redes y el acoplamiento molecular revelaron que Rhizoma Drynariae actúa sobre múltiples dianas y vías para aliviar la lesión del manguito rotador mediante antiinflamación, antiapoptosis y proangiogénesis.
Artículo de investigación
La Farmacología de Red y la Acoplamiento Molecular Revelan el Mecanismo de Rhizoma Drynariae Contra la Lesión del Manguito Rotador
En este artículo
Resumen
Resumen
La lesión del manguito rotador (RCI) es un trastorno músculo-esquelético refractario caracterizado por inflamación crónica, apoptosis de tenocitos, angiogénesis deficiente y desregulación de la matriz extracelular (ECM), con tratamientos clínicos limitados disponibles. Este estudio empleó farmacología de redes y acoplamiento molecular para investigar sistemáticamente los componentes activos, dianas clave y vías de señalización de Rhizoma Drynariae (RD) frente a la RCI. Se identificaron 18 ingredientes activos de RD y 213 dianas no redundantes a partir de TCMSP, ETCM y SymMap, mientras que se recuperaron 870 dianas relacionadas con RCI desde GeneCards y OMIM, obteniéndose 71 dianas candidatas superpuestas. El análisis de la red de interacción proteína-proteína y la selección mediante cytoHubba revelaron diez genes centrales, incluyendo TNF, IL6, VEGFA, PTGS2, CASP3, AKT1, CCL2, PPARG, MAPK3 y HMOX1. La ontología genética resaltó la respuesta inflamatoria, el estrés oxidativo, la angiogénesis, la proliferación celular y la organización de la ECM, mientras que el análisis de vías KEGG implicó las vías de señalización TNF, PI3K-Akt, MAPK y HIF-1. El acoplamiento molecular confirmó la unión estable y de alta afinidad de eriodictiol, luteolina, catequina, naringenina y aureusidina a estas proteínas centrales. En conjunto, RD ejerce efectos anti-RCI a través de una red multicomponente, multitarget y multiperfil, con potencial para aliviar la RCI mediante la supresión de la inflamación y la apoptosis, la promoción de la angiogénesis y la mejora de la reparación de la ECM, proporcionando así una base teórica para su aplicación clínica y validación experimental.
Introducción
La lesión del manguito rotador (LMR) es uno de los trastornos del hombro más comunes en ortopedia y medicina deportiva, afectando aproximadamente al 20 % de los adultos mayores de 20 años y hasta al 54 % de las personas mayores de 60 años1,2. La LMR se caracteriza patológicamente por degeneración del tendón, infiltración de células inflamatorias, apoptosis excesiva de tenocitos, neovascularización insuficiente y síntesis desordenada de la matriz extracelular, lo que provoca dolor crónico en el hombro, movilidad limitada, atrofia muscular e incluso inestabilidad articular3. Si no se trata, la LMR puede reducir gravemente la calidad de vida y generar una pesada carga socioeconómica4. Las estrategias terapéuticas actuales para la LMR incluyen tratamiento conservador y reparación quirúrgica5. Los medicamentos antiinflamatorios no esteroideos (AINE) e inyecciones de corticosteroides alivian el dolor, pero conllevan riesgos de lesión gastrointestinal, disfunción renal, degeneración del cartílago y osteoporosis6,7. La reparación quirúrgica mejora la función a corto plazo, pero se ve limitada por altas tasas de re-desgarro, adherencias postoperatorias y baja calidad de cicatrización a largo plazo8,9. Por lo tanto, existe una necesidad urgente de desarrollar agentes terapéuticos seguros, eficaces y con múltiples dianas para la LMR.
La medicina tradicional china (MTC) tiene una larga historia en el tratamiento de enfermedades del sistema músculo-esquelético, con las ventajas de ser multicomponente, multitarget y de baja toxicidad10. Rhizoma Drynariae (RD), el rizoma seco de Drynaria fortunei (Kunze) J. Sm., es una hierba representativa para fortalecer los huesos que promueve la circulación sanguínea, elimina la estasis sanguínea y acelera la reparación de tendones y huesos11,12. La farmacología moderna ha confirmado que los flavonoides son los ingredientes activos principales de RD, los cuales ejercen efectos antiinflamatorios, antioxidantes, osteogénicos y condroprotectores13. RD se ha utilizado ampliamente en osteoporosis, osteoartritis, necrosis de la cabeza del fémur y degeneración del disco intervertebral14,15,16. Sin embargo, ningún estudio sistemático ha explorado la eficacia y el mecanismo de RD frente a la ICR. La farmacología de redes es un enfoque interdisciplinario emergente que integra bioinformática, biología de sistemas y farmacología, ideal para descifrar el mecanismo holístico de la MTC17,18. Permite la construcción sistemática de la red reguladora «fármaco–componente–diana–vía–enfermedad» y la predicción de alto rendimiento de dianas terapéuticas potenciales19. En este estudio, se utilizó la farmacología de redes combinada con acoplamiento molecular para explorar los componentes activos, los genes centrales y las vías de señalización principales de RD en el tratamiento de la ICR, con el objetivo de proporcionar una base teórica para la aplicación clínica y futuras investigaciones experimentales.
Protocolo
Este estudio utilizó únicamente bases de datos bioinformáticas públicas y anónimas, y no involucró experimentos con seres humanos ni animales. De acuerdo con el artículo 32 de las regulaciones nacionales chinas sobre revisión ética y la Declaración de Helsinki, se dispensó el permiso ético y el consentimiento informado. Todos los materiales utilizados en este estudio se enumeran en la Tabla de materiales.
Diseño del estudio y diagrama de flujo
El flujo de trabajo completo de este estudio de farmacología de redes, que incluye la selección de ingredientes, la obtención de dianas, la construcción de redes, el análisis de enriquecimiento y la verificación mediante acoplamiento molecular, se realizó siguiendo estándares bioinformáticos unificados en cada paso para garantizar la reproducibilidad de todos los datos predichos (Figura 1).
Identificación de ingredientes activos en RD
La Base de Datos y Plataforma de Análisis de Farmacología de Sistemas de Medicina Tradicional China (TCMSP, https://old.tcmsp-e.com/tcmsp.php) fue una plataforma en línea construida sobre la base de la farmacología sistémica de hierbas20. Esta plataforma recopiló de forma integral parámetros farmacocinéticos de compuestos naturales, incluyendo la biodisponibilidad oral (OB), la similitud con fármacos (DL), la barrera hematoencefálica y la información correspondiente de dianas terapéuticas. Los autores introdujeron la palabra clave "Rhizoma Drynariae" para buscar todos los componentes químicos de RD almacenados en la base de datos TCMSP, y seleccionaron ingredientes activos calificados basándose en los índices de absorción, distribución, metabolismo y excreción (ADME), con OB ≥ 30% y DL ≥ 0,18. Los compuestos que cumplían con estos dos criterios se conservaron como ingredientes activos candidatos para explorar el mecanismo terapéutico de RD frente a RCI. Fecha de acceso a la base de datos: TCMSP V2.3 [2025-12-08]. Los campos exportados incluyeron el nombre del compuesto, el valor de OB, el valor de DL y las entradas de proteínas diana correspondientes. Las entradas duplicadas de compuestos se eliminaron manualmente.
Recopilación de posibles dianas de RD
Los investigadores recuperaron los blancos de acción de la RD a partir de tres bases de datos independientes: TCMSP, la Enciclopedia de Medicina Tradicional China (ETCM, http://www.tcmip.cn/ETCM/)21 y SymMap (http://www.symmap.org/)22. TCMSP sirvió como una plataforma especializada de farmacología sistémica de hierbas que registra las interrelaciones entre medicamentos herbales, compuestos de pequeñas moléculas, blancos proteicos y enfermedades humanas. ETCM integró información estandarizada sobre hierbas y fórmulas medicinales chinas comunes, registrando datos sobre ingredientes herbales, genes diana, vías metabólicas y enfermedades. SymMap integró las teorías de la MTC y la medicina moderna mediante mecanismos moleculares y la correlación de síntomas. Al extraer los blancos del fármaco, la especie se estableció uniformemente como Homo sapiens. Tras obtener las secuencias iniciales de proteínas diana, la base de datos UniProt (https://www.uniprot.org/)23 convirtió todas las entradas diana en símbolos génicos estándar unificados. Se eliminaron los genes diana duplicados, y el conjunto de blancos sin duplicados de la RD se conservó para realizar un análisis cruzado con los blancos de la enfermedad. Fechas de acceso a las bases de datos: ETCM V2.0 [2025-12-10], SymMap V2.0 [2025-12-11], versión de UniProt [2025-12-12]. Los autores exportaron las entradas iniciales de proteínas diana desde TCMSP, ETCM y SymMap. Se utilizó UniProt para asignar los identificadores de proteínas a los símbolos génicos oficiales humanos HUGO. Se eliminaron los duplicados de blancos procedentes de múltiples bases de datos, conservando un único símbolo génico por cada blanco.
Buscar objetivos potenciales para RCI
Se utilizaron dos bases de datos autorizadas para seleccionar genes humanos relacionados con la lesión del manguito rotador (RCI) mediante el término de búsqueda "rotator cuff injury". GeneCards (https://www.genecards.org/) agregó datos de múltiples omicas procedentes de más de 150 plataformas genéticas y proporcionó anotaciones funcionales de genes24. La Inherencia Mendeliana en Línea en el Hombre (Online Mendelian Inheritance in Man, OMIM, https://omim.org/) registró enfermedades hereditarias humanas y reveló correlaciones entre la variación genética y los fenotipos clínicos25. Se extrajeron todas las entradas de genes asociados a la RCI, incluyendo nombres de genes e identificadores. Los datos de ambas bases de datos se combinaron y depuraron para obtener un conjunto completo de genes patógenos destinado al análisis de intersección de Venn. Fechas de acceso a las bases de datos: GeneCards [2025-12-15], OMIM [2025-12-21]. Término de búsqueda: “rotator cuff injury”. Los campos exportados incluyeron nombres de genes humanos relacionados con enfermedades e identificadores de genes. Las entradas duplicadas de genes entre las dos bases de datos se eliminaron tras la combinación. El filtro de especie se estableció en Homo sapiens.
Construcción de la red de interacciones proteína-proteína (PPI)
El conjunto de datos de dianas RD seleccionado y el conjunto de datos de genes patógenos RCI se cargaron en la plataforma en línea Venny (https://bioinfogp.cnb.csic.es/tools/venny/) para generar un diagrama de Venn y seleccionar los genes compartidos superpuestos. Los genes intersecantes se importaron a STRING v11.5 (https://cn.string-db.org/) para la construcción de la red de interacción proteína-proteína26. STRING recuperó interacciones proteicas verificadas y predichas, que abarcan más de 24 millones de proteínas de más de 5000 especies. Se estableció la especie como Homo sapiens y el umbral de puntuación de confianza en 0,7 para filtrar pares de interacción de baja credibilidad. Los archivos de PPI exportados se importaron a Cytoscape 3.8.0 para su visualización y análisis topológico27. Se accedió a Venny 2.0 el [2025-12-24] para el cálculo del diagrama de Venn. Fecha de acceso a STRING v11.5: [2025-12-28]. Los autores exportaron la tabla completa de interacciones proteína-proteína en formato TSV, que incluye identificadores de proteínas, símbolos génicos y puntuaciones combinadas de confianza en las interacciones.
Análisis de genes centrales
El plugin cytoHubba integrado en Cytoscape 3.8.0 analizó las características topológicas de cada nodo de la red. Se seleccionaron los 10 principales genes centrales con las puntuaciones más altas de centralidad de clique máxima (MCC). MCC es uno de los algoritmos de clasificación integrados en cytoHubba; puntuaciones MCC más altas indican posiciones topológicas más críticas dentro de la red de interacción de proteínas (PPI). Estos genes ejercen efectos reguladores centrales en toda la red.
Análisis de enriquecimiento de las vías de la Ontología de Genes (GO) y de la Enciclopedia de Kyoto de Genes y Genomas (KEGG)
Todos los objetivos terapéuticos superpuestos de RD frente a RCI se importaron al software R x64 4.0.3, con la especie establecida como Homo sapiens. El paquete Bioconductor clusterProfiler realizó el análisis de enriquecimiento GO y KEGG. El análisis GO incluyó tres módulos: proceso biológico (BP), componente celular (CC) y función molecular (MF), que anotaron por separado los comportamientos biológicos, la localización subcelular y las funciones bioquímicas de las proteínas diana28. El análisis KEGG asignó los genes a cascadas de señalización intracelular para observar la distribución de los objetivos en diversas vías biológicas29. Se extrajeron los términos BP, CC y MF significativamente enriquecidos, así como las vías centrales relacionadas con la intervención de RD sobre RCI, y todos los resultados de enriquecimiento se exportaron para su representación gráfica, utilizando p < 0,05 como umbral de significancia.
Simulación de acoplamiento molecular
Los genes centrales seleccionados mediante el análisis de PPI se definieron como receptores proteicos, y los ingredientes activos de RD se establecieron como ligandos de molécula pequeña. Se realizó una simulación de acoplamiento molecular para explorar las interacciones de unión naturales entre las proteínas centrales y sus ingredientes correspondientes. Las estructuras tridimensionales de los ligandos se descargaron de PubChem (https://pubchem.ncbi.nlm.nih.gov/)30, y las estructuras cristalinas de los receptores se obtuvieron de RCSB PDB (https://www.rcsb.org/)31. Las estructuras de los receptores se pretrataron en AutoDock 432, incluyendo la eliminación de moléculas de agua redundantes y la adición de hidrógenos polares. El cálculo de acoplamiento por lotes se completó mediante AutoDock Vina, en combinación con el software Open Babel. Los complejos con energía libre de unión ≤ −7,0 kcal/mol se definieron como estructuras de unión estables que representan los complejos de acoplamiento mejor clasificados. Los complejos con energía libre de unión ≤ −7,0 kcal/mol se consideraron estructuras de unión estables con alta afinidad intermolecular. Este umbral empírico se aplica comúnmente en investigaciones in silico basadas en AutoDock-Vina de compuestos bioactivos botánicos, aunque no sustituye la validación experimental de las interacciones proteína-ligando33. Los 20 complejos de acoplamiento con afinidad óptima se importaron a PyMOL para generar diagramas tridimensionales de las conformaciones de unión34. Fecha de acceso a PubChem: [2026-02-10]; Fecha de acceso a RCSB-PDB: [2026-02-03]. Las estructuras de moléculas pequeñas se recuperaron por el nombre del compuesto; las estructuras de receptores proteicos se recuperaron mediante los IDs de acceso PDB correspondientes al gen.
Análisis estadístico
Se utilizaron R x64 4.0.3, Cytoscape 3.8.0 y PyMOL para completar todas las estadísticas y mapas de bioinformática. p < 0,05 representó una diferencia estadísticamente significativa para todos los elementos enriquecidos.
Resultados
Los ingredientes activos de RD
Se recuperaron un total de 71 ingredientes químicos brutos de TCMSP utilizando «Rhizoma Drynariae» como palabra clave. Se realizó una segunda selección según los criterios de ADME (OB ≥ 30%, DL ≥ 0,18), obteniéndose finalmente 18 ingredientes bioactivos con buena absorción oral y capacidad farmacológica. Tabla 1 resume la información básica detallada de estos 18 ingredientes activos. Estos 18 compuestos constituyeron la base material multicomponente de RD frente a RCI.
Objetivos génicos relevantes de RD
Se buscaron en las bases de datos TCMSP, ETCM y SymMap los genes diana que coincidían con los ingredientes activos de RD, y se recopilaron un total de 327 entradas originales de genes diana. Tras integrar los datos y eliminar los símbolos de genes repetidos, se obtuvieron 213 genes diana potenciales no redundantes de RD para el análisis de intersección subsiguiente.
Objetivos génicos relevantes para RCI
Se realizaron búsquedas en las bases de datos GeneCards y OMIM utilizando la palabra clave «lesión del manguito rotador», y se obtuvieron 989 entradas genéticas brutas relacionadas con LMR. Después de la integración de datos y la eliminación de duplicados, se obtuvieron 870 genes patógenos humanos únicos estrechamente relacionados con la progresión de la LMR.
Construcción de la red de interacción de proteínas (PPI)
El análisis de intersección entre 213 genes diana de RD y 870 genes patógenos de RCI identificó 71 genes superpuestos, que se definieron como dianas terapéuticas potenciales de RD para el tratamiento de RCI. Se generó un diagrama de Venn que muestra la relación de intersección mediante el software Venny 2.0 (Figura 2). Los 71 genes diana superpuestos se importaron a STRING para construir la red de interacción de proteínas (PPI) de RD que interviene en RCI (Figura 3). Los datos completos de la PPI se importaron a Cytoscape, y cytoHubba seleccionó los 10 principales genes centrales con las puntuaciones MCC más altas: TNF, IL6, VEGFA, PTGS2, CASP3, AKT1, CCL2, PPARG, MAPK3, HMOX1. Su información topológica MCC se resumió en la Tabla 2 y se visualizó en la Figura 4. Los 71 genes intersecados representaron dianas centrales que median el efecto terapéutico de RD frente a RCI.
Análisis de enriquecimiento GO y KEGG
Para explorar el mecanismo molecular de los objetivos candidatos de RD en el tratamiento de RCI, el paquete clusterProfiler realizó análisis de enriquecimiento GO y KEGG en los objetivos terapéuticos superpuestos. Se llevaron a cabo estadísticas separadas de enriquecimiento GO para BP, CC y MF. Figuras 5A–B, 6A–B y 7A–B ilustraron las 10 entradas significativamente enriquecidas principales de BP, CC y MF, y el subgráfico B de cada figura mostró la distribución génica de cada término funcional. Además, se realizó un análisis de enriquecimiento KEGG para explorar las vías centrales implicadas en la intervención de RD sobre RCI, y las 30 vías enriquecidas principales se visualizaron en Figura 8.
Simulación de acoplamiento molecular
Se seleccionaron los 10 principales genes centrales como receptores proteicos, y los 18 ingredientes activos de RD se utilizaron como ligandos para el cálculo de acoplamiento mediante AutoDock Vina y Open Babel. PyMOL permitió visualizar las conformaciones de unión entre ligandos y receptores. Los resultados del acoplamiento demostraron que la mayoría de las proteínas diana centrales formaron estructuras de unión estables con los ingredientes activos de RD. Tabla 3 y Figura 9 registraron los parámetros completos de acoplamiento y los diagramas tridimensionales de unión de los 20 complejos principales con la afinidad de unión óptima.
En el presente análisis de farmacología de redes, se recuperaron 18 ingredientes bioactivos de RD y 213 dianas no redundantes relacionadas con fármacos. Tras la intersección con 870 genes asociados a RCI, se obtuvieron 71 dianas terapéuticas candidatas comunes. La construcción de la red PPI y el cribado mediante cytoHubba‑MCC identificaron diez genes centrales: TNF, IL6, VEGFA, PTGS2, CASP3, AKT1, CCL2, PPARG, MAPK3 y HMOX1. La enriquecimiento GO abarcó BP, CC y MF, mientras que el enriquecimiento KEGG identificó múltiples vías de señalización enriquecidas. La simulación de acoplamiento molecular verificó una afinidad de unión favorable entre los principales constituyentes activos de RD y estas proteínas diana centrales.
DISPONIBILIDAD DE LOS DATOS:
Todos los datos brutos y procesados generados en este estudio, incluidas las listas de objetivos, archivos de redes de interacción proteica (PPI), resultados de enriquecimiento GO y KEGG, y la matriz de acoplamiento molecular, se han depositado en el Banco de Datos Científicos. El enlace para acceder a los datos brutos es https://www.scidb.cn/anonymous/alVOVlJu.
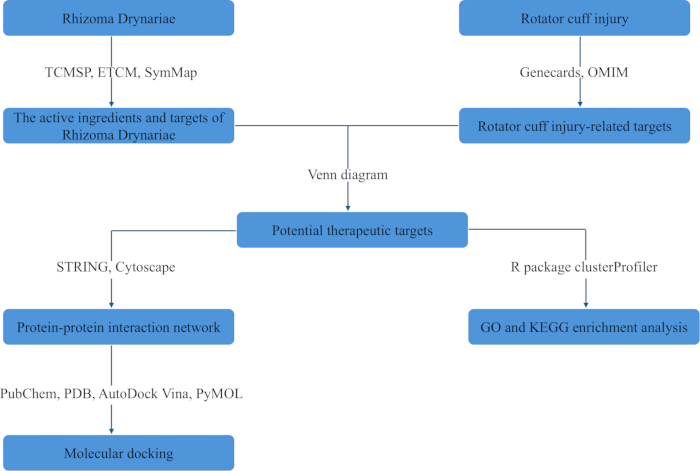
Figura 1: Esquema del flujo de trabajo que describe la canalización bioinformática aplicada en este estudio. Comenzando por la izquierda, los compuestos bioactivos candidatos y sus dianas moleculares correspondientes de RD se recuperaron de las bases de datos TCMSP, ETCM y SymMap. A la derecha, los genes asociados con RCI se obtuvieron de GeneCards y OMIM. Las dianas génicas comunes a ambos conjuntos de datos se identificaron mediante un diagrama de Venn y se definieron como dianas terapéuticas potenciales. Las dianas compartidas se procesaron luego en dos ramas separadas: una rama construyó una red de interacción proteína-proteína utilizando STRING y Cytoscape; la otra rama realizó análisis de enriquecimiento GO y KEGG empleando el paquete de R clusterProfiler. Los genes centrales extraídos de la red PPI se validaron posteriormente mediante acoplamiento molecular, con la preparación estructural y la simulación realizadas utilizando PubChem, PDB, AutoDock Vina y PyMOL. Abreviaturas: RD = Rhizoma Drynariae, RCI = lesión del manguito rotador, TCMSP = Base de datos y plataforma de análisis de farmacología de sistemas de medicina tradicional china, ETCM = Enciclopedia de Medicina Tradicional China, OMIM = Herencia mendeliana en el hombre en línea, GO = ontología génica, KEGG = Enciclopedia de genes y genomas de Kioto. Haga clic aquí para ver una versión más grande de esta figura.
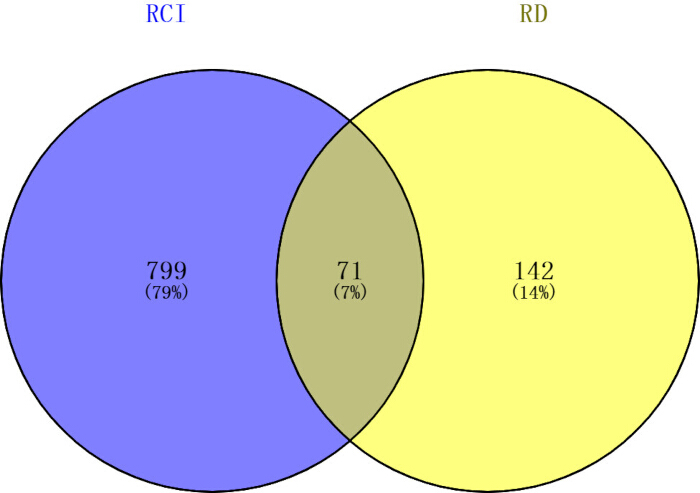
Figura 2: Diagrama de Venn de los objetivos superpuestos entre RD y RCI. El círculo azul representa los objetivos asociados con RCI. El círculo amarillo representa los posibles objetivos terapéuticos de RD. La región superpuesta de color verde oliva indica los objetivos compartidos entre RD y RCI. Los números y porcentajes dentro de cada región indican la cantidad y proporción de objetivos únicos o compartidos. Abreviaturas: RD = Rhizoma Drynariae, RCI = lesión del manguito rotador. Haga clic aquí para ver una versión más grande de esta figura.
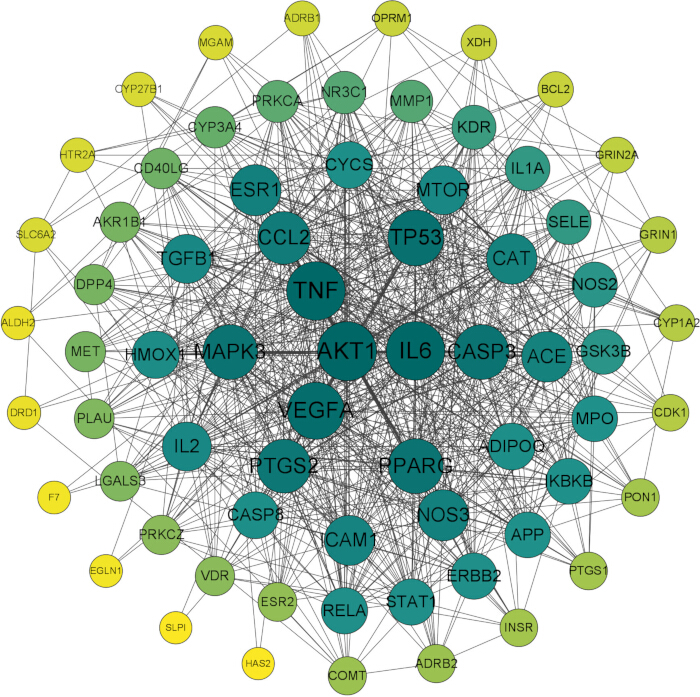
Figura 3: Red de interacciones proteína-proteína generada a partir de los 71 genes diana superpuestos que vinculan RD y RCI. Cada círculo en la red representa un gen diana, etiquetado con su símbolo génico oficial. Las líneas que conectan dos círculos ilustran asociaciones proteína-proteína extraídas de bases de datos bioinformáticas públicas. El tamaño del nodo y la saturación del color reflejan la importancia topológica de los genes individuales dentro de la red. Los genes con círculos más grandes y tonos verdes más intensos presentan puntuaciones topológicas más altas y ocupan posiciones más centrales; los círculos más pequeños y de color amarillo pálido indican genes con menor importancia topológica. Abreviaturas: RD = Rhizoma Drynariae, RCI = lesión del manguito rotador, PPI = interacción proteína-proteína. Haga clic aquí para ver una versión más grande de esta figura.
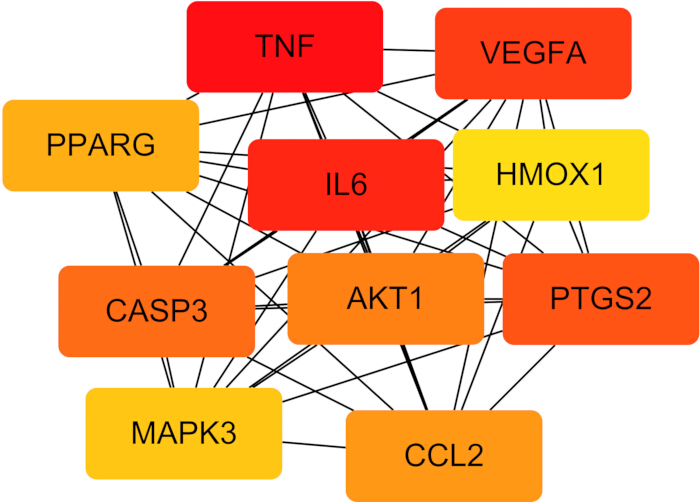
Figura 4: Los 10 principales genes centrales identificados en la red de interacción proteína-proteína (PPI) mediante el uso del complemento cytoHubba. Los recuadros rectangulares representan los genes centrales, cada uno etiquetado con su símbolo oficial del gen. Las líneas negras que conectan los recuadros reflejan interacciones proteicas entre estos objetivos principales. El gradiente de color que va del rojo brillante al naranja y luego al amarillo visualiza la clasificación de los genes centrales según los puntajes MCC calculados por el complemento cytoHubba; los recuadros rojos brillantes indican los genes con los puntajes MCC más altos y mayor importancia en la red, mientras que los recuadros amarillos señalan genes con puntajes relativamente más bajos. Abreviaturas: PPI = interacción proteína-proteína, MCC = centralidad de clique máxima.Haga clic aquí para ver una versión más grande de esta figura.
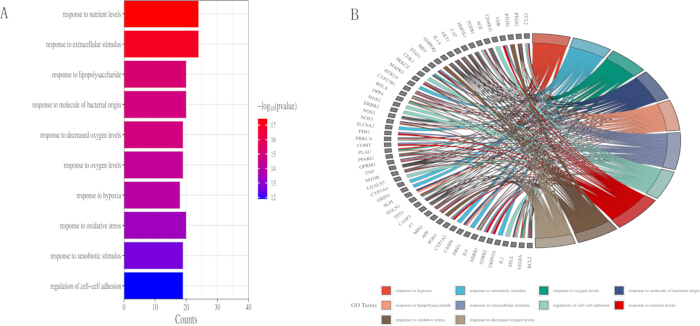
Figura 5: Análisis de enriquecimiento de BP de los 71 genes diana compartidos de RD frente a RCI. (A) Análisis de enriquecimiento GO de posibles dianas terapéuticas para BP. Es un gráfico de barras horizontales que muestra los 10 términos principales del proceso biológico GO significativamente enriquecidos. El eje horizontal X representa el número de genes, que corresponde a la cantidad de genes diana anotados a cada término GO. El eje vertical Y enumera los términos GO enriquecidos individuales. La barra de color continua a la derecha codifica -log10(pvalor); los tonos rojos más cálidos indican un valor -log10(pvalor) más alto y una significancia estadística más fuerte, mientras que los tonos morados y azules más fríos indican una significancia menor. (B) Relación entre posibles dianas terapéuticas y BP. El panel B es un diagrama de acordes que ilustra las asociaciones por pares entre los términos GO enriquecidos y sus genes diana correspondientes. Los segmentos circulares externos se dividen en dos categorías: los bloques coloreados representan distintos términos del proceso biológico GO, y las marcas rectangulares grises etiquetan los símbolos individuales de los genes diana. Cintas curvas dentro del círculo conectan los términos GO con sus genes diana asociados, siendo cada cinta una representación de un gen vinculado al término GO en el que participa. El color de cada cinta hereda el tono de su término GO correspondiente del anillo exterior. Una leyenda en la parte inferior asocia cada color con su término GO respectivo. Abreviaturas: RD = Rhizoma Drynariae, RCI = lesión del manguito rotador, BP = proceso biológico, GO = ontología genética. Haga clic aquí para ver una versión más grande de esta figura.
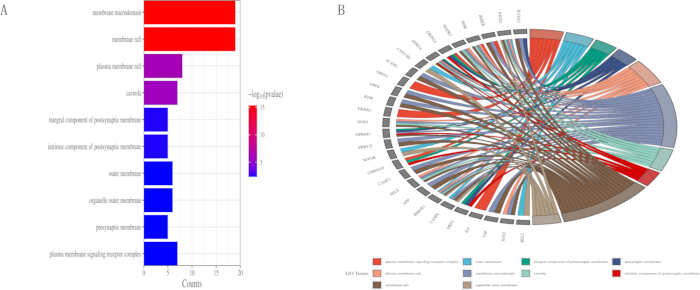
Figura 6: Términos de GO-CC derivados de los 71 objetivos candidatos de RD en el tratamiento de RCI. (A) Análisis de enriquecimiento GO de posibles objetivos terapéuticos para CC. (B) Relación entre los posibles objetivos terapéuticos y CC. El panel A es un gráfico de barras horizontales que muestra las 10 entradas principales de componentes celulares de GO significativamente enriquecidas. El eje horizontal X cuantifica el número de genes objetivo asignados a cada término de GO, etiquetado como Recuentos. Las descripciones enriquecidas de componentes celulares de GO se disponen a lo largo del eje vertical Y. La barra de color a la derecha relaciona la variación del color con los valores de -log10(pvalue); el rojo brillante corresponde a valores más altos de -log10(pvalue) y una significancia estadística más fuerte, mientras que los tonos azules representan niveles de significancia más bajos. El panel B presenta un diagrama de acordes que visualiza las conexiones entre los términos enriquecidos de componentes celulares de GO y sus genes objetivo asociados. Los segmentos en el anillo exterior se dividen en dos grupos: los bloques coloreados representan distintos términos de componentes celulares de GO, y las marcas grises indican los símbolos individuales de los genes objetivo. Cintas curvas dentro del círculo conectan cada gen con su término de GO correspondiente, y cada cinta adopta el color del término de GO correspondiente del anillo exterior. Una leyenda en la parte inferior define el código de colores para todas las categorías de componentes celulares de GO. Abreviaturas: RD = Rhizoma Drynariae, RCI = lesión del manguito rotador, CC = componente celular, GO = ontología genética Haga clic aquí para ver una versión más grande de esta figura.
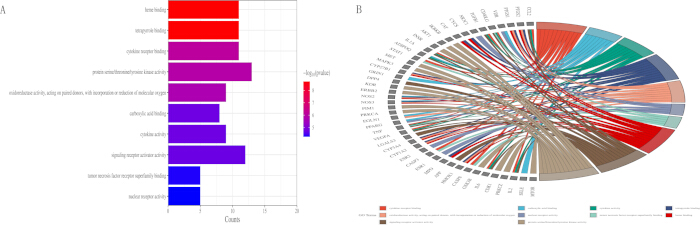
Figura 7: Análisis de enriquecimiento de MF realizado en los 71 genes diana superpuestos de RD para la intervención en ICM. (A) Análisis de enriquecimiento GO de posibles dianas terapéuticas para MF. (B) Relación entre las dianas terapéuticas potenciales y MF. El panel A es un gráfico de barras horizontales que clasifica los 10 principales términos significativamente enriquecidos de función molecular GO. Los valores en el eje horizontal X representan el número de genes, que corresponde al número total de genes diana anotados a cada entrada de función molecular. El eje vertical Y enumera las descripciones individuales de las funciones moleculares GO. La barra de gradiente de color a la derecha traduce la variación del color en métricas de -log10(pvalue); el rojo brillante corresponde a valores más altos de -log10(pvalue) y una significancia estadística más fuerte, mientras que los tonos azules indican una significancia más débil. El panel B es un diagrama de acordes que representa las relaciones entre las categorías enriquecidas de función molecular GO y sus genes diana asociados. Los segmentos en el anillo exterior contienen dos clases de etiquetas: bloques coloreados que denotan términos distintos de función molecular GO, y pequeñas marcas rectangulares grises que marcan los símbolos individuales de los genes diana. Cintas curvas que se extienden hacia el interior desde el anillo exterior conectan cada gen con su término funcional correspondiente, y cada cinta hereda el color asignado a su término GO correspondiente. Una leyenda inferior define el código de colores para todas las categorías de función molecular GO mostradas en el gráfico. Abreviaturas: RD = Rhizoma Drynariae, ICM = lesión del manguito rotador, MF = función molecular, GO = ontología genética Haga clic aquí para ver una versión más grande de esta figura.
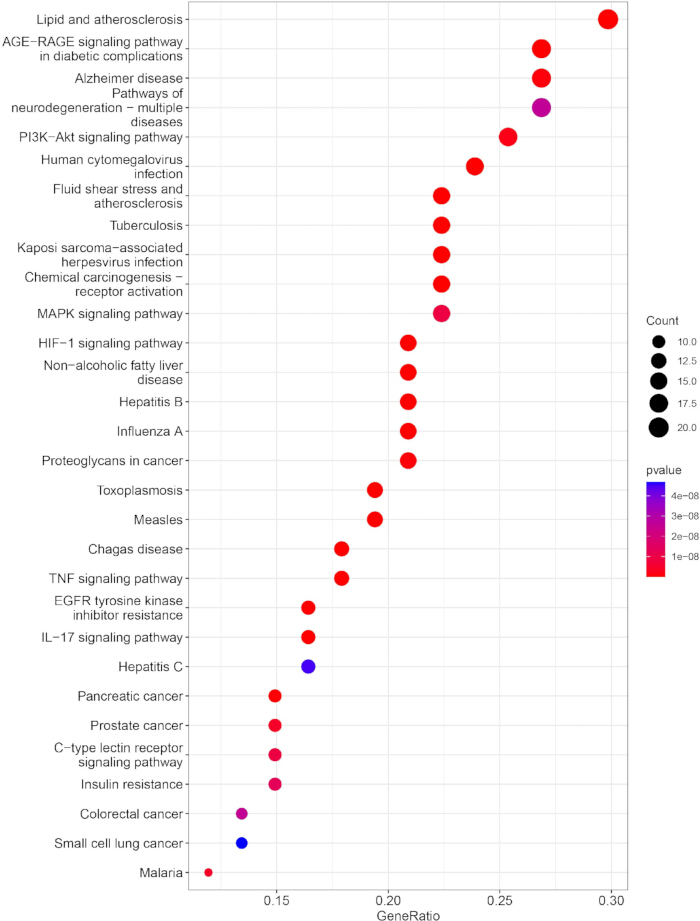
Figura 8: Análisis de enriquecimiento de vías KEGG de los 71 genes diana compartidos de RD frente a RCI. Este gráfico de puntos muestra visualmente las vías KEGG más enriquecidas. El eje vertical Y enumera los nombres de las vías enriquecidas individuales. El eje horizontal X representa la proporción de genes (GeneRatio), definida como la relación entre los genes diana asignados a una vía y el número total de genes en dicha vía. Cada punto circular representa una vía enriquecida. El tamaño del punto corresponde al número de genes, siendo los círculos más grandes indicativos de un mayor número de genes diana anotados en la vía. El color del punto refleja el valor p: el rojo indica valores p más bajos y una significancia estadística más fuerte, mientras que el azul oscuro indica valores p más altos y una significancia estadística más débil. Dos leyendas laterales definen por separado la escala para el recuento de genes y la codificación de colores según el valor p. Abreviaturas: RD = Rhizoma Drynariae, RCI = lesión del manguito rotador, KEGG = Enciclopedia de Kyoto de genes y genomas. Haga clic aquí para ver una versión más grande de esta figura.
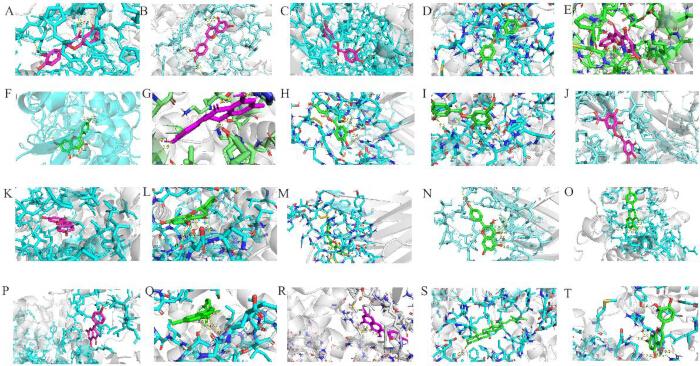
Figura 9: Los complejos de acoplamiento mejor clasificados. (A) (PTGS2, eriodictyol, -9,7 kcal/mol). (B) (PTGS2, luteolina, -9,6 kcal/mol). (C) (PTGS2, catequina, -9,5 kcal/mol). (D) (PTGS2, naringenina, -9,5 kcal/mol). (E) (PTGS2, aureusidina, -9,4 kcal/mol). (F) (PTGS2, kaempferol, -9,2 kcal/mol). (G) (PTGS2, cromano, -9,1 kcal/mol). (H) (TNF, catequina, -9,1 kcal/mol). (I) (PTGS2, digalato, -9 kcal/mol). (J) (TNF, digalato, -9 kcal/mol). (K) (PPARG, cromano, -8,9 kcal/mol). (L) (PPARG, naringenina, -8,9 kcal/mol). (M) (TNF, aureusidina, -8,9 kcal/mol). (N) (TNF, kaempferol, -8,8 kcal/mol). (O) (MAPK3, cromano, -8,7 kcal/mol). (P) (MAPK3, naringenina, -8,7 kcal/mol). (Q) (PPARG, aureusidina, -8,7 kcal/mol). (R) (PPARG, kaempferol, -8,7 kcal/mol). (S) (PTGS2, 22_Stigmasten_3_one, -8,7 kcal/mol). (T) (MAPK3, luteolina, -8,6 kcal/mol). Los paneles de la A a la T ilustran por separado la geometría de unión calculada de compuestos individuales de baja masa molecular dentro de la cavidad de unión de sus correspondientes dianas proteicas. Los modelos de bastón en cian representan los residuos de aminoácidos que delimitan la cavidad de unión proteica. Los ligandos de pequeña molécula se representan con bastones magenta o verdes para diferenciar distintas estructuras químicas. Las líneas discontinuas amarillas indican los enlaces de hidrógeno intermoleculares entre los ligandos y los residuos del bolsillo, con anotaciones numéricas que indican las distancias de los enlaces de hidrógeno en angstroms (Å). La superficie blanca translúcida delinea la topología tridimensional general de cada receptor proteico. Todos los cálculos de las conformaciones de unión se realizaron mediante acoplamiento molecular con receptor rígido utilizando el software AutoDock Vina. Haga clic aquí para ver una versión más grande de esta figura.
| ID de molécula | Nombre de la molécula | Bioactividad oral (OB) (%) | Semejanza farmacológica (DL) |
| MOL001040 | (2R)-5,7-dihidroxi-2-(4-hidroxifenil)cromano-4-ona | 42.36 | 0.21 |
| MOL001978 | Aureusidina | 53.42 | 0.24 |
| MOL002914 | Eriodictiol (flavanona) | 41.35 | 0.24 |
| MOL000449 | Estigmasterol | 43.83 | 0.76 |
| MOL000358 | beta-sitosterol | 36.91 | 0.75 |
| MOL000422 | kaempferol | 41.88 | 0.24 |
| MOL004328 | naringenina | 59.29 | 0.21 |
| MOL000492 | (+)-catequina | 54.83 | 0.24 |
| MOL005190 | eriodictiol | 71.79 | 0.24 |
| MOL000569 | digalato | 61.85 | 0.26 |
| MOL000006 | luteolina | 36.16 | 0.25 |
| MOL009061 | 22-Estigmasten-3-ona | 39.25 | 0.76 |
| MOL009063 | Acetato de ciclolaudenol | 41.66 | 0.79 |
| MOL009075 | cicloartenona | 40.57 | 0.79 |
| MOL009076 | ciclolaudenol | 39.05 | 0.79 |
| MOL009078 | davalliosido A_qt | 62.65 | 0.51 |
| MOL009087 | mariosido_qt | 70.79 | 0.19 |
| MOL009091 | xantogalenol | 41.08 | 0.32 |
Tabla 1: Perfiles farmacocinéticos de dieciocho constituyentes bioactivos candidatos derivados de RD. Los compuestos se recuperaron de la base de datos TCMSP y se filtraron mediante dos umbrales relacionados con ADME: BA ≥ 30% y DL ≥ 0,18. Las columnas muestran el número de acceso TCMSP (ID de molécula), nombre del compuesto, valor de BA calculado (%) y puntuación de DL para cada constituyente seleccionado. Abreviaturas: RD = Rhizoma Drynariae, LEC = lesión del manguito rotador, ADME = absorción, distribución, metabolismo, excreción, TCMSP = Plataforma de Análisis y Base de Datos de Farmacología de Sistemas de Medicina Tradicional China, BA = biodisponibilidad oral, DL = similitud con fármaco.
| Clasificación | Gen | Nombre | Puntuación |
| 1 | TNF | factor de necrosis tumoral | 328291218366500 |
| 2 | IL6 | interleucina 6 | 328291215913592 |
| 3 | VEGFA | factor de crecimiento del endotelio vascular A | 328291215896284 |
| 4 | PTGS2 | sintasa de prostaglandina-endoperoxido 2 | 328288656326402 |
| 5 | CASP3 | Caspasa 3 | 328288180323600 |
| 6 | AKT1 | cinaasa de serina/treonina AKT 1 | 328287745700516 |
| 7 | CCL2 | ligando de quimioquina con motivo C-C 2 | 328161521686320 |
| 8 | PPARG | receptor gamma activado por proliferadores de peroxisomas | 325302724852296 |
| 9 | MAPK3 | cinaasa 3 de proteína activada por mitógeno | 308779166166218 |
| 10 | HMOX1 | hemo oxigenasa 1 | 299171945318400 |
Tabla 2: Los 10 principales genes centrales identificados a partir de la red de interacción proteína-proteína. Los genes se ordenaron según los puntajes MCC calculados por el complemento cytoHubba dentro de Cytoscape. MCC es una métrica topológica de cytoHubba en la que valores numéricos más altos reflejan una mayor importancia topológica dentro de la red. Las columnas presentan el orden de clasificación, el símbolo oficial del gen, el nombre completo del gen y el puntaje MCC bruto correspondiente para cada gen central. Abreviaturas: PPI = interacción proteína-proteína, MCC = Centralidad de la Clique Máxima.
| Receptores | Ligandos | Energía libre (kcal/mol) | Números de serie correspondientes en la Figura 9 |
| PTGS2 | eriodictyol | -9.7 | A |
| PTGS2 | luteolin | -9.6 | B |
| PTGS2 | catechin | -9.5 | C |
| PTGS2 | naringenin | -9.5 | D |
| PTGS2 | Aureusidin | -9.4 | E |
| PTGS2 | kaempferol | -9.2 | F |
| PTGS2 | chroman | -9.1 | G |
| TNF | catechin | -9.1 | H |
| PTGS2 | digallate | -9 | I |
| TNF | digallate | -9 | J |
| PPARG | chroman | -8.9 | K |
| PPARG | naringenin | -8.9 | L |
| TNF | Aureusidin | -8.9 | M |
| TNF | kaempferol | -8.8 | N |
| MAPK3 | chroman | -8.7 | O |
| MAPK3 | naringenin | -8.7 | P |
| PPARG | Aureusidin | -8.7 | Q |
| PPARG | kaempferol | -8.7 | R |
| PTGS2 | 22_Stigmasten_3_one | -8.7 | S |
| MAPK3 | luteolin | -8.6 | T |
Tabla 3: Resultados de afinidad de unión en el acoplamiento molecular para los 20 complejos receptor-ligando seleccionados. Cada fila muestra la proteína receptora, el ligando de molécula pequeña, la energía libre de unión calculada (kcal/mol) y la etiqueta del subtrazado correspondiente en la Figura 9. Valores más negativos de energía libre indican una mayor estabilidad de unión entre la cavidad proteica y el compuesto ligando. Abreviaturas: PTGS2 = prostaglandina-endoperoxido sintasa 2, TNF = factor de necrosis tumoral, PPARG = receptor gamma activado por proliferadores de peroxisomas, MAPK3 = quinasa 3 activada por mitógenos.
Discusión
La ICR es un trastorno músculo-esquelético complejo que implica inflamación crónica, apoptosis excesiva de tenocitos, angiogénesis deficiente y remodelación inadecuada de la matriz extracelular, cuyos cambios patológicos combinados resultan en una cicatrización deficiente del tendón al hueso y un pronóstico clínico subóptimo35. Esta enfermedad suele originarse por trauma agudo o sobrecarga prolongada del hombro, y la inflamación persistente alterará el equilibrio metabólico de la matriz extracelular del tendón36. Clínicamente, los tratamientos actuales no logran dirigirse simultáneamente a múltiples enlaces patológicos, lo que resulta en una eficacia limitada y una alta tasa de recurrencia37. El RD es una hierba clásica de la MTC que fortalece los huesos, activa la circulación sanguínea y promueve la reparación de tejidos, que desde hace tiempo se utiliza clínicamente para el tratamiento de lesiones óseas y tendinosas38. Sin embargo, el mecanismo regulador molecular preciso del RD frente a la ICR no ha sido analizado sistemáticamente en estudios existentes.
Con base en el antecedente de investigación anterior, este estudio revela sistemáticamente el mecanismo multicomponente, multitarget y multiperfil de RD frente a la IRC mediante farmacología de redes y acoplamiento molecular. Estudios fitoquímicos y farmacológicos previos han verificado ampliamente que los flavonoides derivados de RD poseen actividades biológicas significativas antiinflamatorias, antioxidantes, antiapoptóticas y proangiogénicas, las cuales constituyen la base material fundamental de su función de reparación tisular39. En consonancia con los hallazgos de estudios previos, se identificaron un total de 18 componentes activos en RD, entre los cuales la eriodictiol, la luteolina, la catequina, la naringenina y la aureusidina fueron reconocidos como componentes centrales. Un gran número de estudios fitoquímicos han demostrado que los flavonoides son las principales sustancias farmacodinámicas de RD40. Estos compuestos de bajo peso molecular pueden atravesar barreras tisulares y ejercer efectos reguladores integrales sobre el microambiente de reparación de los tendones dañados41. Sus propiedades favorables de ADME garantizan una buena biodisponibilidad (OB) y similitud con fármacos, lo que respalda su potencial como agentes terapéuticos naturales para la IRC. A diferencia de los fármacos sintéticos químicos de un solo blanco, estos flavonoides naturales pueden intervenir simultáneamente en la inflamación, la lesión oxidativa, la supervivencia celular y la angiogénesis, mostrando ventajas únicas para las lesiones tendinosas degenerativas crónicas42.
Estudios acumulados han confirmado que la aparición y desarrollo de la RCI están estrechamente relacionados con la expresión anormal de múltiples genes funcionales, y se ha demostrado que una variedad de genes centrales participan en los procesos patológicos de inflamación tendinosa, apoptosis y remodelación tisular43. Basándose en el mecanismo regulador génico reconocido de la RCI, este estudio exploró más a fondo los objetivos terapéuticos de la RD. Se identificaron setenta y un objetivos superpuestos como posibles dianas terapéuticas de la RD contra la RCI. El análisis de la red PPI seleccionó 10 genes centrales: TNF, IL6, VEGFA, PTGS2, CASP3, AKT1, CCL2, PPARG, MAPK3 y HMOX1. Entre ellos, TNF e IL6 son citocinas proinflamatorias clave que desencadenan cascadas inflamatorias, inhiben la proliferación de tenocitos y suprimen la síntesis de la matriz extracelular, agravando así la lesión tendinosa44. La liberación masiva de estas dos citocinas reclutará células inmunitarias, amplificará la reacción inflamatoria y restringirá la proliferación de células madre tendinosas45. VEGFA promueve la neovascularización en el sitio de la lesión, mejora el suministro sanguíneo local y aumenta la resistencia mecánica del tejido en curación46. La interfase tendón-hueso es naturalmente pobre en vasos sanguíneos, y la insuficiencia de nuevos vasos es un factor principal que conduce a una calidad insatisfactoria de curación tras la lesión47. PTGS2 media el dolor inflamatorio y la producción de prostaglandinas, mientras que CASP3 es un ejecutor clave de la apoptosis de tenocitos48,49. La sobreexpresión de PTGS2 agravará la hinchazón y el dolor inflamatorios, mientras que la alta activación de CASP3 inducirá una pérdida continua de tenocitos funcionales50,51. AKT1 y MAPK3 son quinasas centrales que regulan la supervivencia, proliferación y diferenciación celular, esenciales para la regeneración tendinosa52,53. La activación moderada de ambas quinasas puede mantener la vitalidad de las células reparadoras y acelerar la deposición de la matriz extracelular54. CCL2 recluta células inflamatorias, mientras que PPARG y HMOX1 ejercen efectos antiinflamatorios y antioxidantes55,56,57. Ambos genes pueden aliviar el estrés oxidativo y reducir la infiltración inflamatoria excesiva en los tejidos tendinosos locales58. En conjunto, estos genes centrales forman una red reguladora fundamental que modula la inflamación, la apoptosis, la angiogénesis y la remodelación tisular en la RCI.
Los estudios patológicos existentes han aclarado que la progresión patológica de la LCR está impulsada principalmente por la respuesta inflamatoria, el estrés oxidativo, la proliferación celular anormal y la organización desordenada de la matriz extracelular, que son los enlaces patológicos clave a lo largo de la aparición y reparación de la LCR59. Sobre esta base, en el presente estudio se realizó un análisis de enriquecimiento GO para explorar el mecanismo biológico potencial de la DR en la intervención de la LCR. Estos procesos biológicos son exactamente los enlaces patológicos clave de la LCR durante la aparición de la lesión y su reparación, lo que sugiere que la DR puede actuar simultáneamente sobre múltiples procesos patológicos60. Un gran número de estudios mecanicistas previos han confirmado que las vías de señalización de TNF, la vía de señalización PI3K-Akt, la vía de señalización MAPK y la vía de señalización HIF-1 son vías de señalización clave que regulan la inflamación tendinosa, la reparación celular y la reconstrucción del tejido61,62,63,64. Para explorar más a fondo el mecanismo de señalización potencial de la DR en el tratamiento de la LCR, este estudio realizó un análisis de enriquecimiento de vías KEGG basado en la base de investigación anterior. Los resultados revelaron que la acción de la DR contra la LCR involucra principalmente estas cuatro vías. La vía de señalización de TNF promueve la respuesta inflamatoria y la apoptosis de los tenocitos, actuando como un impulsor upstream de la degeneración inflamatoria del tendón65. La vía PI3K‑Akt mejora la supervivencia celular y la angiogénesis, lo cual es beneficioso para la cicatrización del tendón, y puede coordinar múltiples factores de crecimiento para facilitar la secreción de colágeno por los fibroblastos66,67. La vía de señalización MAPK regula la proliferación celular, la diferenciación y la síntesis de la matriz extracelular, participando en todo el proceso de reconstrucción tendinosa68. La vía de señalización HIF‑1 responde a la hipoxia y promueve la regeneración vascular, mejorando eficazmente el microambiente hipóxico de los tendones lesionados69. Estas vías se comunican entre sí y forman una red reguladora compleja, reflejando plenamente las características de múltiples vías de la DR en el tratamiento de la LCR.
El acoplamiento molecular se ha convertido en un método rutinario y de verificación auxiliar en la investigación de farmacología de redes, que puede caracterizar directamente la actividad de unión entre los ingredientes activos y los blancos centrales. Por consiguiente, este estudio empleó el acoplamiento molecular para verificar los resultados predictivos de la farmacología de redes70. Los resultados demostraron que los componentes flavonoides principales de RD pueden unirse establemente a los bolsillos activos de las proteínas centrales, lo que valida aún más la fiabilidad de las predicciones farmacológicas mediante redes. Estos modos estables de unión sugieren que RD podría actuar directamente sobre blancos clave para ejercer sus efectos terapéuticos. La unión estrecha entre los ligandos flavonoides y los sitios activos de las proteínas centrales proporciona evidencia intuitiva de interacciones moleculares, y también ofrece compuestos candidatos para experimentos posteriores de verificación funcional celular.
Este estudio tiene varias limitaciones. En primer lugar, las predicciones dependen de análisis bioinformáticos de bases de datos públicas, lo que podría introducir un sesgo de anotación hacia proteínas bien estudiadas. No se incorporaron isoformas proteicas y patrones de expresión génica específicos del tendón del manguito rotador, y la red de interacciones proteína-proteína (PPI) derivada de STRING, no dirigida, no puede reproducir completamente la biología específica del tendón. Las vías enriquecidas, como TNF, PI3K-Akt y MAPK, representan cascadas inflamatorias comunes y no firmas exclusivas de la RD. Los recursos ómicos públicos no pueden reproducir los cambios patológicos dinámicos in vivo ni las diferencias individuales del tejido humano del manguito rotador. Trabajos futuros podrían integrar conjuntos de datos de secuenciación de ARN a nivel de célula individual para refinar la interpretación mecanicista. En segundo lugar, el cribado de compuestos utilizó umbrales empíricos de ADME (OB ≥ 30%, DL ≥ 0,18), lo que podría descartar compuestos bioactivos con baja biodisponibilidad oral. El acoplamiento molecular empleó una configuración de receptor rígido, ignorando la flexibilidad proteica y las moléculas de agua estructurales, sin validación biofísica (por ejemplo, SPR, ITC). No se realizaron controles con fármacos positivos, análisis de sensibilidad, evaluación de toxicidad ni perfiles farmacocinéticos completos. Todos los resultados son predicciones computacionales; se requieren experimentos celulares in vitro y en animales in vivo para validar las funciones de las vías diana y las relaciones reguladoras entre ingredientes y genes centrales. En tercer lugar, las interacciones sinérgicas entre múltiples componentes de la RD y sus comportamientos farmacocinéticos in vivo permanecen inexplorados. Se necesita trabajo experimental sistemático para descifrar la comunicación entre ingredientes y los perfiles metabólicos de esta medicina herbal. Este estudio revela sistemáticamente que la RD trata la IRC a través de una red reguladora multi-componente, multi-diana y multi-vía. La RD podría ejercer efectos terapéuticos inhibiendo la inflamación, reduciendo la apoptosis de tenocitos, promoviendo la angiogénesis y mejorando la reparación de la matriz extracelular mediante las vías de señalización TNF, PI3K-Akt, MAPK y HIF-1. Estos hallazgos proporcionan una base teórica sólida para la aplicación clínica y la investigación mecanicista de la RD en la IRC.
Divulgaciones
Los autores declaran que la investigación se realizó sin la presencia de relaciones comerciales o financieras que pudieran interpretarse como un posible conflicto de intereses.
Agradecimientos
Los autores agradecen a los desarrolladores y mantenedores de los recursos bioinformáticos públicos utilizados en este trabajo, incluidos TCMSP, ETCM, SymMap, GeneCards, OMIM, STRING, UniProt, PubChem y RCSB‑PDB. Estas bases de datos de acceso abierto proporcionaron conjuntos de datos de acceso público que respaldaron los análisis computacionales descritos en este estudio. Esta investigación no recibió financiamiento externo.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| AutoDock Vina | Instituto de Investigación Scripps | V1.2.0 | Software de acoplamiento molecular para simulación de unión proteína-ligando; RRID: No disponible. URL: https://github.com/ccsb-scripps/AutoDock-Vina |
| clusterProfiler | Bioconductor | V3.2.14 | Paquete de R para análisis de enriquecimiento GO y KEGG; compatible con R 4.0.3; RRID: SCR_016884. URL: https://bioconductor.org/packages/release/bioc/html/clusterProfiler.html |
| cytoHubba | Universidad Nacional de Taiwán (complemento de Cytoscape) | V0.1 | Complemento de Cytoscape para selección de genes centrales mediante métricas topológicas; RRID: SCR_006556. URL: https://apps.cytoscape.org/apps/cytohubba |
| Cytoscape | Instituto de Biología de Sistemas | V3.8.0 | Software para visualización y análisis de redes; RRID: SCR_003032. URL: https://cytoscape.org/ |
| ETCM (Enciclopedia de Medicina Tradicional China) | Instituto de Matería Médica China, Academia China de Ciencias Médicas Chinas | V2.0 | Base de datos curada de ingredientes, dianas y fórmulas de la MTC; RRID: No disponible. URL: http://www.tcmip.cn/ETCM2/front/#/ |
| GeneCards | Instituto Científico Weizmann | — | Base de datos integradora de genes humanos con lanzamientos principales periódicos y actualizaciones incrementales; datos recuperados el 2025-12-15; RRID: No disponible. URL: https://www.genecards.org |
| Open Babel | Equipo de desarrollo de Open Babel | — | Base de datos de genes y fenotipos actualizada diariamente sin versión de lanzamiento global; datos recuperados el 2026-02-16; RRID: No disponible. URL: https://omim.org |
| OMIM (Herencia Mendeliana en el Hombre) | Universidad Johns Hopkins | — | Kit de herramientas de quimioinformática de código abierto para conversión de archivos moleculares; datos recuperados el 2025-12-21; RRID: No disponible. URL: https://openbabel.org/ |
| PubChem | Centro Nacional de Información Biotecnológica (NCBI) | — | Base de datos química pública actualizada continuamente sin versión fija global; datos de compuestos recuperados el 2026-02-10; RRID: No disponible. URL: https://pubchem.ncbi.nlm.nih.gov |
| PyMOL | Schrödinger, LLC | V2.5 | Software para visualización y representación de estructuras proteína-ligando; RRID: SCR_000305. URL: https://pymol.org |
| Software R | Foundation R para Computación Estadística | V4.0.3 | Entorno para computación y gráficos estadísticos; RRID: SCR_001905. URL: https://cran.r-project.org |
| RCSB PDB | Banco de Datos de Proteínas RCSB | — | Archivo público de estructuras tridimensionales de proteínas; cada entrada PDB tiene su propia numeración de versión; archivos de estructura recuperados el 2026-02-03; RRID: SCR_012820. URL: https://www.rcsb.org |
| STRING | ELIXIR | V11.5 | Base de datos de interacciones proteína-proteína conocidas y predichas; RRID: SCR_005223. URL: https://string-db.org |
| SymMap | Academia China de Ciencias Médicas Chinas | V2.0 | Base de datos integrada que vincula medicamentos herbales, ingredientes, dianas y síntomas; RRID: No disponible. URL: http://www.symmap.org |
| TCMSP | Universidad Northwest A&F | V2.3 | Base de datos de farmacología de sistemas de MTC que contiene ingredientes, dianas y propiedades ADME; RRID: No disponible. URL: https://old.tcmsp-e.com/tcmsp.php |
| UniProt | Instituto Europeo de Bioinformática (EMBL-EBI) | — | Base de datos exhaustiva de secuencias y anotaciones de proteínas con lanzamientos programados y actualizaciones continuas; datos recuperados el 2025-12-12; RRID: SCR_002380. URL: https://www.uniprot.org |
| Venny | BioinfoGP, Centro Nacional Español de Biotecnología | V2.0 | Herramienta basada en web para generación de diagramas de Venn y conjuntos de genes superpuestos; RRID: SCR_016561. URL: https://bioinfogp.cnb.csic.es/tools/venny/index2.0.2.html |
Referencias
- Desmeules F, et al. Rotator cuff tendinopathy diagnosis, nonsurgical medical care, and rehabilitation: a clinical practice guideline. J Orthop Sports Phys Ther. 2025;55(4):235-274.
- Yoshida M, et al. Post-operative rotator cuff integrity, based on Sugaya's classification, can reflect abduction muscle strength of the shoulder. Knee Surg Sports Traumatol Arthrosc. 2018;26(1):161-168.
- Aydın A, et al. The effects of N-acetylcysteine and adipose-derived stem cells on tendon healing in chronic rotator cuff tears: a rabbit model study. BMC Musculoskelet Disord. 2025;26(1):1014.
- Bolam SM, et al. Ethnicity, sex, and socioeconomic disparities in the treatment of traumatic rotator cuff injuries in Aotearoa/New Zealand. J Shoulder Elbow Surg. 2023;32(1):121-132.
- Patel HP, Patel S, Zalin M, Agrawal DK. Calcified vs. non-calcified tendinopathy of the rotator cuff: clinical presentations, prognostic implications, and emerging therapeutic strategies. J Orthop Sports Med. 2025;7(3):379-391.
- Sewpaul Y, et al. Non-steroidal anti-inflammatory drugs and cyclooxygenase-2 inhibitors do not affect healing after rotator cuff repair: a systematic review and meta-analysis. Arthroscopy. 2024;40(3):930-940.e1.
- Hopewell S, et al. Progressive exercise compared with best practice advice, with or without corticosteroid injection, for the treatment of patients with rotator cuff disorders (GRASP): a multicentre, pragmatic, 2 × 2 factorial, randomised controlled trial. Lancet. 2021;398(10298):416-428.
- Kandikattu S, Aavula M, Pisarski T, Parvizi D, Agrawal DK. Effect of metabolic syndrome in the incidence of rotator cuff injury and recovery following surgical repair. J Surg Res (Houst). 2025;8(1):202-210.
- Longo UG, et al. Retear rates after rotator cuff surgery: a systematic review and meta-analysis. BMC Musculoskelet Disord. 2021;22(1):749.
- Siu WS, Ma H, Cheng W, Shum WT, Leung PC. Traditional Chinese medicine for topical treatment of skeletal muscle injury. Pharmaceuticals (Basel). 2023;16(8):1144.
- Jingying G, et al. A comprehensive review of Drynariae rhizoma: botany, traditional applications, and active flavonoid components. J Pharm Pharmacol. 2025;77(10):1319-1337.
- Chen GY, et al. Prediction of Rhizoma Drynariae targets in the treatment of osteoarthritis based on network pharmacology and experimental verification. Evid Based Complement Alternat Med. 2021;2021:5233462.
- Yang G, et al. Total flavonoids of Rhizoma Drynariae enhance bone marrow mesenchymal stem cell-mediated tendon-bone healing by promoting tissue regeneration, angiogenesis, and modulation of cytokine expression. Biology (Basel). 2025;14(11):1593.
- Shen J, et al. Rhizoma Drynariae-derived EV-like particles alleviate osteoporosis by promoting osteogenic differentiation in BMSCs through the activation of the hsa_circ_0001275/miR-422a pathway. Bone. 2025;196:117489.
- Cai L, et al. Hydrogel microspheres loaded with sinomenine and Drynaria rhizome enhance the treatment of rheumatoid arthritis via immune regulation and promoting bone repair. J Nanobiotechnology. 2026;24(1):174.
- Chen GY, et al. Network pharmacology analysis and experimental validation to investigate the mechanism of total flavonoids of Rhizoma Drynariae in treating rheumatoid arthritis. Drug Des Devel Ther. 2022;16:1743-1766.
- Chen GY, et al. Mechanisms of total glucosides of paeony in alleviating methotrexate-induced liver injury. Drug Des Devel Ther. 2025;19:3407-3423.
- Zhang P, et al. Network pharmacology: towards the artificial intelligence-based precision traditional Chinese medicine. Brief Bioinform. 2024;25(1):bbad518.
- Zhao L, et al. Network pharmacology, a promising approach to reveal the pharmacology mechanism of Chinese medicine formula. J Ethnopharmacol. 2023;309:116306.
- Ru J, et al. TCMSP: a database of systems pharmacology for drug discovery from herbal medicines. J Cheminform. 2014;6:13.
- Xu HY, et al. ETCM: an encyclopaedia of traditional Chinese medicine. Nucleic Acids Res. 2019;47(D1):D976-D982.
- Wu Y, et al. SymMap: an integrative database of traditional Chinese medicine enhanced by symptom mapping. Nucleic Acids Res. 2019;47(D1):D1110-D1117.
- UniProt Consortium. UniProt: the universal protein knowledgebase. Nucleic Acids Res. 2018;46(5):2699.
- Stelzer G, et al. The GeneCards Suite: from gene data mining to disease genome sequence analyses. Curr Protoc Bioinformatics. 2016;54:1.30.1-1.30.33.
- Amberger JS, Hamosh A. Searching Online Mendelian Inheritance in Man (OMIM): a knowledgebase of human genes and genetic phenotypes. Curr Protoc Bioinformatics. 2017;58:1.2.1-1.2.12.
- Szklarczyk D, et al. The STRING database in 2023: protein-protein association networks and functional enrichment analyses for any sequenced genome of interest. Nucleic Acids Res. 2023;51(D1):D638-D646.
- Otasek D, Morris JH, Bouças J, Pico AR, Demchak B. Cytoscape Automation: empowering workflow-based network analysis. Genome Biol. 2019;20(1):185.
- Pitarch B, Chagoyen M, Ranea JAG, Pazos F. A review on Gene Ontology evaluations. Database (Oxford). 2025;2025:baaf058.
- Kanehisa M, Furumichi M, Sato Y, Kawashima M, Ishiguro-Watanabe M. KEGG for taxonomy-based analysis of pathways and genomes. Nucleic Acids Res. 2023;51(D1):D587-D592.
- Kim S, et al. PubChem in 2021: new data content and improved web interfaces. Nucleic Acids Res. 2021;49(D1):D1388-D1395.
- Burley SK, et al. RCSB Protein Data Bank: celebrating 50 years of the PDB with new tools for understanding and visualizing biological macromolecules in 3D. Protein Sci. 2022;31(1):187-208.
- Eberhardt J, Santos-Martins D, Tillack AF, Forli S. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
- Li QR, Han YX, Bian YT, Lan MQ, Chen GY. Unveiling the mechanism of Cibotium barometz in the treatment of rheumatoid arthritis: a study based on network pharmacology and experimental validation. Curr Med Chem. 2026. Online ahead of print.
- Seeliger D, de Groot BL. Ligand docking and binding site analysis with PyMOL and Autodock/Vina. J Comput Aided Mol Des. 2010;24(5):417-422.
- Wang Y, Xu B, Ma C, Huang D, Zhou L. Association between inflammatory proteins and rotator cuff tears: a bidirectional Mendelian randomization study. Sci Rep. 2025;15(1):26987.
- Wang KC, et al. The influence of age on cellular senescence in injured versus healthy muscle and its implications on rotator cuff injuries. J Shoulder Elbow Surg. 2025;34(6 Suppl):S117-S126.
- Wellington IJ, et al. Management of failed rotator cuff repairs: a review. Orthop Clin North Am. 2022;53(4):473-482.
- Han L, Wang C, Wang T, Hu Y, Wang H. Total flavonoids of Rhizoma Drynariae improves tendon-bone healing for anterior cruciate ligament reconstruction in mice and promotes the osteogenic differentiation of bone mesenchymal stem cells by the ERR1/2-Gga1-TGF-β/MAPK pathway. Environ Toxicol. 2024;39(1):106-119.
- Chai S, et al. Luteolin rescues postmenopausal osteoporosis elicited by OVX through alleviating osteoblast pyroptosis via activating PI3K-AKT signaling. Phytomedicine. 2024;128:155516.
- Li W, et al. Effects of total flavonoids of Rhizoma Drynariae on biochemical indicators of bone metabolism: a systematic review and meta-analysis. Front Pharmacol. 2024;15:1443235.
- Wang Z, Cao L, Wang X. Total flavonoids of Rhizoma Drynariae ameliorate tendon-bone healing following anterior cruciate ligament reconstruction in rats by activating the FSP1/CoQ10 pathway to inhibit osteoblast mitochondrial dysfunction and ferroptosis. Appl Biochem Biotechnol. 2026;198(8):5916-5938.
- Kim JG, et al. Therapeutic potential of quercetin as an antioxidant for bone-muscle-tendon regeneration and aging. Aging Dis. 2024;16(3):1414-1437.
- Worsfold SI, et al. Rotator cuff tendinopathy: pathways of apoptosis. Sports Med Arthrosc Rev. 2024;32(1):12-16.
- Chen L, et al. AMPK signaling in osteoarthritis: from mechanisms to targeted therapeutics. Front Pharmacol. 2025;16:1681610.
- Li Y, et al. Leptin enhances M1 macrophage polarization and impairs tendon-bone healing in rotator cuff repair: a rat model. Clin Orthop Relat Res. 2025;483(5):939-951.
- Yang Y, et al. Celastrol suppresses neovascularization in rat aortic vascular endothelial cells stimulated by inflammatory tenocytes via modulating the NLRP3 pathway. Open Med (Wars). 2025;20(1):20241121.
- Li Y, et al. Prevascularized bone marrow-derived mesenchymal stem cell sheets promote tendon-bone integration in rotator cuff repair. J Bone Joint Surg Am. 2026;108(17):1389-1398.
- Zhao MJ, et al. Eupatorin as a promising natural compound against knee osteoarthritis: from network pharmacology to experimental validation. Front Biosci (Landmark Ed). 2025;30(12):46747.
- Cho W, et al. Valdecoxib ameliorates apoptosis and ferroptosis in tenocytes via the SIRT6/NRF2-mediated suppression of oxidative stress. Arch Med Res. 2025;56(6):103231.
- Cheng Y, et al. Amentoflavone alleviated cartilage injury and inflammatory response of knee osteoarthritis through PTGS2. Naunyn Schmiedebergs Arch Pharmacol. 2024;397(11):8903-8916.
- Cho W, et al. Therapeutic potential of ginsenoside compound K in managing tenocyte apoptosis and extracellular matrix damage in diabetic tendinopathy. Tissue Cell. 2024;86:102275.
- Cheng P, et al. High-purity magnesium screws modulate macrophage polarization during the tendon-bone healing process in the anterior cruciate ligament reconstruction rabbit model. Regen Biomater. 2022;9:rbac067.
- Zhou L, et al. Regorafenib attenuates osteoclasts differentiation by inhibiting the NF-κB, NFAT, ERK, and p38 signaling pathways. ACS Omega. 2024;9(31):33574-33593.
- Cho MH, Jin H, Ha J, Chu S, An S. An integrated systems pharmacology approach combining bioinformatics, untargeted metabolomics and molecular dynamics to unveil the anti-aging mechanisms of Tephroseris flammea. Biomolecules. 2025;15(12):1740.
- Wang L, et al. IL-33/ST2 drives inflammatory pain via CCL2 signaling and activation of TRPV1 and TRPM8. Commun Biol. 2025;8(1):724.
- Zhang P, Xu X, Wang H, Zhang Y. Anti-inflammatory activity and potential anti-inflammatory mechanisms of Artemisia scoparia essential oil. J Pharm Pharmacol. 2026;78(2):rgag004.
- Wang Z, et al. Engineered mesenchymal stem cells with endogenous trehalose expression activate the NRF2-HMOX1 pathway to enhance antioxidant stress and wound healing capacity. Adv Wound Care (New Rochelle). 2026. Online ahead of print.
- Lu Y, et al. Dual-PPARα/δ agonist H11 alleviates tendinopathy via modulating the Nrf2/HO-1/GPX4 pathway. Free Radic Biol Med. 2026;242:333-344.
- Chung SW, Yoon JP, Park SJ. Inhibiting muscle degeneration in rotator cuff tears: integrative biologic approaches targeting regeneration, fibrosis, and metabolism. Stem Cells Transl Med. 2026;15(6):szag023.
- Feuerriegel GC, et al. Assessment of the rotator cuff muscles: state-of-the-art MRI and clinical implications. Radiology. 2025;315(2):e242131.
- He Y, et al. SHED-derived exosome-mimetics promotes rotator cuff tendon-bone healing via macrophage immunomodulation through NF-κB suppression and autophagy activation. Mater Today Bio. 2025;34:102146.
- Zhang Z, et al. Curcumin improves functional recovery of ruptured tendon by promoting tenogenesis via PI3K/Akt signaling. Stem Cells Transl Med. 2024;13(5):477-489.
- Chen C, et al. CTHRC1 attenuates tendinopathy via enhancing EGFR/MAPK signaling pathway. Adv Sci (Weinh). 2024;11(47):e2406611.
- Zulkifli A, et al. The potential mechanism of hypoxia-induced tenogenic differentiation of mesenchymal stem cell for tendon regeneration. Tissue Cell. 2023;82:102075.
- Xiang L, Deng H, Zhou S. Effects of TNF-α on behaviour and inflammation in rats with rotator cuff injury through NGF. Discov Med. 2024;36(185):1241-1249.
- Liu H, et al. RNA-sequencing-based elucidation of the mechanism underlying aFGF mediated regulation of BMSCs via the PI3K-AKT pathway and its implications for rotator cuff injury repair. J Orthop Surg Res. 2025;20(1):997.
- Chen GY, et al. Total flavonoids of Rhizoma Drynariae restore the MMP/TIMP balance in models of osteoarthritis by inhibiting the activation of the NF-κB and PI3K/AKT pathways. Evid Based Complement Alternat Med. 2021;2021:6634837.
- Wang Y, Gu X, Tu J, Xu B. MCP-1 exacerbates diabetic rotator cuff tear by driving synovial inflammation via MAPK/ERK-mediated macrophage polarization. J Shoulder Elbow Surg. 2026. Online ahead of print.
- Lin J, et al. Hypobaric hypoxia ameliorates impaired regeneration after diabetic skeletal muscle injury by promoting HIF-1α signaling. Int J Mol Sci. 2026;27(2):648.
- Tian M, Wang K, Chen D. Efficacy and mechanisms of Xiangsha Liujunzi Decoction for gastroesophageal reflux disease: a study integrating meta-analysis, network pharmacology and molecular docking. Phytomedicine. 2026;151:157766.