Esta revisión examina la neuropatía entérica asociada a la diabetes como una lesión multicelular específica de segmento que vincula el estrés metabólico, el desequilibrio redox, la remodelación inmunitaria y glial, el fracaso trófico y la coordinación neuromuscular alterada con la disfunción gastrointestinal.
Artículo de revisión
Neuropatía entérica asociada a la diabetes: un factor desencadenante ignorado de la disfunción gastrointestinal
En este artículo
Resumen
Resumen
La diabetes mellitus se acompaña frecuentemente de síntomas gastrointestinales, pero estos síntomas no se explican completamente por la neuropatía autonómica extrínseca y no deben equipararse con una única lesión entérica. Estudios en biopsias humanas y de motilidad, complementados con modelos experimentales, indican que el sistema nervioso entérico (ENS) y su nicho neuromuscular pueden resultar dañados de manera específica según el segmento y el tipo celular. La evidencia en humanos respalda cambios gástricos en las células intersticiales de Cajal (ICC) y en los macrófagos, así como la pérdida de neuronas entéricas en el colon asociada al estrés oxidativo; los mecanismos específicos de plexos y de reparación se derivan principalmente de estudios en animales o in vitro. Las vías recurrentemente implicadas incluyen desequilibrio redox, remodelación inmunitaria, señalización alterada del factor neurotrófico derivado de células gliales (GDNF)-fosfoinositida 3-cinasa (PI3K)/Akt, estrés de las células gliales entéricas y señalización entre microbiota y metabolitos. La lesión mientérica está más directamente relacionada con la dismotilidad, mientras que la lesión submucosa puede alterar la secreción, la función de barrera y el control neuroinmune local. El tratamiento actual sigue siendo sintomático. La hemo oxigenasa-1, la interleucina-10, el rescate neurotrófico, la ribosa de nicotinamida, la agonista del receptor 5-hidroxitriptamina 4, el butirato derivado de la microbiota y las vesículas extracelulares son terapias en investigación, no tratamientos establecidos que modifiquen la enfermedad. Se necesitan biomarcadores específicos por segmento y modelos traslacionales en humanos para conectar la lesión celular con los síntomas y la respuesta al tratamiento.
Introducción
Los síntomas gastrointestinales en la diabetes son comunes, prolongados y a menudo no se corresponden bien con las pruebas clínicas rutinarias. Con frecuencia se describen como neuropatía autonómica diabética o gastroenteropatía diabética, términos que son clínicamente convenientes pero biológicamente incompletos. Revisiones recientes han situado la neuropatía entérica dentro del espectro de los trastornos gastrointestinales diabéticos y argumentan que el daño a los circuitos entéricos debe considerarse junto con la lesión vagal y simpática1,2,3,4,5.
Los síntomas gastrointestinales son más frecuentes en adultos con diabetes que en controles de la población, especialmente cuando el control glucémico es deficiente, pero la prevalencia de síntomas no equivale a la presencia confirmada de gastroparesia o neuropatía entérica histológica6. En una cohorte comunitaria, el riesgo acumulado a 10 años de gastroparesia rigurosamente definida fue del 5,2 % en la diabetes tipo 1 y del 1,0 % en la diabetes tipo 2, en comparación con el 0,2 % en los controles7. Esta distinción epidemiológica evita que los síntomas gastrointestinales comunes, superiores o inferiores, se interpreten como evidencia de una lesión neuropática única.
La gastroparesia ilustra el problema. Se define por síntomas gastrointestinales altos, retraso en el vaciamiento gástrico y ausencia de obstrucción mecánica8. Sin embargo, los síntomas, la tasa de vaciamiento y la histología no siempre evolucionan de manera conjunta. Los pacientes con diabetes tipo 1 y tipo 2 pueden diferir en la gravedad de los síntomas y en los resultados longitudinales9. Estudios con cápsulas de motilidad inalámbricas muestran además que la dismotilidad puede extenderse más allá del estómago, afectando también el tránsito en intestino delgado y colon, así como la contractilidad10,11. La diarrea también es multifactorial, reflejando en algunos pacientes secreción o motilidad neuropática, y en otros efectos de medicamentos, infecciones, malabsorción de ácidos biliares, sobrecrecimiento bacteriano del intestino delgado, insuficiencia pancreática o causas mixtas12.
Esta revisión se centra en la neuropatía entérica asociada a la diabetes como un fenómeno a nivel celular y de circuito, en lugar de un catálogo completo de las enfermedades gastrointestinales diabéticas. La lesión metabólica puede alterar de manera específica según la región a las neuronas entéricas, las células gliales entéricas, las células inmunitarias, las ICC y el músculo liso. Por lo tanto, la neuropatía entérica asociada a la diabetes debe considerarse un trastorno neuromuscular multicelular y no simplemente una manifestación tardía de la neuropatía autonómica. Figura 1 resume este marco basado en evidencia y distingue las observaciones establecidas en humanos de los mecanismos y estrategias de reparación respaldados principalmente por modelos experimentales.
Revisión y perspectiva
Fenotipo clínico: más que un vaciamiento gástrico retardado
La gastroparesia diabética suele ser el punto de partida para las discusiones sobre enfermedades gastrointestinales diabéticas. Las náuseas, los vómitos, la saciedad precoz, la plenitud posprandial, la distensión abdominal, el dolor y las fluctuaciones inestables de la glucemia suelen atribuirse a una disfunción gástrica. La guía de la American College of Gastroenterology define la gastroparesia como síntomas más retraso gástrico objetivado en ausencia de obstrucción mecánica8. Para una revisión orientada al SNE, ese diagnóstico es descriptivo más que explicativo. Una prueba de vaciamiento retardado muestra una motilidad gástrica anormal, pero no identifica si el defecto reside principalmente en las neuronas entéricas, las CCI, los macrófagos, el músculo liso, los nervios extrínsecos, la función pilórica, las fluctuaciones de glucosa o en una combinación de estos factores.
Los fenotipos intestinales también son igualmente diversos. El estreñimiento en la diabetes a menudo se asocia con un tránsito colónico lento, pero estudios de motilidad basados en cápsulas muestran que la contractilidad y el tránsito pueden variar según la región intestinal, por lo que no debe asumirse un solo patrón11. La diarrea diabética también es mecanísticamente heterogénea. Este diagnóstico puede incluir secreción o motilidad neuropática, efectos del tratamiento y otros trastornos asociados a la diabetes12. Por lo tanto, es necesaria una visión segmentaria. El SNE es continuo a lo largo del intestino, pero las neuronas entéricas residen en diferentes entornos locales en el estómago, intestino delgado, colon y recto.
Los síntomas no deben utilizarse como un índice directo de la pérdida neuronal entérica. Un paciente con náuseas severas puede presentar vaciamiento gástrico retardado, normal o rápido. Un paciente con estreñimiento puede tener tránsito lento, contractilidad débil, evacuación desordenada, efectos de medicamentos o múltiples causas simultáneas. La neuropatía entérica asociada a la diabetes debe considerarse mejor como una patología dentro del espectro más amplio de la enfermedad gastrointestinal diabética, y no como un diagnóstico que explique cada síntoma.
Heterogeneidad regional y específica del plexo
El SNE está organizado principalmente en plexos mientérico y submucoso. El plexo mientérico se encuentra entre las capas muscular circular y longitudinal, y coordina principalmente los patrones motores propulsivos y de esfínteres. El plexo submucoso regula de manera más directa la secreción y absorción de la mucosa, el flujo sanguíneo local y la señalización neuroinmune de la barrera. La diabetes puede afectar a ambos plexos, pero la evidencia es desigual: los estudios en humanos han analizado principalmente la muscularis gástrica y tejido de espesor completo del colon, mientras que la mayoría de las comparaciones específicas por plexo provienen de modelos experimentales13,14,15.
La vulnerabilidad neuronal no se limita a una sola clase química. En el colon diabético humano, la pérdida de neuronas positivas para periferina, óxido nítrico sintasa neuronal (nNOS), péptido intestinal vasoactivo (VIP) y colina acetiltransferasa (ChAT) coexistió con estrés oxidativo y contracción y relajación alteradas, mientras que la tinción para el péptido intestinal vasoactivo se conservó relativamente13. En roedores diabéticos, el estrés oxidativo y nitrosativo se asocia con cambios en las poblaciones mientéricas positivas para HuC/D, nNOS y calretinina a lo largo del eje duodeno-yeyuno-íleon14, y las neuronas submucosas positivas para el péptido intestinal vasoactivo y las fibras de péptido relacionado con el gen de la calcitonina también pueden remodelarse15. Las neuronas nitrérgicas están frecuentemente implicadas, pero la susceptibilidad varía según la región, la duración de la enfermedad, el modelo y el marcador; la evidencia actual no respalda etiquetar a una única población neuronal como la «más afectada».
Estas diferencias tienen implicaciones funcionales. La lesión de los macrófagos-ICC-mientéricos gástricos puede alterar la coordinación antral-pilórica y la acomodación; la lesión mientérica del intestino delgado puede modificar el peristaltismo, mientras que la lesión submucosa puede alterar la secreción y la función de barrera; y la pérdida de neuronas mientéricas colónicas puede afectar la contracción y relajación, contribuyendo al estreñimiento o al tránsito anormal. Datos experimentales muestran la inducción específica por segmentos de interleucina-1 beta en neuronas mientéricas colónicas positivas para nNOS frente a neuronas mientéricas ileales positivas para el péptido relacionado con el gen de la calcitonina16, reforzando la idea de que la neuropatía entérica asociada a la diabetes es una familia de lesiones regionales más que un proceso panentérico uniforme. Las comparaciones directas en humanos entre plexos y segmentos intestinales siguen siendo una importante laguna.
Evidencia en tejido humano: una lesión celular mixta
Los estudios con tejido humano han transformado la gastroparesia diabética de una etiqueta puramente funcional a un trastorno celular. Biopsias gástricas de espesor completo de pacientes con gastroparesia diabética e idiopática mostraron una reducción de las CIC, anomalías en los nervios entéricos y cambios en las células inmunitarias17. Un análisis clínico-histológico posterior realizado por el Gastroparesis Clinical Research Consortium relacionó los hallazgos celulares con los síntomas y el vaciamiento gástrico, pero las asociaciones no fueron lo suficientemente específicas como para respaldar un único marcador histológico de la gravedad de la enfermedad18.
Los macrófagos probablemente no son espectadores. Bajos números de células positivas para CD206 en el cuerpo gástrico se asociaron con la pérdida de CCI en la gastroparesia diabética19. Una pérdida similar de macrófagos positivos para CD206 fue reportada posteriormente en el antro gástrico de pacientes con gastroparesia diabética e idiopática20. Estos hallazgos son coherentes con datos de estudios en animales que vinculan el fenotipo de los macrófagos con la integridad de las CCI y el vaciamiento gástrico, y sugieren un nicho neuromuscular en el que la regulación inmunitaria podría influir en la supervivencia neuronal.
Los componentes del músculo liso y el estroma también pueden estar involucrados. En especímenes quirúrgicos de pacientes con diabetes, los investigadores informaron alteraciones en el músculo liso, los nervios entéricos, las ICC y las células fibroblastoideas positivas para el receptor de factor de crecimiento derivado de plaquetas-alfa21. Estas observaciones no implican que todos los pacientes compartan la misma lesión. Más bien, muestran que el estómago diabético puede dañarse a través de varios tipos celulares que interactúan. Las neuronas entéricas forman parte de esta red multicelular y están moldeadas por las ICC, las células gliales, los macrófagos y el músculo adyacentes.
Lesión metabólica y estrés redox
La hiperglucemia no daña el SNE a través de una sola vía. El estrés oxidativo es una característica común en los modelos y en el tejido humano. Se ha asociado la pérdida de la hemo oxigenasa-1 (HO-1) en ratones diabéticos con estrés oxidativo, agotamiento de las CCI y retraso en el vaciamiento gástrico, mientras que la inducción de HO-1 protegió las CCI e invirtió el retraso en el vaciamiento22. El monóxido de carbono, un producto de la actividad de HO-1, ha demostrado efectos protectores en ratones diabéticos no obesos23. La interleucina-10 (IL-10) promueve un programa de macrófagos citoprotectores y la expresión de HO-1; en ratones diabéticos, esta vía restauró el vaciamiento gástrico, la actividad eléctrica y las redes de CCI24. Datos posteriores en ratones respaldaron aún más la idea de que los cambios en la población de macrófagos pueden promover el retraso en el vaciamiento gástrico25.
Los datos del colon humano amplían la historia del estado redox más allá del estómago. Las muestras del colon de individuos con diabetes mostraron disfunción motora asociada con la pérdida de neuronas entéricas, apoptosis y marcadores elevados de estrés oxidativo13. Este estudio no demostró que el estrés oxidativo sea la única causa de la pérdida neuronal. Sin embargo, mostró que la lesión neuronal, el estrés oxidativo y los defectos motores del colon pueden ocurrir simultáneamente en personas con diabetes.
La lesión redox también podría ayudar a explicar por qué la disfunción del SNE puede persistir. Una vez que la señalización neuronal, las redes de CCI, el fenotipo de los macrófagos y la contractilidad muscular están desequilibrados, un insulto metabólico transitorio podría dejar una huella funcional más prolongada. Esto no hace que la enfermedad sea irreversible, pero sugiere que el control glucémico por sí solo podría ser insuficiente después de que se haya remodelado el nicho neuromuscular.
Insuficiencia neurotrófica y plasticidad neuronal
El factor neurotrófico derivado de la línea celular glial (GDNF) tiene efectos protectores en neuronas entéricas sometidas a estrés metabólico. En cultivos primarios de neuronas entéricas, el GDNF inhibió la pérdida neuronal inducida por hiperglucemia mediante la activación de la vía de la fosfoinositida 3-quinasa (PI3K)/Akt26. Las ratas diabéticas también presentan pérdida de neuronas entéricas, disminución de la expresión de GDNF y reducción de la actividad de la vía PI3K/Akt27. Estos estudios experimentales respaldan una cadena de eventos comprobable en la que la alta concentración de glucosa reduce la señalización de supervivencia y aumenta la vulnerabilidad neuronal, pero no establecen la eficacia de la terapia basada en GDNF en humanos.
La evidencia sobre la protección y reparación de las neuronas entéricas sigue siendo principalmente preclínica. La electroacupuntura de alta frecuencia en el punto ST36 indujo la regeneración de neuronas entéricas perdidas en ratas diabéticas mediante la señalización GDNF-PI3K/Akt28. La ribosida de nicotinamida redujo la neuropatía entérica en ratas diabéticas inducidas por estreptozotocina al proteger el plexo mientérico29, y un agonista del receptor 5-hidroxitriptamina 4 (5-HT4) atenuó la neuropatía entérica diabética en ratones al suprimir la muerte celular mediada por la quinasa 3 de proteína interactiva del receptor30. Las microvesículas derivadas de células madre mesenquimales de médula ósea mejoraron la supervivencia de las células precursoras neuronales entéricas, la estructura del sistema nervioso entérico (ENS) y la motilidad en ratones diabéticos; el mismo estudio documentó un tránsito retardado y una estructura alterada del ENS en pacientes, pero no probó el tratamiento con microvesículas en humanos31.
Estos estudios no han establecido tratamientos clínicos de rutina para la neuropatía entérica diabética. Sin embargo, cuestionan la idea de que el ENS adulto es puramente degenerativo una vez lesionado. Las neuronas entéricas y sus células precursoras pueden responder a señales tróficas, metabólicas, inflamatorias y mediadas por vesículas. El siguiente paso consiste en desarrollar biomarcadores humanos que puedan mostrar si una señal de reparación llega al ENS y si modifica los síntomas o la motilidad.
Glía, microbiota y vulnerabilidad regional
Las neuronas entéricas no fallan de forma independiente. Las células gliales entéricas regulan la función de la barrera epitelial, la neurotransmisión, la señalización inmunitaria y el soporte neuronal. Los cambios relacionados con la diabetes en el microentorno del SNE incluyen una alteración en el soporte trófico, la vulnerabilidad de las neuronas nitrérgicas, la pérdida neuronal dependiente de la región y cambios en el nicho celular local32. Una perspectiva basada en el microentorno ayuda a explicar por qué diferentes segmentos intestinales pueden responder de manera distinta a la misma enfermedad metabólica sistémica.
Trabajos recientes en modelos de diabetes tipo 1 sugieren que la longitud intestinal y la estructura específica de cada segmento influyen en cómo la hiperglucemia altera las neuronas entéricas33. Esto ayuda a explicar por qué el vaciamiento gástrico, el tránsito del intestino delgado, el tránsito colónico y la función ano-rectal pueden ser anormales en diferentes combinaciones en un mismo paciente. Por lo tanto, un solo sitio de biopsia, prueba de motilidad o segmento intestinal de animal no debería considerarse representativo de todo el tracto gastrointestinal.
Los cambios gliales e inmunitarios siguen siendo menos definidos que las anomalías neuronales y de las células intersticiales de Cajal (ICC). Algunos estudios destacan la diferenciación de macrófagos; otros examinan el número de células gliales, los factores tróficos y el estrés oxidativo. Estas no son explicaciones contradictorias, sino diferentes ventanas hacia el mismo nicho neuromuscular. La evidencia actual indica que la diabetes modifica el entorno que sostiene y coordina a las neuronas entéricas, y que este entorno varía a lo largo del intestino.
La microbiota intestinal es un modificador plausible, más que una causa establecida, de la neuropatía entérica asociada con la diabetes. En ratones no diabéticos tratados con antibióticos, la disminución microbiana provocó pérdida neuronal en ambos plexos mientérico y submucoso en el íleon y el colon proximal; la reconstitución de la microbiota o los ácidos grasos de cadena corta restablecieron el número de neuronas y aspectos de la función intestinal34. De manera más directa, un estudio integrado en humanos y ratones de 2026 encontró una disbiosis asociada con la gravedad de la neuropatía gastrointestino-autonómica; la transferencia de microbiota fecal de pacientes afectados agravó la dismotilidad y la apoptosis de neuronas mientéricas positivas para ChAT y positivas para nNOS en ratones db/db, mientras que el butirato derivado de Faecalibacterium prausnitzii mostró efectos neuroprotectores en sistemas experimentales35. Estos hallazgos respaldan un eje microbiota-SNE, pero la causalidad en humanos y el beneficio terapéutico aún no han sido demostrados, y la dieta, los medicamentos, el fenotipo diabético y el tránsito intestinal mismo son factores de confusión importantes.
Implicaciones del tratamiento
El tratamiento actual aún comienza con el manejo de los síntomas. El ajuste dietético, la regulación glucémica, los antieméticos, los procinéticos, el manejo del estreñimiento, la evaluación de la diarrea y el apoyo nutricional siguen siendo esenciales8,36,37,38. La terapia dirigida al píloro, la terapia con dispositivos y las opciones farmacológicas pueden ayudar a pacientes seleccionados con gastroparesia, aunque la calidad de la evidencia y la respuesta sean variables8,39. Estos enfoques pueden mejorar la atención, pero no evalúan ni corrigen directamente la lesión del SNE.
Un plan basado en el SNE añadiría tres preguntas a la evaluación rutinaria. Primero, ¿qué segmento intestinal es responsable de la discapacidad principal del paciente? Segundo, ¿es el mecanismo predominante un fallo motor, una disfunción sensorial, una secreción, una activación inmunitaria, un efecto del medicamento o una combinación de estos? Tercero, ¿una intervención propuesta solo alivia los síntomas, o también favorece la restauración del sistema neuromuscular afectado? Estas preguntas son menos simples que la etiqueta amplia de gastroenteropatía diabética, pero se acercan más al problema biológico.
Han surgido varias direcciones experimentales de reparación. Las vías de la hemo oxigenasa-1 (HO-1) y de la interleucina-10 (IL-10) favorecen el control redox y la reprogramación de macrófagos en ratones diabéticos22,23,24,25. Los datos de GDNF-PI3K/Akt respaldan el rescate neurotrófico en modelos celulares y de roedores26,27,28. El ribósido de nicotinamida, la señalización del receptor 5-HT4, las vesículas extracelulares y el butirato derivado de la microbiota sugieren un apoyo metabólico, la regulación de la muerte celular, la protección de células precursoras y la modulación neuroinmune29,30,31,35. Ninguna de ellas constituye un tratamiento establecido que modifique la enfermedad en la neuropatía entérica asociada a la diabetes humana. Los estudios futuros deberían asociar los síntomas y los resultados de motilidad regional con biomarcadores de lesión neural, glial, de las células intersticiales de Cajal (ICC), inmunitaria y de metabolitos microbianos.
Preguntas abiertas
Varios vacíos limitan el campo. El tejido humano es difícil de obtener y en su mayoría es gástrico. Las pruebas de motilidad identifican disfunción regional, pero no revelan la lesión celular. Los síntomas son esenciales para la atención clínica, pero son indicadores débiles de la estructura del SNE. Los modelos animales reproducen características seleccionadas de la enteropatía diabética, pero difieren en el tipo de diabetes, la duración de la enfermedad, la microbiota, la dieta y el sexo. Estas diferencias podrían explicar por qué un mecanismo parece fuerte en un modelo y menos consistente en otro.
La principal necesidad traslacional es el desarrollo de biomarcadores. Los marcadores sanguíneos de estrés oxidativo e inflamación probablemente no sean lo suficientemente específicos por sí solos. Pueden ser necesarios métodos de evaluación por imágenes, tejido mucoso o de espesor completo, firmas de vesículas extracelulares circulantes, fenotipificación del tránsito y pruebas neurofisiológicas. El objetivo no es un índice diagnóstico perfecto, sino una forma práctica de clasificar a los pacientes según la biología relevante para el tratamiento: lesión neuromuscular gástrica predominante, dismotilidad panintestinal, disfunción neuropática colónica o enfermedad mixta no impulsada principalmente por lesión neural.
Conclusiones
La neuropatía entérica asociada a la diabetes ofrece una manera enfocada de comprender parte de la enfermedad gastrointestinal diabética. Los estudios en tejido humano, los datos de motilidad segmentaria y los modelos experimentales vinculan la hiperglucemia al estrés oxidativo, los cambios en los macrófagos, la alteración de las células intersticiales de Cajal (ICC), la señalización neurotrófica comprometida, las modificaciones en los metabolitos gliales y de la microbiota, y la pérdida de neuronas entéricas. La evidencia disponible respalda un grupo de lesiones regionales que afectan los circuitos mientéricos y, en menor medida caracterizados, los circuitos submucosos, más que una neuropatía panentérica uniforme. No todos los síntomas gastrointestinales en la diabetes son causados por daño del sistema nervioso entérico (SNE), y los síntomas por sí solos no pueden definir la lesión. Sin embargo, un marco centrado en el SNE fomenta la fenotipificación regional precisa y la medición directa de la lesión neuromuscular. Actualmente, el campo necesita biomarcadores clínicamente utilizables, muestreo emparejado a través de regiones intestinales y plexos, mejores modelos humanos y ensayos que determinen si proteger o restaurar los circuitos neuronales entéricos mejora los resultados relevantes para el paciente.
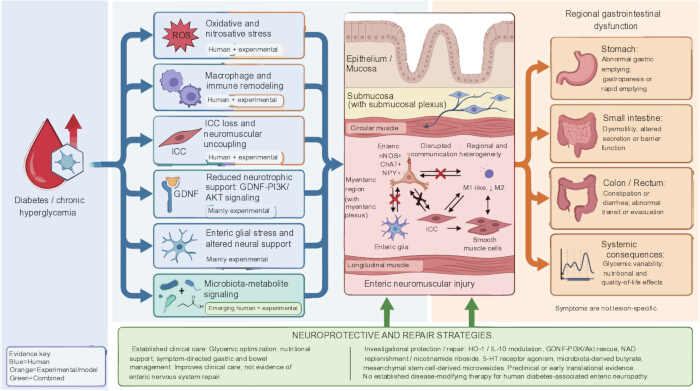
Figura 1: Marco del neuropatía entérica asociada a la diabetes con enfoque en segmentos y evidencias. La hiperglucemia crónica y el estrés metabólico asociado a la diabetes convergen con el estrés oxidativo y nitrosativo, la remodelación inmunitaria y de macrófagos, la pérdida de las células intersticiales de Cajal (ICC), la señalización alterada de GDNF-PI3K/Akt, el estrés de la glía entérica y la señalización microbiana-metabólica. La evidencia humana es más sólida respecto a las anomalías gástricas de las ICC y los macrófagos, y a la pérdida neuronal colónica asociada al estrés oxidativo; la mayor parte de la evidencia específica de vías y de reparación proviene de modelos experimentales. El diagrama sitúa el plexo submucoso dentro de la submucosa y el plexo mientérico entre las capas muscular circular y longitudinal, con las ICC formando una red neuromuscular adyacente a las neuronas y al músculo liso. Una lesión regional podría contribuir al vaciamiento gástrico anormal, a la dismotilidad del intestino delgado o a la disfunción secretora y de barrera, a trastornos del tránsito colónico, diarrea, estreñimiento y variabilidad glucémica. El tratamiento establecido sigue siendo dirigido a los síntomas, mientras que la modulación de HO-1/IL-10, el rescate de la vía GDNF-PI3K/Akt, la reposición de NAD, la activación del receptor 5-HT4, el butirato derivado de la microbiota y los enfoques basados en vesículas extracelulares permanecen en fase investigacional. Haga clic aquí para ver una versión ampliada de esta figura.
Divulgaciones
Los autores no tienen conflictos de intereses que declarar. La figura 1 se generó con la ayuda de FigureLabs (https://chat.figurelabs.ai), una plataforma científica de ilustración asistida por inteligencia artificial. Los autores revisaron y aprobaron la figura final.
APORTES DE LOS AUTORES:
Zhu Y concibió la revisión, realizó la búsqueda bibliográfica, redactó el manuscrito y preparó la figura. Jiao Y contribuyó al diseño conceptual, revisó críticamente el manuscrito por su contenido intelectual importante y supervisó el estudio. Liu Q concibió el estudio, supervisó el proyecto en su conjunto, revisó críticamente el manuscrito y aprobó la versión final. Todos los autores revisaron, modificaron y aprobaron el manuscrito final y aceptan ser responsables de todos los aspectos del trabajo
Referencias
- Abdalla, M. M. I. Enteric neuropathy in diabetes: Implications for gastrointestinal function. World J. Gastroenterol. 30 (22), 2852-2865 (2024).
- Bharucha, A. E., Kudva, Y. C. & Prichard, D. O. Diabetic gastroparesis. Endocr. Rev. 40 (5), 1318-1352 (2019).
- Chandrasekharan, B. & Srinivasan, S. Diabetes and the enteric nervous system. Neurogastroenterol. Motil. 19 (12), 951-960 (2007).
- Yarandi, S. S. & Srinivasan, S. Diabetic gastrointestinal motility disorders and the role of enteric nervous system: Current status and future directions. Neurogastroenterol. Motil. 26 (5), 611-624 (2014).
- Azpiroz, F. & Malagelada, C. Diabetic neuropathy in the gut: Pathogenesis and diagnosis. Diabetologia. 59 (3), 404-408 (2016).
- Bytzer, P. et al. Prevalence of gastrointestinal symptoms associated with diabetes mellitus: A population-based survey of 15,000 adults. Arch. Intern. Med. 161 (16), 1989-1996 (2001).
- Choung, R. S. et al. Risk of gastroparesis in subjects with type 1 and 2 diabetes in the general population. Am. J. Gastroenterol. 107 (1), 82-88 (2012).
- Camilleri, M. et al. ACG clinical guideline: Gastroparesis. Am. J. Gastroenterol. 117 (8), 1197-1220 (2022).
- Koch, K. L. et al. Baseline features and differences in 48-week clinical outcomes in patients with gastroparesis and type 1 versus type 2 diabetes. Neurogastroenterol. Motil. 28 (7), 1001-1015 (2016).
- Sangnes, D. A. et al. Wireless motility capsule compared with scintigraphy in the assessment of diabetic gastroparesis. Neurogastroenterol. Motil. 32 (4), e13771 (2020).
- Sangnes, D. A. et al. Gastrointestinal transit and contractility in diabetic constipation: A wireless motility capsule study on diabetes patients and healthy controls. United Eur. Gastroenterol. J. 9 (10), 1168-1177 (2021).
- Selby, A., Reichenbach, Z. W., Piech, G. & Friedenberg, F. K. Pathophysiology, differential diagnosis, and treatment of diabetic diarrhea. Dig. Dis. Sci. 64 (12), 3385-3393 (2019).
- Chandrasekharan, B. et al. Colonic motor dysfunction in human diabetes is associated with enteric neuronal loss and increased oxidative stress. Neurogastroenterol. Motil. 23 (2), 131-138, e26 (2011).
- Ferreira, P. E. B., Beraldi, E. J., Borges, S. C., Natali, M. R. M. & Buttow, N. C. Resveratrol promotes neuroprotection and attenuates oxidative and nitrosative stress in the small intestine in diabetic rats. Biomed. Pharmacother. 105, 724-733 (2018).
- Tashima, C. M., Hermes-Uliana, C., Perles, J. V. C. M., de Miranda Neto, M. H. & Zanoni, J. N. Vitamins C and E (ascorbate/alpha-tocopherol) provide synergistic neuroprotection in the jejunum in experimental diabetes. Pathophysiology. 22 (4), 241-248 (2015).
- Al Doghmi, A. et al. Gut region-specific interleukin-1 beta induction in different myenteric neuronal subpopulations of type 1 diabetic rats. Int. J. Mol. Sci. 24 (6), 5804 (2023).
- Grover, M. et al. Cellular changes in diabetic and idiopathic gastroparesis. Gastroenterology. 140 (5), 1575-1585.e8 (2011).
- Grover, M. et al. Clinical-histological associations in gastroparesis: Results from the Gastroparesis Clinical Research Consortium. Neurogastroenterol. Motil. 24 (6), 531-539, e249 (2012).
- Bernard, C. E. et al. Association of low numbers of CD206-positive cells with loss of ICC in the gastric body of patients with diabetic gastroparesis. Neurogastroenterol. Motil. 26 (9), 1275-1284 (2014).
- Grover, M. et al. Diabetic and idiopathic gastroparesis is associated with loss of CD206-positive macrophages in the gastric antrum. Neurogastroenterol. Motil. 29 (6), e13018 (2017).
- Park, K. S. et al. Characterization of smooth muscle, enteric nerve, interstitial cells of Cajal, and fibroblast-like cells in the gastric musculature of patients with diabetes mellitus. World J. Gastroenterol. 22 (46), 10131-10139 (2016).
- Choi, K. M. et al. Heme oxygenase-1 protects interstitial cells of Cajal from oxidative stress and reverses diabetic gastroparesis. Gastroenterology. 135 (6), 2055-2064.e2 (2008).
- Kashyap, P. C. et al. Carbon monoxide reverses diabetic gastroparesis in NOD mice. Am. J. Physiol. Gastrointest. Liver Physiol. 298 (6), G1013-G1019 (2010).
- Choi, K. M. et al. Interleukin-10 restores gastric emptying, electrical activity, and interstitial cells of Cajal networks in diabetic mice. Cell Mol. Gastroenterol. Hepatol. 2 (4), 454-467 (2016).
- Cipriani, G. et al. Change in populations of macrophages promotes development of delayed gastric emptying in mice. Gastroenterology. 154 (8), 2122-2136.e12 (2018).
- Anitha, M. et al. GDNF rescues hyperglycemia-induced diabetic enteric neuropathy through activation of the PI3K/Akt pathway. J. Clin. Invest. 116 (2), 344-356 (2006).
- Du, F., Wang, L., Qian, W. & Liu, S. Loss of enteric neurons accompanied by decreased expression of GDNF and PI3K/Akt pathway in diabetic rats. Neurogastroenterol. Motil. 21 (11), 1229-e114 (2009).
- Du, F. & Liu, S. Electroacupuncture with high frequency at acupoint ST36 induces regeneration of lost enteric neurons in diabetic rats via the GDNF and PI3K/Akt signaling pathway. Am. J. Physiol. Regul. Integr. Comp. Physiol. 309 (2), R109-R118 (2015).
- Costa, C. J., Cohen, M. W., Goldberg, D. C., Mellado, W. & Willis, D. E. Nicotinamide riboside improves enteric neuropathy in streptozotocin-induced diabetic rats through myenteric plexus neuroprotection. Dig. Dis. Sci. 68 (7), 2963-2974 (2023).
- Cheng, Y. et al. 5-Hydroxytryptamine 4 receptor agonist attenuates diabetic enteric neuropathy through inhibition of the receptor-interacting protein kinase 3 pathway. Am. J. Pathol. 194 (5), 785-795 (2024).
- Shi, H. et al. BM-derived mesenchymal stem cell microvesicles protect enteric neural precursor cells and alleviate diabetes-associated enteric neuropathy. J. Clin. Invest. 136 (6), e192437 (2026).
- Bagyánszki, M. & Bódi, N. Diabetes-related alterations in the enteric nervous system and its microenvironment. World J. Diabetes. 3 (5), 80-93 (2012).
- Bagyánszki, M. & Bódi, N. Key elements determining the intestinal region-specific environment of enteric neurons in type 1 diabetes. World J. Gastroenterol. 29 (18), 2704-2716 (2023).
- Vicentini, F. A. et al. Intestinal microbiota shapes gut physiology and regulates enteric neurons and glia. Microbiome. 9 (1), 210 (2021).
- Guo, L. et al. Neuroprotective role of Faecalibacterium prausnitzii-derived butyrate in diabetic gastrointestinal autonomic neuropathy. J. Genet. Genomics. In press (2026). doi: 10.1016/j.jgg.2026.06.005.
- Meldgaard, T. et al. Diabetic enteropathy: From molecule to mechanism-based treatment. J. Diabetes Res. 2018, 3827301 (2018).
- Meldgaard, T. et al. Pathophysiology and management of diabetic gastroenteropathy. Ther. Adv. Gastroenterol. 12, 1756284819852047 (2019).
- Törnblom, H. Treatment of gastrointestinal autonomic neuropathy. Diabetologia. 59 (3), 409-413 (2016).
- Grover, M., Farrugia, G. & Stanghellini, V. Gastroparesis: A turning point in understanding and treatment. Gut. 68 (12), 2238-2250 (2019).