Este estudio empleó farmacología de redes y acoplamiento molecular para investigar los mecanismos predichos de Corydalis yanhusuo en el síndrome de fibromialgia.
Artículo de investigación
Mecanismo multiancla de Corydalis yanhusuo frente al síndrome de fibromialgia: un estudio de farmacología de redes y acoplamiento molecular
En este artículo
Resumen
Resumen
El síndrome de fibromialgia (FMS) es un trastorno de dolor crónico con opciones terapéuticas limitadas. Este estudio tuvo como objetivo predecir el mecanismo multitarget de Corydalis yanhusuo frente al FMS mediante farmacología de redes y acoplamiento molecular. Los ingredientes activos se recuperaron de la base de datos y plataforma de análisis de farmacología de medicina tradicional china (TCMSP) con una biodisponibilidad oral (OB) ≥30 % y similitud con fármacos (DL) ≥0,18. Los blancos de la enfermedad se obtuvieron de GeneCards. Los blancos comunes se utilizaron para realizar análisis de interacción proteína-proteína (PPI), ontología genética (GO) y vías de la enciclopedia de genes y genomas de Kioto (KEGG). El acoplamiento molecular se realizó utilizando CB-Dock2. Se identificaron un total de 49 ingredientes activos y 53 blancos comunes. Los blancos principales incluyeron el factor de necrosis tumoral (TNF), la interleucina-6 (IL6), la interleucina-1 beta (IL1B), el receptor de estrógeno 1 (ESR1) y la prostaglandina-endoperoxido sintasa 2 (PTGS2). El análisis de KEGG reveló vías de interacción de interleucina-17 (IL-17), TNF, factor nuclear kappa B (NF-κB) y ligando-neuroactivo con receptores. Los puntajes predichos de acoplamiento oscilaron entre −10,1 y −6,5 kcal/mol, mostrando el estigmasterol la energía de unión predicha más baja con el receptor colinérgico muscarínico 3 (CHRM3) (−10,1 kcal/mol). Estos hallazgos sugieren que C. yanhusuo podría ejercer efectos anti-FMS potenciales mediante mecanismos de múltiples componentes, múltiples blancos y múltiples vías, particularmente mediante la modulación de la neuroinflamación y la señalización de neurotransmisores. Se requiere validación experimental.
Introducción
El síndrome de fibromialgia (FMS) es un trastorno de dolor crónico que afecta aproximadamente al 2–4 % de la población mundial1,2,3. Aparece predominantemente en mujeres y se presenta con dolor musculoesquelético generalizado, fatiga, trastornos del sueño y disfunción cognitiva4,5,6. Asimismo, el síndrome de fibromialgia suele ocurrir como complicación de diversas enfermedades, incluyendo artritis reumatoide y lupus eritematoso sistémico7,8,9. A pesar de décadas de investigación, su etiología sigue siendo incompletamente comprendida10,11. Las evidencias actuales indican que la sensibilización central es un mecanismo fundamental, que implica una amplificación anómala de las señales de dolor dentro del sistema nervioso central12. Este proceso se ve además modulado por desequilibrios en neurotransmisores como la serotonina, la dopamina y la noradrenalina, junto con neuroinflamación crónica, estrés oxidativo y predisposición genética13,14,15. Esta fisiopatología multifacética no solo explica la marcada heterogeneidad en las presentaciones clínicas, sino que también justifica la eficacia limitada de las farmacoterapias convencionales, que típicamente actúan sobre una única vía molecular. Fármacos como antidepresivos, anticonvulsivos y opioides a menudo proporcionan solo un alivio moderado y frecuentemente se asocian con efectos adversos16,17,18,19. Por lo tanto, se requiere un mayor desarrollo de nuevas terapias farmacológicas para lograr la modulación simultánea de múltiples dianas patogénicas.
La farmacología de redes es un potente enfoque de biología de sistemas que integra el análisis de redes fármaco–blanco–enfermedad para elucidar sistemáticamente los mecanismos sinérgicos de terapias multicomponente20,21. A diferencia de las estrategias reductivas convencionales, este método permite predecir ingredientes activos potenciales, sus dianas proteicas correspondientes y las vías biológicas que modulan colectivamente, ofreciendo así un marco racional para explorar los mecanismos de los medicamentos herbales22,23,24. La acoplamiento molecular, como herramienta complementaria in silico, evalúa además las interacciones ligando–blanco predichas y los modos de unión potenciales entre moléculas pequeñas y sus dianas, mejorando así significativamente la credibilidad de las predicciones basadas en redes25. C. yanhusuo, una hierba analgésica bien conocida, rica en alcaloides isoquinolínicos como la corydalina y la dehidrocorydalina, ha mostrado efectos prometedores en trastornos relacionados con el dolor, aunque su mecanismo específico frente al SFM sigue siendo en gran parte poco claro26,27. En este estudio, empleamos la farmacología de redes combinada con acoplamiento molecular para investigar sistemáticamente el mecanismo multicomponente, multiobjetivo y multiperuta de C. yanhusuo en el tratamiento del SFM, con el objetivo de proporcionar una base teórica para su aplicación clínica y ofrecer nuevas perspectivas para el descubrimiento de fármacos multiobjetivo frente a síndromes de dolor crónico complejos.
Protocolo
Adquisición de ingredientes activos y dianas
Se realizó una búsqueda en la Base de Datos y Plataforma de Análisis de Farmacología de Sistemas de Medicina Tradicional China (TCMSP) (https://www.tcmsp-e.com, consultado el 2 de agosto de 2026)28 utilizando el nombre de la hierba «yanhusuo» para recuperar todos los ingredientes disponibles, junto con sus IDs, nombres, pesos moleculares, biodisponibilidad oral (OB) y semejanza farmacológica (DL), así como sus fórmulas estructurales. Se seleccionaron como ingredientes clave aquellos con OB ≥30 % y DL ≥0,18, para la posterior construcción de una red reguladora29,30. Posteriormente, se obtuvieron de la base de datos TCMSP los blancos asociados a estos ingredientes clave. Las proteínas blanco obtenidas se normalizaron luego a símbolos génicos oficiales utilizando la base de datos UniProt (versión 2025_01; https://www.uniprot.org; consultado el 2 de agosto de 2026)31. Tras eliminar entradas duplicadas, los blancos restantes se consideraron relacionados con el fármaco.
Adquisición de objetivos relacionados con la enfermedad
Se realizó una búsqueda en la base de datos GeneCards (https://www.genecards.org/, consultada el 2 de agosto de 2026)32 utilizando la palabra clave “fibromialgia”. Todos los blancos obtenidos se descargaron y utilizaron para el análisis de intersección subsiguiente sin filtrado adicional por umbrales.
Construcción de la red reguladora «fármaco-ingrediente clave-dianas-enfermedad»
Se intersectaron los objetivos relacionados con el fármaco y la enfermedad, y los genes superpuestos se identificaron como los objetivos terapéuticos de C. yanhusuo contra la fibromialgia. Se establecieron asociaciones en hojas de cálculo entre C. yanhusuo y sus ingredientes principales, entre los ingredientes principales y los objetivos terapéuticos, y entre los objetivos terapéuticos y la fibromialgia, respectivamente. Posteriormente, estos datos de asociación se convirtieron en archivos de texto (TXT). A continuación, se utilizó el software Cytoscape (versión 3.7.2, https://cytoscape.org/) para visualizar la red, en la cual los fármacos, ingredientes principales, objetivos y enfermedades se distinguieron mediante diferentes colores y símbolos, y sus interconexiones se mostraron gráficamente33.
Análisis de la red de interacciones proteína-proteína (PPI)
Se accedió a la base de datos STRING (https://cn.string-db.org/, consultada el 2 de agosto de 2026)34 y se pegaron los blancos terapéuticos de C. yanhusuo frente a la fibromialgia en el campo de búsqueda «Proteínas múltiples», seleccionando «Homo sapiens» como organismo. Tras recuperar la red de interacción de proteínas (PPI), se configuraron las fuentes de interacción activas para incluir minería de textos, experimentos, bases de datos, coexpresión, vecindad, fusión génica y coocurrencia, mientras que el puntaje mínimo de interacción requerido se estableció en el umbral de confianza media (0.400). Las asociaciones resultantes de la red PPI se exportaron como un archivo TSV y posteriormente se importaron al software Cytoscape. Tras la carga de los datos, se realizó un análisis topológico exhaustivo mediante la herramienta Network Analyzer, y todos los nodos se ordenaron en orden descendente según sus valores de grado35. Finalmente, los 20 blancos principales con la mayor conectividad en la red PPI se visualizaron mediante un gráfico de barras.
Análisis de enriquecimiento GO y KEGG
Los objetivos terapéuticos de C. yanhusuo frente a la fibromialgia se mapearon y convirtieron uniformemente a sus IDs Entrez correspondientes utilizando la base de datos del Centro Nacional de Información Biotecnológica (NCBI). Se realizó un análisis de enriquecimiento de Ontología Genética (GO) sobre estos objetivos utilizando el paquete clusterProfiler en el software R (versión 4.3.1, https://www.r-project.org/), que cubre los términos de proceso biológico (BP), componente celular (CC) y función molecular (MF)36,37. Los resultados de enriquecimiento se visualizaron mediante gráficos de barras y diagramas circulares de GO. Para el análisis de enriquecimiento de vías de la Enciclopedia de Kyoto de Genes y Genomas (KEGG), se aplicó la función enrichKEGG() del paquete clusterProfiler al mismo conjunto de objetivos. La significancia del enriquecimiento se estableció en p < 0,05, y se utilizaron los valores p brutos para la visualización. Los términos obtenidos de las vías KEGG se filtraron para excluir las dos categorías amplias de "Enfermedades humanas" y "Metabolismo", que carecen de relevancia biológica directa en este contexto. Posteriormente, se seleccionaron las 15 principales vías de señalización (ordenadas por significancia) y se visualizaron mediante gráficos de burbujas. Además, se extrajeron las asociaciones entre los objetivos y las vías y se importaron al software Cytoscape para la visualización de redes.
Selección del blanco para el acoplamiento molecular
Los objetivos de acoplamiento se seleccionaron a partir de la red regulatoria «fármaco–principio activo–diana–enfermedad» en lugar de la red de interacción de proteínas (PPI). Específicamente, todos los nodos diana en la red regulatoria se clasificaron según su grado, y se seleccionaron los 10 nodos principales con la mayor conectividad para el acoplamiento molecular. Estas 10 dianas fueron PTGS2, PTGS1, KCNH2, ADRB2, CHRM3, OPRM1, OPRD1, SLC6A4, SLC6A3 y ESR1.
Acoplamiento molecular
Las estructuras bidimensionales (2D) de los principios activos se obtuvieron a partir de la base de datos PubChem (https://pubchem.ncbi.nlm.nih.gov/, consultada el 3 de agosto de 2026)38 utilizando los CIDs de PubChem que figuran en la Tabla Suplementaria 1, y se guardaron en formato de archivo de datos estructurales (SDF) para su uso como ligandos en el acoplamiento molecular. Las estructuras tridimensionales (3D) de los 10 principales blancos centrales de la red reguladora se recuperaron y descargaron desde la base de datos de estructuras proteicas AlphaFold (https://alphafold.ebi.ac.uk/, consultada el 3 de agosto de 2026)39 utilizando los identificadores de entrada en la base de datos AlphaFold que figuran en la Tabla Suplementaria 2, en formato de la base de datos de proteínas (PDB), para servir como receptores en el acoplamiento. Aunque existen estructuras cristalográficas experimentales para algunos de estos blancos, se utilizaron uniformemente modelos de AlphaFold para los 10 blancos con el fin de garantizar la coherencia metodológica, ya que varios de ellos carecen de estructuras experimentales completas o de alta resolución, y el uso combinado de fuentes estructurales diferentes podría introducir sesgos. Antes del acoplamiento, no se realizó ninguna modificación estructural manual ni en los ligandos ni en los receptores. Cada ligando se emparejó con cada receptor y se envió a la plataforma en línea de acoplamiento ciego CB-Dock2 (https://cadd.labshare.cn/cb-dock2/, consultada el 3 de agosto de 2026) para realizar los cálculos de acoplamiento molecular. CB-Dock2 realizó automáticamente los pasos necesarios de preparación, incluyendo la eliminación de moléculas de agua co-cristalizadas, la adición de átomos de hidrógeno, la asignación de cargas y la conversión a formatos listos para el acoplamiento. Esta plataforma, basada en el algoritmo AutoDock Vina40, identifica y delimita automáticamente los posibles bolsillos de unión en la superficie de la proteína para predecir las conformaciones de acoplamiento entre moléculas pequeñas y proteínas. Tras el acoplamiento, se exportó una tabla resumen con todas las combinaciones ligando-receptor, que contenía los valores más bajos de energía de unión para cada par. Para cada par ligando-receptor, se seleccionó la conformación con la energía de unión predicha más baja como el modo representativo de unión. Los datos resultantes del acoplamiento se organizaron y visualizaron mediante un mapa de calor. Para la visualización en 3D, se importaron simultáneamente en ChimeraX (versión 1.1) el archivo de salida del acoplamiento y el archivo del receptor. Se seleccionó la molécula pequeña (ligando) y se utilizó la herramienta «Contact/H-bonds» (Contacto/Enlaces de hidrógeno) dentro de «Structural Analysis» (Análisis estructural), con la opción «Limit by selection: with at least one end selected» (Limitar por selección: con al menos un extremo seleccionado), para revelar los átomos de los residuos que interactúan y registrar las interacciones. Luego se introdujo el comando «cartoon suppress false» para mostrar los átomos de los residuos cuando las interacciones estuvieran conectadas a la cinta de la proteína. Finalmente, se utilizó el comando «label @@display» para mostrar los nombres de los residuos. Se generaron diagramas de interacción bidimensionales (2D) mediante LigPlus (versión 2.3.1) para mostrar de forma integral las interacciones moleculares, incluyendo enlaces de hidrógeno e interacciones hidrofóbicas.
Resultados
Adquisición de genes superpuestos para C. yanhusuo frente a la fibromialgia
Una búsqueda en la base de datos TCMSP arrojó 77 componentes de C. yanhusuo. La selección adicional mediante los criterios de OB ≥30% y DL ≥0,18 permitió identificar 49 ingredientes activos (Tabla 1). Un total de 177 dianas para los ingredientes activos de C. yanhusuo y 485 dianas relacionadas con la fibromialgia se obtuvieron de las bases de datos TCMSP y GeneCards, respectivamente. El análisis de intersección de ambos conjuntos de dianas arrojó 53 dianas comunes, designadas como las dianas terapéuticas de C. yanhusuo para la fibromialgia (Figura 1).
Construcción de la red reguladora «fármaco-ingrediente activo-diana-enfermedad»
Para construir aún más una red reguladora de «fármaco-ingrediente activo-diana-enfermedad», se incorporaron a la red una medicina tradicional china (C. yanhusuo), 49 ingredientes activos, 53 dianas potenciales y una enfermedad (fibromialgia) (Figura 2). Utilizando el número de dianas asociadas a cada ingrediente activo como criterio de selección, se identificaron los 10 ingredientes activos principales, a saber: quercetina, isocoripalmidina, hidarina, (R)-canadina, leonticina, (S)-escoulerina, fumarina, clarkeanidina, estigmasterol y criptopina.
Análisis de la red de interacción de proteínas
Los objetivos terapéuticos de C. yanhusuo frente a la fibromialgia se sometieron a un análisis de red PPI, obteniéndose una red compuesta por 53 nodos y 480 aristas de interacción (Figura 3A). Los 20 objetivos principales ordenados fueron TNF, IL6, IL1B, ESR1, PTGS2, CXCL8, CCL2, IL1A, MMP9, ICAM1, IL10, IFNG, CRP, MYC, VCAM1, IL2, SERPINE1, CXCL10, ERBB2 y MMP1 (Figura 3B).
Análisis de enriquecimiento de GO
Se realizó un análisis de enriquecimiento de GO sobre los posibles dianas de C. yanhusuo para el tratamiento de la fibromialgia. Los procesos biológicos (BP) enriquecidos incluyeron la respuesta a estímulo xenobiótico, respuesta al etanol, transporte de monoaminas, respuesta celular al lipopolisacárido, vía de señalización del receptor acoplado a proteína G que activa la fosfolipasa C, respuesta celular a molécula de origen bacteriano, respuesta al lipopolisacárido, transmisión sináptica dopaminérgica, circulación sanguínea y proceso metabólico del óxido nítrico. Los componentes celulares (CC) enriquecidos fueron la membrana postsináptica, membrana sináptica, membrana presináptica, cuerpo celular neuronal, vesícula neuronal de núcleo denso, gránulo de núcleo denso, complejo del receptor acoplado a proteína G, membrana de la vesícula sináptica, membrana de la vesícula exocítica y vesícula sináptica. En cuanto a funciones moleculares (MF), los términos enriquecidos incluyeron actividad de citocina, unión al receptor de citocina, unión al receptor de factor de crecimiento, actividad de transportador transmembrana de monoaminas, unión a catecolamina, unión a aminas, actividad de simportador sodio:cloruro, actividad de oxidorreductasa que actúa sobre el grupo CH-NH₂ de donadores utilizando oxígeno como aceptor, actividad de quimioquina y actividad de simportador de anión monoatómico:sodio (Figura 4A,B).
Análisis de enriquecimiento KEGG
El análisis de enriquecimiento KEGG de los genes superpuestos entre C. yanhusuo y la fibromialgia arrojó 102 vías de señalización enriquecidas. Tras excluir las vías relacionadas con enfermedades humanas y el metabolismo general, se conservaron 39 vías con significado regulatorio biológico claro. Las 15 principales fueron la vía de señalización de IL-17, la señalización de ligandos neuroactivos, la vía de señalización de TNF, la interacción citocina–receptor de citocina, la interacción de proteínas virales con citocinas y receptores de citocinas, la vía de señalización de NF-κB, la sinapsis serotoninérgica, la señalización hormonal, la vía de señalización del receptor de lectina tipo C, la interacción ligando–receptor neuroactivo, la vía de señalización del receptor tipo Toll, la red inmunitaria intestinal para la producción de IgA, la senescencia celular, la vía de señalización JAK-STAT y la vía de señalización de HIF-1 (Figura 5A). Posteriormente, se construyó una red diana–vía, en la cual las 10 principales dianas fueron IL6, TNF, IL1B, CXCL8, PTGS2, IL10, IL2, CXCL10, CCL2 e IFNG (Figura 5B).
Acoplamiento molecular
Se realizó un acoplamiento molecular entre los 10 ingredientes activos principales y los 10 blancos centrales procedentes de la red reguladora «fármaco–ingrediente activo–blanco–enfermedad». Estos 10 blancos fueron PTGS2, PTGS1, KCNH2, ADRB2, CHRM3, OPRM1, OPRD1, SLC6A4, SLC6A3 y ESR1. En todas las combinaciones de acoplamiento, las energías de unión predichas no superaron los -5 kcal/mol, y la distribución de las puntuaciones generales se visualizó como un mapa de calor (Figura 6A). Entre todos los modelos emparejados, la energía de unión predicha entre el estigmasterol y CHRM3 fue el mínimo global (–10,1 kcal/mol). Por lo tanto, este complejo se seleccionó para una visualización adicional, generando una estructura conformacional tridimensional y un diagrama bidimensional del modo de unión que ilustra las interacciones clave con los residuos (Figura 6B). Estos valores representan puntuaciones/energías de acoplamiento predichas, no afinidades de unión determinadas experimentalmente. Para el complejo seleccionado estigmasterol–CHRM3, el modo de unión predicho se estabilizó principalmente mediante contactos hidrofóbicos con los residuos Thr215, Ser227, Asp518, Pro217, Leu226, Glu220, Asn514, Phe222, Lys523, Trp526, Tyr128 y Asn527. No se detectaron enlaces de hidrógeno evidentes en esta conformación de acoplamiento. Estas interacciones sugieren que el estigmasterol ocupa una cavidad predicha distinta en CHRM3; sin embargo, su relación con sitios de unión ortostéricos o alostéricos establecidos no se validó independientemente.
DISPONIBILIDAD DE LOS DATOS:
Los datos que respaldan los hallazgos de este estudio están disponibles públicamente en el Banco de Datos Científicos en https://doi.org/10.57760/sciencedb.013nm. Más detalles pueden obtenerse del autor correspondiente previa solicitud razonable.
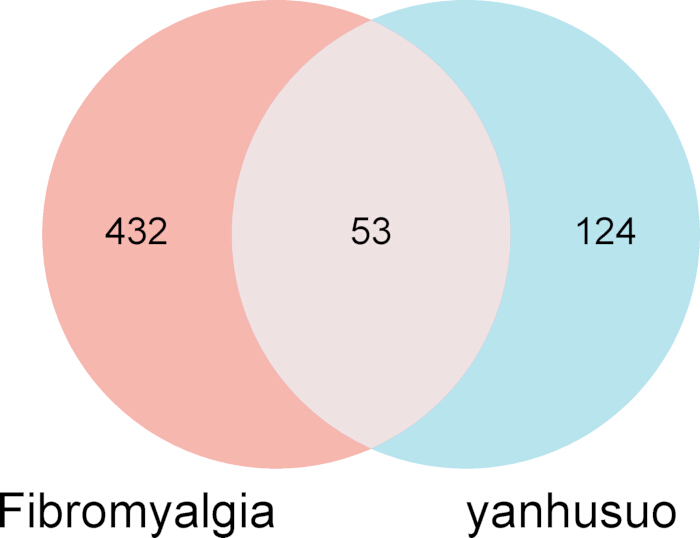
Figura 1: Diagrama de Venn de la intersección entre los dianas terapéuticas del ingrediente activo de C. yanhusuo y las dianas de la enfermedad fibromialgia. El círculo izquierdo representa las dianas relacionadas con la fibromialgia; el círculo derecho representa las dianas de los ingredientes activos de C. yanhusuo. La región solapada representa los 53 dianas comunes. Haga clic aquí para ver una versión ampliada de esta figura.
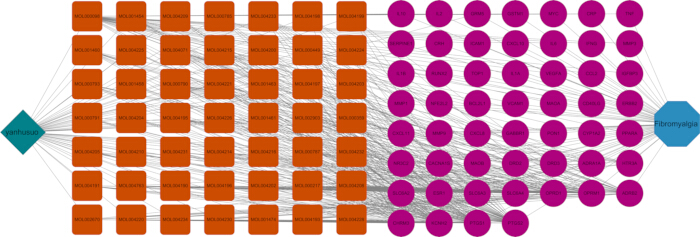
Figura 2: La red regulatoria de ‘fármaco–principio activo–diana–enfermedad’. Los nodos representan fármacos, principios activos, dianas y enfermedades, cada uno distinguido por un color y una forma diferentes. Las aristas representan asociaciones entre los nodos. Haga clic aquí para ver una versión más grande de esta figura.
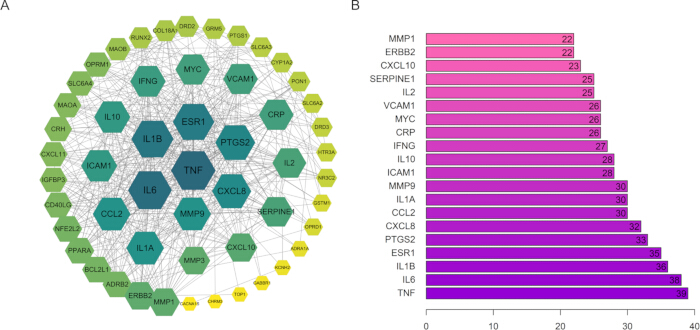
Figura 3: Análisis de la red de interacciones proteína-proteína de los objetivos terapéuticos. (A) Red de interacciones proteína-proteína (PPI) de los 53 objetivos terapéuticos superpuestos de C. yanhusuo frente a la fibromialgia, visualizada mediante Cytoscape. Los 53 objetivos fueron mapeados y conservados en la red. Los nodos representan proteínas y las aristas representan interacciones proteína-proteína. (B) Los 20 principales objetivos ordenados por centralidad de grado. El eje x representa el valor de grado y el eje y representa los símbolos de los genes diana. Abreviaturas: PPI = interacción proteína-proteína. Haga clic aquí para ver una versión más grande de esta figura.
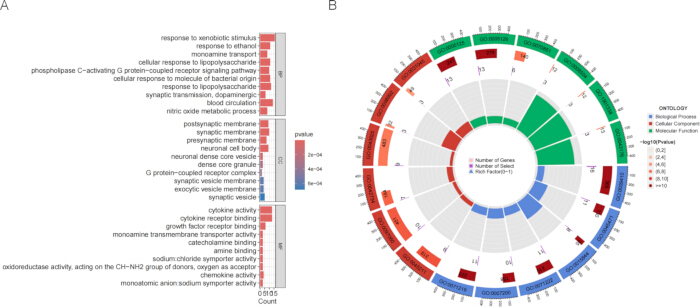
Figura 4: Análisis de enriquecimiento GO de los blancos de los ingredientes activos de C. yanhusuo y los blancos de la fibromialgia. (A) Gráfico de barras que muestra los términos GO más enriquecidos. El eje x representa el número de genes; el eje y representa los términos GO. (B) Gráficos circulares que visualizan los resultados del enriquecimiento GO. Los términos GO se agrupan en proceso biológico (BP), componente celular (CC) y función molecular (MF). Las escalas de color indican los valores p crudos. Abreviaturas: GO = Ontología Genética; BP = proceso biológico; CC = componente celular; MF = función molecular. Haga clic aquí para ver una versión más grande de esta figura.
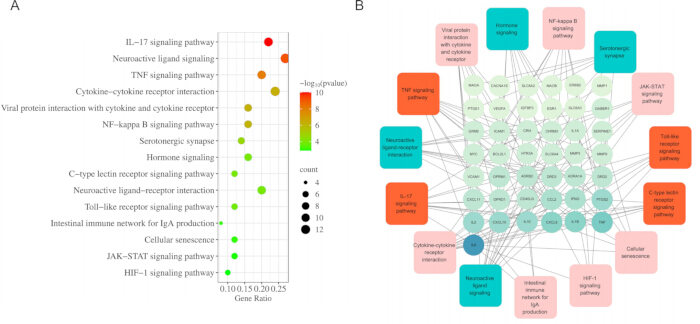
Figura 5: Análisis de enriquecimiento KEGG de los blancos de los ingredientes activos de C. yanhusuo y los blancos de la fibromialgia. (A) Las 15 principales vías de señalización. El eje x representa la proporción de genes; el eje y representa los nombres de las vías. El tamaño del punto indica el número de genes; el color del punto indica el valor p crudo. (B) Asociaciones entre las 15 principales vías de señalización y los blancos. En (B), los nodos están coloreados según la categoría de la vía: los nodos rojos/naranjas representan vías inflamatorias/inmunitarias, y los nodos azules representan vías de señalización neural. Entre ellas, las vías de señalización de IL-17, TNF, receptor tipo Toll y receptor de lectina C actúan como desencadenantes upstream; NF-κB, interacción citocina–receptor de citocina, Janus cinasa-transductor de señal y activador de la transcripción (JAK-STAT), factor inducible por hipoxia 1 (HIF-1), senescencia celular y red inmunitaria intestinal para la producción de IgA actúan como efectores downstream; y la señalización de ligandos neuroactivos, interacción ligando neuroactivo–receptor, sinapsis serotoninérgica y señalización hormonal sirven como amplificadores de la sensibilización central. Haga clic aquí para ver una versión más grande de esta figura.
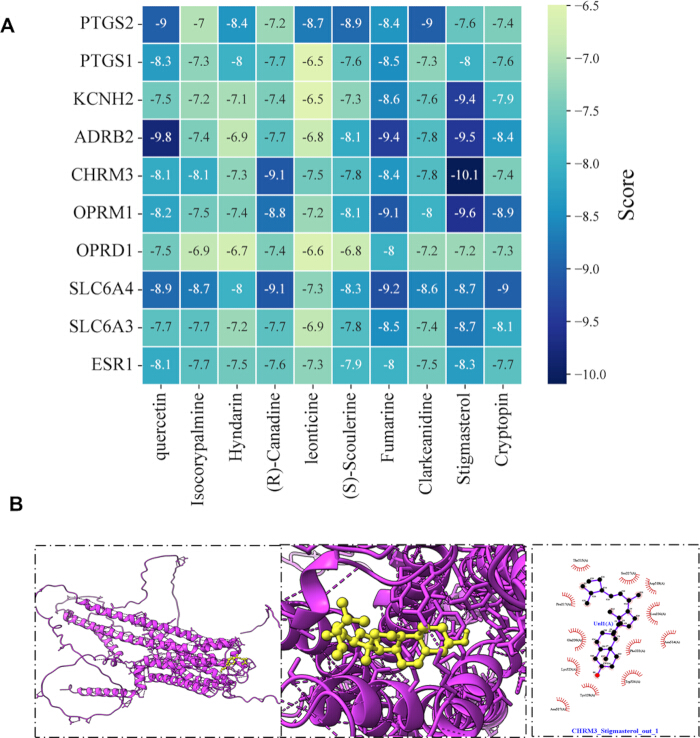
Figura 6: Análisis de acoplamiento molecular de los ingredientes activos principales y las proteínas diana. (A) Mapa de calor de las energías de enlace predichas por acoplamiento molecular entre los 10 ingredientes activos principales y las 10 dianas centrales principales de la red reguladora «fármaco–ingrediente activo–diana–enfermedad» (PTGS2, PTGS1, KCNH2, ADRB2, CHRM3, OPRM1, OPRD1, SLC6A4, SLC6A3 y ESR1). (B) Diagramas del modo de enlace en tres dimensiones (3D) y en dos dimensiones (2D) del estigmasterol con CHRM3. Haga clic aquí para ver una versión más grande de esta figura.
| ID de molécula | Nombre de la molécula | PM | OB(%) | DL |
| MOL004193 | Clarkeanidina | 327.41 | 86.65 | 0.5 |
| MOL001460 | Criptopina | 369.45 | 78.74 | 0.7 |
| MOL004234 | 2,3,9,10-tetrametoxi-13-metil-5,6-dihidroisoquinolino[2,1-b]isoquinolin-8-ona | 381.46 | 76.77 | 0.7 |
| MOL004071 | Hyndarina | 355.47 | 73.94 | 0.6 |
| MOL000791 | bicuculina | 367.38 | 69.67 | 0.9 |
| MOL004195 | CORYDALINA | 369.5 | 65.84 | 0.7 |
| MOL000785 | palmatina | 352.44 | 64.6 | 0.7 |
| MOL004191 | Capaurina | 371.47 | 62.91 | 0.7 |
| MOL004200 | metil-[2-(3,4,6,7-tetrametoxi-1-fenantril)etil]amina | 355.47 | 61.15 | 0.4 |
| MOL001463 | Dihidrosanguinarina | 333.36 | 59.31 | 0.9 |
| MOL000787 | Fumarina | 353.4 | 59.26 | 0.8 |
| MOL004232 | tetrahidroprotopapaverina | 329.43 | 57.28 | 0.3 |
| MOL002903 | (R)-Canadina | 339.42 | 55.37 | 0.8 |
| MOL004226 | 24240-05-9 | 353.4 | 53.75 | 0.8 |
| MOL004196 | Corydalmina | 340.45 | 52.5 | 0.6 |
| MOL004230 | estilopina | 323.37 | 48.25 | 0.9 |
| MOL000793 | C09367 | 325.39 | 47.54 | 0.7 |
| MOL004203 | Dehidrocorybulbina | 352.44 | 46.97 | 0.6 |
| MOL000098 | quercetina | 302.25 | 46.43 | 0.3 |
| MOL004198 | 18797-79-0 | 367.43 | 46.06 | 0.9 |
| MOL004215 | leonticina | 327.46 | 45.79 | 0.3 |
| MOL004190 | (-)-alfa-N-metilcanadina | 354.46 | 45.06 | 0.8 |
| MOL004210 | (1S,8'R)-6,7-dimetoxi-2-metilspiro[3,4-dihidroisoquinolina-1,7'-6,8-dihidrociclopenta[g][1,3]benzodioxol]-8'-ol | 369.45 | 43.95 | 0.7 |
| MOL004205 | Dehidrocorydalmina | 338.41 | 43.9 | 0.6 |
| MOL000449 | Estigmasterol | 412.77 | 43.83 | 0.8 |
| MOL004228 | Saulatina | 396.47 | 42.74 | 0.8 |
| MOL004204 | dehidrocorydalina | 366.47 | 41.98 | 0.7 |
| MOL004220 | N-metilauritetanina | 341.44 | 41.62 | 0.6 |
| MOL004216 | 13-metilpalmatrubina | 352.44 | 40.97 | 0.6 |
| MOL004214 | isocorybulbina | 368.51 | 40.18 | 0.7 |
| MOL004763 | Izoteolina | 327.41 | 39.53 | 0.5 |
| MOL004202 | dehidrocavidina | 351.43 | 38.99 | 0.8 |
| MOL004208 | demetilcorydalmatina | 327.41 | 38.99 | 0.5 |
| MOL004225 | pseudocoptisina | 320.34 | 38.97 | 0.9 |
| MOL004199 | Corynoloxina | 365.41 | 38.12 | 0.6 |
| MOL001474 | sanguinarina | 332.35 | 37.81 | 0.9 |
| MOL004197 | Corydina | 341.44 | 37.16 | 0.6 |
| MOL000359 | sitosterol | 414.79 | 36.91 | 0.8 |
| MOL001454 | berberina | 336.39 | 36.86 | 0.8 |
| MOL004209 | 13-metildehidrocorydalmina | 352.44 | 35.94 | 0.6 |
| MOL000790 | Isocorypalmina | 341.44 | 35.77 | 0.6 |
| MOL002670 | Cavidina | 353.45 | 35.64 | 0.8 |
| MOL004231 | Tetrahidrocorysamina | 337.4 | 34.17 | 0.9 |
| MOL001461 | Dihidroqueliritrina | 349.41 | 32.73 | 0.8 |
| MOL000217 | (S)-Escoulerina | 327.41 | 32.28 | 0.5 |
| MOL004233 | ST057701 | 341.44 | 31.87 | 0.6 |
| MOL001458 | coptisina | 320.34 | 30.67 | 0.9 |
| MOL004221 | norglaucina | 341.44 | 30.35 | 0.6 |
| MOL004224 | pontevedrina | 381.41 | 30.28 | 0.7 |
Tabla 1: Ingredientes activos de C. yanhusuo identificados a partir de TCMSP y sus parámetros farmacocinéticos. PM, peso molecular; BA, biodisponibilidad oral; SM, similitud con fármacos. Se conservaron los ingredientes con BA ≥30% y SM ≥0,18 como ingredientes clave para la construcción de la red subsiguiente.
Tabla suplementaria 1: Ligandos de PubChem utilizados para el acoplamiento molecular. Se enumeran los 10 ingredientes activos utilizados como ligandos de acoplamiento, junto con sus nombres, CIDs de PubChem y fórmulas moleculares. Todas las estructuras de los ligandos se obtuvieron de PubChem en formato SDF utilizando los CIDs indicados.Haga clic aquí para descargar este archivo.
Tabla suplementaria 2: Estructuras de receptores AlphaFold utilizadas para el acoplamiento molecular. Se enumeran las 10 proteínas diana utilizadas como receptores de acoplamiento, junto con sus símbolos génicos, números de acceso de UniProt y códigos de entrada en la base de datos AlphaFold. Todas las estructuras de los receptores se descargaron de la Base de Datos de Estructuras de Proteínas AlphaFold en formato PDB. Haga clic aquí para descargar este archivo.
Discusión
En el presente estudio, empleamos un enfoque de farmacología de redes combinado con acoplamiento molecular para predecir sistemáticamente los mecanismos multifactoriales de C. yanhusuo en el tratamiento potencial del SDF. Los hallazgos in silico predicen que los efectos terapéuticos potenciales de C. yanhusuo contra la FMS puede estar mediada a través de una red reguladora compleja que involucra 49 ingredientes activos, 53 dianas superpuestas y múltiples vías de señalización. Este análisis exhaustivo no solo es coherente con el uso tradicional de C. yanhusuo como una hierba analgésica, pero también proporciona información preliminar, basada en predicciones, a nivel molecular sobre sus posibles mecanismos para el manejo de la sintomatología multifacética del SFM.
La construcción de la red reguladora «fármaco‑principios activos‑diana‑enfermedad» identificó la quercetina, la isocoripalmidina, la hindarina, la (R)‑canadina, la leonticina, la (S)‑escoulerina, la fumarina, la clarkeanidina, el estigmasterol y la criptopina como los 10 componentes activos principales según su grado de conectividad con los blancos. La quercetina es un compuesto flavonoide común con actividades biológicas significativas, incluidos efectos antioxidantes, antiinflamatorios e inmunomoduladores41. En estudios farmacológicos experimentales, se ha informado que la intervención con quercetina mejora notablemente la hiperalgesia muscular, la alodinia táctil y la alodinia fría en ratas modelo de fibromialgia inducida por reserpina42. En un modelo animal, se ha informado que el estigmasterol reduce de manera dependiente de la dosis la alodinia mecánica y fría, la hiperalgesia térmica inducida por calor, la alodinia mecánica periorbitaria, la pérdida de fuerza muscular y los comportamientos afectivo-motivacionales del dolor en el modelo murino de fibromialgia inducida por reserpina43. Estos hallazgos in vivo proporcionan un respaldo farmacológico indirecto para la posible relevancia de estos compuestos en modelos de fibromialgia, pero no validan los blancos moleculares específicos predichos en el presente estudio. La isocoripalmidina, la hindarina, la (R)‑canadina, la leonticina, la (S)‑escoulerina, la fumarina, la clarkeanidina y la criptopina son alcaloides presentes en C. yanhusuo, y se ha informado que estos alcaloides producen efectos analgésicos mediante el bloqueo de canales iónicos, la regulación de neurotransmisores y la inhibición de la ciclooxigenasa-2 (COX-2).
El análisis de la red PPI predijo a TNF, IL6, IL1B, ESR1 y PTGS2 como los principales blancos centrales, lo que sugiere un papel potencialmente importante de la neuroinflamación y la modulación inmune en la fisiopatología del SDF. Para ir más allá de una simple clasificación, agrupamos además los blancos centrales en tres módulos funcionales según sus funciones biológicas conocidas y su conectividad en la red: un módulo inflamatorio/citocinas (TNF, IL6, IL1B, CXCL8), un módulo de receptores de neurotransmisores (CHRM3, ADRB2, ESR1) y un módulo de transducción de señales (PTGS2, MMP9). Estos módulos podrían cooperar para impulsar el círculo vicioso de «activación inmune periférica → sensibilización central» en el SDF, en lugar de actuar de forma aislada. Se ha reconocido cada vez más que la inflamación crónica de bajo grado es un factor contribuyente a la sensibilización central, un mecanismo fundamental subyacente al SDF. TNF e IL-1β son citocinas proinflamatorias clave que amplifican la señalización del dolor mediante la activación de células gliales y el aumento de la excitabilidad sináptica en la médula espinal y regiones cerebrales implicadas en el procesamiento del dolor44,45,46. La red predicha sugiere que múltiples componentes activos de C. yanhusuo, como la quercetina y el estigmasterol, podrían dirigirse simultáneamente a estos mediadores inflamatorios, lo que indica un posible efecto anti-neuroinflamatorio de amplio espectro47,48,49. Esto es particularmente relevante, dado que las farmacoterapias convencionales, como la pregabalina y la duloxetina, están diseñadas principalmente para modular los niveles de neurotransmisores y podrían no dirigirse directamente al componente inflamatorio del SDF.
El análisis de enriquecimiento de GO predijo además los procesos biológicos que C. yanhusuo podría modular, con términos destacados que incluyen respuesta al estímulo xenobiótico, transporte de monoaminas, transmisión sináptica dopaminérgica y respuesta celular al lipopolisacárido. Estos hallazgos predichos son coherentes con los roles conocidos de la dopamina y la serotonina en la modulación del dolor y la regulación del estado de ánimo, ambos frecuentemente alterados en pacientes con SDF. El análisis de enriquecimiento de vías KEGG predijo que los posibles blancos de C. yanhusuo podrían estar principalmente involucrados en la vía de señalización de IL-17, interacción de ligando-receptor neuroactivo, vía de señalización de TNF, interacción citocina-receptor de citocina y vía de señalización de NF-κB.
La vía de señalización de IL‑17 ha surgido como un impulsor crítico del dolor crónico en condiciones inflamatorias y autoinmunes, mediando el reclutamiento de neutrófilos y promoviendo la liberación de citoquinas proinflamatorias como TNF e IL‑650,51,52. La acción dirigida de C. yanhusuo sobre esta vía sugiere que la hierba podría atenuar la activación inmune periférica y la neuroinflamación central subsiguiente, que son factores cada vez más reconocidos como contribuyentes a los brotes de síntomas de la FM. Además, la vía de interacción entre ligandos y receptores neuroactivos actúa como un punto de convergencia para múltiples sistemas de neurotransmisores, incluyendo las señales glutamatérgica, GABAérgica y colinérgica, todos los cuales están implicados en el procesamiento del dolor y la disfunción cognitiva en la FM50,51,52,53,54,55. La regulación de esta vía por parte de C. yanhusuo podría explicar en parte el potencial predicho de la hierba para modular no solo el dolor, sino también la fatiga, los trastornos del sueño y los trastornos del estado de ánimo asociados con la FM.
Los resultados de acoplamiento molecular proporcionaron una predicción in silico de las posibles interacciones de unión entre los 10 ingredientes activos principales y los 10 objetivos centrales de la red reguladora «fármaco–ingrediente activo–diana–enfermedad» (PTGS2, PTGS1, KCNH2, ADRB2, CHRM3, OPRM1, OPRD1, SLC6A4, SLC6A3 y ESR1). Destacable es que las energías de unión predichas para todos los pares ligando–receptor fueron inferiores a -5 kcal/mol, lo que indica una unión predicha de moderada a fuerte. La puntuación de acoplamiento más baja se observó para estigmasterol–CHRM3 (−10,1 kcal/mol), seguida por quercetina–ADRB2 (−9,8 kcal/mol) y estigmasterol–OPRM1 (−9,6 kcal/mol). El estigmasterol, un fitoesteroide de origen vegetal previamente identificado en C. yanhusuo, ha demostrado actividades antiinflamatorias y antioxidantes en diversos modelos de enfermedad56,57,58. Su fuerte unión predicha con CHRM3 y ADRB2 sugiere que, además de los alcaloides, los constituyentes no alcaloidales también podrían contribuir a la eficacia terapéutica de C. yanhusuo mediante la modulación de las señales colinérgicas y adrenérgicas, que son fundamentales para la regulación del sistema nervioso autónomo y la modulación del dolor. La fuerte unión predicha del estigmasterol con CHRM3 y ADRB2 podría estar relacionada con la propiedad tradicional de C. yanhusuo de «regular el Qi y aliviar el dolor». A diferencia de los fármacos antiinflamatorios no esteroideos (AINE), C. yanhusuo podría actuar potencialmente tanto a través de mediadores inflamatorios como de receptores de neurotransmisores autonómicos, lo que sugiere un posible mecanismo dual. Las contribuciones relativas de la vía antiinflamatoria colinérgica y la vía clásica de TNF/IL-6 deben validarse experimentalmente. Entre los ingredientes principales, la quercetina podría actuar como un componente antiinflamatorio de amplio espectro, mientras que el estigmasterol podría mostrar interacciones de acoplamiento predichas relativamente fuertes con dianas seleccionadas, como CHRM3 y ADRB2. Este patrón de «cobertura amplia + alta precisión» podría corresponderse con las características heterogéneas del dolor en el SFM.
Traducir predicciones en limitaciones
Aunque la farmacología de redes es predictiva, los hallazgos deben interpretarse con cautela. Según las predicciones, planteamos la hipótesis de que la fracción con mayor potencial clínico C. yanhusuo puede ser un extracto específico enriquecido en quercetina y estigmasterol, en lugar de la mezcla completa. Esta hipótesis requiere validación experimental. Los estudios futuros deben centrarse en el aislamiento y la prueba de fracciones enriquecidas en sistemas in vitro e in vivo para confirmar los blancos y vías predichos.
Conclusión
Este estudio sugiere que se predice que C. yanhusuo ejerce efectos terapéuticos contra el síndrome de fibromialgia mediante un mecanismo sinérgico que involucra múltiples componentes, dianas y vías, cuyas acciones principales podrían centrarse en la supresión de la neuroinflamación y la neuromodulación. Los análisis integrados de farmacología de redes y acoplamiento molecular revelan que se predice que ingredientes activos clave, como la quercetina y el estigmasterol, regulen colectivamente mediadores inflamatorios cruciales y vías de señalización neuroactivas, modulando potencialmente tanto la activación inmune periférica como la sensibilización central. Estos hallazgos proporcionan una justificación preliminar, basada en predicciones, para futuras investigaciones experimentales y la posible aplicación clínica de C. yanhusuo en el SMF, y podrían orientar el descubrimiento de fármacos multiobjetivo basado en hipótesis para trastornos complejos de dolor crónico. Se requiere validación experimental para confirmar estas predicciones.
Limitaciones:
Este estudio se basa exclusivamente en predicciones in silico de farmacología de redes y acoplamiento molecular, que carecen de validación experimental y clínica. Los umbrales de OB ≥30 % y DL ≥0,18 son estándar en farmacología de redes; sin embargo, podrían excluir compuestos potencialmente activos con baja OB, como ciertos alcaloides analgésicos. El uso de estructuras predichas por AlphaFold en lugar de estructuras cristalinas experimentales para el acoplamiento molecular constituye una limitación. Futuros estudios de acoplamiento deberían validar estas predicciones utilizando, siempre que sea posible, estructuras disponibles en la PDB. Las investigaciones futuras incluirán experimentos in vitro e in vivo para validar los blancos y vías identificados, seguidos de ensayos clínicos para evaluar la eficacia terapéutica y la seguridad del extracto de C. yanhusuo en pacientes con fibromialgia. En última instancia, nuestro objetivo es desarrollar una preparación estandarizada de C. yanhusuo para su aplicación clínica en el síndrome de fibromialgia.
Divulgaciones
Los autores declaran que no tienen conflictos de intereses.
Divulgación sobre el uso de IA: Durante la preparación de este trabajo, los autores utilizaron Deepseek para mejorar el lenguaje y verificar la gramática. Todo el contenido asistido por IA fue revisado y modificado por los autores, quienes asumen total responsabilidad por la publicación.
Agradecimientos
Los autores declararon que no recibieron apoyo financiero para este trabajo ni para su publicación.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Base de datos de estructuras de proteínas AlphaFold | DeepMind & EMBL-EBI | https://alphafold.ebi.ac.uk/ | Descargó estructuras 3D (PDB) de proteínas diana principales como receptores para acoplamiento molecular. |
| CB-Dock2 | Plataforma en línea para acoplamiento ciego | https://cadd.labshare.cn/cb-dock2/ | Acoplamiento ciego basado en AutoDock Vina; identificó bolsillos de unión, predijo conformaciones y exportó las energías de unión más bajas. |
| ChimeraX | Recurso UCSF para Bioinformática, Visualización e Informática | https://www.cgl.ucsf.edu/chimerax/ | Visualizó conformaciones 3D de complejos proteína–ligando. Versión 1.1 |
| Cytoscape | Consortium Cytoscape | https://cytoscape.org/ | Construyó y visualizó redes fármaco–ingrediente–diana–enfermedad y redes de interacción proteica (PPI); análisis topológico mediante Network Analyzer (clasificación por grado). Versión 3.7.2 |
| GeneCards | Instituto Weizmann de Ciencia, Israel | https://www.genecards.org/ | Recuperó dianas relacionadas con fibromialgia usando la palabra clave “fibromialgia”; se conservaron todas las dianas recuperadas sin filtrado adicional por umbrales. |
| LigPlus | No aplicable | http://www.ebi.ac.uk/thornton-srv/software/LigPlus/ | Generó diagramas 2D de interacciones que muestran enlaces de hidrógeno e interacciones hidrofóbicas. Versión 2.3.1 |
| PubChem | Biblioteca Nacional de Medicina (NCBI), EE. UU. | https://pubchem.ncbi.nlm.nih.gov/ | Recuperó estructuras 2D (SDF) de los 10 ingredientes activos principales como ligandos para acoplamiento molecular. |
| R | Foundation R para la Computación Estadística | https://www.r-project.org/ | Realizó enriquecimiento GO y KEGG usando clusterProfiler; excluyó las vías «Enfermedades humanas» y «Metabolismo». Versión 4.3.1 |
| STRING | Consortium STRING (EMBL, SIB, etc.) | https://string-db.org/ | Construyó red de interacción proteica (Homo sapiens, confianza ≥0.400); exportó archivo TSV para Cytoscape. |
| TCMSP | Universidad Northwest A&F, China | https://www.tcmsp-e.com/ | Recuperó todos los componentes de C. yanhusuo; seleccionó ingredientes activos (OB≥30 %, DL≥0,18); obtuvo las proteínas diana correspondientes. |
| UniProt | Consortium UniProt (EBI, SIB, PIR) | https://www.uniprot.org/ | Convirtió las proteínas diana en símbolos génicos oficiales (Homo sapiens). Versión 2025_01 |
Referencias
- Winslow BT, Vandal C, Dang L. Fibromyalgia: diagnosis and management. Am Fam Physician. 2023;107(2):137-144.
- Kocyigit BF, Akyol A. Fibromyalgia syndrome: epidemiology, diagnosis and treatment. Reumatologia. 2022;60(6):413-421.
- Berwick R, Barker C, Goebel A; Guideline Development Group. The diagnosis of fibromyalgia syndrome. Clin Med (Lond). 2022;22(6):570-574.
- Carrasco-Querol N, et al. Nutrition and chronobiology as key components of multidisciplinary therapeutic interventions for fibromyalgia and associated chronic fatigue syndrome: a narrative and critical review. Nutrients. 2024;16(2):182.
- Ughreja RA, Venkatesan P, Balebail Gopalakrishna D, Singh YP. Effectiveness of myofascial release on pain, sleep, and quality of life in patients with fibromyalgia syndrome: a systematic review. Complement Ther Clin Pract. 2021;45:101477.
- Favretti M, Iannuccelli C, Di Franco M. Pain biomarkers in fibromyalgia syndrome: current understanding and future directions. Int J Mol Sci. 2023;24(13):10443.
- Minhas D, Murphy A, Clauw DJ. Fibromyalgia and centralized pain in the rheumatoid arthritis patient. Curr Opin Rheumatol. 2023;35(3):170-174.
- Monteiro JAM, et al. Fibromyalgia comorbidity in systemic lupus erythematosus patients: assessing impact on quality of life. Adv Rheumatol. 2024;64(1):90.
- Chen G, Yan Z, Wang Y, Tao Q. Rheumatoid arthritis and fibromyalgia syndrome: a bibliometric and bioinformatics perspective on comorbidity research. J Multidiscip Healthc. 2025;18:6811-6827.
- Jurado-Priego LN, Cueto-Ureña C, Ramírez-Expósito MJ, Martínez-Martos JM. Fibromyalgia: a review of the pathophysiological mechanisms and multidisciplinary treatment strategies. Biomedicines. 2024;12(7):1543.
- Paroli M, Gioia C, Accapezzato D, Caccavale R. Inflammation, autoimmunity, and infection in fibromyalgia: a narrative review. Int J Mol Sci. 2024;25(11):5922.
- Marino Y, et al. Role of mitochondrial dysfunction and biogenesis in fibromyalgia syndrome: molecular mechanism in central nervous system. Biochim Biophys Acta Mol Basis Dis. 2024;1870(7):167301.
- Malik A, et al. Serotonin and norepinephrine reuptake inhibitors (SNRIs) for treatment of fibromyalgia: a comprehensive clinical review. Psychopharmacol Bull. 2025;55(2):24-40.
- García-Domínguez M. Fibromyalgia and inflammation: unrevealing the connection. Cells. 2025;14(4):271.
- Assavarittirong C, Samborski W, Grygiel-Górniak B. Oxidative stress in fibromyalgia: from pathology to treatment. Oxid Med Cell Longev. 2022;2022:1582432.
- Giorgi V, et al. Pharmacological treatment of fibromyalgia syndrome: a practice-based review. Curr Pain Headache Rep. 2024;28(12):1349-1363.
- Migliorini F, et al. Duloxetine for fibromyalgia syndrome: a systematic review and meta-analysis. J Orthop Surg Res. 2023;18(1):504.
- Moore A, et al. Effectiveness of pharmacological therapies for fibromyalgia syndrome in adults: an overview of Cochrane Reviews. Rheumatology (Oxford). 2025;64(5):2385-2394.
- Lum G, et al. Current pharmacological management, treatment challenges, and potential future treatment options for fibromyalgia syndrome. Expert Opin Pharmacother. 2025;26(18):2013-2025.
- Zhang P, et al. Network pharmacology: towards the artificial intelligence-based precision traditional Chinese medicine. Brief Bioinform. 2024;25(1):bbad518.
- Wang Y, El-Kott AF, El-Kenawy AE, Xue L. Decorated CuO nanoparticles over chitosan-functionalized magnetic nanoparticles: investigation of its anti-colon carcinoma and anti-gastric cancer effects. Arabian J Chem. 2021;14(7):103201.
- Zeng Y, et al. Fisetin micelles precisely exhibit a radiosensitization effect by inhibiting PDGFRβ/STAT1/STAT3/Bcl-2 signaling pathway in tumor. Chin Chem Lett. 2025;36(2):109734.
- Chen GY, et al. Mechanisms of total glucosides of paeony in alleviating methotrexate-induced liver injury. Drug Des Devel Ther. 2025;19:3407-3423.
- Chen GY, et al. Prediction of Rhizoma Drynariae targets in the treatment of osteoarthritis based on network pharmacology and experimental verification. Evid Based Complement Alternat Med. 2021;2021:5233462.
- Aguiar C, Camps I. Molecular docking in drug discovery: techniques, applications, and advancements. Curr Med Chem. 2025;32(28):5924-5938.
- Wu L, et al. Processing and compatibility of Corydalis yanhusuo: phytochemistry, pharmacology, pharmacokinetics, and safety. Evid Based Complement Alternat Med. 2021;2021:1271953.
- Alhassen L, et al. The analgesic properties of Corydalis yanhusuo. Molecules. 2021;26(24):7498.
- Ru J, et al. TCMSP: a database of systems pharmacology for drug discovery from herbal medicines. J Cheminform. 2014;6:13.
- Chen GY, et al. Integrating network pharmacology and experimental validation to explore the key mechanism of Gubitong recipe in the treatment of osteoarthritis. Comput Math Methods Med. 2022;2022:7858925.
- Jin Q, et al. Network and experimental pharmacology to decode the action of Wendan decoction against generalized anxiety disorder. Drug Des Devel Ther. 2022;16:3297-3314.
- UniProt Consortium. UniProt: the Universal Protein Knowledgebase in 2025. Nucleic Acids Res. 2025;53(D1):D609-D617.
- Stelzer G, et al. The GeneCards Suite: from gene data mining to disease genome sequence analyses. Curr Protoc Bioinformatics. 2016;54:1.30.1-1.30.33.
- Otasek D, et al. Cytoscape Automation: empowering workflow-based network analysis. Genome Biol. 2019;20(1):185.
- Szklarczyk D, et al. The STRING database in 2025: protein networks with directionality of regulation. Nucleic Acids Res. 2025;53(D1):D730-D737.
- Majeed A, Mukhtar S. Protein-protein interaction network exploration using Cytoscape. Methods Mol Biol. 2023;2690:419-427.
- Yu G, Wang LG, Han Y, He QY. clusterProfiler: an R package for comparing biological themes among gene clusters. OMICS. 2012;16(5):284-287.
- Feng S, et al. Harnessing gene editing technology for tumor microenvironment modulation: an emerging anticancer strategy. Chemistry. 2024;30(62):e202402485.
- Kim S, et al. PubChem in 2021: new data content and improved web interfaces. Nucleic Acids Res. 2021;49(D1):D1388-D1395.
- Varadi M, et al. AlphaFold Protein Structure Database: massively expanding the structural coverage of protein-sequence space with high-accuracy models. Nucleic Acids Res. 2022;50(D1):D439-D444.
- Eberhardt J, Santos-Martins D, Tillack AF, Forli S. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
- He L, et al. Shape-based virtual screen for the discovery of novel CDK8 inhibitor chemotypes. Bioorg Med Chem Lett. 2019;29(4):549-555.
- Quinto-Ortiz YE, et al. Pharmacological interaction of quercetin derivatives of Tilia americana and clinical drugs in experimental fibromyalgia. Metabolites. 2022;12(10):916.
- Perazzio AC, et al. Stigmasterol attenuates nociplastic pain and fatigue-like symptoms in a reserpine-induced fibromyalgia model in mice. Inflammopharmacology. 2026;34(1):509-523.
- Ji RR, et al. Neuroinflammation and central sensitization in chronic and widespread pain. Anesthesiology. 2018;129(2):343-366.
- Biltz RG, Sawicki CM, Sheridan JF, Godbout JP. The neuroimmunology of social-stress-induced sensitization. Nat Immunol. 2022;23(11):1527-1535.
- Ahmed I, et al. Oral and gut health, (neuro)inflammation, and central sensitization in chronic pain: a narrative review of mechanisms, treatment opportunities, and research agenda. Int J Mol Sci. 2026;27(1):114.
- Wu J, et al. The role of quercetin in NLRP3-associated inflammation. Inflammopharmacology. 2024;32(6):3585-3610.
- Xiong QQ, et al. Hypericum aqueous extract promotes skin wound healing by modulating the PI3K/Akt signaling pathway. Food & Medicine Homology. 2026;3(4):9420125.
- Sun M, et al. Stigmasterol from Prunella vulgaris L. alleviates LPS-induced mammary gland injury by inhibiting inflammation and ferroptosis. Phytomedicine. 2025;137:156362.
- McNamee KE, et al. IL-17 induces hyperalgesia via TNF-dependent neutrophil infiltration. Pain. 2011;152(8):1838-1845.
- Jiang X, et al. Interleukin-17 as a potential therapeutic target for chronic pain. Front Immunol. 2022;13:999407.
- Gao SJ, et al. Interleukin-17: a putative novel pharmacological target for pathological pain. Curr Neuropharmacol. 2024;22(2):204-216.
- Yang Y, et al. Inhibition of neuroactive ligand-receptor interaction pathway can enhance immunotherapy response in colon cancer: an in silico study. Expert Rev Anticancer Ther. 2023;23(11):1205-1215.
- Li QR, et al. Unveiling the mechanism of Cibotium barometz in the treatment of rheumatoid arthritis: a study based on network pharmacology and experimental validation. Curr Med Chem. In press. https://www.eurekaselect.com/article/158465
- Chan RJ, et al. Perturbations in the neuroactive ligand-receptor interaction and renin angiotensin system pathways are associated with cancer-related cognitive impairment. Support Care Cancer. 2025;33(4):254.
- Cao W, et al. Structural elucidation of an active polysaccharide from Radix Puerariae lobatae and its protection against acute alcoholic liver disease. Carbohydr Polym. 2024;325:121565.
- Tong Y, et al. Stigmasterol exerts antioxidant effects through activation of the Keap1/Nrf2 signaling pathway in Parkinson's disease model. J Transl Med. 2026;24:9.
- Ohara Y, Osada K. Effect of dietary oxidized stigmasterol on the antioxidant system in mice. J Oleo Sci. 2024;73(12):1493-1503