La cytométrie en flux est un outil puissant permettant l'isolement et l'étude de populations cellulaires spécifiques. Ce protocole décrit les étapes d'isolement de cellules exprimant LacZ à partir de tissus cochléaires de souris transgéniques néonatales. Les cellules cochléaires dissociées ont été marquées à l'aide de substrats marqués par un fluorochrome de la β-galactosidase avant leur séparation par cytométrie en flux.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Isoler LacZ cellules exprimant des tissus de la souris oreille interne par cytométrie en flux
Dans cet article
Résumé
Résumé
L'isolement de types cellulaires spécifiques permet d'analyser des populations cellulaires rares, telles que les cellules souches ou progénitrices. Une telle approche pour l'étude des tissus de l'oreille interne présente un défi particulier en raison de la rareté des cellules d'intérêt et du faible nombre de modèles de souris transgéniques rapporteurs. Ici, nous décrivons un protocole utilisant des sondes marquées par fluorescence pour étiqueter de façon sélective les cellules positives pour LacZ provenant des cochlées néonatales.
La pathologie sous-jacente la plus fréquente de la surdité sensorielle est le dommage irréversible et la perte des cellules ciliées sensorielles cochléaires, nécessaires à la transformation des ondes sonores en impulsions nerveuses. Des données récentes suggèrent que les organes auditifs et vestibulaires de la souris abritent des cellules souches ou progénitrices qui pourraient avoir un potentiel régénératif1,2. Ces découvertes justifient des investigations supplémentaires, notamment l'identification de types cellulaires spécifiques présentant des caractéristiques de cellules souches ou progénitrices. La voie de signalisation Wnt s'est révélée jouer un rôle essentiel dans le maintien des populations de cellules souches ou progénitrices dans plusieurs systèmes organiques3-7. Nous avons récemment identifié des cellules exprimant Axin2 et sensibles à Wnt dans la cochlée néonatale, mais leur fonction reste largement inconnue8.
Pour mieux comprendre le comportement de ces cellules sensibles à la voie Wnt in vitro, nous avons mis au point une méthode permettant d'isoler les cellules exprimant Axin2 à partir de cochlées de souris rapporteuses Axin2-LacZ9. En utilisant la cytométrie en flux pour isoler les cellules positives pour Axin2-LacZ issues des cochlées de souriceaux, nous pouvons ensuite réaliser diverses expériences sur des cellules vivantes afin d'analyser leur comportement en tant que cellules souches ou progénitrices. Nous décrivons ici en détail les étapes de microdissection de la cochlée néonatale, de dissociation de ces tissus, de marquage des cellules positives pour LacZ à l'aide d'un substrat fluorogène, ainsi que de tri cellulaire. Des techniques de dissociation des cochlées en cellules individuelles et d'isolement des cellules cochléaires par cytométrie en flux ont déjà été décrites2,10-12. Nous avons apporté des modifications à ces méthodes afin d'établir un protocole inédit d'isolement des cellules exprimant LacZ à partir de la cochlée néonatale.
Protocole
1. Microdissection de l'oreille interne
- Préparer le microscope de dissection sous hotte en nettoyant les surfaces avec de l'éthanol à 70 % et en plaçant des blocs de glace.
- Préparer 10 à 15 boîtes de Pétri de 35 mm en conditions stériles et les remplir à moitié (~2 ml) avec une solution saline équilibrée de Hank contenant du calcium (HBSS) stérile.
- Préparer deux boîtes de Pétri de 35 mm en conditions stériles et les remplir à moitié (~2 ml) avec une solution tamponnée au phosphate 1x stérile (PBS).
- Stériliser la pince fine dans un tube conique Falcon de 50 ml contenant de l'éthanol à 70 %.
- Dans une pièce distincte de la hotte stérile, utiliser des ciseaux à iris pour décapiter 12 à 15 souris rapportrices Axin2LacZ/+ postnatales (P) âgées de 0 à 3 jours, puis placer les têtes dans une boîte de Pétri de 60 mm posée sur un bloc de glace.
- À l’aide de pinces Dumont n°5 et de ciseaux à iris, exciser la mandibule et la langue, puis sectionner la base du crâne au niveau du palais.
- Retirer la peau recouvrant la calvaria et sectionner la base du crâne en insérant les ciseaux à la partie inférieure du foramen magnum jusqu’au milieu du palais.
- Effectuer une autre incision avec les ciseaux à iris depuis le bord coupé du palais jusqu’à l’aspect supérieur de la calvaria des deux côtés, en prenant soin de ne pas endommager la capsule otique.
- Terminer l’isolement de l’os temporal en réalisant deux incisions à 45 degrés partant de l’aspect supérieur du foramen magnum et s’étendant jusqu’à la coupe coronale au niveau du palais dur.
- Placer les os temporaires isolés dans des boîtes de Pétri de 35 mm contenant du HBSS, posées sur un bloc de glace.
- Récupérer les os temporaires d’environ 12 à 15 animaux sacrifiés, soit un total de 24 à 30 os temporaires.
- Transférer la boîte de Pétri contenant les os temporaires isolés vers la hotte de dissection stérile préparée précédemment (1.1).
- Transférer quatre os temporaires dans chacune des boîtes de Pétri de 35 mm préparées contenant du HBSS (1.2) et les placer sur un bloc de glace.
- Commencer la microdissection à l’aide de deux pinces n°55 pour retirer délicatement le cortex, le bulbe rachidien et le cervelet recouvrant la capsule otique dans l’os temporal.
- Sans retirer la capsule otique, détacher progressivement les parties de la capsule cochléaire en partant de l’entrée du nerf vestibulocochléaire dans la capsule otique.
- Après exposition de la base de la cochlée, extraire délicatement la cochlée et les tissus environnants. Retirer tout ganglion spiralier résiduel et la strie vasculaire en commençant par la base.
- Transférer la cochlée dans une boîte de Pétri de 35 mm contenant du PBS, posée sur un bloc de glace.
- Pour une viabilité tissulaire optimale, la durée totale de la dissection ne doit pas dépasser 60 minutes.
- Répéter les étapes ci-dessus pour 3 à 5 souris sauvages (WT) âgées de P0 à P3, utilisées comme témoins des souris Axin2-LacZ.
2. Dissociation cellulaire (modifiée à partir de méthodes précédemment décrites)2,10
- Déposer 50 μl de PBS stérile au centre d'une cavité d'une plaque de culture non revêtue à 6 puits.
- Transférer jusqu'à 20 cochlées Axin2LacZ/+ dans chaque goutte de 50 μl de PBS. Une nouvelle goutte de 50 μl de PBS doit être utilisée pour plus de 20 cochlées.
- Préchauffer environ 2 minutes à 37 °C des aliquotes de 50 μl de trypsine à 0,125 % dans un bain-marie.
- Ajouter 50 μl de trypsine préchauffée à 0,125 % au PBS contenant les cochlées.
- Placer la plaque à 6 puits à 37 °C pendant 8 minutes, en prenant soin de ne pas agiter la plaque.
- Pour arrêter la trypsination, ajouter 50 μl d'inhibiteur de la trypsine de soja à chaque goutte de 100 μl.
- Ajouter un supplément de 50 μl de milieu complet (FM) (IGF-1, EGF, bFGF, HS, ampicilline dans DMEM/F12)2.
- À l’aide d’une pipette de 300 μl équipée d’une pointe émoussée et d’un pipeteur P200 réglé à 125 μl, homogénéiser doucement les cellules 80 fois, en prenant soin de ne pas former de bulles.
- Après homogénéisation de chaque goutte, ajouter un supplément de 200 μl de milieu complet (FM) à chaque puits.
- Filtrer les cellules à travers un filtre cellulaire bleu Falcon de 40 μm vers un nouveau puits.
- Transférer les cellules dans des tubes Falcon FACS standards (environ 300 μl restent après homogénéisation et filtration).
- Répartir les cellules provenant des cochlées de type sauvage dans trois tubes, en diluant 100 μl avec 300 μl de milieu complet (FM) dans chaque tube. Un tube servira de témoin blanc, un autre sera marqué uniquement avec de l’iodure de propidium (PI, 1 μg/ml) (ne pas ajouter à cette étape), tandis que le dernier sera marqué avec du 3-carboxyumbelliferyl β-D-galactopyranoside (CUG, voir étape 2.15) pour détecter la fluorescence de fond.
- Placer 400 μl de cellules dissociées provenant des cochlées Axin2-LacZ dans chaque tube FACS. Comme témoin CUG uniquement, diluer 10 μl de cellules dans 390 μl de milieu complet (FM) (voir tube F à l’étape 2.15). Ajuster le volume des autres tubes restants à 400 μl.
- Incuber les cellules dans une étuve humide à 37 °C pendant 10 minutes.
- Préparer la solution de CUG :
- Préparer 200 μl de CUG pour chaque tube FACS nécessitant une coloration.
- Diluer le CUG dans le milieu complet (FM) au 1/50 dans une hotte sombre, en limitant l’exposition à la lumière.
- Préchauffer la solution de CUG diluée à 37 °C pendant 3 à 5 minutes.
- Ensuite, ajouter 200 μl de CUG dilué à chaque tube FACS approprié. Pour les tubes non destinés à recevoir du CUG, ajouter uniquement du milieu complet (FM) (voir étape 2.15).
- À ce stade, il devrait y avoir cinq catégories de tubes contenant les éléments suivants (ne pas ajouter de PI à cette étape) :
- Type sauvage – sans CUG ni PI (pour la compensation, voir étapes 3.5-6)
- Type sauvage – avec PI uniquement (pour la compensation)
- Type sauvage – avec CUG et PI (comme témoin pour les cellules Axin2-LacZ)
- Axin2-LacZ – avec CUG uniquement (pour la compensation)
- Axin2-LacZ – avec CUG et PI (pour le tri cellulaire proprement dit)
- Axin2-LacZ – avec CUG et PI (pour l’analyse des événements)
- Protéger tous les tubes de la lumière et les incuber dans une étuve humide à 37 °C pendant 25 minutes.
- Préparer une solution fraîche de HEPES + sérum de veau fœtal (FBS) pour arrêter la réaction après incubation :
- Diluer 400 μl de FBS récemment décongelé dans 10 ml de HEPES stérile à 10 mM (dans du PBS) dans un tube Falcon de 15 ml.
- Placer le tube sur de la glace jusqu’à la fin de l’étape 2.16.
- Ajouter 1,8 ml de solution de HEPES glacée à chaque tube FACS sous une hotte stérile avec les lumières éteintes afin de minimiser l’exposition à la lumière.
- Centrifuger les cellules à 1200 tr/min pendant 5 minutes.
- Éliminer le surnageant et resuspendre les cellules dans 300 μl de milieu complet (FM), en regroupant toutes les aliquotes destinées à l’échantillon de tri (Axin2-LacZ marqué avec CUG et PI).
- Ajouter du PI à chaque tube pour obtenir une concentration finale de 1 μg/ml.
- Placer les cellules sur de la glace et les protéger de la lumière.
3. Cytométrie en flux
- Nous utilisons un BD Aria II équipé de lasers de 488 nm, 633 nm et 407 nm. La détection du CUG a été effectuée à l’aide du laser violet de 407 nm et celle du PI à l’aide du laser bleu de 488 nm au Stanford Shared FACS Facility.
- Un opérateur formé à la cytométrie en flux est requis. Passez à l’étape suivante après avoir préchauffé les lasers, calibré les détecteurs du cytomètre selon les instructions du fabricant et défini les paramètres optimaux de tri. Selon notre expérience, l’utilisation d’un embout de 100 μm optimise la viabilité cellulaire pour les expériences ultérieures.
- Les paramètres suivants ont été utilisés : seuil fixé à 5 000 événements, débit inférieur à 3 000 événements/seconde, diffusion avant (FSC) à 125 volts et diffusion latérale (SSC) à 250 volts, le canal PE-Cy5 a été utilisé pour le PI et Cascade Blue pour le CUG.
- Rincer la chambre du cytomètre avec de l’éthanol à 70 %, puis du PBS, deux fois chacun, dans cet ordre.
- Commencez l’analyse avec les cellules sauvages non marquées (tube A de l’étape 2.15). Collectez 1 000 événements pour déterminer la distribution cellulaire sur le graphique FSC en fonction de SSC. Si la diffusion n’est pas souhaitée, ajustez les paramètres FSC et SSC.
- Effectuez la compensation à l’aide des cellules WT non marquées (tube A), marquées au PI (tube B) et marquées au CUG (tube D) de Axin2-LacZ. La compensation permettra une meilleure discrimination des signaux entre les différentes longueurs d’onde laser.
- Commencez l’analyse avec les cellules sauvages marquées au PI et au CUG (tube C) et définissez les paramètres de fenêtrage pour :
- L’exclusion des débris en se basant sur le graphique FSC en fonction de SSC.
- L’exclusion des doublets et des agrégats à l’aide du graphique FSC-height en fonction de FSC-area.
- L’exclusion des cellules mortes en se basant sur le graphique FSC-area en fonction de PE-Cy5-area.
- Configurez un graphique FSC-area en fonction de Cascade Blue-area avec un placement de fenêtre quelconque.
- Ensuite, analysez 10 000 événements du tube d’échantillon de tri contenant les cellules Axin2-LacZ marquées au PI et au CUG (tube F).
- Toutes les fenêtres définies à l’aide des cellules sauvages doivent être appliquées ici.
- À l’aide des graphiques des cellules sauvages, créez une fenêtre pour les cellules à forte intensité Cascade Blue, représentant moins de 1 % du nombre total d’événements.
- Cette même fenêtre pour les cellules à forte intensité Cascade Blue englobe désormais environ 15 à 20 % des cellules de l’échantillon Axin2-LacZ, identifiant ainsi les cellules Axin2-hautes.
- À partir du graphique d’analyse des cellules Axin2-LacZ, créez une fenêtre pour les 15 à 20 % de cellules les moins fluorogènes, désormais appelées cellules Axin2-basses.
- En fonction de la stratégie de fenêtrage décrite ci-dessus, triez les cellules dans des tubes FACS contenant 500 μl de FM, un tube pour les cellules Axin2-hautes et un autre pour les cellules Axin2-basses. Veillez à ce que les tubes de collecte soient placés dans une chambre refroidie à 4 °C pendant le tri.
- Enregistrez le nombre de cellules comptées par le cytomètre en flux pour chaque population.
4. Résultats représentatifs (voir Figure 2) :
Avec le protocole ci-dessus, nous récupérons généralement 40 à 45 % de cellules exemptes de débris à partir des cochlées de type sauvage et Axin2LacZ/+ (Figures 2A et B), dont environ 70 % sont exemptes de doublets (voir Figures 2A' et B'). La majorité des cellules triées sont viables et n'ont pas intégré de PI (~95 %) (Figures 2A'' et B''). En moyenne, les ~20 % supérieurs de cellules positives pour CUG sont considérées comme des cellules positives pour Axin2-LacZ (Figure 2B''') et correspondent à environ 15 000 cellules Axin2-LacZ fortement exprimées par 10 à 12 animaux.
L'analyse par tri cytométrique en flux des cellules à forte expression de Axin2 a révélé une pureté supérieure à 93 % dans le canal Cascade Blue. Afin de confirmer davantage l'identité de ces cellules, nous avons réalisé une immunomarquage post-tri des cellules à forte et faible expression de Axin2 à l'aide d'anticorps anti-β-galactosidase, et nous avons observé que les cellules à forte expression de Axin2 contenaient environ 93,4 % de cellules positives pour la β-galactosidase (plus de 1 500 cellules analysées), tandis que les cellules à faible expression de Axin2 contenaient environ 4,8 % de cellules positives pour la β-galactosidase.
Figures et tableaux :

Figure 1. Paradigme expérimental. L'illustration ci-dessus représente la stratégie expérimentale globale et les techniques décrites dans la section du protocole. Les cochlées provenant de souris de type sauvage et de souris Axin2LacZ/+ sont prélevées et dissociées en cellules individuelles, puis traitées avec le CUG, un substrat fluorescent de la β-galactosidase. Les cellules exprimant un niveau élevé ou faible de Axin2-LacZ sont ensuite séparées par cytométrie en flux. Cliquez ici pour visualiser une version agrandie de cette image.


Figure 2. Stratégies de sélection (gating). Cette figure illustre les stratégies de sélection utilisées en cytométrie en flux. A) Des cellules sauvages dissociées ayant subi le même traitement que les cellules Axin2-LacZ sont analysées ici à partir d'un total de 10 000 événements. Le premier panneau montre la surface de diffusion latérale (SSC-A) en fonction de la surface de diffusion avant (FSC-A). On observe ici un groupe distinct d'événements nettement plus gros que ceux proches de l'axe des ordonnées. Ces événements sont désignés comme étant « Débris négatifs ». La sélection suivante, A', analyse les cellules « Débris négatifs » du panneau A, qui représentent 43,8 % du nombre total d'événements (voir tableau ci-dessous). Dans ce panneau, la hauteur de diffusion avant (FSC-H) est comparée à la FSC-A afin d'exclure les doubles. Les événements s'écartant du profil linéaire attendu du graphique sont exclus. Cette préparation donne généralement environ 70 % d'événements dans la sélection définie, les cellules restantes étant exclues. Dans le panneau A'', l'iodure de propidium (PI), détecté par le canal PE-Cy5, est utilisé pour marquer les cellules mortes (5,3 %). Dans le panneau suivant (A'''), le canal Cascade blue est utilisé pour détecter le substrat fluorescent CUG. Ici, les sélections LacZ-haut incluent moins de 1 % des événements totaux. B) Des cellules dissociées provenant de souris Axin2-LacZ traitées avec CUG et PI sont analysées ici à partir d'un total de 10 000 événements. Les mêmes sélections que dans le panneau A sont appliquées. B' montre que 29,5 % des cellules sont exclues en tant que doubles, tandis que B'' indique que 5,4 % ne sont pas viables. Les sélections initiales pour les cellules LacZ-haut et LacZ-bas sont définies à l'aide du panneau B''', avec LacZ-haut initialement fixé à 19,7 % et LacZ-bas à 20,4 %. Cliquez ici pour visualiser une version agrandie de cette image.
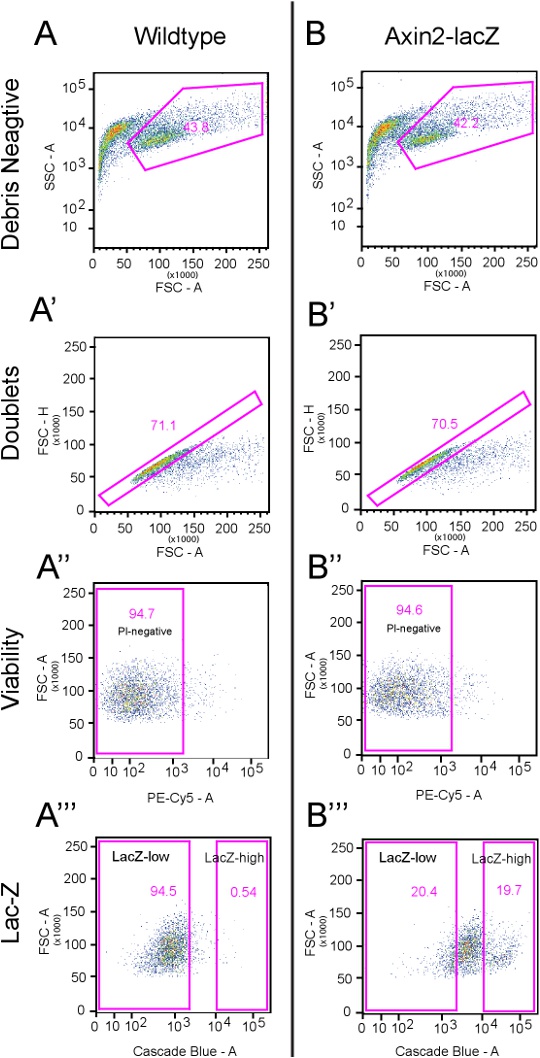
| Numéro d'événement | Pourcentage | ||
| A | Analyse de type sauvage | 10,000 | |
| A' | Négatif pour les débris | 4,381 | 43,80 % |
| A'' | Négatif pour les doublets | 3,116 | 71,10 % |
| A''' | Négatif pour le PI | 2,951 | 94,70 % |
| LacZ-élevé | 16 | 0,54 % | |
| LacZ-faible | 2,790 | 94,50 % | |
| B | Analyse Axin2-LacZ | 10,000 | |
| B' | Négatif pour les débris | 4,218 | 42,2 % |
| B'' | Négatif pour les doublets | 2,973 | 70,50 % |
| B''' | Négatif pour le PI | 2,813 | 94,6 % |
| LacZ-élevé | 553 | 19,70 % | |
| LacZ-faible | 573 | 20,40 % |
Tableau 1. Analyses quantitatives des stratégies de triage dans la Figure 2.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Des études de recherche indépendantes ont caractérisé une capacité régénérative limitée au sein des cochlées néonatales2,10,12,13. En utilisant des souris rapportant un gène GFP et la cytométrie en flux, White et ses collègues ont isolé des cellules de soutien cochléaires spécifiques et ont constaté qu'elles présentaient des caractéristiques de cellules progénitrices12.
On a démontré que la voie canonique de Wnt marque les populations de cellules souches et progénitrices ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Aucun conflit d'intérêts déclaré.
Remerciements
Nous remercions S. Heller, K. Oshima, R. Nusse et Y. Zeng pour leurs discussions fructueuses, ainsi que C. Tang, A. Lee, E. Liaw et le personnel de la Stanford Shared FACS Facility pour leur assistance technique. Ce travail a été soutenu par une bourse de formation à la recherche médicale du Howard Hughes Medical Institute, le programme Medical Scholars de l'Université Stanford (attribuées toutes deux à T.A.J.), la bourse Dean's Fellowship de l'Université Stanford (à R.C.), la American Otological Society, la Triological Society, le Percy Memorial Award, le fonds de recherche Akiko Yamazaki et Jerry Yang Faculty Scholar Fund, et par la subvention NIDCD/NIH K08 DC011043 (toutes attribuées à A.G.C.).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Boîte de Pétri, polystyrène, stérile Geriner Bio-one 35 x 10 mm | VWR international | 82050-540 | |
| BD Falcon, Filtres à cellules, stériles, BD Biosciences, bleu, 40 μm | VWR international | 21008-949 | |
| Hanks’ Solution saline équilibrée (HBSS). Solution avec calcium, magnésium et sans rouge de phénol, stérile | VWR international | 45000-456 | |
| Tubes à centrifuger Cellstar, en polypropylène, stériles, Greiner Bio-One, 50 ml | VWR international | 82050-346 | |
| Tubes de centrifugation Cellstar, en polypropylène, stériles, Greiner Bio-One, 15 ml | VWR international | 82050-278 | |
| Supplément sans sérum B-27 (50x), liquide | Invitrogen | 17504-044 | |
| Supplément N-2 (100x), liquide | Invitrogen | 17502-048 | |
| bFGF, facteur de croissance des fibroblastes basique humain | Sigma-Aldrich | F0291 | |
| IGF-1, facteur de croissance ressemblant à l'insuline 1 provenant de souris | Sigma-Aldrich | I8779 | |
| EGF, facteur de croissance épidermique humain | Sigma-Aldrich | E9644 | |
| Dulbecco’s Eagle modifié’s Milieu/Ham’mélange F-12 50/50 : 1X, avec L-glutamine et 15 mM HEPES | VWR international | 45000-350 | |
| BD Falcon Tubes coniques jetables en polystyrène, 12x75 | VWR international | 60819-295 | |
| Trypsine, 0,25 % (1X) avec EDTA 4Na, liquide | Invitrogen | 25200-056 | |
| ep Dualfilter TIPS 300 µL, 960 TIPS | Eppendorf | 22491245 | |
| Inhibiteur de la trypsine, soja, purifié | Worthington Biochemical | LS003570 | |
| Filtres à cellules BD Falcon de 40 µm | BD Biosciences | 21008-949 | |
| Plaques multipuits, polystyrène, Greiner Bio-One, plaques non traitées, 6 puits | VWR international | 82050-846 | |
| Kit de détection de la bêta-galactosidase LacZ, Marqueur génétique FACS Blue | Technologies des gènes marqueurs | M0255 |
Références
- Li, H., Liu, H., Heller, S. Pluripotent stem cells from the adult mouse inner ear. Nat. Med.. 9, 1293-1299 (2003).
- Oshima, K. Differential distribution of stem cells in the auditory and vestibular organs of the inner ear. J. Assoc. Res. Otolaryngol. 8, 18-31 (2007).
- Barker, N. Identification of stem cells in small intestine and colon by marker gene Lgr5. Nature. 449, 1003-1007 (2007).
- Jaks, V. Lgr5 marks cycling, yet long-lived, hair follicle stem cells. Nat. Genet. 40, 1291-1299 (2008).
- Kalani, M. Y. Wnt-mediated self-renewal of neural stem/progenitor cells. Proc. Natl. Acad. Sci. U.S.A. 105, 16970-16975 (2008).
- Willert, K. Wnt proteins are lipid-modified and can act as stem cell growth factors. Nature. 423, 448-452 (2003).
- Zeng, Y. A., Nusse, R. Wnt proteins are self-renewal factors for mammary stem cells and promote their long-term expansion in culture. Cell Stem Cell. 6, 568-577 Forthcoming.
- Chai, R. Dynamic Expression of Lgr5, a Wnt Target Gene, in the Developing and Mature Mouse Cochlea. J. Assoc. Res. Otolaryngol. , Forthcoming.
- Lustig, B. Negative feedback loop of Wnt signaling through upregulation of conductin/axin2 in colorectal and liver tumors. Mol. Cell Biol. 22, 1184-1193 (2002).
- Diensthuber, M., Oshima, K., Heller, S. Stem/progenitor cells derived from the cochlear sensory epithelium give rise to spheres with distinct morphologies and features. J. Assoc. Res. Otolaryngol. 10, 173-190 (2009).
- Savary, E. Cochlear stem/progenitor cells from a postnatal cochlea respond to Jagged1 and demonstrate that notch signaling promotes sphere formation and sensory potential. Mech. Dev. 125, 674-686 (2008).
- White, P. M., Doetzlhofer, A., Lee, Y. S., Groves, A. K., Segil, N. Mammalian cochlear supporting cells can divide and trans-differentiate into hair cells. Nature. 441, 984-987 (2006).
- Zhang, Y. Isolation, growth and differentiation of hair cell progenitors from the newborn rat cochlear greater epithelial ridge. J. Neurosci. Methods. 164, 271-279 (2007).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
