Le test du rapporteur génétique est un outil bien établi et puissant pour disséquer la relation entre les séquences d’ADN et leurs activités de régulation des gènes. Le couplage d’éléments régulateurs candidats à des gènes rapporteurs portant des marqueurs de séquence d’identification permet une parallélisation massive de ces tests.
Article de méthode
Essais Reporter massivement parallèles dans des cellules de mammifères en culture
Dans cet article
Avis d’erratum
Important: There has been an erratum issued for this article. View Erratum Notice
Résumé
Résumé
Le test du rapporteur génétique est un outil bien établi et puissant pour disséquer la relation entre les séquences d’ADN et leurs activités de régulation des gènes. Le débit potentiel de ce test a toutefois été limité par la nécessité de cloner et d’analyser individuellement l’activité de chaque séquence d’intérêt en utilisant la fluorescence des protéines ou l’activité enzymatique comme indicateur de l’activité régulatrice. Les progrès des technologies de synthèse et de séquençage de l’ADN à haut débit ont récemment permis de surmonter ces limitations en multiplexant la construction et l’interrogation de grandes bibliothèques de constructions rapporteures. Ce protocole décrit la mise en œuvre d’un test MPRA (Massively Parallel Reporter Assay) qui permet la comparaison directe de centaines de milliers de séquences régulatrices présumées dans une seule boîte de culture cellulaire.
Introduction
Essais Reporter massivement parallèles (CARP) permettent la mesure multiplexée des activités régulatrices de la transcription de milliers à des centaines de milliers de séquences d'ADN 1-7. Dans leur application la plus courante, le multiplexage est réalisé par le couplage de chaque séquence d'intérêt à un gène rapporteur synthétique qui contient une étiquette d'identification de séquence en aval d'un cadre de lecture ouvert (ORF, figure 1). Après la transfection, l'isolement de l'ARN et séquençage profond des extrémités 3 'de la transcription de gènes rapporteurs, les activités relatives des séquences couplées peuvent être déduites de l'abondance relative de leurs étiquettes d'identification.

Figure 1: Vue d'ensemble de CARP. Une bibliothèque de CARP constructions rapporteurs est construite en couplant par des séquences régulatrices putatives à synthèsedes gènes rapporteurs qui sont constitués d'un "inerte" ORF (tels que la GFP ou la luciférase), suivie d'une étiquette d'identification de séquence. La bibliothèque est transfectée en masse dans une population de cellules cultivées et transcrit ARNm rapporteur est ensuite récupéré. Séquençage profonde est utilisée pour compter le nombre d'occurrences de chaque étiquette parmi les ARNm rapporteurs et les plasmides transfectés. Le rapport de l'ARNm qui compte plus de chiffres de plasmide peuvent être utilisées pour déduire l'activité de la séquence régulatrice correspondante. Adapté avec la permission de Melnikov, et al 2.
ARP peut être adapté à une grande variété de modèles expérimentaux, comprenant 1) la mutagenèse d'ensemble d'éléments régulateurs de gènes particuliers, 2) de balayage pour des éléments de régulation de nouveaux travers un locus d'intérêt, 3) tester l'effet de la variation génétique naturelle dans un ensemble de putatif promoteurs, des amplificateurs ou des silencieux, et 4) l'ingénierie semi-rationnelle d'éléments de régulation de synthèse. Libiblio- de variants de séquence peuvent être générés en utilisant une variété de méthodes, y compris la synthèse de la bibliothèque d'oligonucléotides (MCO) sur puces programmables 2,3,6,7, l'assemblage d'oligonucléotides dégénérés, 1,4 ligature combinatoire 8 et fragmentation de l'ADN génomique 5.
Ce protocole décrit la construction d'une bibliothèque de variants de promoteur en utilisant les vecteurs et OLS pMPRA1 et pMPRAdonor1 (Addgene ID 49349 et 49352, respectivement; http://www.addgene.org), la transfection transitoire de la bibliothèque dans des cellules de mammifère en culture et la quantification ultérieure des activités de promoteur par séquençage profond de leurs variables correspondantes (Tag-Seq). Les versions antérieures de ce protocole ont été utilisés dans la recherche présentée dans Melnikov et al. Nature Biotechnology 30, 271-277 (2012) et dans Kheradpour et al. Genome Research 23, 800-811 (2013).
Protocole
1 Séquence Conception et synthèse
- Commencez CARP avec la conception et la synthèse de séquences à doser l'activité réglementaire. Pour la compatibilité avec la série vecteur pMPRA, concevoir chaque séquence en utilisant le modèle suivant: 5'-ACTGGCCGCTTCACTG- var -GGTACCTCTAGA- tag -AGATCGGAAGAGCGTCG-3 'où var représente la séquence à doser et l'étiquette désigne une ou plusieurs étiquettes d'identification.
- Les deux régions variables (var) et les étiquettes sont séparées par une paire de Kpnl (GGTACC) et Xbal (TCTAGA), des sites de restriction pour faciliter la ligature directionnelle d'un fragment du gène rapporteur entre eux. En outre, deux Sfil (GGCCNNNNNGGCC) sites distincts seront ajoutés par PCR pour permettre une ligature directionnelle dans le squelette pMPRA. Les régions variables ne doivent pas contenir des copies additionnelles de l'un de ces sites de restriction. Si nécessaire, une ou plusieurs de ces enzymes de restriction peut être remplacée, Tant que les remplacements 1) permettent une coupe efficace à proximité des extrémités des molécules d'ADN, et 2) ne coupe pas ailleurs dans la séquence de vecteur. Voir discussion pour plus de détails.
- Obtenir les amorces nécessaires énumérées dans le tableau 1 à partir d'un fournisseur commercial.
| MPRA_SfiI_F | GCTAAGGGCCTAACTGGCCGCTTCACTG |
| MPRA_SfiI_R | GTTTAAGGCCTCCGTGGCCGACGCTCTTC |
| TAGseq_P1 | AATGATACGGCGACCACCGAGATCTACACT CTTTCCCTACACGACGCTCTTCCGATCT |
| TAGseq_P2 | CAAGCAGAAGACGGCATACGAGAT [index] GT GACTGGAGTTCAGACGTGTGCTCTTCCGATCTCGAGG |
Tableau 1: séquences d'amorces. [Index] désigne une séquence d'index de 6 à 8 nt utilisé pour le séquençage multiplexé. Obtenir au moins 8 amorces TagSeq-P2 avec différents indices. Tousdes amorces doivent être purifiés par HPLC ou PAGE.
- bibliothèques d'oligonucléotides peuvent être obtenus à partir d'une installation de fournisseur commercial ou noyau, ou généré en utilisant un synthétiseur d'oligonucléotides programmable à base de puces à ADN, comme décrit par le fabricant. Remettre en suspension les produits MCO dans 100 ul de TE 0,1 tampon.
- Exécuter les bibliothèques d'oligonucléotides sur un TBE-urée à 10% gel de polyacrylamide dénaturant. Chargez environ 1 pmol par voie et colorer avec colorant fluorescent ADN simple brin sensible pour évaluer leur qualité (figure 2A).
- Si une bande distincte correspondant à des oligonucleotides de longueur totale peut être visualisée (figure 2A, voies 1 et 2), l'excision de la tranche de gel d'acrylamide et on élue les oligonucléotides correspondant dans 100 ul de TE 0,1 pendant une nuit à température ambiante sous agitation. Sinon, passez à l'aide du MCO suspension brut.
- Amplifier et ajouter les queues Sfil à la banque d'oligonucléotides en utilisant une émulsion PCR 9 sup>.
- Mettre en place 50 pl des mélanges réactionnels de PCR, comme décrit dans le tableau 2. Ensuite combiner avec 300 ul de mélange d'huile et de tensioactif dans le Micellula Emulsion ADN et un kit de purification et vortex pendant 5 min à 4 ° C.
| Réactif | 1x Volume (pi) |
| Herculase II Fusion DNA Polymerase | 0,5 |
| Reaction Buffer II 5x Herculase | 10 |
| dNTP (10 mM chacun) | 1,25 |
| BSA (20 mg / ml) | 1,25 |
| MPRA_SfiI_F amorce (25 pM) | 0,25 |
| MPRA_SfiI_R amorce (25 pM) | 0,25 |
| MCO modèle (1-10 attomol) | varie |
| Eau sans nucléase | 50 |
- Utiliser la concentration qui donne le rendement maximal de produits d'amplification sans l'apparition d'artefacts (voir la section 1.12).
- Répartir l'émulsion obtenue dans des tubes de PCR et effectuer 20 cycles de PCR (2 min à 95 ° C, 20 x [20 sec à 95 ° C, 20 sec à 55 ° C, 30 secondes à 72 ° C], 3 min à 95 ° C).
- Piscine et casser l'émulsion chaque réaction de PCR de 350 ul par addition de 1 ml d'isobutanol et brièvement au vortex, puis purifier le produit d'amplification en utilisant une colonne de purification d'ADN.
- Exécuter une partie aliquote sur un gel d'agarose à 2% ou 4% pour vérifier l'amplification sans artefact (figure 2B).

Figure 2: Préparation de bibliothèques de synthèse d'oligonucléotides. A) Trois bibliothèques de synthèse d'oligonucléotides premières différentes (MCO) exécuté sur dénaturant 10% TBE-urée gels de polyacrylamide. Les bandes correspondant à des oligonucleotides de longueur totale (*) peuvent être visualisées et excisé à partir de banques 1 et 2 Bibliothèque 3 contient des contaminants qui interfèrent avec la purification PAGE. Si tel est le cas, passer directement à l'amplification des produits de PCR. B) d'amplification PCR émulsion ouverte et de la même banque d'oligonucléotides sur un gel d'agarose. Amplification par PCR des bibliothèques d'oligonucléotides complexes crée souvent des produits chimères et autres objets qui peuvent apparaître comme des bandes supérieures et inférieures. PCR émulsion peut minimiser ces artefacts.
2. Construction Bibliothèque
- Préparer un squelette plasmidique linéarisé par digestion vecteur pMPRA1 avec Sfil à 50 ° C pendant 2 heures, sur un gel d'agarose à 1%, l'excision de la bande dorsale (dans ce cas, 2,5 kb) et la purifier en utilisant une colonne spin gel purification.
- Résuméles produits de PCR en émulsion de l'étape avec Sfil 1,4 à 50 ° C pendant 2 heures et on purifie en utilisant des colonnes de purification d'ADN.
- Pour ligaturer la bibliothèque promoteur balise dans le squelette du vecteur linéarisé, mettre en place des réactions contenant 100 ng de produit PCR digéré, 50 ng de linéarisé squelette du vecteur et l'ADN ligase T4. Incuber pendant une nuit à 16 ° C et ensuite la chaleur à 65 ° C pendant 20 min pour inactiver la ligase.
- Transformer E. coli avec la réaction de ligature. Afin de préserver la complexité bibliothèque, visent à obtenir au moins 10x plus ufc que il ya des combinaisons distinctes promoteur-tag dans la bibliothèque conçue.
- Lorsque le nombre total d'étiquettes est d'environ 100 000, la cfu cible peut généralement être obtenue en effectuant des transformations parallèles par 6-8 bibliothèque.
- Pour chaque transformation, mélanger 50 pi électrocompétent E. cellules de E. coli avec 2 pi de mélange de ligature sur la glace. Transformer par électroporation, récupérer les cellules dans 800 ul SOCmilieu par agitation à 37 ° C pendant 1 heure, et ensuite combiner les cellules des transformations parallèles.
- Pour évaluer l'efficacité de la transformation, l'assiette des dilutions en série d'un alinquot de cellules récupérées sur LB agar plaques avec 50-100 mg / ml de carbénicilline et incuber pendant la nuit à 37 ° C. Estimer cfu totale (ufc observé) x (facteur de dilution) x (V - v) / v, où V est le volume total de cellules récupérées et v est le volume de l'aliquote prélevée pour les dilutions en série.
- Dans le même temps, utiliser le reste des cellules récupérées à inoculer 200 ml de LB supplémenté avec 100 ug / ml de carbénicilline. Cultiver les cellules à 37 ° C pendant une nuit dans un incubateur à secousses, puis isoler l'ADN de plasmide selon les procédures standard.
- Digérer une aliquote de la bibliothèque de plasmide isolé avec Sfil à 50 ° C pendant 2 heures et sur un gel d'agarose à 1% pour confirmer la présence d'inserts.
- Linéariser la bibliothèque de plasmide par cUtting entre les variants de promoteurs et balises à l'aide Kpnl et Xbal. Afin de maximiser l'efficacité de la digestion, effectuer des digestions série:
- Tout d'abord, la digestion par Kpnl à 37 ° C pendant 1 heure et on purifie en utilisant des billes magnétiques. Deuxièmement, la digestion avec XbaI avec addition d'une phosphatase alcaline de crevette U à 37 ° C pendant 2 heures, à la chaleur inactiver à 65 ° C pendant 5 min, puis à purifier en utilisant des billes magnétiques.
- Exécuter une partie aliquote sur un gel d'agarose à 1% afin de vérifier la linéarisation complète. Si plasmide non coupé est visible, le fragment linéarisé doit être purifié sur gel.
- Pour générer une bibliothèque CARP approprié pour la transfection dans des cellules de mammifères, ligaturer un ORF avec Kpnl / Xbal extrémités compatibles avec le standard dans la bibliothèque intermédiaire linéarisé.
- Pour préparer un luc2 ORF fragment compatible de pMPRAdonor1, digérer ce plasmide avec Kpnl et Xbal à 37 ° C pendant 1 heure et sur un gel agarose à 1%. Exciser le fragment ORF (1,7 kb dans ce cas) et de purifier l'aide d'une colonne de gel de purification de spin.
- Cloner le fragment ORF dans la bibliothèque intermédiaire linéarisé comme décrit dans les étapes 02.03 à 02.08.
- Digérer une aliquote (correspondant à 1-2 pg) de la bibliothèque CARP avec Kpnl à 37 ° C pendant 1 heure et sur un gel agarose à 1%. Si la bibliothèque digéré fonctionne comme une seule bande, passez à la section 3 Si bandes supplémentaires sont observés (correspondant typiquement à report des constructions intermédiaires), la bibliothèque peut être purifié comme suit:
- Digérer 3-5 pg de la bibliothèque contaminés par Kpnl à 37 ° C pendant 1 heure et sur un gel d'agarose à 0,8% durant la nuit à 4 ° C.
- L'excision de la bande de bibliothèque appropriée, de purifier l'ADN en utilisant une colonne de centrifugation de la purification sur gel et effectuer l'auto-ligature à l'aide de haute concentration de l'ADN ligase de T4 à 37 ° C pendant 1 heure. Ensuite, répétez l'isolement de l'ADN de transformation et de bibliothèque finale telle que décrite à l'étape 2.8.
3 Transfection, perturbation, et l'ARN isolement
- Pour chaque transfection indépendante, la culture le nombre de cellules (tel que déterminé par la complexité de la bibliothèque CARP, voir Discussion) dans un milieu approprié. Par exemple, la culture des cellules HEK293T / 17 dans du DMEM supplémenté avec 10% de FBS et L-glutamine / pénicilline / streptomycine. cellules de culture pour au moins deux transfections indépendantes pour chaque bibliothèque et l'état expérimental.
- Transfecter les cellules cultivées avec des plasmides CARP. La méthode et les conditions de transfection doivent être optimisées pour chaque type de cellule. Pour chaque échantillon transfecté, de conserver une partie aliquote (50 à 100 ng) de l'ADN plasmidique en tant que témoin apparié.
- Par exemple, la transfection de 0,5 x 10 7 HEK293T / 17 cellules cultivées à ~ 50% de confluence dans une boîte de culture de 10 cm avec 10 ug d'ADN de plasmide dans 1 ml d'Opti-MEM I milieu sérique réduit en utilisant 30 ul de Lipofectamine LTX et 10 pi plus réactif. Retirer le mélange de transfection après 5 heures et permettre à l'cellules à récupérer pendant 24-48 h.
- Eventuellement, effectuer toute perturbation nécessaire pour activer des séquences régulatrices au contexte ou fonction du signal dans la bibliothèque conçue.
- Récolter les cellules et isoler le poly (A) + ARNm en utilisant la norme d'oligo (dT) cellulose ou des colonnes de billes en utilisant les instructions de leur fabricant.
- S'assurer que la capacité de liaison maximale des colonnes ou des billes dépasse pas la quantité totale de l'ARNm attendu des cellules récoltées. Par exemple, le rendement attendu de la section 3.3 est d'environ 0,5-2,5 mg ARNm.
4. Tag-Seq
- Pour éliminer le report de l'ADN de vecteur à partir des lysats de cellules transfectées, traiter chaque échantillon d'ARNm de 20 pi avec 1 pl Turbo DNase (2 U) et 2,3 pi de tampon 10x Turbo DNase à 37 ° C pendant 1 heure, ajouter 2,4 pi Turbo DNase inactivation réactif à RT pendant 5 minutes en mélangeant, centrifuger à 10 000 g pendant 90 secondes, puis transférer la solution dans un nouveau tube.
- Vérifier pureté en effectuant une PCR comme décrit dans la section 4.6 sur 60-100 ng de chaque échantillon d'ARNm, et puis en exécutant les produits sur un gel d'agarose. Si amplicons spécifiques sont visibles (0,25 kb si vous utilisez pMPRA1 avec luc2), colonne purifier l'ARNm traité et puis répétez le traitement à la DNase.
- Pour générer des bibliothèques de séquençage Tag-Seq, convertir reporter ARNm en ADNc et ajouter des cartes de séquençage par PCR.
- Mise en place de l'ARNm / RT mélanges d'amorces tel que décrit dans le tableau 3. Incuber à 65 ° C pendant 5 min, puis placer sur la glace. En parallèle, mettre en place des réactions de synthèse d'ADNc comme décrit dans le tableau 4.
| Réactif | 1x Volume (pi) |
| échantillon d'ARNm (400-700 ng total) | 8 |
| Oligo-0DT (50 M) | 1 |
| dNTP (10 mM chacun) | 1 |
| Réactif | 1x Volume (pi) |
| 10x SuperScript RT Buffer III | 2 |
| MgCl 2 (25 mM) | 4 |
| TNT (0,1 M) | 2 |
| RNaseOut (40 U / pl) | 1 |
| SuperScript III (200 U / pl) | 1 |
Tableau 4 ADNc mélange réactionnel de synthèse.
- Mélanger délicatement ARNm / amorce RT mélange avec des mélanges de synthèse d'ADNc. Incuber à 50 ° C pendant 50 min, 85 ° C pendant 5 min, puis placer sur la glace. Enfin, incuber avec 2 U de ribonucléase H à 37 ° C pendant 20 min.
- Mettre en place des réactions de PCR comme décrit dans le tableau 5 avec 4-6 pimélange réactionnel d'ADNc ou 50 ng plasmide rapporteur en tant que modèles. Puis, effectuer une amplification par PCR (95 ° C pendant 2 min, 26 x [95 ° C pendant 30 sec, 55 ° C pendant 30 sec, 72 ° C pendant 30 s], à 72 ° C pendant 3 min).
| Réactif | 1x Volume (pi) |
| 2x PfuUltra II HotStart PCR Master Mix | 25 |
| TagSeq_P1 amorce (25 pM) | 0,5 |
| TagSeq_P2 amorce (25 pM) | 0,5 |
| Modèle (ARNm, ADNc mélange ou de l'ADN plasmidique) | varie |
| Eau sans nucléase | 50 |
Tableau 5 Tag-Seq mélange réactionnel de PCR.
- Exécuter les produits de PCR sur un gel d'agarose à 2%, des bandes d'accise correspondant à la bibliothèque amplicons Tag-Seq (0,25 kb si l'aidepMPRA1 avec luc2) et purifier ces utilisant purification de gel des colonnes de centrifugation.
- Piscine, dénaturer et séquencer les amplicons Tag-Seq purifiés directement avec un instrument de séquençage Illumina.
- Filtre de faible qualité se lit en supprimant tout ce qui a) contenir un ou plusieurs position avec une qualité Phred marquer moins de 30 dans la balise séquence ou b) ne correspond pas exactement une étiquette conçue. Comptez le nombre de fois que chaque balise restante apparaît dans chaque bibliothèque. Normaliser les balises compte de TPM (balises par million d'étiquettes en séquence), puis calculer le ratio de tag compte ARNm dérivés sur tag nombre de plasmides dérivés pour chaque paire de bibliothèques de séquençage. Si ont été liés à chaque variante de séquence multiples étiquettes différentes, utiliser leurs ratios médians pour l'analyse en aval.
Résultats
ARP facilite haute résolution, dissection quantitative de la relation séquence-activité des éléments régulateurs de la transcription. Une expérience réussie ARP donne habituellement des mesures hautement reproductibles pour la majorité des séquences de la bibliothèque transfectées (figure 3A). Si on observe une mauvaise reproductibilité (figure 3B), ce qui témoigne d'une trop faible concentration des ARNm rapporteurs dans les échantillons d'ARN récupérés, soit en raison de 1) une faible activité absolue parmi les séquences dosés, ou 2) la faible efficacité de transfection.
La figure 4 montre un représentant "l'information empreinte" générée par le dosage de 1,2 ~ 37 000 variantes aléatoires d'une séquence de 145 pb en amont du gène de l'interféron bêta humain dans des cellules HEK293 avec ou sans exposition au virus Sendai. La boîte TATA du promoteur et connu activateur proximale 10 peuvent être clairement identifiés en tant que riche en informations régions d'une manière dépendante de virus.
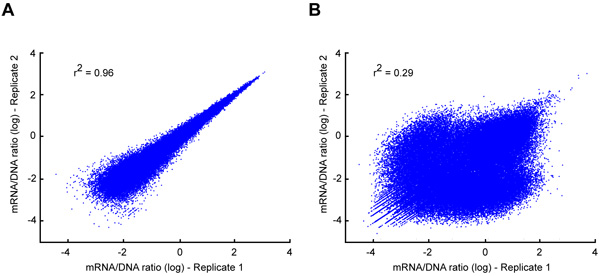
Figure 3 Tag-Seq reproductibilité. Diagrammes de dispersion montrant des exemples de données de la balise-Seq de deux transfections répétées indépendantes avec élevée (A) et bas (B) la reproductibilité. Le dernier graphique montre de nombreux points de aberrantes avec nombre élevé d'ARNm dans une seule des deux répétitions. Ces objets indiquent généralement que les concentrations d'ARNm rapporteurs étaient trop faibles pour une amplification PCR quantitative, que ce soit en raison de faibles activités absolues entre les constructions rapporteurs ou faibles efficacités de transfection.
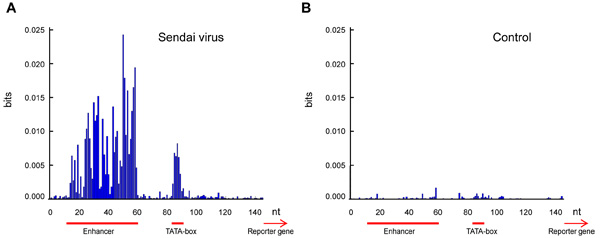
La figure 4 de l'empreinte de l'information du site d'initiation de la transcription interféron bêta humain et activateur proximale. Environ 37.000 variantes aléatoires d'une région de 145 nucléotides (nt) en amont du gène de l'interféron bêta humain ont été analysés en utilisant ARP dans des cellules HEK293 avec (A) et sans (B) l'exposition à des virus Sendai. Les barres bleues indiquent l'information mutuelle entre la sortie du reporter et le nucléotide à chaque position. L'activateur proximale et la boîte TATA ressortent comme les régions de forte teneur de l'information lors d'une infection virale.
Discussion
MPRA est un outil flexible et puissant pour la dissection des relations séquence-activité dans les éléments régulateurs des gènes. Le succès des expériences MPRA dépend d’au moins trois facteurs : 1) une conception minutieuse de la bibliothèque de séquences, 2) la minimisation des artefacts lors de l’amplification et du clonage, et 3) une efficacité de transfection élevée.
Les longueurs possibles des régions variables dans les constructions rapporteures sont largement déterminées par la technologie de synthèse ou de clonage utilisée. L’OLS standard est généralement limité à environ 200 nt, mais ce protocole est compatible avec des inserts jusqu’à au moins 1 000 nt. Notez que les régions variables qui sont très répétitives ou qui contiennent de fortes structures secondaires peuvent finir par être sous-représentées en raison des biais de PCR et de clonage. La longueur des étiquettes qui identifient chacune des régions variables devrait être de 10 à 20 nt et la collection de balises devrait idéalement être conçue de telle sorte qu’il y ait au moins deux différences de nucléotides entre n’importe quelle paire. Les marqueurs qui contiennent les séquences de départ de microARN connus ou d’autres facteurs susceptibles d’influencer la stabilité de l’ARNm doivent également être évités dans la mesure du possible.
Un paramètre clé dans la conception des expériences MPRA est le nombre total de constructions rapporteures distinctes à inclure dans la bibliothèque (la complexité de la conception, notée CD). En pratique, le CD est limité par le nombre de cellules cultivées qui peuvent être transfectées. En règle générale, le nombre total de cellules transfectées doit être au moins 50 à 100 fois supérieur à CD. Par exemple, si 20 millions de cellules peuvent être transfectées avec une efficacité de transfection de 50 %, alors CD ne devrait pas dépasser ~200 000. Notez que CD est égal au nombre de variantes de séquence régulatrice distinctes multiplié par le nombre de marqueurs distincts par séquence. Plus il y a de marqueurs distincts liés à chaque séquence régulatrice, plus l’estimation de l’activité de cette séquence peut être faite avec précision (car les mesures à partir de marqueurs distincts peuvent être moyennées), mais moins il est possible d’analyser de variants distincts dans une expérience. Le choix optimal dépend de la conception expérimentale. Dans une simple expérience de « dénigrement du promoteur », où un modèle mathématique sera ajusté aux mesures agrégées, une seule balise par variante est généralement suffisante. Dans un dépistage de polymorphismes mononucléotidiques qui provoquent des changements dans les activités de régulation, il peut être nécessaire d’utiliser 20 marqueurs ou plus par allèle pour obtenir des résultats statistiquement robustes, car la comparaison de chaque paire d’allèles nécessite un test d’hypothèse distinct.
Si l’on ne s’attend pas à ce que les séquences à analyser contiennent des sites de début de transcription, un promoteur constant peut également être ajouté dans le même fragment. Par exemple, pMPRAdonor2 (Addgene ID 49353) comprend un promoteur TATA-box minimal qui est utile lorsque la région variable en amont est censée avoir une activité amplificateur significative, tandis que pMPRAdonor3 (Addgene ID 49354) comprend un promoteur viral SV40 modifié et fort qui est utile lorsque la région variable est censée contenir une activité de silencieux ou d’autres éléments régulateurs négatifs.
Les produits bruts de SOLO contiennent souvent une fraction importante d’oligonucléotides tronqués. Ceux-ci peuvent interférer avec l’amplification précise de la PCR des séquences conçues, en particulier lorsqu’il existe une homologie significative entre elles. L’utilisation de la purification PAGE pour éliminer les produits de synthèse tronqués et de la PCR en émulsion pour minimiser les artefacts d’amplification sont des techniques efficaces pour garantir une qualité de bibliothèque élevée. Si l’une ou l’autre des étapes n’est pas pratique, il est impératif de minimiser le nombre de cycles de PCR utilisés à chaque étape d’amplification. La sélection et l’expansion de la banque clonée en culture liquide sont généralement suffisantes pour maintenir la complexité de la conception, mais si des vecteurs sujets à la recombinaison doivent être utilisés ou si un biais de représentation significatif est observé, les cellules récupérées peuvent être plaquées directement sur de grandes plaques de gélose LB, étendues en colonies individuelles, puis grattées pour l’isolement de l’ADN. Il est également important de tenir compte de l’impact potentiel des erreurs de synthèse, qui se trouvent généralement à un taux de 1:100 à 500 dans les moindres carrés ordinaires. Il est recommandé de séquencer toute la longueur des constructions du rapporteur avant la transfection afin d’identifier et de corriger ces erreurs.
Il n’est pas nécessaire d’introduire des constructions rapporteures dans chaque cellule de la culture transfectée, mais des efficacités de transfection inférieures à ~50 % peuvent conduire à de mauvais rapports signal/bruit. Il est conseillé d’optimiser les conditions de transfection avant d’effectuer des expériences MPRA dans un nouveau type de cellule. Lorsque l’on travaille avec des types de cellules difficiles à transfecter, les signaux MPRA peuvent être amplifiés en présélectionnant des cellules transfectées. La série de vecteurs pMPRA comprend des variants qui expriment constitutivement un marqueur de surface cellulaire tronqué qui peut être utilisé pour enrichir physiquement les cellules transfectées avant l’isolement de l’ARN (par exemple, les identifiants Addgene 49350 et 49351).
Déclarations de divulgation
Les auteurs déclarent qu'ils n'ont aucun intérêt financier concurrents.
Remerciements
Ce travail a été financé par l'Institut National Human Genome Research des National Institutes of Health sous Prix Nombre R01HG006785.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Synthèse de banques d’oligonucléotides | Agilent, CustomArray ou d’autres fournisseurs d’OLS | personnalisés | Si vous utilisez la méthode de construction |
| OLS pMPRA1 | Addgene | 49349 | Squelette plasmidique MPRA |
| pMPRAdonor1 | Addgene | 49352 | luc2 Luc2 Plasmide donneur ORF |
| TE 0.1 Tampon (10 mM Tris-HCl, 0,1 mM EDTA, pH 8,0) | Générique | n/a | Tampon OLS |
| Novex Gels TBE-Urée, 10 % | Life Technologies | EC6875BOX | PAGE Purification des produits OLS |
| Novex TBA-Urea Sample Buffer | Life Technologies | LC6876 | PAGE Purification des produits OLS |
| SYBR Gold Nucleic Acid Gel Stain | Life Technologies | S-11494 | PAGE Purification des produits OLS |
| Émulsion d’ADN Micellula & Kit de purification | EURx/CHIMERx | 3600-01 | Amplification de la bibliothèque par PCR d’émulsion |
| Herculase II Fusion ADN polymérase | Agilent | 600675 | Polymérase pour PCR d’émulsion |
| SfiI | New England Biolabs | R0123S | Clonage de banques avec vecteurs pMPRA |
| KpnI-HF | New England Biolabs | R3142S | Clonage de banques avec vecteurs pMPRA |
| XbaI | Nouveau Angleterre Biolabs | R0145S | Clonage de banques avec des vecteurs pMPRA ADN |
| T4 Ligase (2 000 000 unités/ml) | New England Biolabs | M0202T | Clonage de banques avec des vecteurs pMPRA |
| One Shot TOP10 Electrocomp E. coli | Life Technologies | C4040-50 | Clonage de banques avec des vecteurs pMPRA |
| Gélose LB et milieux liquides avec carbénelle | Générique | n/a | Milieux de croissance pour clonage |
| E-Gel EX Gels 1 % | Life Technologies | G4010-01 | Vérification et purification de la bibliothèque |
| E-Gel EX Gels, 2 % | Life Technologies | G4010-02 | Vérification et purification de la bibliothèque |
| MinElute Gel Extraction Kit | Qiagen | 28604 | Purification de la bibliothèque et du squelette |
| EndoFree Plasmid Maxi Kit | Qiagen | 12362 | Isolation de l’ADN de la bibliothèque |
| Milieux de culture cellulaire | n/a n | /a | Réactifs de |
| transfection | l’expérience n/a n | /a | |
| Kit MicroPoly(A)Purist | Technologies | AM1919 | Isolation de l’ARNm |
| TURBO Kit sans ADN | Technologies | AM1907 | Élimination de l’ADN plasmidique |
| SuperScript III Système de synthèse du premier brin | Life Technologies | 18080-051 | synthèse d’ADNc |
| PfuUltra II Hotstart PCR Master Mix | Agilent | 600850 | Polymérase pour amorces PCR Tag-Seq |
| (voir texte) | IDT | custom | PAGE purify Tag-Seq primers |
Références
- Kinney, J., Murugan, A., Callan, C. G., Cox, E. C. Using deep sequencing to characterize the biophysical mechanism of a transcriptional regulatory sequence. Proceedings of the National Academy of Sciences USA. 107 (20), 9158-9163 (2010).
- Melnikov, A., et al. Systematic dissection and optimization of inducible enhancers in human cells using a massively parallel reporter assay. Nature Biotechnology. 30 (3), 271-277 (2012).
- Patwardhan, R. P., Lee, C., Litvin, O., Young, D. L., Pe’er, D., Shendure, J. High-resolution analysis of DNA regulatory elements by synthetic saturation mutagenesis. Nature Biotechnology. 27 (12), 1173-1175 (2009).
- Patwardhan, R. P., et al. Massively parallel functional dissection of mammalian enhancers in vivo. Nature Biotechnology. 30 (3), 265-270 (2012).
- Arnold, C. D., Gerlach, D., Stelzer, C., Boryń, ŁM., Rath, M., Stark, A. Genome-wide quantitative enhancer activity maps identified by STARR-seq. Science (New York, N. Y.). 339 (6123), 1074-1077 (2013).
- Kheradpour, P., et al. Systematic dissection of regulatory motifs in 2000 predicted human enhancers using a massively parallel reporter assay. Genome Research. 23 (5), 800-811 (2013).
- White, M. A., Myers, C. A., Corbo, J. C., Cohen, B. A. Massively parallel in vivo enhancer assay reveals that highly local features determine the cis -regulatory function of ChIP-seq peaks. Proceedings of the National Academy of Sciences USA. 110 (29), 11952-11957 (2013).
- Mogno, I., Kwasnieski, J. C., Cohen, B. A. Massively parallel synthetic promoter assays reveal the in vivo effects of binding site variants. Genome Research. 23 (11), 1908-1915 (2013).
- Schütze, T., et al. A streamlined protocol for emulsion polymerase chain reaction and subsequent purification. Analytical Biochemistry. 410 (1), 155-157 (2011).
- Panne, D., Maniatis, T., Harrison, S. C. An atomic model of the interferon-beta enhanceosome. Cell. 129 (6), 1111-1123 (2007).
Réimpressions et autorisations
Erratum
Formal Correction: Erratum: Massively Parallel Reporter Assays in Cultured Mammalian Cells
Posted by JoVE Editors on 3/01/2015. Citeable Link.
null
Explorer plus d’articles
Essai rapporteur massivement parallèleConstruction d'une bibliothèque de rapporteursAnalyse de séquences d'ADNActivité de régulation géniqueTransfection de cellules mammaliennesAnalyse par séquençage profondProtocole de PCR en émulsionPréparation de bibliothèque de plasmidesComptage des étiquettes de séquenceAnalyse computationnelle
