De nombreux types de tumeurs cérébrales humaines sont localisés dans des régions spécifiques du cerveau et sont difficiles à développer en culture. Ce protocole aborde le rôle du microenvironnement tumoral et étudie de nouveaux traitements médicamenteux en analysant des cellules tumorales cérébrales primaires fluorescentes se développant dans une tranche de cerveau de souris organotypique.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Une tumeur au cerveau / organotypiques Slice système de co-culture pour l'étude des tumeurs Microenvironnement et ciblée Thérapies de drogue
Dans cet article
Résumé
Résumé
Les tumeurs cérébrales sont une cause majeure de morbidité et de mortalité liées au cancer. Il est difficile de développer de nouveaux traitements pour ces cancers, car beaucoup de ces tumeurs ne se développent pas facilement dans des conditions de culture standard. Les cultures de la neurosphère dans des conditions sans sérum et les xénogreffes orthotopiques ont élargi la gamme de tumeurs pouvant être maintenues. Cependant, de nombreux types de tumeurs cérébrales restent difficiles à propager ou à étudier. Cela est particulièrement vrai pour les tumeurs cérébrales pédiatriques telles que les astrocytomes pilocytaires et les médulloblastomes. Ce protocole décrit un système qui permet de cultiver des tumeurs cérébrales humaines primaires en culture. Ce test quantitatif peut être utilisé pour étudier l’effet du microenvironnement sur la croissance tumorale et pour tester de nouvelles thérapies médicamenteuses. Ce protocole décrit un système dans lequel des cellules tumorales cérébrales marquées par fluorescence sont cultivées sur une tranche de cerveau organotypique d’une souris juvénile. La réponse des cellules tumorales aux traitements médicamenteux peut être étudiée dans ce test, en analysant les changements dans le nombre de cellules sur la tranche au fil du temps. De plus, ce système peut s’attaquer à la nature du microenvironnement qui favorise normalement la croissance des tumeurs cérébrales. Ce test de co-culture de coupes organotypiques de tumeurs cérébrales fournit un système propice pour tester de nouveaux médicaments sur des cellules tumorales humaines dans un microenvironnement cérébral.
Introduction
Recherche sur le cancer récentes ont fait des progrès significatifs dans l'identification des mutations génétiques, des changements moléculaires et les traitements possibles pour une variété de tumeurs cérébrales. Malgré ces progrès, les tumeurs cérébrales demeurent l'une des principales causes de la mortalité liée au cancer pour les adultes et les enfants. Les facteurs limitants de la recherche sur les tumeurs cérébrales comprennent la disponibilité limitée des échantillons de patients primaires et des lignées cellulaires et de la difficulté à reproduire le microenvironnement cérébral unique et hétérogène dans des systèmes expérimentaux accessibles. Pour beaucoup de tumeurs cérébrales les conditions nécessaires au maintien de cellules tumorales dans le temps ne sont pas encore connus. Même pour les tumeurs cérébrales qui peuvent être cultivées en suspension de cellules comme neurosphères, les conditions de culture peuvent affecter les cellules tumorales 1,2. En effet, l'addition de facteur de croissance basique des fibroblastes ou un facteur de croissance épidermique pour favoriser la prolifération et la différenciation peuvent modifier inhibent l'expression des gènes 1. D'autres procédés pour la croissance de cellules tumorales telsque la propagation de la tumeur chez des souris par l'intermédiaire de xénogreffe orthotopique ou sous-cutanée de cellules tumorales sont des dosages de valeur, mais sont limités par des facteurs tels que le temps de développement de la tumeur (en particulier pour les tumeurs de bas grade), le coût et le nombre de cellules tumorales qui peut être injecté et étudié . Ainsi les méthodes actuelles pour la croissance des cellules tumorales du cerveau humain sont insuffisantes pour maintenir certains types de tumeurs, et fournissent souvent des environnements artificiels qui ne sont pas étroitement imiter les environnements in vivo de tumeurs.
Types distincts de tumeurs cérébrales pédiatriques poussent dans des endroits hautement spécialisés dans le cerveau [3, 4], ce qui est susceptible de refléter les exigences du microenvironnement distincts pour la croissance tumorale [5]. Ce protocole décrit un nouveau système où les cellules qui sont difficiles à se propager dans des conditions normales de culture peuvent être cultivées dans un cerveau organotypique micro-environnement qui imite dans des conditions de croissance de la tumeur in vivo. Dans ce dosage quantitatif, marqué par fluorescencecellules tumorales du cerveau sont étalées sur des tranches de mineurs organotypiques de cerveau de souris et surveillées dans le temps. Ce test peut être utilisé pour étudier l'effet du microenvironnement sur la croissance tumorale, et de tester de nouveaux traitements médicamenteux dans un microenvironnement cérébrale cliniquement pertinente.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Déclaration d'éthique: La procédure suivante impliquant des sujets animaux ont été effectuées en conformité avec les Instituts nationaux de la Santé et des lignes directrices ont été approuvées par le Comité de protection des animaux et l'utilisation du cancer Dana-Farber institutionnel. Tous les sujets humains travail a été examiné par les comités d'examen institutionnel du Conseil de l'Hôpital Brigham and Women et Dana-Farber Cancer Institute, et par l'Université de Stanford pour une utilisation appropriée, que le consentement éclairé a été obtenu à partir de tous les sujets en cas de besoin, et la renonciation appropriée des exigences de consentement a été obtenue pour les études de risque minimal.
Chronologie de Slice Protocole Culture:
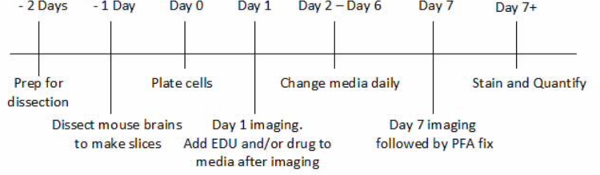
Figure 1. Chronologie du Protocole Brain Tumor / organotypiques Slice Co-culture. Ce chiffre représente le calendrier de la procédure de la culture de la tranche englobant tous les huit jours of l'expérience et les principales étapes de la procédure. Le calendrier est relative à jour 0 lorsque les cellules sont étalées sur la tranche afin de souligner l'importance de compter les jours de la procédure avant l'étalement des cellules. S'il vous plaît cliquez ici pour voir une version plus grande de cette figure.
1. Dissection Buffer
- Préparer de l'HEPES 15 mM (1 M), 6,5 mg / ml de glucose, 1,3 mM de MgSO4 (1 M), 20 mM de KCl (2 M) et 1% de pénicilline / streptomycine à 1 x HBSS.
- Ajuster le pH à 7,4 avec NaOH.
- Filtrer et conserver à -20 ° C.
2. Tranche Culture Media
- Préparer 2% de B-27, 1% de supplément N2, 1% de pénicilline / streptomycine, 1% Glutamax, et 1,5 mg / ml de glucose dans Neurobasal-A moins phénol Moyen-Rouge.
- Filtrer et conserver à -20 ° C. Décongeler au besoin, et jeter après 1 semaine à 4 ° C.
Remarque: La procédure suivante peut être fait jusqu'à sure jour avant de commencer la dissection. - 3% bas point de fusion d'agarose
Remarque: La procédure suivante peut être fait jusqu'à un jour avant de commencer la dissection. - Mélanger 0,9 g bas point de fusion d'agarose dans ~ 31 ml de tampon de dissection, micro-ondes pendant 25 secondes avec capuchon lâche. Micro-ondes jusqu'à ce que fondu et assurez le mélange ne déborde pas.
- Gardez à 55-65 ° C jusqu'à ce que nécessaire.
Remarque: La procédure suivante peut être fait jusqu'à un jour avant de commencer la dissection.
4. Enduire le Slice Culture Inserts avec laminine
Remarque: La procédure suivante peut être fait jusqu'à un jour avant de commencer la dissection.
- Dans une hotte de culture de tissus, en utilisant des pinces stériles, placer une tranche culture insert dans chaque puits d'une plaque à 6 puits (correspondre au nombre de tranches que vous souhaitez obtenir, environ 12 peuvent être recueillis d'une procédure. La procédure suivante est écrit pour six tranches). Remplissez un 15 ml conique t ube avec 1x PBS (800 ul / insert) et ajouter la laminine (10 ug / ml).
- Ajouter 800 ul du mélange de la laminine à la partie supérieure de chaque pièce rapportée de culture de tranche. Incuber à 37 ° C jusqu'à utilisation.
5. Préparation pour la dissection
- Remplir chaque puits d'une plaque à 6 puits avec 1200 ul de milieux de culture de tranche. Remplissez tous les puits inutilisés avec 1200 ul de PBS et de remplir l'espace central de la plaque avec 5 ml de PBS 1X. Conservez cette plaque à 37 ° C.
- Stériliser les outils de dissection à 70% d'éthanol. Essuyez vibratome lame avec de l'acétone pour éliminer l'huile et stériliser avant utilisation.
- Placez trois 35 mm 2 plats et cinq 10 cm 2 boîtes de culture de tissu dans la hotte. Remplissez un 10 cm 2 plat avec un tampon de dissection et placer sur la glace.
Note: Le processus chiots un à la fois.
6. Dissection
Note: Le processus chiots un à la fois.
es / ftp_upload / 53304 / 53304fig2.jpg "/>
Figure 2. Morceaux de dissection. Ces images montrent les coupes de dissection nécessaires pour éliminer le crâne du cerveau d'une souris P6. Cuts sont présentés sous forme de pointillés. (A) Coupez 1 est représenté. Cuts 1 et 2 sont fabriqués à partir du tronc cérébral / postérieure bilatérale connexion à l'orbite de l'œil de chaque côté .. (B) coupe 3 et 4 sont représentés. Coupez 3 est fabriqué à partir d'une orbite de l'œil aux autres coupures de connexion 1 et 2. Couper 4 commence à la ligne médiane de coupe 3 et continue vers le bout du nez divisant le crâne entre les bulbes olfactifs (barre d'échelle = 4,4 mm). S'il vous plaît cliquez ici pour voir une version plus grande de cette figure.
- Anesthésier les souris P6 exposition à l'aide d'isoflurane (100% d'isoflurane). Après environ 5 min quand la respiration est ralentie ou il n'y a aucun signe de respiration, décapiter rapidement lesouris avec des ciseaux tranchants. Vaporiser la tête avec 70% d'éthanol et le placer dans une boîte de culture de tissu.
- Utilisant la grande pince émoussée tiennent tête droite en saisissant le nez. Avec des ciseaux de dissection de taille moyenne, enlever l'excédent de peau pour révéler crâne.
- Faire des coupes 1 et 2 en coupant le crâne bilatéralement, à partir postérieure du crâne vers l'avant de chaque côté, reliant la coupe à l'orbite de l'œil. Gardez la pointe des ciseaux au plus près du crâne que possible pour éviter des dommages aux tissus.
- Pour coupe 3, utiliser de petits ciseaux à ressort pour connecter coupes 1 et 2. Ensuite, utiliser la petite pince émoussée à peler doucement le crâne.
- En utilisant les petits ciseaux à ressort, doucement couper le crâne reste le long de la ligne médiane sur le dessus, de telle sorte que le crâne reste devient 2 moitiés (Figure 2, couper # 4). Aide d'une pince décoller le crâne pour révéler les deux bulbes olfactifs.
- Insérez une spatule à face plate (humidifié avec un tampon de dissection, si le tissu ne colle pas à elle) entre bOttom du cerveau et de la base du crâne, retirez délicatement le cerveau et le placer dans le plat contenant un tampon de dissection sur la glace.
- Répétez l'étape 6 pour obtenir une deuxième cerveau pour le tranchage
7. Intégrer les cerveaux dans Agarose
- Placez deux des 35 mm 2 plats ouverts sur la glace et essuyer une paire de grandes pince émoussée avec 70% d'éthanol.
- Verser 3% à bas point de fusion agarose (préparé à l'étape 3) dans les deux plats jusqu'à un dôme formes sur le dessus. Réglez la minuterie pendant 3 min. A 3 minutes (test en touchant le bord de la coupole d'agarose-remplie, si la polymérisation d'agarose peut être observé, il est prêt) ramasser un cerveau avec pince émoussée et la placer dans le côté d'une boîte de 35 mm d'agarose-rempli, puis déplacez au centre de l'assiette (cela supprime tampon de dissection excès autour du cerveau de sorte qu'il monte mieux).
- Répétez l'opération pour la 2 ème cerveau. Lancer une minuterie pour 10 min.
- Après 10 min, insérer une spatule plate dans l'espace entreagarose et plat pour le faire sortir de l'agarose polymérisé contenant les cerveaux P6.
- Utilisez une lame de rasoir à plat pour couper l'agarose dans un cube autour du cerveau, en vous assurant que les bords sont aussi droite que possible.
- Placez superglue sur la plaque vibratome en deux bandes. Ensuite, ramasser le cerveau d'agarose monté et le faire tomber sur la colle, positionné pour les tranches sagittales doucement. Faites de même pour l'autre cerveau. Assurez-vous que les deux cerveaux sont alignés les uns aux autres.
- Laisser sécher la colle à température ambiante pendant 5-8 min. Pendant ce temps, remplir la zone de support de la glace de l'vibratome de glace pilée et d'eau.
8. Slicing avec le Vibratome
- Placez le réservoir de coupe dans la zone de support de la glace, déplacer l'onglet vers la droite pour verrouiller en place.
- En utilisant le tournevis à tête circulaire, ramasser la plaque vibratome circulaire avec les cerveaux collés sur elle, et l'intégrer dans le réservoir. Retirer le tournevis et fixez la plaque en place avec ee vis à tête hexagonale pilote. Assurez-vous que la plaque et le réservoir de coupe sont bien en place.
- Aide d'une pince, le micro de la lame de vibratome, l'intégrer dans la tête de coupe, verrouillage en place avec un tournevis hexagonal. Ensuite, fixez la tête de coupe avec la lame fixé sur le vibratome aide de la vis ronde.
- Amener la position du rasoir au plus près des cerveaux d'agarose-intégré que possible, tout en assurant que le rasoir est à la même hauteur (ou juste au-dessus) les cerveaux. Remplir la chambre avec un tampon de dissection froide assez pour couvrir la lame.
- Appuyez sur ↕ bouton une fois (vous devriez voir clignoter, ce bouton définit les limites lorsque la lame va aller et retour), puis appuyez et maintenez "Forward" pour couper manuellement le cerveau intégré, la libération jusqu'à ce que le rasoir efface le bloc d'agarose. Appuyez immédiatement sur ↕ touche à nouveau, ce sera de définir la fin de la gamme de découpe automatique.
- Appuyez sur le bouton "SINGLE / CONT" une fois et le light par CONT devrait continuer. Réglez l'épaisseur de coupe de 400-450 um, vibrant fréquence 5,5-6, et la vitesse à 4. Ce sera le paramètre de rognage.
- Appuyez sur le bouton "Start / Stop" une fois, et de découpe automatique devrait commencer. Appuyez sur "pause" pour recueillir tissu en utilisant la cuillère avec des trous, si nécessaire. Il devrait prendre environ 5-10 minutes, pour atteindre près de la ligne médiane. À ce stade, appuyez sur "pause" et de modifier la vitesse à 3 et changer l'épaisseur à 200 um. Ne pas recueillir de la première tranche produit après avoir fait ce changement.
- Les tranches désirées de 200 um d'épaisseur auront le bulbe olfactif à travers le cervelet bien défini. Transférer chaque tranche désirée car ils sont coupés en plaques 6 puits remplis avec le tampon de dissection sur la glace. Pour ce faire, en déplaçant le tampon dans la chambre de tranchage autour du tissu pour faire flotter la tranche, le toucher aussi peu que possible, le sortir de la mémoire tampon quand il est carrément sur l'écumoire. Typiquement, environ 12 tranches avec les structures souhaitées peuvent être collectées. Les tranches peuvent être laissés dans un tampon sur la glace disséquer jusqu'à 20 min.
- Alors que les tranches sont sur la glace, prendre plaque de 6 puits avec des inserts étant revêtus de laminine de 37 ° C incubateur. Dans la hotte de dissection jeter la laminine en prenant soin de ne pas endommager les inserts. Ajouter 3,5 ml de tranche milieux de culture au début de chaque insert. Le sommet des médias va former un dôme-forme sans débordant dans les puits.
9. Placage l'tranches sur les inserts
- Utilisation de l'outil écumoire, placez une tranche de cerveau dans les médias sur l'insert, poussant doucement la tranche d'être complètement submergé. Répétez l'opération pour toutes les tranches.
- Utilisez un p1000 à tirer 1 ml de tranche milieux de culture à partir du haut de l'insert et le distribuer dans le fond du puits. Retirez et jetez l'excès des médias jusqu'à ce que les bords de l'agarose autour du cerveau slicebecome visible. Faites cela pour les tranches restantes.
- Pick-up til insérer par la jante avec une pince, inclinaison et enlever l'excès de médias. Ensuite, transférer rapidement l'insert dans 35 mm 2 plat contenant 1 ml de milieux de culture de tranche. Utiliser 2 paires de pinces pointus pour enlever l'agarose autour du tissu, en prenant soin de ne pas étirer / dommages tranche ou percer un trou dans la membrane (plus facile si vous faites une larme au bord de l'agarose, puis séparer la gélose à partir de de chaque côté). Puis déplacez l'insert revenir à la plaque de 6 puits et répéter pour les tranches restantes.
- Dans une hotte de culture de tissu avec la soufflante (pour éviter tranches de sécher) éliminer les fragments agarose de chaque membrane.
- Transférer les tranches à la plaque de 6 puits préparé à l'étape 5.1 et stocker la plaque à 37 ° C. Incuber tranches pendant 24-48 h.
10. Modification de la tranche Culture Media
- Répétez l'étape 5.1 avec une plaque de 6 puits frais.
- Dans une hotte de culture de tissu avec de la soufflante, à transférer les inserts de nouvelles plaques à 6 puits containing médias tranche frais.
11. placage cellules tumorales sur la tranche
- Soniquer le colorant Cm-Dil et de spin à vitesse moyenne pendant 2 min.
- Isoler les cellules tumorales utilisées pour la superposition à 201 g pendant 5 min. Puis remettre en suspension dans 2 ml de milieux de culture de tranche.
- Ajouter 7 pi de Cm-Dil dans les 2 ml de cellules et le milieu et incuber à 37 ° C pendant 20 min.
- Isoler les cellules à 201 g pendant 5 min et remettre en suspension dans 200 pi de milieu de tranchage. Triturer doucement pour dissocier les cellules (10-20 fois ou jusqu'à ce culot est parti), puis ajouter 800 ul trancher médias pour faire de 1000 pi de volume total.
- Compter les cellules tumorales viables utilisant bleu Trypan. Ajouter microsphères fluorescentes vertes pour les cellules tumorales, à la même concentration que les cellules. Ces microsphères inertes vont servir de contrôle. Isoler le mélange cellules / microsphère à 201 g pendant 5 min et remettre en suspension dans la quantité désirée de milieux de culture de tranche. Cellules de la plaque à une densité de 6000 cellules / slla glace dans 65 pi de volume. Le nombre de cellules étalées par tranche peut être augmentée en fonction des préférences et de la disponibilité.
- Dans la culture de tissus hotte passer cellules dans 65 ul de milieu / tranche sur le centre de la tranche.
12. Imagerie et de fixation
Remarque: un Nikon Eclipse Ni C2si debout confocale a été utilisé pour prendre un grand balayage de l'image de l'ensemble coupe sagittale au 4X avec chaînes fluorescents rouges et verts. Si fonction de numérisation ne sont pas disponibles, de prendre plusieurs images séquentiellement dans la tranche et plus tard assembler les images dans Photoshop (en utilisant l'emplacement de microsphères et le bord de la tranche pour naviguer).
- Le lendemain (jour 1 imagerie), transfert en six tranches de 35 mm 2 plats avec 1 ml tranche milieux de culture. Une image de chaque tranche à la fois en position verticale sur le microscope fluorescent. Prenez un grand balayage de l'image de l'ensemble coupe sagittale au 4X avec chaînes fluorescents rouges et verts. Gardez laseret le gain les mêmes réglages pour chaque tranche. À la fin de l'imagerie, de transférer toutes les tranches revenir à une plaque de 6 puits contenant des médias de la tranche fraîche.
- Si plus de EDU, autre marqueur de prolifération ou de l'état de la drogue est souhaitée, de créer un stock de supports de tranche avec le médicament qui sera utilisé pour les changements des médias tous les jours pour la condition de traitement. La condition de traitement doit être instauré à l'étape 12.1 (directement après le jour 1 imagerie). Tout marqueur EDU ou la prolifération doit être ajouté aux médias commençant également à 12.1 et mise à jour quotidiennement (utiliser EDU à 10 uM).
- L'image à nouveau le lendemain 7 en utilisant les mêmes paramètres que la Journée 1 images.
- Après Jour 7 imagerie est terminée, déplacer chaque tranche dans une plaque à 6 puits avec chaque puits contenant 1,2 ml de paraformaldéhyde 4% (PFA). Soigneusement et lentement déposer un 1 ml de PFA supplémentaires sur le dessus de chaque tranche. Laisser à température ambiante pendant 1 h.
- Retirer PFA dans chaque puits et de la partie supérieure de chaque tranche. Laver chaque puits 3x avec PBS. Rangez les tranches dans du PBS à4 ° C pour la coloration ou montage sur des lames.
Peuvent avoir besoin de paramètres de ImageJ être ajusté et optimisé pour tenir compte de la qualité de l'image et de microscope ainsi que la taille des cellules tumorales: Remarque.
13. Quantification des Images (utilisant ImageJ)
Peuvent avoir besoin de paramètres de ImageJ être ajusté et optimisé pour tenir compte de la qualité de l'image et de microscope ainsi que la taille des cellules tumorales: Remarque.
- Dans ImageJ, utilisez l'outil de polygone pour exposer l'ensemble de tranche ou la région que vous voulez quantifier. Ajouter cette sélection pour le gestionnaire de ROI où vous pouvez le renommer et l'enregistrer.
- Faites un clic droit sur la zone sélectionnée et choisissez dupliquer. Nommez cette image dupliquée avec la région, tranche, jour. Appuyez sur Ctrl + Maj + E pour afficher le contour, puis sélectionnez Traiter - soustraire fond - bille roulante Rayon = 4.
- Après soustraction de fond, sélectionnez «ajuster seuil» dans le menu «Image» de la liste déroulante. Vérifiez fond sombre -; regardez l'image zoomée et fixer le seuil. Lorsque vous définissez le seuil en déplaçant la barre de seuil, d'assurer toutes les cellules sont inclus / mis en évidence mais extrêmement petits points qui sont les débris (ou plus petite qu'une cellule) ne sont pas inclus. Utilisez le même seuil pour toutes les images. Déplacez la fenêtre de seuil sur le côté.
- Sélectionnez "Process" - "Trouver Maxima» et définir la tolérance de bruit entre 5 et 10 et vérifier les points suivants: Aperçu point de sélection, le type de sortie en tant que particules segmentés, exclure bord maxima, au dessus du seuil inférieur. Ensuite, sélectionnez à nouveau la région d'intérêt en appuyant sur Ctrl + Maj + E.
- Sélectionnez "analyser des particules" dans le menu déroulant Analyser. Définissez la taille de pixel à 4-40 et la circularité de 0,00 à 1,00. Cliquez également sur "Afficher l'incrustation" contours "d'affichage des résultats" et "résumé", puis appuyez sur OK.
- Enregistrer toutes les données brutes et le résumé dans un document Microsoft Office. Le "Count" pour chaque région is nécessaires pour calculer facteur de changement au cours de la semaine dans la culture.
- Répétez ce processus pour toutes les images et les domaines d'intérêt, faire en sorte que le seuil et d'autres paramètres restent cohérents.
- Calculer le facteur de variation du nombre de cellules sur la tranche au cours de la semaine en culture en divisant le nombre de cellules tumorales sur la tranche au jour 7 par le nombre de cellules sur la tranche au jour 1. De même, plier le changement du nombre de cellules au sein de chaque région est obtenu en divisant le nombre de cellules dans cette région au jour 7 par le nombre de cellules dans cette région sur une journée.
- Effectuez l'étape 13.8 pour microsphères ainsi. Le nombre de microsphères sur la tranche doit être le même sur la Journée 7 comme le Jour 1 (Pliez changement = 1). De même, le nombre de microsphères dans chaque région devrait être le même au jour 7 comme le Jour 1 (Pliez changement = 1). Si le changement Fold diffère de 1, ce qui indique des changements dans la topographie tranche au fil du temps.
14. Coloration
- Collez un morceau de parafilm sur ee paillasse et de tirer six cercles avec un liquide stylo bloqueur de pap (un pour chaque tranche, juste plus grande que la taille d'une tranche). Placez environ 400 pi de PBS dans un point au milieu de chaque cercle. Nombre ou étiqueter les cercles pour identifier chaque tranche.
- Dans 1 ml de PBS, utiliser une lame de rasoir pour couper un carré autour de la tranche, en laissant un peu d'espace de membrane autour de la tranche. En utilisant des pinces déplacent la tranche découpée dans le premier cercle et soigneusement pondent la tranche sur le dessus de la bulle de PBS. Il est essentiel de faire en sorte que la tranche ne se replie pas sur elle-même ou de se retourné tête en bas pendant ce processus. Ensuite, retirez le PBS de dessous la tranche et mettre sur le dessus de la tranche et ajouter plus de PBS si nécessaire pour vous assurer qu'il reste immergé. Répétez cette étape pour chaque tranche.
- Ajouter 10 ml de BSA à 3% dans du PBS. Sortez 2 ml, et ajouter 100 ul de digitonine à elle. Mélanger et ajouter les tranches de bloquer et perméabiliser, 30 min à température ambiante.
Note: L'utilisation d'autres agents de perméabilisation tels que Tritonne X-100 se traduira par la perte de l'étiquetage CM-Dil. - Retirer / solution de blocage de perméabilisation et rincer 3x avec PBS pendant 10 min.
- Si coloration pour EDU, suivez les instructions fournies par le kit à assembler le mélange. Appliquer le mélange pendant 45 min. Si la coloration avec d'autres anticorps, le protocole doit être optimisé pour la concentration d'anticorps primaires et secondaires (~ 1 h à RT primaire et secondaire). Rincer 3x avec du PBS pendant 10 min.
- Tache avec DAPI 1: 1000 dans du PBS pendant 5 min RT. Rincer 2x avec du PBS.
15. Montage de la Tranches
- Transférer la tranche à une lame de microscope. Assurez-vous que le côté de la membrane avec la tranche reste vers le haut, et ne se replie pas sur elle-même. Dessiner une bordure autour de la tranche avec un liquide stylo bloqueur de pap.
- Placer une petite lamelle de verre (5 mm) de chaque côté de la tranche (pour garder la tranche d'être endommagé). Déposer deux ou trois gouttes de Fluoromount G (par immunofluorescence) sur le dessus de latranche juste couvrent à peine il. Puis couvrir la longue lamelle de tranche (24 x 50 mm).
- Répétez l'opération pour chaque tranche. Sceller les bords des lames avec le vernis à ongles et conserver à 4 ° C. Avez-imagerie confocale de la coloration.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Cette section illustre le type de résultats à attendre de l'utilisation de la tumeur au cerveau / co-culture organotypique d'enquêter préférence microenvironnement régionale ainsi que de tester de nouvelles thérapies. Nous montrons que le test est conçu pour reproduire le microenvironnement des tumeurs cérébrales, comme l'organisation des tissus et de l'état de prolifération de la tranche est maintenue (Figure 3). Nous démontrons aussi que l'augmentation du nombre de cellules tumoral...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Ce protocole décrit la façon dont les cellules tumorales du cerveau peuvent être marquées par fluorescence et étalées sur une section sagittale de cerveau d'une souris P6 et ensuite suivis pendant une semaine de culture. Ce / organotypique essai tranche de co-culture tumeur au cerveau peut être utilisée pour déterminer l'effet de micro-régional sur le nombre de cellules tumorales et peut également être utilisé comme un système de mesure de l'efficacité de nouveaux traitements médicamenteux sur la croissance ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Aucun des auteurs n’a d’intérêts concurrents ou conflictuels.
Remerciements
Ce travail est soutenu par des subventions du NIH (P01CA142536 à RAS, T32CA009361 à DPY) et la Fondation pour l’astrocytome pédiatrique de bas grade.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| HEPES | Invitrogen ; | ||
| Glucose | Invitrogen | 17502048 | |
| Pennicilline Streptomycine Life | Technologies | 15140-122 | |
| HBSS | Life Technologies | 14185-052 | |
| B-27 | Life Technologies | 17504-044 | |
| N2 | Life Technologies | 17502-048 | |
| Glutamax | Life Technologies | 35050061 | |
| Neurobasal-A- Medium moins rouge de phénol | Invitrogen ; | ||
| Agarose à bas point de fusion | Promega | V2111 | |
| Inserts de culture en tranches ; | Milipore | PICM0RG50 | |
| laminine | Invitrogen | 23017015 | |
| Cm-DiI ; | Invitrogen ; | V22888 | |
| EDU (Étiquetage et détection) ; | Life Technologies | c10337 | |
| Microsphères ; | Life Technologies | F-21010 | |
| Vibratome ; | Leica | ||
| ; | Logiciel Nikon Eclipse Ni C2si | ||
| ImageJ ; | |||
| Verres de protection 5 mm ; | Fisher Scientific | 64-0700 (CS-5R) |
Références
- Heddleston, J. M., et al. Glioma stem cell maintenance: the role of the microenvironment. Curr Pharm Des. 17 (23), 2386-2401 (2013).
- Sasai, K. Shh pathway activity is down-regulated in cultured medulloblastoma cells: implications for preclinical studies. Cancer Res. 66 (8), 4215-4222 (2006).
- Louis, D. N., et al. The 2007 WHO classification of tumours of the central nervous system. Acta Neuropathol. 114 (2), 97-109 (2007).
- Duffau, H., Capelle, L. Preferential brain locations of low-grade gliomas. Cancer. 100 (12), 2622-2626 (2004).
- Chourmouzi, D., et al. Manifestations of pilocytic astrocytoma: a pictorial review. Insights Imaging. 5 (3), 387-402 (2014).
- Buonamici, S., et al. Interfering with resistance to smoothened antagonists by inhibition of the PI3K pathway in medulloblastoma. Sci Transl Med. 2 (51), 51ra70(2010).
- Choi, Y., Borghesani, P. R., Chan, J. A., Segal, R. A. Migration from a mitogenic niche promotes cell-cycle exit. J Neurosci. 25 (45), 10437-10445 (2005).
- Chan, J. A., et al. Proteoglycan interactions with Sonic Hedgehog specify mitogenic responses. Nat Neurosci. 12 (4), 409-417 (2009).
- Stoppini, L., Buchs, P. A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Kenny, H. A., et al. Quantitative high throughput screening using a primary human three- dimensional organotypic culture predicts in vivo efficacy. Nat Commun. 6, 6220(2015).
- Liu, X., et al. ROCK inhibitor and feeder cells induce the conditional reprogramming of epithelial cells. Am J Pathol. 180 (2), 599-607 (2012).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
Explorer plus d’articles
Analyse du microenvironnement tumoralcellules primaires de tumeurs cérébrales humainespréparation de coupes de cerveau de souriscellules tumorales marquées par fluorescenceessai de réponse au traitement médicamenteuxpréparation du milieu de culture en coupesanalyse par imagerie confocalemesure de la prolifération des cellules tumoralestest de thérapie médicamenteuse ciblée
