Un protocole détaillé est fourni pour l’utilisation de la technologie CRISPR/Cas9 afin d’obtenir un knock-in ciblé très efficace de grandes constructions multicistroniques dans les cellules T humaines primaires via la voie de réparation de l’ADN HMEJ (Homology-Mediated End Joindre). Les lymphocytes T conçus avec ce protocole adaptable à la GMPc maintiennent une excellente expansion cellulaire, une cytotoxicité et une production de cytokines.
Article de méthode
Ingénierie non virale de lymphocytes T humains primaires via l’intégration ciblée de grandes matrices d’ADN
Dans cet article
Résumé
Résumé
De nombreuses thérapies cellulaires adoptives actuelles s’appuient sur des vecteurs lenti- ou rétroviraux pour concevoir les lymphocytes T afin de permettre l’expression d’un récepteur antigénique chimérique (CAR) ou d’un récepteur exogène des lymphocytes T (TCR) afin de cibler un antigène spécifique associé à la tumeur. Le recours à des vecteurs viraux pour la production de lymphocytes T thérapeutiques augmente considérablement le calendrier, le coût et la complexité de la fabrication tout en limitant l’application de nouvelles thérapies, en particulier dans le milieu universitaire. Un procédé est présenté pour une ingénierie non virale efficace des lymphocytes T à l’aide de CRISPR/Cas9 et de l’assemblage d’extrémités médié par homologie afin d’obtenir une intégration ciblée d’une grande cargaison d’ADN multicistronique. Cette approche a permis d’atteindre des fréquences d’intégration comparables à celles des vecteurs viraux tout en produisant des lymphocytes T hautement fonctionnels capables d’une puissante efficacité antitumorale à la fois in vitro et in vivo. Notamment, cette méthode est rapidement adaptable aux bonnes pratiques de fabrication actuelles (cGMP) et à la mise à l’échelle clinique, offrant une option à court terme pour la fabrication de lymphocytes T thérapeutiques destinés à être utilisés dans les essais cliniques.
Introduction
Les lymphocytes T sont un composant clé du système immunitaire adaptatif, possédant une capacité cytolytique directe, la capacité de moduler la réponse immunitaire par la production de cytokines, l’homologation des lymphocytes B et des cellules dendritiques, et l’établissement d’une mémoire immunologique1. Ils jouent un rôle essentiel dans le développement immunitaire, l’homéostasie et la surveillance, la protection contre les agents pathogènes, la prévention et la défense contre le cancer, ainsi que l’allergie et l’auto-immunité1. Les lymphocytes T possèdent une grande diversité de récepteurs des lymphocytes T (TCR) qui sont générés par la recombinaison V(D)J, ce qui permet aux lymphocytes T de reconnaître un vaste éventail d’antigènes et de mettre en place des réponses immunitaires efficaces contre divers agents pathogènes 1,2. Les lymphocytes T peuvent généralement être classés en deux catégories : les lymphocytes T CD4, également connus sous le nom de lymphocytes T auxiliaires, qui aident principalement d’autres cellules immunitaires, telles que les lymphocytes B, à coordonner la réponse immunitaire, et les lymphocytes T CD8, ou lymphocytes T cytotoxiques, qui tuent directement les cellules infectées ou cancéreuses en reconnaissant des antigènes spécifiques présentés à leur surface1.
Le développement de récepteurs antigéniques chimériques (CAR) a conduit à une augmentation massive de l’intérêt pour l’ingénierie génomique des lymphocytes T pour les immunothérapies. Les CAR sont des protéines modifiées qui fusionnent les domaines de liaison à l’antigène dérivés des anticorps avec les domaines de signalisation des lymphocytes T, ce qui permet aux lymphocytes T d’identifier et de cibler les cellules qui expriment l’épitope spécifique reconnu par la partie anticorps du CAR3. Ces récepteurs ont été utilisés pour une variété d’immunothérapies, y compris les maladies infectieuses et l’auto-immunité, mais la technologie est la plus avancée pour les immunothérapies anticancéreuses.
Les cellules CAR-T ont été extrêmement efficaces dans le traitement des leucémies et des lymphomes, mais ont montré une efficacité limitée pour le traitement des tumeurs solides 4,5. Cela a conduit à une vague de développement ultérieur visant à améliorer l’efficacité des cellules CAR-T pour les indications de tumeurs solides. De multiples approches ont été développées, notamment l’armure des cytokines, l’inactivation du gène du point de contrôle, les récepteurs négatifs dominants, les récepteurs des chimiokines, l’expression de plusieurs CAR dans une cellule, la modification du CAR pour améliorer la signalisation intracellulaire et l’intégration dans des locus prédéterminés, par exemple, le locus TRAC, pour exploiter les mécanismes de régulation de l’hôte afin de prévenir l’épuisement 6,7,8. Bon nombre de ces approches nécessitent soit une cargaison génétique plus importante, soit une intégration spécifique au site. D’autres approches comprennent également l’utilisation de TCR transgéniques pour permettre aux lymphocytes T de cibler les néoantigènes intracellulaires 9,10. Cependant, cela présente l’inconvénient important d’exiger que le TCR ait une spécificité à la fois pour l’épitope du néoantigène et pour la molécule HLA, limitant ainsi l’utilisation du produit thérapeutique éventuel aux patients exprimant le HLA apparenté. De plus, de nombreuses tumeurs modifient ou réduisent l’expression de HLA en réponse à l’immunothérapie, réduisant considérablement l’efficacité des lymphocytes T exprimant les TCR transgéniques11.
La plupart des thérapies cellulaires CAR-T ou TCR-T dans les essais cliniques sont fabriquées à l’aide de vecteurs rétroviraux, tels que le lentivirus ou le gammarétrovirus, atteignant une fréquence d’intégration élevée avec une cargaison de taille modérée. Cependant, les vecteurs viraux souffrent de longs délais de fabrication en raison des exigences actuelles en matière de bonnes pratiques de fabrication (cGMP) et de profils d’intégration non spécifiques qui créent un risque de mutagénèse insertionnelle12,13. De plus, il peut être difficile de produire des rétrovirus transgéniques à des titres élevés si la cargaison dépasse 5 kb14. D’autres vecteurs, tels que ceux dérivés du virus adéno-associé recombinant (rAAV), ne s’intègrent pas naturellement mais peuvent transporter le modèle du donneur d’ADN vers le noyau et peuvent être utilisés en combinaison avec CRISPR/Cas9 pour faciliter l’ingénierie génomique traditionnelle médiée par recombinaison dirigée par homologie (HDR). Cependant, ces virus ont également des flux de production longs et compliqués et sont limités par la taille de la cargaison (<4,7 kb) et la nécessité d’inclure de longs bras d’homologie (500-1000 pb)15,16,17,18.
Une ingénierie génomique non virale utilisant des transposons ou une combinaison de nucléases ciblées et d’un modèle de donneur d’ADN a été rapportée dans les lymphocytes humains primaires 8,19,20. Cependant, ces approches sont limitées par la réponse toxique aux molécules d’ADN nues dans le cytoplasme après reconnaissance par les capteurs d’ADN cytoplasmique exprimés dans les lymphocytes21. Des tentatives ont été faites pour utiliser de petites molécules inhibitrices de ces voies de détection de l’ADN pendant la transfection, mais la redondance de ces voies peut compliquer leur utilisation dans les protocoles cGMP22. Notamment, les vecteurs transposons, tels que la Belle au bois dormant, PiggyBac et Tc Buster, permettent l’intégration d’une grande cargaison génétique avec des rendements élevés, mais ont un profil d’intégration non spécifique23,24. L’intégration ciblée de transgènes non viraux à l’aide de matrices d’ADN plasmidique, linéaire ou simple brin en combinaison avec une nucléase ciblée pour HDR est une alternative attrayante, mais a été limitée par une faible efficacité, en particulier avec des cargaisons génétiques de plus en plus importantes, avec une efficacité inférieure à 10 % signalée lors de l’utilisation d’une cargaison supérieure à 1,5 kb 8,19.
Ici, nous présentons le protocole étape par étape pour l’insertion non virale, médiée par homologie, de charges utiles d’ADN de grande taille dans les lymphocytes T humains primaires, comme décrit dans Webber, Johnson et al.25. HMEJ utilise de courts bras d’homologie de 48 pb flanqués de sites cibles d’ARNg Cas9 pour permettre une intégration ciblée à haute efficacité d’une grande cargaison d’ADN par rapport au HDR traditionnel. Une méthode pour réduire la cytotoxicité de l’ADN plasmidique dans les lymphocytes T primaires consiste à utiliser des plasmides avec des squelettes minimisés, tels que des mini-cercles ou des nanoplasmides25. Les minicercles sont des vecteurs plasmidiques miniaturisés produits par excision de l’origine de la réplication et du gène de résistance aux antibiotiques par recombinaison après amplification du plasmide ; il a été démontré qu’ils améliorent l’ingénierie non virale des lymphocytes T et réduisent la toxicité cellulaire23,24. Les nanoplasmides ont également une taille globale réduite obtenue grâce à l’utilisation d’une origine minimale de réplication et d’un marqueur de sélection non traditionnel26. D’après notre expérience, les plates-formes de vecteurs mini-cercles et nanoplasmidiques offrent une amélioration comparable de l’efficacité et de la toxicité réduite par rapport aux plasmides traditionnels25.
Ici, nous présentons un protocole détaillé mettant en synergie l’optimisation temporelle de l’administration des réactifs et de la composition des réactifs, ainsi que l’utilisation de HMEJ et de CRISPR/Cas9 pour obtenir une efficacité élevée, l’ingénierie du génome spécifique au site de cellules T humaines primaires avec de grands modèles d’ADN multicistroniques (>6,3 kb) pour une utilisation dans les immunothérapies et une variété d’autres applications25. Nous obtenons une intégration plus élevée avec les bras d’homologie HMEJ et 48 pb qu’avec les FC traditionnels en utilisant des bras d’homologie de 1 kb, en particulier avec les cargaisons génétiques >1,5 kb25,27. Il est important de noter que les lymphocytes T modifiés par la réparation HMEJ conservent une excellente expansion cellulaire, cytotoxicité et production de cytokines, tout en conservant un phénotype25 non épuisé. Ce protocole est facilement adaptable aux normes cGMP et est évolutif en fonction du nombre de cellules cliniquement pertinentes, ce qui permet une transition rapide vers une utilisation future dans une variété d’essais cliniques25.
Protocole
Toutes les expériences ont été réalisées avec des précautions universelles contre les agents pathogènes transmissibles par le sang, avec une technique stérile/aseptique, de l’équipement de protection individuelle et un équipement de biosécurité de niveau 2 (BSL2). Toutes les expériences décrites ici ont été approuvées par l’Institutional Biosafety Committee (IBC) de l’Université du Minnesota. Les détails des réactifs et de l’équipement utilisés dans cette étude sont répertoriés dans la table des matériaux.
1. Préparation des supports
- Préparez des suppléments pour les milieux complets pour cellules T (MTC).
- Reconstituer l’IL-2 humaine recombinante à une concentration de 12000 UI/mL en ajoutant 100 mM d’acide acétique stérilisé par filtre et bien mélanger par pipetage. Ensuite, diluer davantage à une concentration de 6000 UI/mL avec de l’albumine sérique bovine (BSA) stérilisée par filtre à 0,2 % dans 1 solution saline tamponnée au phosphate (1 PBS) et bien mélanger par pipetage pour obtenir une solution de stockage prolongée.
- Reconstituer l’IL-7 humaine recombinante à une concentration de 200 ng/μL avec de l’eau stérile et bien mélanger par pipetage. Ensuite, diluer davantage à une concentration de 100 ng/μL avec du BSA 0,2 % stérilisé par filtre dans du PBS et bien mélanger par pipetage pour obtenir une solution de stockage prolongée.
- Reconstituer l’IL-15 humaine recombinante à une concentration de 200 ng/μL avec de l’eau stérile et bien mélanger par pipetage. Ensuite, diluer davantage à une concentration de 100 ng/μL avec du BSA 0,2 % stérilisé par filtre dans du PBS et bien mélanger par pipetage pour obtenir une solution de stockage prolongée.
REMARQUE : Conservez chaque cytokine dans de petites aliquotes à -20 °C à -80 °C jusqu’à six mois et évitez les cycles répétés de congélation/décongélation.
- Préparez les supports TCM.
- Préparez le milieu basal en ajoutant 2,6 % de supplément d’expansion des lymphocytes T et 2,5 % de remplacement du sérum des cellules immunitaires au milieu basal d’expansion des lymphocytes T. Voir la table des matériaux pour plus de détails.
- Préparez la MTC en ajoutant 1 % de L-glutamine, 1 % de pénicilline/streptomycine, 10 mM de N-acétyl-L-cystéine, 300 UI/mL d’IL-2 humaine recombinante, 5 ng/mL d’IL-7 humaine recombinante et 5 ng/mL d’IL-15 humaine recombinante au milieu basal.
- Stérilisez la MTC en faisant passer le milieu à travers un filtre de 0,22 μm dans un flacon de milieu stérile.
- Maintenez la MTC à 4 °C jusqu’à 2 semaines.
- Préparez le milieu basal en ajoutant 2,6 % de supplément d’expansion des lymphocytes T et 2,5 % de remplacement du sérum des cellules immunitaires au milieu basal d’expansion des lymphocytes T. Voir la table des matériaux pour plus de détails.
- Préparez le support de récupération.
- Préparez le milieu basal en ajoutant 2,6 % de supplément d’expansion des lymphocytes T et 2,5 % de remplacement du sérum des cellules immunitaires au milieu basal d’expansion des lymphocytes T.
- Préparez le milieu de récupération en ajoutant 1 % de L-glutamine, 10 mM de N-acétyl-L-cystéine, 300 UI/mL d’IL-2 humaine recombinante, 5 ng/mL d’IL-7 humaine recombinante, 5 ng/mL d’IL-15 humaine recombinante au milieu de base et 1 μg/mL de DNase.
REMARQUE : N’ajoutez pas de pénicilline/streptomycine au milieu de récupération, car cela peut réduire la récupération de la cellule après l’électroporation. - Stérilisez le média de récupération en le faisant passer à travers un filtre de 0,22 μm dans un flacon de média stérilisé.
- Conservez le milieu de récupération à 4 °C jusqu’à 2 semaines.
- Préparez le milieu de récupération en ajoutant 1 % de L-glutamine, 10 mM de N-acétyl-L-cystéine, 300 UI/mL d’IL-2 humaine recombinante, 5 ng/mL d’IL-7 humaine recombinante, 5 ng/mL d’IL-15 humaine recombinante au milieu de base et 1 μg/mL de DNase.
- Préparez le milieu basal en ajoutant 2,6 % de supplément d’expansion des lymphocytes T et 2,5 % de remplacement du sérum des cellules immunitaires au milieu basal d’expansion des lymphocytes T.
2. Sélection du site et conception du modèle
- Déterminer l’emplacement d’une cible génomique pour le knock-in.
REMARQUE : Un emplacement d’exonération, tel que AAVS1, peut être utilisé si un impact minimal sur la cellule cible est souhaité. Un site cible qui perturbe l’expression des gènes peut être utilisé pour inactiver simultanément le gène cible et inverser la construction d’intérêt en une seule étape. Un site cible et un donneur conçus pour s’intégrer dans le cadre d’un gène endogène peuvent être utilisés pour créer des fusions de gènes ou en combinaison avec une séquence de saut ribosomique 2A pour placer la construction sous le contrôle transcriptionnel d’un promoteur endogène (Figure 1). - Concevez le modèle de cargaison de telle sorte que la cassette d’expression soit flanquée de bras d’homologie de 48 pb correspondant au site d’intégration et flanquée de sites cibles d’ARNg linéarisants.
REMARQUE : L’ARNg linéarisant le plasmide peut être un ARNg universel28 (ARNug) (GGGAGGCGUUCGGGCGCCACAG) conçu pour cibler une séquence (GGGAGGCGTTCGGGCCACAG) qui ne se trouve pas dans le génome25 humain ou murin, ou la séquence génomique cible de l’ARNg, de sorte qu’un seul ARNg puisse couper au site d’inactivation génomique et également linéariser le modèle de cargaison (Figure 1). Les nanoplasmides ou les minicercles peuvent être utilisés comme vecteurs pour le modèle de cargaison. Les plasmides standard peuvent être utilisés à la place des nanoplasmides ou des mini-cercles pour certaines lignées transformées, mais entraîneront une réduction du knock-in et de l’expansion cellulaire dans les cellules primaires plus sensibles telles que les cellules T.
3. Isolement et activation des lymphocytes T
- Obtenez des lymphocytes T auprès d’un vendeur commercial ou isolez des lymphocytes T à partir de PBMC à l’aide du tri immunomagnétique18.
- Déterminez le nombre de lymphocytes T nécessaires à l’expérience, puis décongelez, lavez et remettez en suspension les lymphocytes T à une concentration de 1 × 10à 6 cellules par mL dans la MTC. Ajouter 1 mL de ce mélange dans les puits d’une assiette de 24 puits.
- Vortex les billes d’activation des cellules T pour remettre les billes en suspension et ajouter les billes à un rapport de 2:1 billes : cellule à chaque puits. Incuber ces cellules pendant 36 h dans un incubateur à 37 °C et 5 % de CO2 avant de commencer l’ingénierie des lymphocytes T.
REMARQUE : Un temps d’incubation inférieur ou supérieur à 36 h après l’activation réduira l’efficacité de l’insertion des lymphocytes T, la viabilité et l’expansion des cellules post-ingénierie25.
- Vortex les billes d’activation des cellules T pour remettre les billes en suspension et ajouter les billes à un rapport de 2:1 billes : cellule à chaque puits. Incuber ces cellules pendant 36 h dans un incubateur à 37 °C et 5 % de CO2 avant de commencer l’ingénierie des lymphocytes T.
4. Ingénierie des lymphocytes T
- Déterminer les conditions expérimentales requises pour mener à bien l’expérience, y compris les contrôles expérimentaux.
REMARQUE : Il est important d’inclure une condition plasmidique uniquement comme contrôle de l’expression épisomale. Une condition d’électroporation avec le site cible chimiquement modifié gRNA28 et/ou l’ARNm Cas9 en l’absence d’un donneur de plasmide peut également être utilisée comme contrôle négatif. - Préparez une plaque de récupération.
- Pour chaque condition expérimentale, y compris les contrôles expérimentaux, ajouter 300 μL de milieu de récupération dans un puits d’une plaque de culture tissulaire de 24 puits et réchauffer la plaque dans un incubateur à 37 °C et 5 % de CO2 .
REMARQUE : Voir le tableau 1 pour les autres numéros de cellules, le volume de récupération et les conditions.
- Pour chaque condition expérimentale, y compris les contrôles expérimentaux, ajouter 300 μL de milieu de récupération dans un puits d’une plaque de culture tissulaire de 24 puits et réchauffer la plaque dans un incubateur à 37 °C et 5 % de CO2 .
- Préparez les lymphocytes T.
- Récoltez le mélange de billes d’activation des lymphocytes T et des lymphocytes T stimulés, comptez les cellules viables et mettez en suspension les billes d’activation des lymphocytes T et des lymphocytes T à une concentration de 1-5 × 10⁶ cellules/mL dans un milieu de MTC dans un tube de microcentrifugation de 1,5 mL.
- Placez le tube de microcentrifugation dans un aimant (voir tableau des matériaux) et laissez-le incuber pendant 3 min.
REMARQUE : L’élimination des billes est nécessaire si des billes d’activation des lymphocytes T sont utilisées pour activer les lymphocytes T. L’enlèvement des billes peut ne pas être nécessaire si une autre méthode d’activation est utilisée. - Après l’incubation et sans retirer de l’aimant, transférez le milieu et les lymphocytes T dans un nouveau tube. Ce tube contient des lymphocytes T stimulés avec les billes d’activation des lymphocytes T retirées. Comptez les lymphocytes T et placez-les dans des tubes coniques de 14 ml ou de 50 ml. Remplissez le tube avec 1× de PBS et conservez les cellules dans un incubateur à 37 °C et 5 % de CO2 jusqu’au moment de la centrifugation.
- Préparez le mélange de lymphocytes T.
- Déterminez la quantité de tampon Master Mix (82 % de solution de cellule primaire et 18 % de supplément) nécessaire en multipliant le nombre de conditions d’électroporation par un (n + 1). (par exemple, 6 conditions d’électroporation prévues + 1 = 7, 7 × 18 μL par condition = 126 μL de tampon de mélange principal).
REMARQUE : Ces volumes sont spécifiques au système d’électroporation 4D utilisé dans cette étude (voir Tableau des matériaux). D’autres systèmes d’électroporation nécessiteront des volumes et des concentrations différents. Volume de solution de cellule primaire = volume total de tampon de mélange principal nécessaire × 0,82 et volume de supplément = volume total de tampon de mélange de mélange principal nécessaire x 0,18. (p. ex. 0,82 × 126 μL = 103,32 μL de solution de cellule primaire et 0,18 × 126 μL = 22,68 μL). - Mélangez la solution de cellule primaire et le complément ensemble pour obtenir le tampon Master Mix.
- Centrifugez les cellules T dans 1x PBS pendant 10 min à 200 × g (à température ambiante) et aspirez le surnageant.
- Remettre en suspension les lymphocytes T dans le tampon Master Mix à une concentration de 1 × 10⁶ cellules par 18 μL de tampon Master Mix.
- Déterminez la quantité de tampon Master Mix (82 % de solution de cellule primaire et 18 % de supplément) nécessaire en multipliant le nombre de conditions d’électroporation par un (n + 1). (par exemple, 6 conditions d’électroporation prévues + 1 = 7, 7 × 18 μL par condition = 126 μL de tampon de mélange principal).
- Préparez les réactifs.
- À l’aide des concentrations des solutions mères, déterminez le volume de plasmide HMEJ, d’ARNg du site cible, d’ARNg de linéarisation du plasmide (ARNug) et d’ARNm Cas9 nécessaire pour atteindre la masse indiquée par électroporation (tableau 2).
- Ajouter des réactifs dans un puits d’une plaque de 96 puits sur de la glace pour chaque condition.
- Préparez le mélange d’électroporation.
- Ajouter 18 μL de mélange de cellules T dans chaque puits de la plaque à 96 puits, au besoin.
- Ajoutez du tampon Master Mix supplémentaire au besoin pour vous assurer que toutes les conditions d’électroporation sont à un volume total final de 22 μL.
REMARQUE : Le volume de 22 μL comprend un excès de volume de 10 % pour tenir compte des pertes potentielles de pipetage.
- Effectuer l’électroporation.
- Mettez l’équipement sous tension et chargez le programme.
- Déterminez le nombre de cuvettes nécessaires et ouvrez le nombre requis de cuvettes. Marquez une extrémité de la cuvette et du capuchon et retirez le capuchon de la cuvette.
REMARQUE : Il y a 16 puits par cuvette pour des réactions de 20 μL. - Pipetez doucement 20 μL du mélange d’électroporation à partir des puits de la plaque de 96 puits de haut en bas 1 à 2 fois et chargez dans les cuvettes.
- Rebouchez la cuvette à l’aide du marquage effectué à l’étape 4.7.2 pour éviter de mettre le bouchon à l’envers. Tapotez la cuvette 3 à 5 fois pour éliminer les bulles d’air potentielles, puis placez l’équipement et électroporatez la cuvette.
- Retirez délicatement la cuvette de l’équipement, placez-la dans la hotte et laissez reposer les cellules pendant 15 minutes à température ambiante.
- Après le reste, retirez 80 μL de fluide de récupération chauffé de la plaque de récupération et ajoutez-le à chaque échantillon (ajoutez-le sur le côté de la cuvette, pas directement aux cellules), pipetez très doucement de haut en bas une fois, et transférez le volume total de 100 μL dans la plaque de récupération.
REMARQUE : Les cellules sont très fragiles après électroporation. Une manipulation en douceur est d’une importance cruciale. - Incuber les cellules à 37 °C et 5 % de CO2 pendant 30 min.
- Ajouter la MTC pour diluer les cellules à une concentration de 1 × 10⁶ cellules/mL. Remplacez la moitié du milieu le lendemain, puis tous les 3-4 jours par de la MTC avec des concentrations de 2× cytokines pendant la durée de l’expérience.
- Après dilution à 1 × 10⁶ cellules/mL, restimuler les cellules en ajoutant des billes d’activation des lymphocytes T dans un rapport de 0,5:1 billes : cellule à chaque puits.
REMARQUE : Les cellules peuvent se développer rapidement. Il peut être nécessaire d’effectuer des changements de demi-média et de déplacer les cellules vers des puits plus grands. - Le jour 3, retirez les billes d’activation des lymphocytes T.
- Après la durée de croissance souhaitée, récoltez les cellules.
REMARQUE : S’il y a des puits inutilisés dans la cuvette, les puits usagés peuvent être marqués et la cuvette entière peut être placée dans un cône de 50 mL et stockée à 4 °C pour une utilisation future.
Résultats
Ici, un grand modèle multicistronique (>6,3 kb) appelé la construction « Giant Minicircle » a été intégré dans le locus TRAC dans les cellules T humaines primaires à l’aide de l’édition CRISPR/Cas9 ; un ARNg spécifique de TRAC (TCTCTCAGCTGGTACACGGC), l’ARNug et le nanoplasmide HMEJ (Figure 2A) avec une condition dépourvue d’ARNg spécifique de TRAC, l’ARNg universel et l’ARNm Cas9 utilisés comme contrôle négatif. Les échantillons qui comprennent la construction du minicercle géant, l’ARNg spécifique de TRAC, l’ARNg universel et l’ARNm Cas9 ont présenté un taux d’entraînement moyen de 23,35 % lors de la mesure de l’expression de la GFP (23,5 % ± 5,247), tandis que le témoin négatif n’a montré aucune expression de la GFP (figure 2B). Il n’y avait pas de différences significatives dans l’expansion du pli (figure 2C) et la viabilité (figure 2D) entre les conditions expérimentales. Ces résultats démontrent une intégration à haut rendement d’un très grand modèle tout en maintenant une excellente viabilité cellulaire et une expansion cellulaire.

Figure 1 : Représentation schématique de la conception de construction HMEJ. Veuillez cliquer ici pour voir une version agrandie de cette figure.
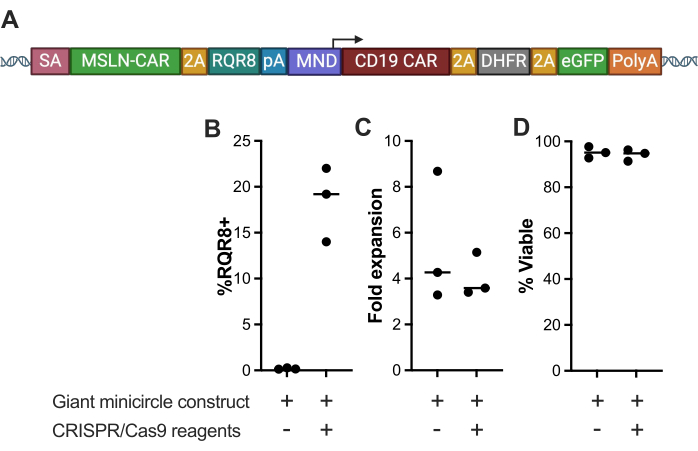
Figure 2 : Caractérisation des lymphocytes T électroporés avec la construction du minicercle géant. (A) Représentation schématique de la construction du minicercle géant, un grand modèle multicistronique (>6,3 kb) codant un CAR anti-mésothéline et un RQR8 sous le promoteur TRAC avec un linker GSG, un CAR anti-CD19 et une mutein DHFR et un eGFP sous le promoteur MND. (B) le pourcentage d’expression de RQR8, (C) l’expansion du pli et (D) la viabilité des lymphocytes T neuf jours après l’électroporation avec la construction du minicercle géant et les réactifs CRISPR-Cas9, par rapport à un contrôle négatif électroporé avec le minicercle géant dépourvu de réactifs CRISPR-Cas9. (***p < 0,001). Veuillez cliquer ici pour voir une version agrandie de cette figure.
| Taille de la plaque | Cuvette Volume | Cellules/Puits | Volume des supports de récupération | Volume de 1x TCM avec NAC | Total Final Volume |
| Plaque à 24 puits | 22/22 μL | 1-3 x 10⁶ | 300 μL | 680 μL | 1 mL |
| Plaque à 6 puits | 100/110 μL | 4-20 x 106 | 1 mL | 2,9 ml | 4 ml |
| Plaque G-Rex à 24 puits | 20 à 110 μL | 1-20 x 106 | 400 μL | 5,6 ml | 6 mL |
Tableau 1 : Concentrations des cellules pour les cuvettes et les plaques de récupération.
| Taille de la cuvette | Plasmide matriciel | ARNg du site cible | Linéarisation plasmidique ARNg | ARNm Cas9 |
| 20 μL | 1-2 μg (1 μg) | 1 à 3 μg (1 μg) | 1 à 3 μg (1 μg) | 1-3 μg (1,5 μg) |
| 100 μL | 5 à 10 μg (5 μg) | 5 à 15 μg (5 μg) | 5 à 15 μg (5 μg) | 5 à 15 μg (5 μg) |
Tableau 2 : Quantité de réactifs CRISPR/Cas9 et de matrice d’ADN nécessaires.
Discussion
Alors que la thérapie cellulaire adoptive (ACT) continue d’évoluer, il existe une demande croissante de méthodes efficaces et non virales pour concevoir des cellules immunitaires sans le coût élevé et la complexité associés aux vecteurs viraux. L’un des principaux objectifs dans ce domaine est de réaliser une intégration spécifique au site, ce qui améliore la cohérence, la sécurité et le fonctionnement des produits cellulaires modifiés. Bien que des études récentes aient démontré l’intégration non virale réussie de petites constructions génétiques, telles que les gènes rapporteurs et les séquences CAR ou TCR uniques29, il est nécessaire d’étendre ces méthodes à des cassettes d’expression multigéniques plus grandes. Ces cassettes plus grandes sont nécessaires pour améliorer la fonction des cellules immunitaires, comme l’ajout de récepteurs de chimiokines ou de blindage de cytokines, améliorer la spécificité (par exemple, les systèmes de portes logiques) ou augmenter la sécurité avec des interrupteurs d’arrêt. À cette fin, nous avons cherché à développer des approches non virales capables d’intégrer efficacement une cargaison génétique plus grande25.
Le protocole comporte plusieurs étapes critiques. Un nanoplasmide ou un minicercle propre et de haute qualité est nécessaire pour minimiser la toxicité. Dans cette étude, les plasmides préparés commercialement ont donné les meilleurs résultats. La période de 36 heures entre l’activation des lymphocytes T et l’électroporation est également essentielle pour obtenir des résultats idéaux. Il est également important de minimiser la manipulation et la manipulation des cellules immédiatement après l’électroporation pendant que les cellules se rétablissent. Il est également important de rajouter de nouvelles billes d’activation des lymphocytes T à la culture après l’électroporation afin d’obtenir la meilleure fréquence d’intégration de cargaison et la meilleure expansion cellulaire possible.
Le protocole, tel que décrit ici, utilise un système d’électroporation disponible dans le commerce (voir le tableau des matériaux). D’autres systèmes d’électroporation peuvent également convenir, mais ils nécessiteront probablement une optimisation des conditions d’électroporation spécifiques au dispositif et éventuellement une manipulation de la cellule post-électroporation.
Il existe plusieurs limites à l’ingénierie des lymphocytes T humains médiée par HMEJ. Le protocole peut fonctionner avec des plasmides, mais des résultats optimaux nécessitent l’utilisation de nanoplasmides ou de mini-cercles pour la livraison de marchandises, qui ne sont pas aussi faciles à fabriquer que les plasmides standard. De plus, bien que l’intégration réussie d’une très grande cassette multicistronique soit démontrée, il est probable qu’il existe une limite supérieure de chargement où la fréquence d’intégration des gènes commencera à diminuer.
Cette étude présente l’HMEJ comme une méthode d’ingénierie du génome non viral puissante et efficace pour la production de cellules T modifiées, en particulier dans le contexte de l’immunothérapie du cancer. En surmontant les limites des vecteurs viraux traditionnels, cette approche offre une alternative rentable, évolutive et plus sûre pour générer des lymphocytes T génétiquement modifiés avec des fonctionnalités améliorées. La capacité d’intégrer avec précision de grandes cassettes multigéniques ouvre de nouvelles possibilités pour l’ingénierie des cellules immunitaires afin de traiter un large éventail de maladies, notamment les cancers, les maladies infectieuses et les maladies auto-immunes. De plus, la compatibilité de la méthode HMEJ avec les processus de fabrication de qualité clinique garantit son applicabilité pratique dans des contextes thérapeutiques réels, ouvrant la voie à des thérapies cellulaires plus accessibles et plus efficaces dans un avenir proche.
Déclarations de divulgation
B.R.W. et B.S.M. sont les chercheurs principaux des ententes de recherche parrainées financées par Intima Biosciences pour soutenir les travaux de ce manuscrit. Des brevets ont été déposés couvrant les méthodes et les approches décrites dans ce manuscrit.
Remerciements
B.R.W. reconnaît le financement de l’Office of Discovery and Translation, des subventions des NIH R21CA237789, R21AI163731, P01CA254849, P50CA136393, U54CA268069, R01AI146009, des subventions du DOD HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231 et du Fonds de recherche sur le cancer des enfants, du Fonds de recherche sur l’anémie de Fanconi et du Fonds Randy Shaver pour le cancer et la communauté. B.S.M. reconnaît le financement de l’Office of Discovery and Translation, des subventions NIH R01AI146009, R01AI161017, P01CA254849, P50CA136393, U24OD026641, U54CA232561, P30CA077598, U54 CA268069, des subventions DOD HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231, et du Children’s Cancer Research Fund, du Fanconi Anemia Research Fund et du Randy Shaver Cancer and Community Fund.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Acide acétique | Millipore Sigma | A6283 | |
| 1x DPBS, sans calcium, sans magnésium | Thermo Fisher Scientific | 14190144 | |
| 2,5 % CTS Sérum de remplacement de cellules immunitaires | Thermo Fisher Scientific | A2596101 | |
| Amaxa P3 Primary Cell 4D-Nucleofactor X Kit L | Lonza | V4XP-3024 | |
| Amaxa P3 Primary Cell 4D-Nucleofactor X Kit S | Lonza | V4XP-3032 | |
| Albumine sérique bovine | Thermo Fisher Scientific | 15561020 | |
| ARN guides chimiquement modifiés | d’ADN intégrées | na | Conception personnalisée |
| CleanCap Cas9 ARNm | Trilink | L-7206 | |
| CTS Média d’expansion des lymphocytes T OpTmizer SFM +OpTmizer Supplément d’expansion des lymphocytes T | Thermo Fisher Scientific | A1048501 | |
| DNase I | Stem Cell Technologies | 07900 | |
| Dynabeads Activateur T Humain CD3/CD28 ; | Thermo Fisher Scientific | 11141D | |
| DynaMag-2 | Thermo Fisher Scientific | 12321D | |
| Humain IL15 | PeproTech | 200-15 | |
| Humain IL2 | PeproTech | 200-02 ; | |
| IL7 Humain | PeproTech | 200-07 | |
| L-Glutamine | Thermo Scientific ; | ||
| Lonza 4D nucelofector Noyau | Lonza | AAF-1003B | |
| Lonza 4D nucelofector ; X Unit | Lonza | AAF-1003X | |
| Minicircle | System Biosciences | MN910A-1 | Conception sur mesure |
| N-Acétyl-L-cystéine | MiliporeSigma | A9165 | |
| Nanoplasmide | Aldevron | na | Conception sur mesure |
| Pénicilline/Streptomycine | Thermo Fisher Scientific | 15-140-122 |
Références
- Sun, L., Su, Y., Jiao, A., Wang, X., Zhang, B. T cells in health and disease. Signal Transduct Target Ther. 8 (1), 235(2023).
- Takahama, Y. Journey through the thymus: stromal guides for T-cell development and selection. Nature reviews. Immunology. 6 (2), 127-135 (2006).
- Dotti, G., Gottschalk, S., Savoldo, B., Brenner, M. K. Design and development of therapies using chimeric antigen receptor-expressing T cells. Immunol Rev. 257 (1), 107-126 (2014).
- DeRenzo, C., Gottschalk, S. Genetic modification strategies to enhance CAR T cell persistence for patients with solid tumors. Front Immunol. 10, 218(2019).
- Liu, X., et al. A chimeric switch-receptor targeting PD1 augments the efficacy of second-generation CAR T cells in advanced solid tumors. Cancer Res. 76 (6), 1578-1590 (2016).
- Yeku, O. O., Purdon, T. J., Koneru, M., Spriggs, D., Brentjens, R. J. Armored CAR T cells enhance anti-tumor efficacy and overcome the tumor microenvironment. Sci Rep. 7 (1), 10541(2017).
- Schober, K., et al. Orthotopic replacement of T-cell receptor α- and β-chains with preservation of near-physiological T-cell function. Nat Biomed Eng. 3 (12), 974-984 (2019).
- Roth, T. L., et al. Reprogramming human T cell function and specificity with non-viral genome targeting. Nature. 559 (7714), 405-409 (2018).
- Chandran, S. S., Klebanoff, C. A. T cell receptor-based cancer immunotherapy: Emerging efficacy and pathways of resistance. Immunol Rev. 290 (1), 127-147 (2019).
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science (New York, N.Y.). 348 (6230), 62-68 (2015).
- Campoli, M., Ferrone, S. HLA antigen and NK cell activating ligand expression in malignant cells: a story of loss or acquisition. Semin Immunopathol. 33 (4), 321-334 (2011).
- Walther, W., Stein, U. Viral vectors for gene transfer: a review of their use in the treatment of human diseases. Drugs. 60 (2), 249-271 (2000).
- Bulcha, J. T., Wang, Y., Ma, H., Tai, P. W. L., Gao, G. Viral vector platforms within the gene therapy landscape. Signal Transduct Target Ther. 6 (1), 53(2021).
- Kumar, M., Keller, B., Makalou, N., Sutton, R. E. Systematic determination of the packaging limit of lentiviral vectors. Hum Gene Ther. 12 (15), 1893-1905 (2001).
- Samulski, R. J., Muzyczka, N. AAV-mediated gene therapy for research and therapeutic purposes. Annu Rev Virol. 1 (1), 427-451 (2014).
- Wang, D., Tai, P. W. L., Gao, G. Adeno-associated virus vector as a platform for gene therapy delivery. Nature reviews. Drug Discov. 18 (5), 358-378 (2019).
- Pomeroy, E. J., et al. a genetically engineered primary human natural killer cell platform for cancer immunotherapy. Mol Ther. 28 (1), 52-63 (2020).
- Johnson, M. J., Laoharawee, K., Lahr, W. S., Webber, B. R., Moriarity, B. S. Engineering of primary human B cells with CRISPR/Cas9 targeted nuclease. Sci Rep. 8 (1), 12144(2018).
- Nguyen, D. N., et al. Polymer-stabilized Cas9 nanoparticles and modified repair templates increase genome editing efficiency. Nat Biotechnol. 38 (1), 44-49 (2020).
- Lock, D., et al. Automated, scaled, transposon-based production of CAR T cells. J Immunother Cancer. 10 (9), e005189(2022).
- Semenova, N., et al. Multiple cytosolic DNA sensors bind plasmid DNA after transfection. Nucleic Acids Res. 47 (19), 10235-10246 (2019).
- Wimberger, S., et al. Simultaneous inhibition of DNA-PK and Polϴ improves integration efficiency and precision of genome editing. Nat Comm. 14 (1), 4761(2023).
- Monjezi, R., et al. Enhanced CAR T-cell engineering using non-viral Sleeping Beauty transposition from minicircle vectors. Leukemia. 31 (1), 186-194 (2017).
- Kay, M. A., He, C. -Y., Chen, Z. -Y. A robust system for production of minicircle DNA vectors. Nat Biotechnol. 28 (12), 1287-1289 (2010).
- Webber, B. R., et al. Cas9-induced targeted integration of large DNA payloads in primary human T cells via homology-mediated end-joining DNA repair. Nat Biomed Eng. 8, 1553-1570 (2024).
- Williams, J. A., Paez, P. A. Improving cell and gene therapy safety and performance using next-generation Nanoplasmid vectors. Mol Ther Nucleic Acids. 32, 494-503 (2023).
- Wierson, W. A., et al. Efficient targeted integration directed by short homology in zebrafish and mammalian cells. eLife. 9, 53968(2020).
- Hendel, A., et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 33 (9), 985-989 (2015).
- Moretti, A., et al. The past, present, and future of non-viral CAR T cells. Front Immunol. 13, 867013(2022).
Réimpressions et autorisations
