Cette revue vise à explorer le rôle mécaniste du potentiel transitoire du récepteur ankyrine 1 (TRPA1) dans la pathogenèse du CIPN et à évaluer son potentiel comme cible thérapeutique pour une intervention immunomodulatrice et anti-inflammatoire.
Article de revue
TRPA1 dans la neuropathie périphérique induite par la chimiothérapie : une cible prometteuse pour l’immunomodulation et la thérapie anti-inflammatoire
Dans cet article
Résumé
Résumé
La neuropathie périphérique induite par la chimiothérapie (NPI) est une affection clinique courante et grave qui survient lorsqu’un agent chimiothérapeutique endommage le système nerveux périphérique et se caractérise généralement par une douleur anormale dans les membres distaux ainsi qu’une sensibilité accrue aux stimuli chauds et froids. Cependant, peu de traitements cliniques pour le CIPN sont disponibles, il est donc crucial d’identifier des modalités de traitement efficaces. Le potentiel de récepteur transitoire ankyrine 1 (TRPA1), un récepteur de lésion, peut être activé par le stress oxydatif, des médiateurs inflammatoires et des conditions d’hypothermie pendant la pathogenèse et la progression du CIPN. TRPA1 module la voie inflammatoire en aval et favorise la libération de facteurs inflammatoires et de neuropeptides, entraînant une régulation immunitaire anormale, ce qui conduit à une réponse inflammatoire neurogène et à la signalisation de la douleur. Dans cette étude, le rôle de TRPA1 dans la pathogenèse du CIPN est examiné, la possibilité de cibler TRPA1 pour traiter le CIPN en inhibant la neuroinflammation est confirmée, et les perspectives d’utiliser des antagonistes de TRPA1 et des plantes naturelles pour le traitement clinique du CIPN sont explorées.
Introduction
Le cancer reste l’un des principaux défis mondiaux de santépublique 1. Bien que la chimiothérapie joue un rôle crucial dans l’amélioration de la survie au cancer, elle s’accompagne souvent d’effets indésirables graves, parmi lesquels le CIPN est l’une des complications les plus courantes et complexes. Le CIPN se caractérise cliniquement par une douleur symétrique, une paresthésie et une sensibilité anormale au froid ou à la chaleur dans les extrémités distales2, et certains patients peuvent également présenter une coordination motrice finealtérée 3. L’incidence rapportée de CIPN varie considérablement, allant d’environ 50 % à 90 %, et environ 30 % à 40 % des cas peuvent évoluer vers des complications neurologiqueschroniques 2, réduisant significativement la qualité de vie des patients et l’adhésion au traitement. Le risque de développer un CIPN est influencé par plusieurs facteurs, notamment le mode d’administration (dose unique, dose cumulative ou durée du traitement), les médicaments concomitants, l’âge, l’anémie, un indice de masse corporelle (IMC) plus élevé et une neuropathiepréexistante 2,4,5. Les agents antinéoplasiques rapportés induisant divers degrés de neurotoxicité incluent des composés à base de platine, des taxanes, des alcaloïdes de Vinca, des inhibiteurs de protéasome (tels que le bortézomib), des médicaments épigénétiques ou immunomodulateurs (tels que la thalidomide et la lénalidomide), ainsi que des inhibiteurs des microtubules (comme l’érébuline)6.
Actuellement, les options pharmacologiques pour la prise en charge du CIPN restent limitées. La Société américaine d’oncologie clinique (ASCO) recommande la duloxétine comme seule intervention pharmacologique avec un soutien fondé sur des preuves pour le traitement du CIPN. Des études cliniques ont démontré que la duloxétine est efficace pour soulager la douleur liée au CIPN, son bénéfice thérapeutique étant le plus prononcé dans la neuropathie induite par des agents chimiothérapeutiques à base de platine, en particulier l’oxaliplatine (OXA), tandis que son efficacité dans le CIPN causée par d’autres agents, tels que les taxanes et les alcaloïdes de Vinca, semble plus variable selon lesétudes 7. Malgré son efficacité analgésique démontrée, le bénéfice clinique global de la duloxétine est modéré, car elle procure principalement un soulagement symptomatique plutôt que de prévenir la CIPN ou d’inverser les changements pathologiques sous-jacents. De plus, bien que la duloxétine soit généralement bien tolérée, le traitement peut s’accompagner d’effets indésirables légers à modérés, notamment de la fatigue, de l’insomnie et des nausées, ce qui peut limiter l’adhésion à long terme chez certains patients. D’autres agents couramment utilisés, tels que la gabapentine et la prégabaline, sont employés pour la prise en charge des symptômes mais ont montré des résultats thérapeutiques incohérents ou insatisfaisants dans le CIPN 8,9. Par conséquent, il reste urgent de développer des stratégies préventives plus efficaces et d’identifier de nouvelles cibles thérapeutiques pour le CIPN.
Ces dernières années, avec l’approfondissement de la compréhension de la pathogenèse de la CIPN, de multiples mécanismes tels que la réponse inflammatoire, le stress oxydatif et les altérations de la plasticité neuronale ont progressivement attiré une attentioncroissante 10,11,12. Parmi ceux-ci, le stress oxydatif et la neuroinflammation sont considérés comme des contributeurs centraux à l’initiation et à la progression des lésions neuronales dans le CIPN. Il est important de noter que le canal TRPA1, un canal ionique sensible au redox largement exprimé chez les neurones sensoriels, est devenu un médiateur moléculaire clé reliant le stress oxydatif et la signalisation inflammatoire à l’hyperexcitabilité neuronale et à l’hypersensibilité àla douleur 13,14. Distinct de TRPV1, qui détecte principalement la chaleur nocive, et de TRPM8, qui détecte les stimuli froids, TRPA1 se caractérise par sa forte sensibilité à divers métabolites oxydatifs et électrophiles tels que le 4-hydroxynonenal (4-HNE)15. L’activation de TRPA1 implique généralement une modification covalente des résidus critiques decystéine 16, un mécanisme unique qui positionne TRPA1 comme un pont moléculaire crucial reliant le stress oxydatif et de peroxydation lipidique induit par la chimiothérapie au développement d’une hypersensibilité à la douleur. De plus, plusieurs études animales ont démontré une implication fonctionnelle de TRPA1 dans la douleur neuropathique induite par la chimiothérapie. En particulier, dans les modèles de neuropathie induite par OXA, l’ablation génétique ou le blocage pharmacologique de TRPA1 atténue nettement l’allodynie froide et mécanique, indiquant une contribution cruciale de TRPA1 à la pathogenèse de CIPN17,18.
Plus précisément, TRPA1 est un canal ionique sensible à la redox, fortement exprimé dans les neurones nociceptifs périphériques. Les agents chimiothérapeutiques induisent fréquemment des dysfonctionnements mitochondriaux, un stress oxydatif et la peroxydation lipidique chez les neurones, entraînant une accumulation excessive d’espèces réactives de l’oxygène (ROS) et de produits de peroxydation lipidique tels que le 4-HNE. Ces molécules réactives peuvent modifier de manière covalente les résidus clés de cystéine de TRPA1 ou modifier son seuil d’activation, entraînant l’ouverture des canaux, l’afflux de Ca²⁺ et la dédévergonisation neuronale, amplifiant ainsi la transmission de la douleur et la signalisationinflammatoire 19,20,21. Des études antérieures ont également démontré que TRPA1 est sensible au froid et peut être activé par des médiateurs inflammatoires endogènes, contribuant au développement d’une hypersensibilité à la douleurinduite par le froid 22. De plus, il a été démontré que TRPA1 agit comme un canal ionique mécanosensible dont l’activité est modulée par l’état rédox cellulaire, participant à une douleur mécanique anormale et à unehypersensibilité 22,23. Au-delà des neurones, TRPA1 s’exprime également dans plusieurs types de cellules immunitaires, où son activation module la libération de cytokines et les cascades inflammatoires, amplifiant encore davantage la neuro-inflammationpériphérique 24. Collectivement, la sensibilité au froid, la mécanosensibilité et la réactivité redox de TRPA1 établissent un lien mécanistique clair entre le stress oxydatif induit par la chimiothérapie et les processus pathologiques de la douleur qui en résultent, contribuant ainsi à l’initiation et au maintien de la CIPN. En conséquence, cibler TRPA1 pour briser le cercle vicieux du stress oxydatif et de la toxicité neuroinflammatoire pourrait représenter une stratégie thérapeutique prometteuse pour la gestion de la douleur neuropathique périphérique induite par la chimiothérapie. Dans des études existantes, les stratégies d’intervention ciblant TRPA1 ont été validées à travers plusieurs systèmes modèles. In vitro, des cultures neuronales DRG combinées à l’imagerie calcique sont couramment utilisées pour vérifier l’impact de l’activation de TRPA1 sur l’excitabilité neuronale induitepar la chimiothérapie 25. In vivo, le CIPN est généralement induit chez les rongeurs à l’aide d’OXA, de paclitaxel ou de bortézomib, suivi d’une inhibition pharmacologique ou génétique de TRPA1 et d’évaluations comportementales ultérieures telles que l’hypersensibilité au froidet mécanique 17,26,27. Au niveau thérapeutique, les antagonistes de TRPA1 ont démontré leur efficacité dans l’atténuation de la douleur neuropathique dans des modèlesprécliniques 28,29. Collectivement, ces résultats fournissent une base expérimentale solide pour la recherche translationnelle ciblant TRPA1 comme stratégie thérapeutique pour le CIPN.
Les recherches actuelles ont déjà révélé un lien possible entre TRPA1 et CIPN. Cependant, ces études se sont principalement concentrées sur l’impact direct de TRPA1 sur la transmission du signal de douleur et son rôle local dans la réponse inflammatoire. Cependant, il manque encore de recherches systématiques et d’exploration approfondie des mécanismes par lesquels TRPA1 module les réponses immunitaires pour influencer le processus pathologique global de la CIPN. Par conséquent, cet article aborde les mécanismes potentiels du CIPN, en se concentrant sur l’exploration du rôle de TRPA1 dans la pathogenèse du CIPN. L’état actuel des recherches sur les antagonistes de TRPA1 et les herbes naturelles est également résumé afin de valider la faisabilité d’inhiber TRPA1 pour produire des effets immunitaires anti-inflammatoires dans le traitement du CIPN. L’innovation de cet article réside dans l’étude systématique du rôle de TRPA1 dans la pathogenèse du CIPN sous un angle immunorégulateur, en surmontant les limites de recherche antérieures qui se concentraient uniquement sur ses effets sur les cellules nerveuses ou l’inflammation locale. De plus, elle fournit de nouvelles cibles et un soutien théorique pour le développement de médicaments pour traiter le CIPN, avec une grande importance scientifique et une grande valeur d’application clinique.
Revue et perspective
1. Mécanismes potentiels pour le CIPN
Le pathomécanisme du CIPN est complexe et associé à un dysfonctionnement mitochondrial induit par des médicaments chimiothérapeutiques, au stress oxydatif, à des anomalies du système immunitaire, à la dysrégulation des canaux ioniques, à des lésions neuronales du ganglion dorsal (DRG), ainsi qu’à une perturbation du cytosqueletteneuronal 2,30,31,32,33,34,35,36,37. 38,39,40,41,42. Le tableau 1 présente un aperçu des mécanismes pathogènes spécifiques impliqués dans le CIPN.
- Dysfonctionnement mitochondrial et stress oxydatif
Les agents chimiothérapeutiques induisent des altérations morphologiques mitochondriales, des perturbations bioénergétiques et une production excessive de ROS, entraînant des lésions structurelles mitochondriales, une altération fonctionnelle et un stressoxydatif 12,43. Ces événements activent les cellules immunitaires, élèvent les niveaux de cytokines pro-inflammatoires et déclenchent des voies de signalisation inflammatoire, contribuant finalement au développement du CIPN. Plus précisément, les agents chimiothérapeutiques à base de platine forment des adducts d’ADN platine qui s’accumulent dans la DRG, où ils se lient à l’ADN nucléaire (ADNn) et à l’ADN mitochondrial (ADNmt). Cela favorise la réticulation, modifie la structure et la synthèse de l’ADN nucléaire, induit des dommages à l’ADN/mitochondrial, augmente la production de ROS, active les canaux liés aux récepteurs de lésions et induit l’apoptose neuronale. Il existe également des preuves que l’OXA induit une douleur neuropathique en activant les astrocytes et en augmentant les cytokines pro-inflammatoires dans la voie de la protéine kinase activée par les mitogènes (MAPK).
En plus des composés à base de platine, d’autres agents chimiothérapeutiques peuvent altuer l’intégrité mitochondriale par divers mecanismes. Le paclitaxel interfère à la fois avec le transport axonal et mitochondrial, ce qui conduit à l’ouverture du pore de transition de perméabilité mitochondriale (mPTP). Cet événement entraîne la perte du potentiel de membrane mitochondriale, une production excessive d’ROS, une déplétion d’ATP, un efflux calcique et un gonflement mitochondrial. Le bortézomib, en revanche, inhibe l’activité des protéasomes et perturbe l’homéostasie des protéines cellulaires, induisant ainsi des dommages structurels mitochondriaux et des troubles fonctionnels. Ces altérations se manifestent par un gonflement mitochondrial et une vacuolisation, une dysrégulation du calcium, la suppression de la chaîne respiratoire, une diminution de la production d’ATP et l’accumulation de ROS. De plus, la vincristine (VCR) inhibe la polymérisation des microtubules, ce qui compromet le transport mitochondrial le long des axones et conduit par conséquent à une réduction du potentiel membranaire, à une homéostasie calcique perturbée et à une excitabilité neuronale anormale. Collectivement, ces agents mettent en lumière le rôle central du dysfonctionnement mitochondrial dans les effets neurotoxiques des médicaments chimiothérapeutiques 41,44,45,46,47.
De même, le dysfonctionnement mitochondrial agit comme régulateur central de la signalisation pro-inflammatoire, tandis que l’inflammation, à son tour, aggrave les lésions mitochondriales, créant ainsi un cercle vicieux deneurotoxicité 30,31. Notamment, les ROS générés lors de ce processus activent directement le canal ionique sensible au redox TRPA1, induisant un afflux de calcium, une hyperexcitabilité neuronale et des symptômes caractéristiques associés au CIPN tels que le rhume et l’allodynie mécanique. Ainsi, le stress oxydatif agit comme un nexus pivot reliant les dommages mitochondriaux, l’activation de TRPA1 et la pathogenèse du CIPN. La figure 1 illustre les mécanismes par lesquels la dysfonction mitochondriale et le stress oxydatif contribuent au développement du CIPN. - Anomalies du système immunitaire
- Interactions neuro-immunes
Les interactions neuro-immunes jouent un rôle crucial dans le développement et la persistance du CIPN. De plus en plus de preuves suggèrent que la communication entre les systèmes nerveux et immunitaire contribue de manière significative à sa pathogenèse. Les agents chimiothérapeutiques induisent le stress cellulaire et les lésions axonales, entraînant la libération de motifs moléculaires associés aux dommages (DAMP) qui activent la signalisation du récepteur type Toll 4 (TLR4) sur les macrophages et les cellules gliales. Cette activation favorise la polarisation des macrophages M1 et la sécrétion de chimiokines telles que CCL2 et CXCL10, qui recrutent les lymphocytes T CD4+ et CD8+ ainsi que les lymphocytes B dans la DRG, tout en réduisant le nombre de lymphocytes T anti-inflammatoires 48,49,50,51. Bien que les neutrophiles soient très sensibles aux effets cytotoxiques de la chimiothérapie, conduisant à une neutropénie systémique, plusieurs études ont rapporté une augmentation de l’activation et de l’infiltration des neutrophiles dans le système nerveux périphérique et la DRG lors de la neuropathie induite parla chimiothérapie 32. Les mastocytes (MC) régulent davantage les réponses pro-inflammatoires en recrutant des cellules immunitaires et en libérant une variété de cytokines inflammatoires. De plus, les cytokines pro-inflammatoires peuvent supprimer l’activité des cellules tueuses naturelles (NK), aggravant la neuroinflammation et le stress oxydatif, favorisant ainsi la progression duCIPN 52.
Les agents chimiothérapeutiques peuvent également modifier l’expression des gènes associés aux fonctions immunitaires et neuronales chez les neurones sensoriels. Par exemple, le magnétoscope régule à l’augmentation l’expression du facteur de transcription activateur 3 (Atf3) et de la neurotensine (Nts), modulant ainsi la libération de chimiokines et favorisant le recrutement des cellules immunitaires dans la DRG, ce qui influence à son tour la réponse neuroinflammatoire. L’OXA régule l’expression de la prostaglandine-H2 D-isomérase (Ptgds) et du petit gène de l’ARN nucléolaire de l’hôte 1 (Snhg1), qui sont impliqués dans la synthèse des médiateurs inflammatoires et la modulation de la plasticité neuronale, affectant ainsi l’excitabilité neuronale et la transmission des signaux de douleur. En revanche, le cisplatine (CDDP) modifie l’expression de la lipocaline-2 (Lcn2) et de l’homéobox 2 du doigt de zinc (Zfhx2), perturbant ainsi l’homéostasie métabolique neuronale et la régulation transcriptionnelle, favorisant par conséquent la neuroinflammation et les dysfonctionsneuronales 53. Collectivement, la dysrégulation de ces profils d’expression génique sous stress chimiothérapeutique révèle l’interaction complexe entre la lésion neuronale et l’activation immunitaire lors de la pathogenèse du CIPN.
De plus, TRPA1 est exprimée non seulement dans les neurones sensoriels mais aussi dans les cellules immunitaires telles que les macrophages et les MC, où elle médie la libération de cytokines pro-inflammatoires. Cette double expression neuronale et immunitaire de TRPA1 pourrait constituer un lien moléculaire clé alimentant la diaphonie neuroimmune et l’inflammation sous-jacentes au CIPN. - Exacerbation de la neuroinflammation
Les agents chimiothérapeutiques modulent l’activation et la sécrétion des médiateurs immunitaires provenant des cellules gliales satellites (SGC) dans la DRG, des microglies et astrocytes de la moelle épinière, et des cellules de Schwann dans lesaxones 54. L’activation des cellules immunitaires augmente les niveaux de cytokines pro-inflammatoires, telles que le facteur de nécrose tumorale alpha (TNF-α), l’interleukine-1 bêta (IL-1β), l’interleukine-6 (IL-6), l’interleukine-8 (IL-8), l’interleukine-20 (IL-20), qui favorisent la neuroinflammation et la sensibilisation neuronale ; inversement, l’expression de cytokines anti-inflammatoires telles que l’interleukine-10 (IL-10) et l’interleukine-4 (IL-4) est supprimée, ce qui altère la résolution de l’inflammation. Parallèlement, les chimiokines telles que CCL2, CXCL1, CXCL12, CX3CL1 et CCL3 contribuent au recrutement des cellules immunitaires et aux interactions gliale-neuronaux. Ces changements activent collectivement des voies de signalisation inflammatoires clés, telles que MAPK et le facteur nucléaire kappa-amplificateur de la chaîne légère des cellules B activées (NF-κB), qui augmentent encore la production de cytokines et l’hyperexcitabiliténeuronale 54,55,56,57,58,59. La figure 2 illustre les mécanismes par lesquels la dysrégulation du système immunitaire induit le CIPN.
Il est important de noter que des études récentes ont démontré que TRPA1 agit comme un effecteur critique en aval et un amplificateur de ces cascades inflammatoires. Les cytokines pro-inflammatoires et les médiateurs oxydatifs peuvent sensibiliser ou activer directement les canaux TRPA1 sur les neurones sensoriels, reliant ainsi la neuroinflammation à une excitabilité neuronale accrue et à une hypersensibilité à la douleur dans CIPN60,61.
- Interactions neuro-immunes
- Dysrégulation des canaux ioniques
- Canaux potassiques
Les agents chimiothérapeutiques induisent une réponse neuroinflammatoire, conduisant à l’expression aberrante des canaux Kir4.1, ce qui favorise l’activation des SGC, la régulation à la hausse de la protéine acide fibrillaire gliale (GFAP), et la libération de cytokines pro-inflammatoires (par exemple, TNF-α et IL-6). Cela aggrave l’excitabilité des neurones DRG et induit le CIPN33. - Canaux TRP
Les canaux TRP sont impliqués dans la réponse inflammatoire et la douleur neuropathique associée à la CIPN et peuvent être activés par le stress oxydatif induit par la chimiothérapie. Parmi eux, le canal TRPA1, principalement localisé dans les neurones sensoriels, médie l’inflammation neurogène en libérant des neuropeptides tels que le peptide lié au gène de la calcitonine (CGRP) et la substance P (SP), qui favorisent le recrutement des cellules immunitaires aux sites de lésion. Par contre, TRPA1 est également exprimé dans les cellules gliales et immunitaires, où son activation stimule la libération de cytokines pro-inflammatoires et de chimiokines, améliorant ainsi le recrutement des cellules immunitaires et amplifiant la réponse inflammatoire. Collectivement, TRPA1 sert de pont crucial entre les systèmes nerveux et immunitaire, contribuant à une inflammation accrue et à une hypersensibilité neuronale dans le CIPN. Ainsi, l’antagonisme de TRPA1 peut soulager la douleur grâce à une dualité de modulation neuro-immunitaire en inhibant la libération de CGRP et de SP, en réduisant l’inflammation neurogène et le recrutement des cellules immunitaires, et en diminuant les niveaux de cytokinespro-inflammatoires 62.
Singh et al. ont rapporté que le traitement par OXA augmentait la coexpression du potentiel de récepteur transitoire vanilloïde 1 (TRPV1) et du potentiel récepteur transitoire M8 (TRPM8) avec TRPA1 chez les DRG chez les rats, conduisant à une augmentation des comportements de douleur neuropathique. Notamment, TRPA1 et TRPV1 partagent la diaphonie fonctionnelle dans la signalisation de la douleur induite par la chimiothérapie ; cependant, les applications cliniques actuelles se concentrent principalement sur l’agoniste du TRPV1, la capsaïcine, qui soulage la douleur neuropathique en désensibilisant les nocicepteursexprimant TRPV1 34. Cela fournit des perspectives pour le développement futur de stratégies analgésiques ciblant TRPA1. Collectivement, TRPA1 agit comme un intégrateur essentiel du stress oxydatif, de l’activation immunitaire et de la signalisation de la douleur, ce qui en fait une cible prometteuse pour les thérapies analgésiques et anti-inflammatoires dans le CIPN.
- Canaux potassiques
- Lésion neuronale de la DRG
- Lésions neuronales directes
La DRG est le site principal affecté par le CIPN, mais les mécanismes des lésions neuronales diffèrent selon les agents chimiothérapeutiques. La figure 3 illustre les voies distinctes impliquées dans la lésion neuronale de la DRG induite par divers médicaments. Par exemple, le PTX favorise l’infiltration des macrophages dans la DRG, ce qui réduit ensuite le nombre de fibres nerveuses intraépidermiques (IENF) et accélère la progression de laCIPN 35. Les agents à base de platine s’accumulent dans les neurones DRG, provoquant un dysfonctionnement mitochondrial, une production excessive de ROS et une apoptose neuronale. La thalidomide peut directement induire des lésions neuronales liées à la DRG. De plus, plusieurs agents chimiothérapeutiques modifient l’expression et la fonction des canaux ioniques sodium, potassium et calcium, conduisant à une hyperexcitabiliténeuronale 36,37. La perturbation des structures microtubulaires dans la DRG altère davantage le transport axonal et déclenche la dégénérescence wallérienne, entraînant finalement une perte des fibres nerveuses et une transmission neuronalealtérée 38. - Dommages immunitaires indirects
En plus de la toxicité neuronale directe, les agents chimiothérapeutiques peuvent indirectement blesser les neurones de la DRG par l’activation d’un signal immunitaire inné. Les lésions cellulaires causées par ces agents libèrent des DAMP, qui activent à leur tour des récepteurs de reconnaissance de motifs (PRR) tels que TLR4 et le récepteur des produits finaux de glycation avancée (RAGE). L’activation de ces récepteurs induit des cascades neuroinflammatoires, amplifie l’excitabilité neuronale et aggrave la douleurneuropathique 39. Collectivement, ces résultats suggèrent que les agents chimiothérapeutiques induisent une lésion des DRG à la fois par des mécanismes cytotoxiques directs et des voies immunitaires indirectes, contribuant ainsi à l’apparition et à la progression du CIPN.
- Lésions neuronales directes
- Perturbation du cytosquelette neuronal
Des études antérieures ont montré que la dépolymérisation des microtubules affaiblit directement l’intégrité structurelle des neurones et altère leur capacité d’allongement axonale. Le désassemblage du cytosquelette provoque des irrégularités à la surface neuronale, et ces altérations mécaniques peuvent servir de caractéristiques physiques du CIPN40. Une autre étude de Chine et al. a été la première à démontrer que Hsp27 peut prévenir le CIPN en protégeant la structure axonale. Contrairement aux mécanismes anti-inflammatoires traditionnels, Hsp27 exerce des effets neuroprotecteurs en régulant les voies apoptotiques et en maintenant la stabilité ducytosquelette 46.
Les alcaloïdes de Vinca (tels que la vincristine, le magnétoscope) se lient spécifiquement aux extrémités β-tubuline, bloquant la formation de la fusée et le transport axonal, entraînant la dépolymérisation des microtubules et des défauts dans la croissance de lanévrite 40. En revanche, le paclitaxel stabilise les microtubules et empêche leur dépolymérisation, perturbant ainsi la transmission du signal électrique et le transport mitochondrial à l’intérieur des axones, ce qui induit la démyélinisation des fibres nerveusespériphériques 41. Le bortézomib, par une voie non protéosomale, induit une polymérisation excessive des microtubules, inhibe l’extension des neurites et déclenche la dégénérescenceaxonale 42.
Ces médicaments conduisent collectivement à une altération du transport axonal, à l’apoptose neuronale et à la perte de conduction neuronale, formant la base pathologique centrale du CIPN. De plus, l’activation de la voie de signalisation RhoA/ROCHE/LIMK/cofiline empêche le remodelage des filaments d’actine, inhibant davantage la régénérationaxonale 63. La perturbation du cytosquelette interagit également avec des défauts de transport mitochondrial et l’activation de la calpaille, formant un cycle vicieux « structure-énergie-apoptose » qui accélère la progression de CIPN64.
2. Mécanismes du CIPN associés à TRPA1
TRPA1 est un canal cationique non sélectif qui existe généralement comme homotétramère dans la membrane cellulaire. Il contient six segments transmembranaires (S1-S6) caractéristiques des canaux TRP. Parmi ceux-ci, S1-S4 forment le domaine semblable à un capteur de tension (VSLD), tandis que S5 et S6 façonnent le pore par lequel les ions passent. Ces régions sont essentielles à l’activation du canal et à son rôle dans la détection des stimuli douloureux, thermiques etchimiques 65. La longue région N-terminale de TRPA1 contient plusieurs domaines répétitifs ankyrinos (ARD), qui médiatisent les interactions avec d’autres protéines et contribuent à la régulation des canaux. Cette région sert également de site clé pour la modulation par les kinases impliquées dans la signalisation de la douleur66,67. Au niveau du C-terminus, le domaine de type TRP se connecte à la région transmembranaire et joue un rôle central dans le passage des canaux. Le mouvement de ce domaine, ainsi que les réarrangements de S5 et S6, sous-tendent l’ouverture des canaux et l’afflux de Ca2+, qui activent les voies de signalisation en aval impliquées dans l’inflammation et la douleur68,69. Dans l’ensemble, les ARD, les hélices transmembranaires (S1-S6) et le domaine de type TRP sont les principales caractéristiques structurelles qui déterminent l’activation de TRPA1 et son rôle dans la douleur et la signalisation inflammatoire. La Figure 4 illustre les principaux domaines structurels de TRPA1 pertinents pour son activation par des agents chimiothérapeutiques, tandis que le Tableau 2 résume les mécanismes du CIPN associés à TRPA1 61,62,70,71,72,73,74,75,76,77,78,79,80,81,82,83.
- Activation médiée par le stress oxydatif de TRPA1 dans le CIPN
- Le stress oxydatif est un facteur majeur à la fois de l’efficacité antitumorale et de la neurotoxicité des médicaments chimiothérapeutiques84. TRPA1 fonctionne comme un canal ionique sensible au redox et à l’électrophile qui s’active en conditions de stress oxydatif élevé pendant la chimiothérapie. Les phospholipides oxydés (OxPAPCs) et d’autres électrophiles dérivés d’espèces réactives d’oxygène (ROS) modifient covalentement les résidus de cystéine dans le domaine N-terminal de TRPA1, activant ainsi le canal et favorisant l’afflux de calcium. Cette activation conduit à la libération de neuropeptides et de médiateurs inflammatoires tels que CGRP et SP, qui médiatent une transmission anormale de la douleur et une inflammation neurogène dans la pathogenèse CIPN61,70. Par ailleurs, une inflammation périphérique déclenchée par les médicaments chimiothérapeutiques entraîne une génération excessive et une accumulation excessive de ROS dans les ganglions sensoriels, ce qui active et régule encore plus TRPA1, formant une boucle de rétroaction positive ROS-TRPA1 qui amplifie l’hypersensibilité inflammatoire et mécanique85.
Le CIPN induit par la CDDP repose également sur ce mécanisme, car la CDDP favorise la production de ROS dans les tissus buccaux, ce qui active TRPA1 et conduit à une douleur orofacialepersistante 86. De même, OXA module l’activité de TRPA1 à travers plusieurs mécanismes. D’une part, OXA active directement TRPA1 via un mécanisme sensible au glutathion, conduisant à une acidification cytoplasmique des neuronesDRG 71,87. En revanche, l’OXA inhibe la prolylhydroxylase (PHD), empêchant ainsi l’hydroxylation des résidus de proline dans la région N-terminale de TRPA1, ce qui augmente la sensibilité du canal aux ROS et augmente nettement sa réactivité aux stimulifroids 71. De plus, OXA active la voie de signalisation p38 MAPK, favorisant davantage l’hypersensibilité au froidmédiée par TRPA1 88.
Les études animales ont fourni des preuves solides soutenant ces mécanismes. Chez les souris sauvages traitées avec OXA, une allodynie mécanique prononcée et une hypersensibilité au froid ont été observées, tandis que ces réponses étaient significativement atténuées chez les souris knockoutTRPA1 89. Des résultats cohérents ont également été obtenus dans un modèle larvaire de poisson-zèbre de CIPN, dans lequel l’activation de TRPA1 a augmenté la production de ROS en favorisant le stress oxydatif et la transduction du signal de douleur, soutenant ainsi la réponsedouloureuse 90. Collectivement, ces résultats indiquent que TRPA1 agit comme un nexus critique reliant la détection ROS et l’amplification de la douleur, formant une voie centrale par laquelle le stress oxydatif médie la douleur neuropathique dans le CIPN.
- Le stress oxydatif est un facteur majeur à la fois de l’efficacité antitumorale et de la neurotoxicité des médicaments chimiothérapeutiques84. TRPA1 fonctionne comme un canal ionique sensible au redox et à l’électrophile qui s’active en conditions de stress oxydatif élevé pendant la chimiothérapie. Les phospholipides oxydés (OxPAPCs) et d’autres électrophiles dérivés d’espèces réactives d’oxygène (ROS) modifient covalentement les résidus de cystéine dans le domaine N-terminal de TRPA1, activant ainsi le canal et favorisant l’afflux de calcium. Cette activation conduit à la libération de neuropeptides et de médiateurs inflammatoires tels que CGRP et SP, qui médiatent une transmission anormale de la douleur et une inflammation neurogène dans la pathogenèse CIPN61,70. Par ailleurs, une inflammation périphérique déclenchée par les médicaments chimiothérapeutiques entraîne une génération excessive et une accumulation excessive de ROS dans les ganglions sensoriels, ce qui active et régule encore plus TRPA1, formant une boucle de rétroaction positive ROS-TRPA1 qui amplifie l’hypersensibilité inflammatoire et mécanique85.
- Le rôle de TRPA1 dans la régulation immunitaire et la douleur inflammatoire
TRPA1 est un canal cationique non sélectif sensible aux rédox, exprimé à la fois dans le système nerveux sensoriel périphérique et dans divers types de cellules immunitaires. Il peut être activé par des contraintes oxydatives, nitritives et aldéhydiques induites par des médicaments chimiothérapeutiques, ainsi que par des médiateurs inflammatoires et des stimuli électrochimiques, jouant ainsi un rôle crucial dans les réponses inflammatoires et la sensibilisation à la douleur pendant le CIPN24,91,92.- TRPA1 régule la neuroinflammation médiée par les cellules immunitaires
Dans le système nerveux périphérique, TRPA1 est mieux caractérisé chez les neurones sensoriels DRG, où il sert de médiateur clé de la nociception. Pendant la chimiothérapie, des niveaux élevés de ROS, d’espèces réactives d’azote (RNS) et de métabolites aldéhydes, principalement provenant de neurones blessés et des cellules de Schwann environnantes, peuvent activer directement le TRPA1 neuronal, entraînant une excitabilité neuronale accrue et une hypersensibilité àla douleur 93. Par contre, chez les neurones sensoriels, la signalisation TLR4 a montré qu’elle augmente l’expression de TRPA1 chez les neurones DRG, augmentant ainsi l’hypersensibilité à la douleur94.
Au-delà des neurones, les cellules de Schwann expriment également TRPA1, qui peut être activé par le stress oxydatif. Les cellules de Schwann activées amplifient les signaux ROS et libèrent des médiateurs inflammatoires, formant une boucle de rétroaction « cellule de Schwann neurone - TRPA1 » qui soutient la neuroinflammation et contribue au développement de CIPN72,73. Des études animales ont montré que la diminution des macrophages résidant dans le nerf sciatique atténue nettement la douleur liée au cancer, induite par l’activation des cellules de Schwann TRPA1 et le stress oxydatif, mettant en lumière l’interaction entre les cellules de Schwann et les cellules myéloïdes73.
En plus des neurones sensoriels, TRPA1 est manifesté fonctionnellement dans plusieurs populations de cellules immunitaires, notamment les macrophages, les cellules T, les cellules NK et les MCs 24,74,95. ROS, RNS et métabolites générés lors de la chimiothérapie peuvent activer TRPA1 dans ces cellules, entraînant des réponses immunitaires diverses selon le type cellulaire91. Chez les macrophages, TRPA1 supprime l’activation pro-inflammatoire, favorise un phénotype anti-inflammatoire et limite l’infiltration des macrophages, exerçant ainsi des effets anti-inflammatoires et protecteurstissulaires 14,96. Chez les lymphocytes, l’activation de TRPA1 supprime l’activation des lymphocytes T et les fonctions effectrices, régulant négativement les réponses immunitaires médiées par les lymphocytesT 97, tandis quel’influx de Ca 2+ médié par TRPA1 peut augmenter la cytotoxicité des cellules NK, modulant les réponses neuroinflammatoires après une lésionnerveuse 52,74. Chez les mastocytes, l’activation de TRPA1 a été impliquée dans la dégranulation induite par le stress et la signalisation pro-inflammatoire, contribuant à l’amplification de l’inflammation allergique etneurogène 24,75.
Ensemble, ces observations suggèrent que TRPA1 sert de centre de signalisation reliant neurones, cellules de Schwann et cellules immunitaires, avec une activation élevée de TRPA1 dans chaque type cellulaire contribuant à l’initiation et au maintien du CIPN. La figure 5 illustre les mécanismes proposés de diaphonie neuro-immune médiée par TRPA1 et de signalisation de la douleur dans le CIPN. - TRPA1 dans la douleur inflammatoire et la nociception liée au CIPN
Dans le système nerveux sensoriel, TRPA1 est principalement localisé dans les neurones sensoriels primaires de la DRG, des ganglions trijumeaux (TG) et des ganglions vagaux (VG). Les produits du stress oxydatif, les médiateurs inflammatoires et la signalisation des protéines kinase (PKA/PKC) induits par des agents chimiothérapeutiques augmentent la phosphorylation et l’activité des canaux deTRPA1 26. L’activation des canaux augmente l’afflux intracellulaire de Ca2+ , déclenchant la libération de neuropeptides tels que la SP, la neurokinine A (NK-A) et le CGRP, qui favorisent la vasodilatation, l’extravasation plasmatique et le recrutement des cellules immunitaires, induisant ainsi une inflammation neurogène et une sensibilisation à ladouleur 62.
Dans des conditions inflammatoires, des niveaux élevés de cytokines pro-inflammatoires (famille IL-1, TNF-α, IL-6, IL-8) et de chimiokines (CXCL5/CXCR2) augmentent encore la production de ROS et l’activation de TRPA1, conduisant à une dépolarisation membranaire et à une hyperexcitabilité des neurones DRG, contribuant finalement à la douleur neuropathique. De plus, des médiateurs inflammatoires tels que NGF augmentent l’expression de TRPA1, formant une boucle de rétroaction positive qui maintient inflammation et douleur14, 98, 99, 100. TRPA1 participe également à la sensibilisation périphérique et centrale, amplifiant ainsi la transmission de la douleur101.
De plus, TRPA1 favorise la signalisation nociceptive en modulant les voies liées à l’inflammation. Un TRPA1 surélevé augmente l’entrée de Ca2+ et active la voie de la pannexine-1 (PANX1), augmentant la libération d’adénosine triphosphate (ATP). L’ATP extracellulaire, agissant comme neurotransmetteur, contribue encore à l’hypersensibilité à la douleur102. Les agents chimiothérapeutiques peuvent également sensibiliser TRPA1 via l’activation des récepteurs de la bradikinine B2 et la signalisation en aval de PLC/PKCε dans les mastocytes, aggravant la douleur liée auCIPN 103. Inversement, il a été démontré que des composés opioïdes tels que la lopéramide suppriment l’activité de TRPA1 et des canaux sodium voltage-dépendants (VGSC), inhibent l’activation microgliale et le stress oxydatif, et par conséquent atténuent l’hyperalgésie dans CIPN104,105.
En résumé, TRPA1 sert de cible moléculaire clé reliant le stress oxydatif et la signalisation inflammatoire dans le CIPN. En coordonnant les interactions bidirectionnelles entre les cellules immunitaires et les neurones sensoriels, TRPA1 non seulement initie et propage l’inflammation, mais amplifie aussi la douleur, servant de pont essentiel entre la régulation immunitaire, la neuroinflammation et l’hypersensibilité nociceptive. - Diaphonie des canaux ioniques médiés par TRPA1 et sensibilisation neuronale DRG
TRPA1 est fortement exprimée dans les neurones sensoriels blessés, en particulier dans la DRG, et agit comme un canal ionique clé médiateur du CIPN. Il module l’excitabilité neuronale et favorise la transmission du signal nociceptif par des interactions avec plusieurs canaux ioniques. Par exemple, l’activation de TRPV1 peut augmenter la sensibilité à TRPA1, et les deux canaux sont souvent co-exprimés, contribuant synergiquement à l’allodynie froide et à l’hyperalgésiemécanique 76,106. De plus, TRPA1 présente des fonctions complémentaires avec le canal sensible au froid TRPM8 : TRPM8 médie des sensations de refroidissement innocus dans une plage de 25-28 °C, tandis que TRPA1 est activé en dessous de 17 °C et est responsable de la détection de stimuli intenses et nocifs du froid. Une activation anormale des deux canaux a été impliquée dans l’hypersensibilité au froid couramment observée chezles patients CIPN 77. Le stress oxydatif induit par la chimiothérapie et l’activité accrue des canaux Ca2+ peuvent activer davantage les canaux TRPA1, conduisant à des déclenchements fréquents du potentiel d’action dépendant des canaux Na+ dépendants de la tension (Nav1.7)78,79. De plus, Zn2+ peut activer directement TRPA1 pour favoriser la libération du CGRP80, tandis que les canaux K+ dépendants de tension (Kv7) exercent un effet régulateur négatif sur ceprocessus 81. Collectivement, l’interaction coopérative entre TRPA1 et d’autres canaux ioniques, y compris TRPV1, TRPM8, Ca2+, Na+, K+ et Zn2+, amplifie l’excitabilité neuronale et la transmission nociceptive dans le CIPN.
De plus, l’homéostasie du pH intracellulaire peut moduler l’activité de TRPA1. L’échangeur Na+/H+ 1 (NHE1) influence la sensibilité du TRPA1 en régulant le pH intracellulaire. Dans des conditions de lésion inflammatoires ou induites par chimiothérapie, TRPA1 et NHE1 interagissent dans les neuronesDRG 87,107, et l’acidification intracellulaire améliore la réactivité de TRPA1, entraînant une augmentation de la fréquence du potentiel d’action et une libération accrue de neurotransmetteurs tels que le glutamate et le CGRP82,83. Ce processus contribue à la douleur inflammatoire et à l’hypersensibilité au froid et soutient davantage la neuroinflammation. Inversement, l’inhibition de l’expression ou de la fonction de TRPA1 chez les neurones DRG atténue nettement la transmission nociceptive et les réponsesneuroinflammatoires 108.
En résumé, TRPA1 sert de centre de centre moléculaire reliant le stress oxydatif et la signalisation des canaux ioniques dans le CIPN. Grâce à une communication croisée étendue avec plusieurs canaux ioniques et des mécanismes de régulation intracellulaire, TRPA1 favorise l’hyperexcitabilité des neurones sensoriels et l’hypersensibilisation de la douleur, représentant une cible moléculaire critique pour le traitement de la douleur associée au CIPN. La Figure 6 illustre le mécanisme par lequel TRPA1 module l’excitabilité neuronale et améliore la signalisation nociceptive grâce aux interactions avec divers canaux ioniques.
- TRPA1 régule la neuroinflammation médiée par les cellules immunitaires
3. Potentiel de cibler TRPA1 pour le traitement CIPN
Dans la section précédente, nous avons expliqué comment TRPA1 est une cible clé pour soulager le CIPN en déclenchant une cascade neuro-inflammatoire. Le mécanisme d’action de TRPA1 est double : d’une part, TRPA1 est directement modulé par la cascade neuroinflammatoire et participe au processus pathologique de CIPN ; en revanche, TRPA1 interagit avec des signaux inflammatoires, qui à leur tour médiatent des réponses neurotoxiques et aggravent les lésions neuronales. Ainsi, une inhibition ciblée de TRPA1 peut réduire le stress oxydatif et les réponses neuroinflammatoires, atténuer la signalisation de la douleur et, en fin de compte, améliorer les symptômes liés au CIPN. La Figure 7 présente les mécanismes proposés par lesquels l’inhibition de TRPA1, soit par des antagonistes spécifiques, soit par des agents naturels à base de plantes, atténue la douleur neuropathique associée à la CIPN.
- Antagoniste de TRPA1
TRPA1 peut être activé par des substances exogènes (par exemple, l’huile de moutarde et la cinnamaldéhyde) et par des substances endogènes (par exemple, les produits du stress oxydatif et les médiateurs inflammatoires)62 pour provoquer douleur, démangeaisons etinflammation 109. Pour cette raison, TRPA1 a été reconnu comme une cible thérapeutique avec un large potentiel d’application, incluant la gestion de la douleur, les maladies inflammatoires et les troubles neurologiques. Par conséquent, la recherche et le développement des antagonistes de TRPA1 sont essentiels.
Plusieurs antagonistes de TRPA1 ont démontré une valeur thérapeutique potentielle pour soulager CIPN109,110,111,112,113,114,115,116,117. Leurs mécanismes principaux consistent à supprimer les réponses de stress oxydatif médiées par TRPA1, l’afflux de calcium et la signalisation neuroinflammatoire, exerçant ainsi des effets antagonistes sur l’activité de TRPA1. Dans des études précliniques, le bloqueur sélectif TRPA1 HC-030031 a significativement atténué l’hypersensibilité mécanique et au froid induite par l’OXA etle CDDP 28. Par leur côté, des antagonistes de nouvelle génération tels que GRC-17536 et LY-3526318 sont passés aux essais cliniques de phase II pour la neuropathie diabétique, la toux chronique et la douleur neuropathique liée à l’arthrose, montrant une bonne tolérabilité et une efficacitépréliminaire 109,113.
Le tableau 3 présente un résumé de l’état actuel de développement et des applications cliniques des antagonistes représentatifs de TRPA1. Ces études fournissent des preuves cliniques soutenant le potentiel translationnel des antagonistes de TRPA1 dans le traitement de la douleur neuropathique. Cependant, la plupart des antagonistes de TRPA1 sont encore limités par une faible biodisponibilité et des effets potentiels hors cible115, 118, 119, et n’ont pas encore été soumis à une évaluation clinique spécifique au CIPN. Les recherches futures devraient se concentrer sur l’optimisation de la sélectivité des composés et des propriétés pharmacocinétiques, ainsi que sur la conception d’essais cliniques ciblant spécifiquement le CIPN, afin de valider la pertinence thérapeutique de l’inhibition de TRPA1 dans ce contexte.
En plus de l’antagonisme direct, la modulation de l’activité de TRPA1 via d’autres cibles moléculaires a également montré des résultats prometteurs dans le CIPN. Les récepteurs Sigma-1 exercent des fonctions régulatrices sur une variété de canaux ioniques, et il a été démontré que les antagonistes des récepteurs Sigma-1 inhibent significativement l’expression et la fonction des canaux TRPA1 dans la membrane plasmique, empêchant ainsi la progression des symptômes de douleur chez les souris modèle CIPN induites parl’OXA. Une étude de Trevisan et al. a démontré que les symptômes de l’hypersensibilité à la CIPN induits par le bortézomib pouvaient être efficacement prévenus et soulagés par l’utilisation concomitante de l’antagoniste de TRPA1 HC-030031 ou de l’acide antioxydant α-lipoïque avant ou au moment de lachimiothérapie 120. De plus, dans le contexte de la neurotoxicité induite par des médicaments chimiothérapeutiques, les inhibiteurs de TRPA1 sont capables d’atténuer les dommages neurologiques en réduisant la signalisation pro-inflammatoire dépendante du calcium.
En résumé, les antagonistes de TRPA1 jouent un rôle important dans la prévention et le traitement du CIPN en modulant la fonction et en inhibant l’activité de ce canal, entre autres mécanismes, pour atténuer l’hypersensibilité à la douleur et soulager les lésions nerveuses. - Modulateurs de l’activité de TRPA1 comme nouvelles options pour le traitement du CIPN
TRPA1 est impliqué dans les processus pathologiques du CIPN via la cascade neuro-inflammatoire et les lésions neurotoxiques, et pourrait devenir une nouvelle cible pour le traitement du CIPN.
Plusieurs études ont démontré que certaines plantes naturelles et leurs composants actifs sont étroitement liées à la régulation de l’activité des canaux TRPA1 et présentent des effets biologiques tels que des actions anti-inflammatoires et analgésiques, fournissant ainsi des stratégies potentielles pour la prévention et le traitement du CIPN. Par exemple, il a été démontré que la liquiritine possède des propriétés anti-inflammatoires significatives121, tandis que l’allicine présente un potentiel analgésique en raison de ses propriétés antioxydantes et anti-inflammatoires122; les deux composés participent à la modulation de l’activité du canal TRPA1. Sur la base de ces résultats, on suppose que ces composés naturels pourraient atténuer la perception de la douleur liée au CIPN et les réponses neuroinflammatoires grâce à la régulation de l’activité de TRPA1, exerçant ainsi des effets thérapeutiques potentiels. D’autres études ont révélé que le menthol présente un effet régulateur bidirectionnel sur les canaux TRPA1, activant TRPA1 à faibles concentrations tout en inhibant son activité à des concentrations plus élevées. Une utilisation appropriée du menthol peut donc moduler l’activité de TRPA1 afin d’obtenir des effets analgésiques et anti-inflammatoires chez les patients atteints de CIPN123. De même, la cannelle, traditionnellement utilisée comme thérapie de réchauffement pour favoriser la circulation sanguine, contient du cinnamaldéhyde comme principal composant actif. Li et al. ont rapporté que la cinnamaldéhyde active les récepteurs TRPA1, favorisant la thermogenèse dans le tissu adipeux brun et aidant ainsi à maintenir la température corporelle et à atténuer la sensibilité au froid124. De plus, la cinnamaldéhyde renforce la réponse antioxydante en activant le facteur nucléaire du facteur érythroïde lié à l’érythroïde 2 (Nrf2)125. Collectivement, le menthol, en inhibant TRPA1 à des concentrations plus élevées, peut soulager l’allodynie mécanique et froide caractéristique du CIPN, tandis que le cinnamaldéhyde, grâce à ses mécanismes antioxydants activant TRPA1 et médiés par Nrf2, peut contrer le stress oxydatif induit par la chimiothérapie et améliorer l’intolérance au froid chez les patients atteints de CIPN. De plus, il a été démontré que le monohydrate de bergénine, la ligustrazine, la saikosaponine et les extraits d’eau de Notopterygium incisum réduisent la douleur neuropathique126,127,128,129.
Tableau 4 Résume les sources naturelles à base de plantes des ligands TRPA1 et leurs mécanismes possibles pour atténuer le CIPN. Ces résultats mettent en lumière le potentiel des composants de la MTC pour atténuer la neurotoxicité dans le CIPN. Bien qu’une variété de composés naturels aient été identifiés comme modulateurs TRPA1 avec des effets thérapeutiques potentiels, la plupart d’entre eux restent à la in vitro et les stades de recherche animale, et les preuves de leur efficacité dans le CIPN proviennent principalement de modèles précliniques. En revanche, seul le menthol dispose de preuves humaines limitées et d’essais cliniques enregistrés en cours130. Ces résultats suggèrent collectivement que, bien que les produits naturels ciblant TRPA1 montrent un grand potentiel pour atténuer la neurotoxicité liée au CIPN, des études cliniques bien conçues supplémentaires sont nécessaires pour valider leur potentiel translationnel et leur efficacité thérapeutique.
Les modulateurs naturels de TRPA1 identifiés à partir d’extraits de plantes offrent non seulement de nouvelles perspectives thérapeutiques pour la gestion de la douleur, mais représentent aussi des sources naturelles potentielles pour le traitement du CIPN. De plus en plus de preuves indiquent que les composés naturels peuvent atténuer les symptômes neurotoxiques induits par la chimiothérapie en supprimant la suractivation de TRPA1 ou en exerçant des effets régulateurs bidirectionnels sur le canal, atteignant ainsi à la fois des résultats analgésiques et anti-inflammatoires. Cependant, malgré leur potentiel préclinique prometteur, la validation clinique systématique reste insuffisante. De plus, ces composés présentent généralement des caractéristiques régulatrices multi-cibles et multi-voies, rendant difficile la définition de la contribution spécifique de la modulation TRPA1 à leurs effets thérapeutiques globaux. Les études futures devraient se concentrer sur l’élucidation des mécanismes moléculaires par lesquels les modulateurs naturels de TRPA1 influencent le CIPN, l’exploration des interactions synergiques entre TRPA1 et d’autres canaux ioniques ou voies de signalisation, ainsi que la conduite d’essais cliniques bien conçus pour confirmer leur efficacité et leur sécurité. De tels efforts seront essentiels pour traduire les agents naturels ciblant TRPA1 en stratégies pratiques de gestion du CIPN.
4. Discussion
Selon les dernières statistiques de l’Agence internationale de recherche sur le cancer (CII), il y aura près de 20 millions de nouveaux cas de cancer en 2022, et environ 50 % de ces patients atteints de cancer mourront finalement d’un cancer ou de ses complications. Les projections de l’IARC indiquent également que le nombre de nouveaux cas de cancer par an dépassera 35 millions en 2050. Le cancer est donc une préoccupation majeure de santé publique dans le monde entier et l’un des principaux contributeurs au fardeau mondial de la maladie1. Bien que de nouvelles thérapies contre le cancer (par exemple, les thérapies ciblées et l’immunothérapie) continuent d’être étudiées et développées, la chimiothérapie joue toujours un rôle central dans le traitement du cancer. Le CIPN est un effet secondaire courant de la chimiothérapie et affecte le traitement ainsi que son efficacité. Cependant, la pathogenèse de la CIPN reste incertaine mais pourrait être liée à un dysfonctionnement mitochondrial, au stress oxydatif, à des anomalies du système immunitaire, à une dysrégulation des canaux ioniques et à des lésions des neuronesDRG 2. Actuellement, seule la duloxétine a été recommandée par l’ASCO pour la gestion de la douleur chez les patients atteints de NPI. Malgré son efficacité analgésique démontrée, le bénéfice clinique global de la duloxétine est modéré, car elle procure principalement un soulagement symptomatique plutôt que de prévenir la NPI ou d’inverser les modifications pathologiquessous-jacentes 8. Par conséquent, l’exploration des cibles potentielles du CIPN est importante pour le développement de médicaments et la thérapie de précision.
Les canaux TRP, qui sont des médiateurs clés de la signalisation nociceptive, reçoivent une attention croissante dans le contexte du développement des thérapies CIPN. Parmi les canaux TRP, TRPA1 a été suggéré comme un facteur clé dans l’induction de l’hypersensibilité à la douleur par divers agents chimiothérapeutiques131. Par conséquent, cette étude se concentre sur le rôle de TRPA1 dans la pathogenèse du CIPN et éclaire davantage les mécanismes par lesquels il médie la douleur neuropathique, comme illustré à la Figure 8. Ce canal est activé par le stress oxydatif pour provoquer une douleur mécanique anormale et une hypersensibilité aufroid 61,70,71, et est impliqué dans la nociception inflammatoire en modulant les cellules immunitaires pour médiatiser la neuroinflammation 62,72,73,74,75. De plus, les canaux TRPA1 interagissent avec TRPV1, TRPM8 et des canaux dépendants de tension tels que Ca2+, Nav1.7, Zn2+ et Kv7. Ces interactions amplifient les réponses neuropathiques et inflammatoires de la douleur 76,77,78,79,80,81. Une telle modulation synergique a des implications cliniques significatives. Parce que TRPA1, TRPV1 et TRPM8 sont co-exprimés dans les neurones sensoriels et peuvent réguler mutuellement l’activité de l’autre, les inhibiteurs à double ou plusieurs cibles peuvent produire des effets analgésiques plus prononcés que ceux ciblant TRPA1 seuls. De plus, cette interaction synergique permet à chaque composé d’atteindre une efficacité analgésique comparable à des doses plus faibles, réduisant ainsi les effets indésirables potentiels. De même, la DRG, cible de la neurotoxicité CIPN, est affectée par TRPA1. L’activation de TRPA1 améliore l’excitabilité des neurones DRG, ce qui favorise à son tour la libération de neurotransmetteurs par la DRG, entraînant une hypersensibilité accrue aux symptômesnociceptifs 82,83. En conclusion, TRPA1 peut aggraver la douleur neuropathique chez les patients atteints de CIPN en induisant une cascade neuro-inflammatoire. Ainsi, antagoniser TRPA1 peut efficacement soulager les symptômes inflammatoires et douloureux du CIPN, ce qui suggère également que l’application d’antagonistes TRPA1 et d’herbes naturelles est cruciale.
L’efficacité des antagonistes de TRPA1 a été démontrée efficacement dans des modèles animaux. Par exemple, chez les souris TRPA1 KO et lors de l’application d’antagonistes TRPA1 (par exemple, HC-030031), les symptômes de douleur neuropathique induits par des médicaments chimiothérapeutiques sont significativementatténués 86,89. Cependant, il subsiste des limites à l’application des antagonistes de TRPA1, car les essais cliniques sur des patients atteints de CIPN n’ont pas encore été menés, ce qui suggère que la sécurité et l’efficacité des antagonistes de TRPA1 chez l’humain doivent être davantage évaluées et confirmées. Par exemple, des différences dans les schémas d’expression de TRPA1 et leur sensibilité aux antagonistes entre rongeurs et humains peuvent entraîner des divergences entre les résultats précliniques et cliniques. De plus, la conversion des doses expérimentales des animaux vers les humains reste incertaine, ce qui augmente encore la complexité du développement des médicaments.
De plus, les mécanismes précis par lesquels TRPA1 agit comme cible thérapeutique dans le CIPN n’ont pas encore été pleinement élucidés, et ses rôles spécifiques aux tissus nécessitent des recherches supplémentaires. Compte tenu de la large expression de TRPA1 dans les neurones sensoriels, les cellules de Schwann et les cellules immunitaires, il reste difficile de délimiter ses fonctions spécifiques à travers différents contextes cellulaires. La plupart des études existantes reposent sur des antagonistes systémiques de TRPA1, ce qui rend difficile l’attribution précise des effets observés à des compartiments cellulaires spécifiques. Il convient de souligner que TRPA1, exprimée dans les neurones sensoriels, médie directement la signalisation nociceptive, tandis que TRPA1 dans les cellules de Schwann et les cellules immunitaires régule principalement les processus inflammatoires et microenvironnementaux qui modulent secondairement la sensibilité à la douleur. Par conséquent, la délétion tissulaire spécifique de TRPA1 fournirait d’importantes perspectives mécanistiques. La perte neuronale spécifique de TRPA1 pourrait clarifier son rôle direct dans l’excitabilité des nocicepteurs et la transmission de la douleur, tandis que la délétion spécifique aux cellules de Schwann pourrait élucider comment le stress oxydatif provoqué par TRPA1 et les interactions glial-neuronale favorisent une neuroinflammation soutenue. Il est important de noter que des modèles de knockout TRPA1 spécifiques aux cellules immunitaires (par exemple, dans les macrophages ou les lymphocytes T) aideraient à définir la contribution de la signalisation TRPA1 immunitaire à la diaphonie neuroimmune et à la régulation inflammatoire dans le CIPN. De telles approches approfondiraient considérablement notre compréhension des fonctions spécifiques aux tissus et aux cellules de TRPA1 et faciliteraient le développement de stratégies thérapeutiques plus précises. Par ailleurs, de multiples aspects de l’antagonisme de TRPA1 dans le traitement du CIPN restent à explorer. Par exemple, la question de savoir si TRPA1 présente des rôles fonctionnels différentiels dans le CIPN induits par des agents chimiothérapeutiques distincts, et comment son activité peut être modulée plus précisément pour atteindre une efficacité thérapeutique optimale, reste d’importantes questions non résolues.
Dans ce contexte, l’utilisation combinée d’antagonistes de TRPA1 avec des composés naturels à base de plantes ou des formulations de la médecine traditionnelle chinoise représente une approche thérapeutique prometteuse. Une telle thérapie combinée peut non seulement réduire la toxicité liée aux médicaments, mais aussi renforcer l’efficacité grâce à des effets synergiques multi-cibles. Dans l’ensemble, l’antagonisme TRPA1 peut moduler les réponses immunitaires et interrompre les cascades neuroinflammatoires, atténuant ainsi efficacement la neurotoxicité et les lésions neuronales, offrant ainsi de nouvelles perspectives et des stratégies potentielles pour la prise en charge clinique du CIPN.
Conclusions
Cette revue explore de manière exhaustive la relation complexe entre TRPA1 et CIPN, ainsi que les effets anti-inflammatoires potentiels de l’antagonisme de TRPA1 dans son traitement. Des études précliniques ont montré que l’inhibition pharmacologique ou la délétion génétique de TRPA1 peut supprimer la neuroinflammation, réduire l’excitabilité neuronale et atténuer la neurotoxicité, produisant ainsi des effets anti-inflammatoires et analgésiques pouvant aider à atténuer les symptômes du CIPN. Cependant, certaines limites subsistent dans les recherches actuelles. Les études futures devraient approfondir les mécanismes moléculaires spécifiques sous-jacents à l’implication de TRPA1 dans le CIPN, optimiser les stratégies de ciblage et mener des essais cliniques à grande échelle afin de vérifier la sécurité et l’efficacité des antagonistes de TRPA1. Cela offrira des options de traitement plus précises et efficaces pour les patients atteints de CIPN.
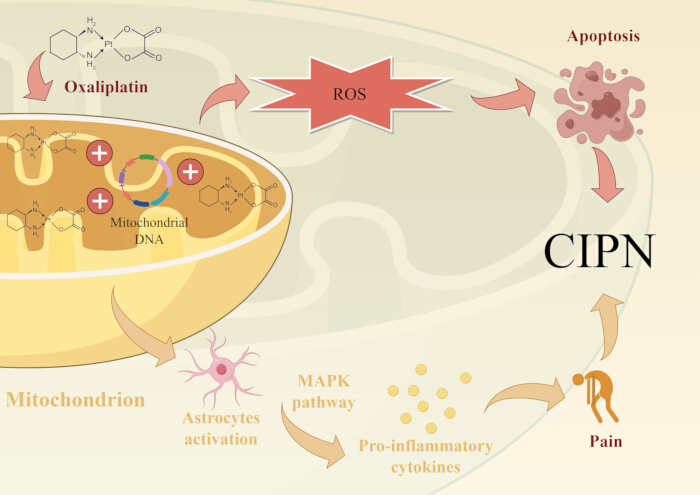
Figure 1 : Dysfonctionnement mitochondrial et mécanismes CIPN induits par le stress oxydatif. Les agents chimiothérapeutiques à base de platine forment des adducts d’ADN platine qui s’accumulent dans la DRG, où ils se lient à l’ADNn et à l’ADNmt. Cela induit des dommages à l’ADN/mitochondrial, augmente la production de ROS et induit l’apoptose neuronale. Il existe également des preuves que l’OXA induit une douleur neuropathique en activant les astrocytes et en régulant à la hausse les cytokines pro-inflammatoires dans la voie MAPK. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
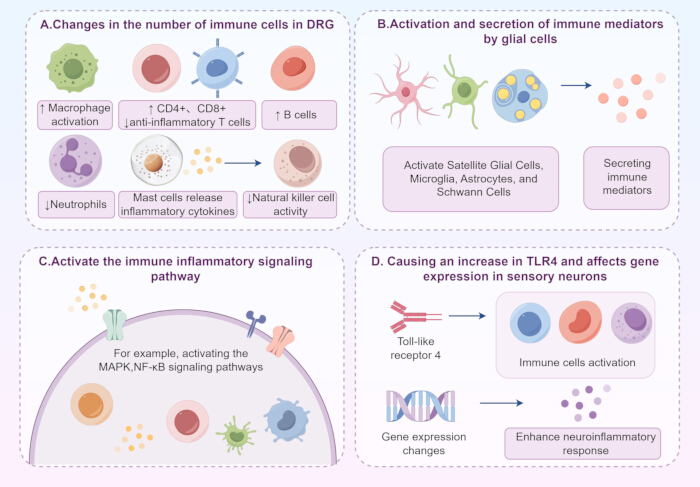
Figure 2 : Mécanismes de l’induction du CIPN par des anomalies du système immunitaire. (A) Les agents chimiothérapeutiques entraînent l’activation des macrophages, une augmentation du nombre de lymphocytes T (CD4+), de lymphocytes T cytotoxiques (CD8+) et de cellules B dans la DRG, ainsi qu’une diminution du nombre de lymphocytes T anti-inflammatoires et de neutrophiles. Les MC contribuent à la progression du CIPN en recrutant des cellules immunitaires et en libérant diverses cytokines inflammatoires dans le CIPN, diminuant ainsi l’activité des cellules NK, ce qui aggrave à son tour la neuroinflammation et le stress oxydatif. (B) Les agents chimiothérapeutiques modulent l’activation et la sécrétion des médiateurs immunitaires à partir des SGC dans la DRG, des microglies et astrocytes de la moelle épinière, et des cellules de Schwann dans les axones, ce qui entraîne une excitabilité accrue des neurones sensoriels et une hypersensibilité à la douleur accrue dans le CIPN. (C) L’activation des voies de signalisation immuno-inflammatoires, telles que MAPK et NF-κB, joue également un rôle important dans l’exacerbation des réponses neuroinflammatoires. (D) Les agents chimiothérapeutiques peuvent également activer les cellules immunitaires et renforcer les réponses neuroinflammatoires en augmentant le TLR4 et en déclenchant la dysrégulation génique associée. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
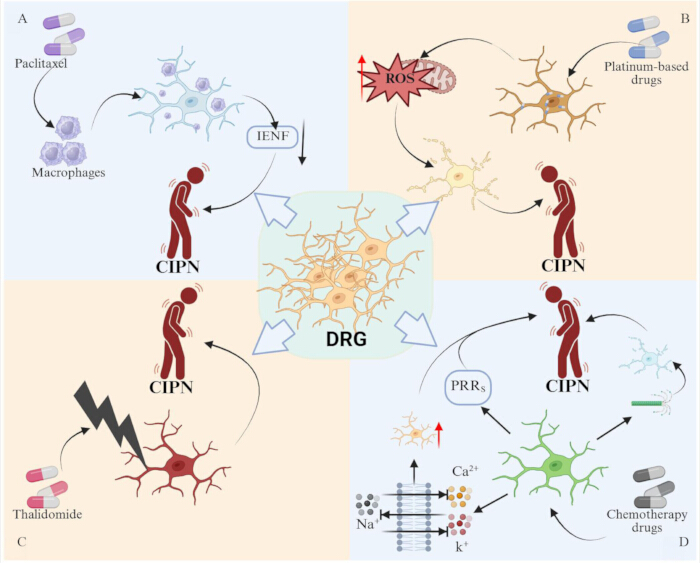
Figure 3 : La DRG est une cible majeure pour les agents chimiothérapeutiques déclenchant le CIPN. (A) Le PTX peut entraîner une infiltration de macrophages dans la DRG, ce qui entraîne à son tour une diminution du nombre d’IENF. (B) Les médicaments du platine s’accumulent dans la DRG, entraînant un dysfonctionnement mitochondrial et une augmentation des niveaux de ROS, ce qui favorise à son tour l’apoptose neuronale. (C) La thalidomide peut endommager directement la DRG. (D) Les agents chimiothérapeutiques peuvent également endommager les neurones DRG en modifiant les canaux ioniques sodium, potassium et calcium, perturbant la structure des microtubules et activant les PRR. Veuillez cliquer ici pour voir une version agrandie de cette figure.
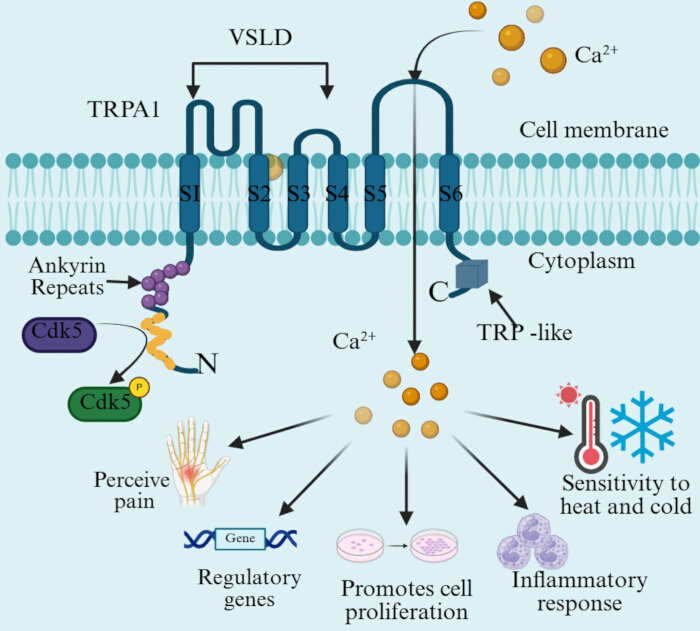
Figure 4 : Les principaux domaines structurels de TRPA1 pertinents pour son activation par des agents chimiothérapeutiques. Le canal TRPA1 contient six fragments transmembranaires α-hélicoïdaux (S1-S6). Parmi eux, S1-S4 constituent le VSLD, et S5 et S6 forment une structure en boucle poroïde concave. Les extrémités NH2 et COOH du canal TRPA1 se trouvent toutes deux dans le cytoplasme. L’un des terminus NH2 les plus longs contient les ARDs et le site Cdk5, tandis que le C-terminus de TRPA1 contient un domaine de type TRP et est lié au domaine structural transmembranaire. L’activation des canaux peut provoquer un afflux de Ca2+, ce qui déclenche à son tour une série de voies de signalisation cellulaire, telles que celles qui régulent l’expression génique, favorisent la prolifération cellulaire et induisent des réponses inflammatoires. La structure de TRPA1 dicte sa fonction pour détecter la douleur et la sensibilité à la chaleur/froid. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
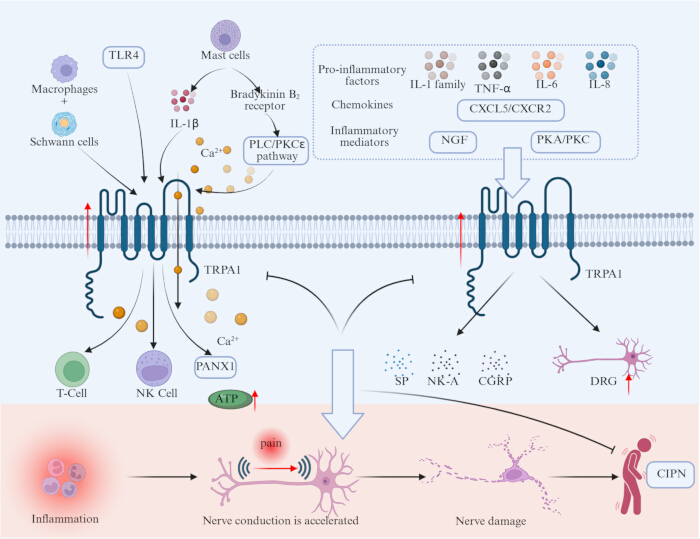
Figure 5 : TRPA1 régule la nociception neuroinflammatoire médiée par les cellules immunitaires. Les cellules immunitaires (macrophages, cellules de Schwann et MC), les facteurs pro-inflammatoires (famille IL-1, TNF-α, IL-6, IL-8), les chimiokines (CXCL5/CXCR2), les médiateurs inflammatoires (NGF, PKA/PKC) et TLR4 peuvent activer les canaux TRPA1. L’activation des canaux TRPA1 peut augmenter la concentration intracellulaire de Ca2+, ce qui favorise la libération de SP, NK-A et CGRP, affecte les cellules immunitaires (lymphocytes T, cellules NK) et module les voies liées à l’inflammation (voie PANX1), améliorant ainsi l’excitabilité des neurones DRG et maintenant la neuroinflammation ainsi que la douleur persistante. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
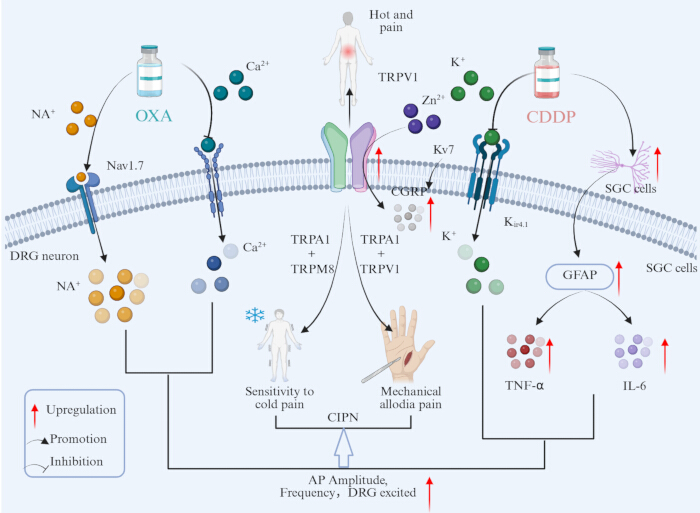
Figure 6 : TRPA1 module les canaux ioniques pour accélérer la signalisation de la douleur. TRPA1 et TRPM8 sont impliqués dans l’hypersensibilité au froid, et TRPA1 et TRPV1 sont impliqués dans l’allodynie mécanique. De plus, les canaux TRPA1 avec des canaux voltage-dépendants de Ca2+, Nav1.7, Zn2+, Kv 7 et Kir4.1 favorisent la libération de médiateurs inflammatoires (par exemple, CGRP, GFAP) et de facteurs pro-inflammatoires (par exemple, TNF-α, IL-6), déclenchant l’hyperexcitabilité des neurones DRG, ce qui exerce à son tour un effet synergique en aggravant la douleur neuropathique et inflammatoire. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
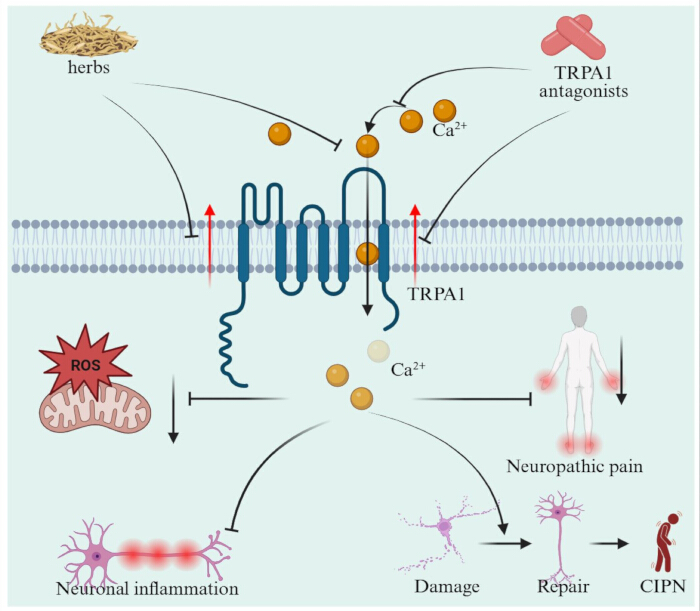
Figure 7 : Potentiel de cibler TRPA1 pour le traitement CIPN. L’utilisation d’antagonistes de TRPA1 et de plantes naturelles peut inhiber l’activité des canaux TRPA1, réduisant ainsi le flux de Ca2+ et le stress oxydatif, ce qui supprime à son tour les réponses neuroinflammatoires et réduit la douleur neuropathique, diminuant ainsi les lésions nerveuses et améliorant les symptômes liés au CIPN. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
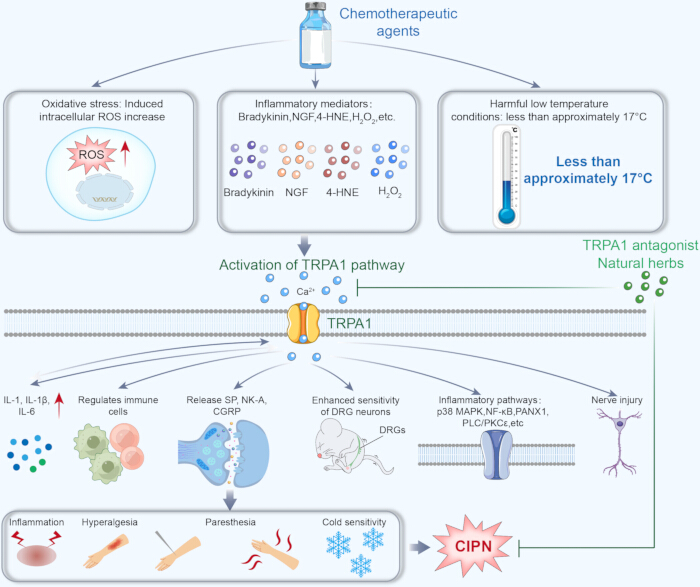
Figure 8 : Inhibition du TRPA1. Une stratégie thérapeutique pour le CIPN. L’activation de TRPA1 provoque l’inflammation et l’hypersensibilité dans le CIPN ; son inhibition par des antagonistes ou des herbes peut réduire l’inflammation neurogène, la sensibilisation nociceptive et les symptômes du CIPN. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Tableau 1 : Mécanismes potentiels sous-jacents au CIPN. Les agents chimiothérapeutiques contribuent à la CIPN par de multiples voies pathologiques, notamment la dysfonction mitochondriale et le stress oxydatif, des anomalies du système immunitaire, la dysrégulation des canaux ioniques, la lésion neuronale de la DRG et la perturbation du cytosquelette neuronal. Ces mécanismes conduisent collectivement à la neuroinflammation, à la neurotoxicité et à la douleur neuropathique. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 2 : Mécanismes du CIPN associés à TRPA1. TRPA1 contribue au CIPN par de multiples processus pathologiques, notamment l’activation induite par le stress oxydatif, la modulation et inflammation immunitaires, les interactions des canaux ioniques et les lésions neuronales de la DRG. Ces mécanismes augmentent collectivement l’excitabilité neuronale et favorisent la douleur neuropathique ainsi que l’hypersensibilité. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 3 : Statut actuel de développement et indications cliniques des antagonistes représentatifs de TRPA1. Ce tableau résume les principaux antagonistes de TRPA1 étudiés dans les études précliniques et cliniques, y compris leurs mécanismes d’action, leurs indications thérapeutiques et leurs stades de développement des médicaments. Ces agents inhibent l’activité des canaux TRPA1, réduisant ainsi le stress oxydatif, l’inflammation et la douleur neuropathique associée au CIPN et à d’autres pathologies. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 4 : Sources naturelles de ligands TRPA1 et leurs mécanismes potentiels pour atténuer le CIPN. Ce tableau résume les composés naturels représentatifs et extraits de plantes qui modulent l’activité de TRPA1, y compris leurs sources, types chimiques, conditions expérimentales et cibles moléculaires. Ces agents naturels exercent des effets neuroprotecteurs et anti-inflammatoires en régulant TRPA1 et les voies de signalisation associées, soulageant ainsi le stress oxydatif, la neuroinflammation et l’hyperexcitabilité neuronale associée au CIPN. Veuillez cliquer ici pour télécharger ce tableau.
Déclarations de divulgation
Il n’y a pas de conflits d’intérêts financiers à divulguer.
Remerciements
Les auteurs tiennent à exprimer leur gratitude à tous les membres du groupe de Mingzhu Li pour leur soutien et leur aide. Ce manuscrit a été soutenu par la China National Natural Science Foundation (82104838), le China Promotion Foundation Spark Program (XH-D001) et le Programme clé de recherche et développement provincial du Liaoning (2024JH2/102500062), ce qui est chaleureusement reconnu. Les figures 1 et 2 ont été dessinées à l’aide de FigDraw.
Références
- Bray, F., et al. Global cancer statistics 2022: Globocan estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 74 (3), 229-263 (2024).
- Chinese expert consensus on the diagnosis and treatment of chemotherapy-induced peripheral neuropathy (2022 edition). Zhonghua Zhong Liu Za Zhi. 44 (9), 928-934 (2022).
- Preti, K., Davis, M. E. Chemotherapy-induced peripheral neuropathy: Assessment and treatment strategies for advanced practice providers. Clin J Oncol Nurs. 28 (4), 351-357 (2024).
- Bae, E. H., Greenwald, M. K., Schwartz, A. G. Chemotherapy-induced peripheral neuropathy: Mechanisms and therapeutic avenues. Neurotherapeutics. 18 (4), 2384-2396 (2021).
- Lemanska, A., et al. The association of clinical and patient factors with chemotherapy-induced peripheral neuropathy (CIPN) in colorectal cancer: Secondary analysis of the Scot trial. ESMO Open. 8 (6), 102063(2023).
- Loprinzi, C. L., et al. Prevention and management of chemotherapy-induced peripheral neuropathy in survivors of adult cancers: ASCO guideline update. J Clin Oncol. 38 (28), 3325-3348 (2020).
- Smith, E. M., et al. Effect of duloxetine on pain, function, and quality of life among patients with chemotherapy-induced painful peripheral neuropathy: A randomized clinical trial. Jama. 309 (13), 1359-1367 (2013).
- Jordan, B., et al. Systemic anticancer therapy-induced peripheral and central neurotoxicity: ESMO-EONS-eano clinical practice guidelines for diagnosis, prevention, treatment and follow-up. Ann Oncol. 31 (10), 1306-1319 (2020).
- Hu, S., Huang, K. M., Adams, E. J., Loprinzi, C. L., Lustberg, M. B. Recent developments of novel pharmacologic therapeutics for prevention of chemotherapy-induced peripheral neuropathy. Clin Cancer Res. 25 (21), 6295-6301 (2019).
- Chen, X., Gan, Y., Au, N. P. B., Ma, C. H. E. Current understanding of the molecular mechanisms of chemotherapy-induced peripheral neuropathy. Front Mol Neurosci. 17, 1345811(2024).
- Goel, Y., Fouda, R., Gupta, K. Endoplasmic reticulum stress in chemotherapy-induced peripheral neuropathy: Emerging role of phytochemicals. Antioxidants (Basel). 11 (2), 265(2022).
- Doyle, T. M., Salvemini, D. Mini-review: Mitochondrial dysfunction and chemotherapy-induced neuropathic pain. Neurosci Lett. 760, 136087(2021).
- Trevisan, G., et al. Trpa1 mediates trigeminal neuropathic pain in mice downstream of monocytes/macrophages and oxidative stress. Brain. 139 (Pt 5), 1361-1377 (2016).
- Yao, K., et al. Inflammation: The role of TRPA1 channel. Front Physiol. 14, 1093925(2023).
- Trevisani, M., et al. 4-hydroxynonenal, an endogenous aldehyde, causes pain and neurogenic inflammation through activation of the irritant receptor TRPA1. Proc Natl Acad Sci U S A. 104 (33), 13519-13524 (2007).
- Andersson, D. A., Gentry, C., Moss, S., Bevan, S. Transient receptor potential A1 is a sensory receptor for multiple products of oxidative stress. J Neurosci. 28 (10), 2485-2494 (2008).
- Zhao, M., et al. Acute cold hypersensitivity characteristically induced by oxaliplatin is caused by the enhanced responsiveness of TRPA1 in mice. Mol Pain. 8, 55(2012).
- Nativi, C., et al. A TRPA1 antagonist reverts oxaliplatin-induced neuropathic pain. Sci Rep. 3, 2005(2013).
- Moccia, F., Montagna, D. Transient receptor potential ankyrin 1 (TRPA1) channel as a sensor of oxidative stress in cancer cells. Cells. 12 (9), 1261(2023).
- Faris, P., et al. Transient receptor potential ankyrin 1 (TRPA1) mediates reactive oxygen species-induced Ca (2+) entry, mitochondrial dysfunction, and caspase-3/7 activation in primary cultures of metastatic colorectal carcinoma cells. Cell Death Discov. 9 (1), 213(2023).
- Bessac, B. F., et al. Trpa1 is a major oxidant sensor in murine airway sensory neurons. J Clin Invest. 118 (5), 1899-1910 (2008).
- Logashina, Y. A., Korolkova, Y. V., Kozlov, S. A., Andreev, Y. A. TRPA1 channel as a regulator of neurogenic inflammation and pain: Structure, function, role in pathophysiology, and therapeutic potential of ligands. Biochemistry (Mosc). 84 (2), 101-118 (2019).
- Moparthi, L., Zygmunt, P. M. Human TRPA1 is an inherently mechanosensitive bilayer-gated ion channel. Cell Calcium. 91, 102255(2020).
- Naert, R., López-Requena, A., Talavera, K. TRPA1 expression and pathophysiology in immune cells. Int J Mol Sci. 22 (21), 11460(2021).
- Marini, M., et al. Antinociceptive action of leonurine through TRPA1 and TRPV4 channels modulation. Br J Pharmacol. 182 (22), 5469-5488 (2025).
- Sánchez, J. C., Muñoz, L. V., Galindo-Márquez, M. L., Valencia-Vásquez, A., García, A. M. Paclitaxel regulates TRPA1 function and expression through PKA and PKC. Neurochem Res. 48 (1), 295-304 (2023).
- Li, C., Deng, T., Shang, Z., Wang, D., Xiao, Y. Blocking TRPA1 and tnf-α signal improves bortezomib-induced neuropathic pain. Cell Physiol Biochem. 51 (5), 2098-2110 (2018).
- Nassini, R., et al. Oxaliplatin elicits mechanical and cold allodynia in rodents via TRPA1 receptor stimulation. Pain. 152 (7), 1621-1631 (2011).
- Koivisto, A., Jalava, N., Bratty, R., Pertovaara, A. TRPA1 antagonists for pain relief. Pharmaceuticals (Basel). 11 (4), 117(2018).
- Areti, A., Komirishetty, P., Kalvala, A. K., Nellaiappan, K., Kumar, A. Rosmarinic acid mitigates mitochondrial dysfunction and spinal glial activation in oxaliplatin-induced peripheral neuropathy. Mol Neurobiol. 55 (9), 7463-7475 (2018).
- Xu, Z., et al. Chemotherapy for pain: Reversing inflammatory and neuropathic pain with the anticancer agent mithramycin a. Pain. 165 (1), 54-74 (2024).
- Lees, J. G., et al. Immune-mediated processes implicated in chemotherapy-induced peripheral neuropathy. Eur J Cancer. 73, 22-29 (2017).
- Leo, M., Schmitt, L. I., Kutritz, A., Kleinschnitz, C., Hagenacker, T. Cisplatin-induced activation and functional modulation of satellite glial cells lead to cytokine-mediated modulation of sensory neuron excitability. Exp Neurol. 341, 113695(2021).
- Singh, R., Adhya, P., Sharma, S. S. Redox-sensitive trp channels: A promising pharmacological target in chemotherapy-induced peripheral neuropathy. Expert Opin Ther Targets. 25 (7), 529-545 (2021).
- Zhang, H., et al. Dorsal root ganglion infiltration by macrophages contributes to paclitaxel chemotherapy-induced peripheral neuropathy. J Pain. 17 (7), 775-786 (2016).
- Omran, M., et al. Review of the role of the brain in chemotherapy-induced peripheral neuropathy. Front Mol Biosci. 8, 693133(2021).
- Boyette-Davis, J. A., Hou, S., Abdi, S., Dougherty, P. M. An updated understanding of the mechanisms involved in chemotherapy-induced neuropathy. Pain Manag. 8 (5), 363-375 (2018).
- Spera, M. C., Cesta, M. C., Zippoli, M., Varrassi, G., Allegretti, M. Emerging approaches for the management of chemotherapy-induced peripheral neuropathy (CIPN): Therapeutic potential of the C5a/C5ar axis. Pain Ther. 11 (4), 1113-1136 (2022).
- Araldi, D., et al. Role of pattern recognition receptors in chemotherapy-induced neuropathic pain. Brain. 147 (3), 1025-1042 (2024).
- Au, N. P., Fang, Y., Xi, N., Lai, K. W., Ma, C. H. Probing for chemotherapy-induced peripheral neuropathy in live dorsal root ganglion neurons with atomic force microscopy. Nanomedicine. 10 (6), 1323-1333 (2014).
- Chine, V. B., Au, N. P. B., Ma, C. H. E. Therapeutic benefits of maintaining mitochondrial integrity and calcium homeostasis by forced expression of hsp27 in chemotherapy-induced peripheral neuropathy. Neurobiol Dis. 130, 104492(2019).
- Pero, M. E., et al. Pathogenic role of delta 2 tubulin in bortezomib-induced peripheral neuropathy. Proc Natl Acad Sci U S A. 118 (4), e2012685118(2021).
- Trecarichi, A., Flatters, S. J. L. Mitochondrial dysfunction in the pathogenesis of chemotherapy-induced peripheral neuropathy. Int Rev Neurobiol. 145, 83-126 (2019).
- Canta, A., Pozzi, E., Carozzi, V. A. Mitochondrial dysfunction in chemotherapy-induced peripheral neuropathy (CIPN). Toxics. 3 (2), 198-223 (2015).
- Waseem, M., Kaushik, P., Tabassum, H., Parvez, S. Role of mitochondrial mechanism in chemotherapy-induced peripheral neuropathy. Curr Drug Metab. 19 (1), 47-54 (2018).
- Chine, V. B., Au, N. P. B., Kumar, G., Ma, C. H. E. Targeting axon integrity to prevent chemotherapy-induced peripheral neuropathy. Mol Neurobiol. 56 (5), 3244-3259 (2019).
- Zheng, H., Xiao, W. H., Bennett, G. J. Mitotoxicity and bortezomib-induced chronic painful peripheral neuropathy. Exp Neurol. 238 (2), 225-234 (2012).
- Moraes, T. R., et al. Spinal HMGB1 participates in the early stages of paclitaxel-induced neuropathic pain via microglial TLR4 and rage activation. Front Immunol. 15, 1303937(2024).
- Sekiguchi, F., Kawabata, A. Role of HMGB1 in chemotherapy-induced peripheral neuropathy. Int J Mol Sci. 22 (1), 367(2020).
- Babu, N., et al. TLR-4: A promising target for chemotherapy-induced peripheral neuropathy. Mol Biol Rep. 51 (1), 1099(2024).
- Tong, S. H., et al. Activation of TLR4/CCl2 in intact neurons drives radicular injury-induced global nerve trunk hypersensitivity in radiculopathy preclinical models. J Pain Res. 18, 3903-3918 (2025).
- Yun, H. D., Goel, Y., Gupta, K. Crosstalk of mast cells and natural killer cells with neurons in chemotherapy-induced peripheral neuropathy. Int J Mol Sci. 24 (16), 12543(2023).
- Starobova, H., Mueller, A., Deuis, J. R., Carter, D. A., Vetter, I. Inflammatory and neuropathic gene expression signatures of chemotherapy-induced neuropathy induced by vincristine, cisplatin, and oxaliplatin in C57BL/6j mice. J Pain. 21 (1-2), 182-194 (2020).
- Fumagalli, G., Monza, L., Cavaletti, G., Rigolio, R., Meregalli, C. Neuroinflammatory process involved in different preclinical models of chemotherapy-induced peripheral neuropathy. Front Immunol. 11, 626687(2020).
- Meng, J., et al. Duloxetine, a balanced serotonin-norepinephrine reuptake inhibitor, improves painful chemotherapy-induced peripheral neuropathy by inhibiting activation of p38 MAPK and nf-κb. Front Pharmacol. 10, 365(2019).
- Klein, I., Lehmann, H. C. Pathomechanisms of paclitaxel-induced peripheral neuropathy. Toxics. 9 (10), 229(2021).
- Zhou, L., et al. The therapeutic potential of chemokines in the treatment of chemotherapy- induced peripheral neuropathy. Curr Drug Targets. 21 (3), 288-301 (2020).
- Chen, L. H., et al. Targeting interleukin-20 alleviates paclitaxel-induced peripheral neuropathy. Pain. 161 (6), 1237-1254 (2020).
- Zhang, J., Ma, J., Trinh, R. T., Heijnen, C. J., Kavelaars, A. An HDAC6 inhibitor reverses chemotherapy-induced mechanical hypersensitivity via an IL-10 and macrophage-dependent pathway. Brain Behav Immun. 100, 287-296 (2022).
- Akhilesh Singh, A. K., Tiwari, V. TRPA1 siRNA-loaded nanoformulation ameliorates chemotherapy-induced peripheral neuropathy. ACS Chem Neurosci. 16 (11), 2060-2075 (2025).
- De Logu, F., et al. Oxidative stress mediates thalidomide-induced pain by targeting peripheral TRPA1 and central TRPV4. BMC Biol. 18 (1), 197(2020).
- Iannone, L. F., Nassini, R., Patacchini, R., Geppetti, P., De Logu, F. Neuronal and non-neuronal TRPA1 as therapeutic targets for pain and headache relief. Temperature (Austin). 10 (1), 50-66 (2023).
- Wang, W., Halasz, E., Townes-Anderson, E. Actin dynamics, regulated by rhoa-limk-cofilin signaling, mediates rod photoreceptor axonal retraction after retinal injury. Invest Ophthalmol Vis Sci. 60 (6), 2274-2285 (2019).
- Carozzi, V. A., Canta, A., Chiorazzi, A. Chemotherapy-induced peripheral neuropathy: What do we know about mechanisms. Neurosci Lett. 596, 90-107 (2015).
- Moparthi, L., et al. The human TRPA1 intrinsic cold and heat sensitivity involves separate channel structures beyond the N-ard domain. Nat Commun. 13 (1), 6113(2022).
- Jardín, I., et al. Trps in pain sensation. Front Physiol. 8, 392(2017).
- Sulak, M. A., Ghosh, M., Sinharoy, P., Andrei, S. R., Damron, D. S. Modulation of TRPA1 channel activity by cdk5 in sensory neurons. Channels (Austin). 12 (1), 65-75 (2018).
- Koldsø, H., Jensen, M., Jogini, V., Shaw, D. E. Functional dynamics and allosteric modulation of TRPA1. Structure. 31 (12), 1556-1566.e3 (2023).
- Wei, Y., et al. Function and therapeutic potential of transient receptor potential ankyrin 1 in fibrosis. Front Pharmacol. 13, 1014041(2022).
- Oehler, B., Brack, A., Blum, R., Rittner, H. L. Pain control by targeting oxidized phospholipids: Functions, mechanisms, perspectives. Front Endocrinol (Lausanne). 11, 613868(2020).
- Miyake, T., et al. Distinct mechanism of cysteine oxidation-dependent activation and cold sensitization of human transient receptor potential ankyrin 1 channel by high and low oxaliplatin. Front Physiol. 8, 878(2017).
- De Logu, F., et al. Macrophages and Schwann cell TRPA1 mediate chronic allodynia in a mouse model of complex regional pain syndrome type I. Brain Behav Immun. 88, 535-546 (2020).
- De Logu, F., et al. Peripheral nerve resident macrophages and Schwann cells mediate cancer-induced pain. Cancer Res. 81 (12), 3387-3401 (2021).
- Scopelliti, F., Dimartino, V., Cattani, C., Cavani, A. Functional TRPA1 channels regulate CD56 (dim)CD16(+) NK cell cytotoxicity against tumor cells. Int J Mol Sci. 24 (19), 14736(2023).
- Silverman, H. A., et al. Transient receptor potential ankyrin-1-expressing vagus nerve fibers mediate il-1β induced hypothermia and reflex anti-inflammatory responses. Mol Med. 29 (1), 4(2023).
- Wang, C., et al. TRPV1 and TRPA1 channels interact to mediate cold hyperalgesia in mice. Br J Anaesth. 131 (5), e167-e170 (2023).
- Qi, Y., et al. TRPM8 and TRPA1 are ideal targets for treating cold-induced pain. Eur J Med Chem. 282, 117043(2025).
- Sekiguchi, F., Tsubota, M., Kawabata, A. Sulfide and polysulfide as pronociceptive mediators: Focus on ca(v)3.2 function enhancement and trpa1 activation. J Pharmacol Sci. 155 (3), 113-120 (2024).
- Deng, L., et al. Nav1.7 is essential for nociceptor action potentials in the mouse in a manner independent of endogenous opioids. Neuron. 111 (17), 2642-2659.e13 (2023).
- Betrie, A. H., et al. Zinc drives vasorelaxation by acting in sensory nerves, endothelium, and smooth muscle. Nat Commun. 12 (1), 3296(2021).
- Citak, A., et al. The effects of certain TRP channels and voltage-gated KCNQ/Kv7 channel opener retigabine on calcitonin gene-related peptide release in the trigeminovascular system. Cephalalgia. 42 (13), 1375-1386 (2022).
- Wu, L. Y., et al. Deficiency of kif15 contributes to oxaliplatin-induced cold hypersensitivity by limiting annexin A2 and enhancing TRPA1 localization in DRG neuronal membrane. Neuropharmacology. 269, 110343(2025).
- Zhang, Z., et al. Action potential-independent spontaneous microdomain Ca (2+) transients-mediated continuous neurotransmission regulates hyperalgesia. Proc Natl Acad Sci U S A. 122 (3), e2406741122(2025).
- Perillo, B., et al. Ros in cancer therapy: The bright side of the moon. Exp Mol Med. 52 (2), 192-203 (2020).
- Zhang, Y., et al. Intraganglionic reactive oxygen species mediate inflammatory pain and hyperalgesia through TRPA1 in the rat. Front Pain Res (Lausanne). 4, 1204057(2023).
- Nakatomi, C., et al. Cisplatin induces TRPA1-mediated mechanical allodynia in the oral mucosa. Arch Oral Biol. 133, 105317(2022).
- Riva, B., et al. Oxaliplatin induces pH acidification in dorsal root ganglia neurons. Sci Rep. 8 (1), 15084(2018).
- Cherradi, S., et al. Improving the response to oxaliplatin by targeting chemotherapy-induced cldn1 in resistant metastatic colorectal cancer cells. Cell Biosci. 13 (1), 72(2023).
- Marcotti, A., et al. TRPA1 modulation by sigma-1 receptor prevents oxaliplatin-induced painful peripheral neuropathy. Brain. 146 (2), 475-491 (2023).
- Bellantoni, E., et al. Schwann cell transient receptor potential ankyrin 1 (TRPA1) ortholog in zebrafish larvae mediates chemotherapy-induced peripheral neuropathy. Br J Pharmacol. 181 (23), 4859-4873 (2024).
- Landini, L., et al. TRPA1 role in inflammatory disorders: What is known so far. Int J Mol Sci. 23 (9), 4529(2022).
- Szabó, K., et al. Presence of TRPA1 modifies CD4+/CD8+ t lymphocyte ratio and activation. Pharmaceuticals (Basel). 15 (1), 57(2022).
- Nassini, R., Materazzi, S., Benemei, S., Geppetti, P. The TRPA1 channel in inflammatory and neuropathic pain and migraine. Rev Physiol Biochem Pharmacol. 167, 1-43 (2014).
- Liu, X., Gong, R., Peng, L., Zhao, J. Toll-like receptor 4 signaling pathway in sensory neurons mediates remifentanil-induced postoperative hyperalgesia via transient receptor potential ankyrin 1. Mol Pain. 19, 17448069231158290(2023).
- Sahoo, S. S., et al. Transient receptor potential ankyrin1 channel is endogenously expressed in T cells and is involved in immune functions. Biosci Rep. 39 (9), BSR20191437(2019).
- Zeng, D., et al. TRPA1 deficiency alleviates inflammation of atopic dermatitis by reducing macrophage infiltration. Life Sci. 266, 118906(2021).
- Mukherjee, T., Tung, K. S., Jena, P., Goswami, C., Chattopadhyay, S. Upregulation, functional association, and correlated expressions of TRPV1 and TRPA1 during telmisartan-driven immunosuppression of T cells. Immunol Invest. 53 (4), 622-639 (2024).
- Yin, C., et al. CXCL5 activates CXCR2 in nociceptive sensory neurons to drive joint pain and inflammation in experimental gouty arthritis. Nat Commun. 15 (1), 3263(2024).
- Yin, C., et al. IL-33/ST2 induces neutrophil-dependent reactive oxygen species production and mediates gout pain. Theranostics. 10 (26), 12189-12203 (2020).
- Schumacher, M. A. Peripheral neuroinflammation and pain: How acute pain becomes chronic. Curr Neuropharmacol. 22 (1), 6-14 (2024).
- Koivisto, A., et al. TRPA1: A transducer and amplifier of pain and inflammation. Basic Clin Pharmacol Toxicol. 114 (1), 50-55 (2014).
- Chen, C., et al. TRPA1 triggers hyperalgesia and inflammation after tooth bleaching. Sci Rep. 11 (1), 17418(2021).
- Becker, G., Fialho, M. F. P., Brum, E. S., Oliveira, S. M. K. Kinin B (2) receptor mediates cisplatin-induced painful peripheral neuropathy by intracellular kinase pathways and TRPA1 channel sensitisation. Pharmaceuticals (Basel). 16 (7), 959(2023).
- Gadepalli, A., et al. Loperamide, a peripheral mu-opioid receptor agonist, attenuates chemotherapy-induced neuropathic pain in rats. Int Immunopharmacol. 124 (Pt B), 110944(2023).
- Gadepalli, A., et al. Peripheral mu-opioid receptor activation by dermorphin [d-arg2, lys4] (1-4) amide alleviates behavioral and neurobiological aberrations in rat model of chemotherapy-induced neuropathic pain. Neurotherapeutics. 21 (1), e00302(2024).
- Giniatullin, R. Ion channels of nociception. Int J Mol Sci. 21 (10), 3553(2020).
- Martínez-Rojas, V. A., et al. Interaction of NHE1 and TRPA1 activity in DRG neurons isolated from adult rats and its role in inflammatory nociception. Neuroscience. 465, 154-165 (2021).
- Ummadisetty, O., et al. Dermorphin [d-arg2, lys4] (1-4) amide alleviates frostbite-induced pain by regulating TRP channel-mediated microglial activation and neuroinflammation. Mol Neurobiol. 61 (8), 6089-6100 (2024).
- Vitale, R. M., De Petrocellis, L., Amodeo, P. An updated patent review of TRPA1 antagonists (2020 - present). Expert Opin Ther Pat. 34 (5), 315-332 (2024).
- Balestrini, A., et al. A TRPA1 inhibitor suppresses neurogenic inflammation and airway contraction for asthma treatment. J Exp Med. 218 (4), e20201637(2021).
- Gupta, R., et al. Structural basis of TRPA1 inhibition by hc-030031 utilizing species-specific differences. Sci Rep. 6, 37460(2016).
- Mukhopadhyay, I., et al. Transient receptor potential ankyrin 1 receptor activation in vitro and in vivo by pro-tussive agents: Grc 17536 as a promising anti-tussive therapeutic. PLoS One. 9 (5), e97005(2014).
- Bamps, D., et al. TRPA1 antagonist ly3526318 inhibits the cinnamaldehyde-evoked dermal blood flow increase: Translational proof of pharmacology. Clin Pharmacol Ther. 114 (5), 1093-1103 (2023).
- Terrett, J. A., et al. Discovery of TRPA1 antagonist gdc-6599: Derisking preclinical toxicity and aldehyde oxidase metabolism with a potential first-in-class therapy for respiratory disease. J Med Chem. 67 (5), 3287-3306 (2024).
- Chen, J., et al. Selective blockade of TRPA1 channel attenuates pathological pain without altering noxious cold sensation or body temperature regulation. Pain. 152 (5), 1165-1172 (2011).
- Chen, H., Terrett, J. A. Transient receptor potential ankyrin 1 (TRPA1) antagonists: A patent review (2015-2019). Expert Opin Ther Pat. 30 (9), 643-657 (2020).
- Mesch, S., et al. Discovery of bay-390, a selective CNS penetrant chemical probe as transient receptor potential ankyrin 1 (TRPA1) antagonist. J Med Chem. 66 (2), 1583-1600 (2023).
- Sałat, K., Filipek, B. Antinociceptive activity of transient receptor potential channel trpv1, trpa1, and trpm8 antagonists in neurogenic and neuropathic pain models in mice. J Zhejiang Univ Sci B. 16 (3), 167-178 (2015).
- Gyamfi, O. A., Bortey-Sam, N., Donkor, A. B., White, C. W., Logue, B. A. Analysis of TRPA1 antagonist, a-967079, in plasma using high-performance liquid chromatography tandem mass-spectrometry. J Pharm Anal. 10 (2), 157-163 (2020).
- Trevisan, G., et al. Novel therapeutic strategy to prevent chemotherapy-induced persistent sensory neuropathy by TRPA1 blockade. Cancer Res. 73 (10), 3120-3131 (2013).
- Liu, Z., et al. Liquiritin, a novel inhibitor of TRPV1 and TRPA1, protects against LPS-induced acute lung injury. Cell Calcium. 88, 102198(2020).
- Hernández-Cruz, E. Y., Silva-Islas, C. A., Maldonado, P. D., Pedraza-Chaverri, J., Carballo-Villalobos, A. I. Antinociceptive effect of garlic, garlic preparations and derivative compounds. Eur J Pain. 26 (5), 947-964 (2022).
- Petitjean, H., et al. Trp channels and monoterpenes: Past and current leads on analgesic properties. Front Mol Neurosci. 15, 945450(2022).
- Xiang, L., et al. Network pharmacology-based research uncovers cold resistance and thermogenesis mechanism of Cinnamomum cassia. Fitoterapia. 149, 104824(2021).
- Wang, P., et al. Cinnamaldehyde ameliorates vascular dysfunction in diabetic mice by activating Nrf2. Am J Hypertens. 33 (7), 610-619 (2020).
- Zou, B., et al. Berberine alleviates gastroesophageal reflux-induced airway hyperresponsiveness in a transient receptor potential A1-dependent manner. Evid Based Complement Alternat Med. 2022, 7464147(2022).
- Yu, M., et al. Ligustrazine mitigates chronic venous disease-induced pain hyperalgesia through desensitization of inflammation-associated TRPA1 activity in DRG. J Ethnopharmacol. 298, 115667(2022).
- Lee, G., et al. Identification and characterization of saikosaponins as antagonists of transient receptor potential A1 channel. Phytother Res. 34 (4), 788-795 (2020).
- Ruan, Y., et al. Water extract of Notopterygium incisum alleviates cold allodynia in neuropathic pain by regulation of TRPA1. J Ethnopharmacol. 305, 116065(2023).
- Fallon, M. T., et al. Cancer treatment-related neuropathic pain: Proof of concept study with menthol--a TRPM8 agonist. Support Care Cancer. 23 (9), 2769-2777 (2015).
- Chukyo, A., et al. Oxaliplatin-induced changes in expression of transient receptor potential channels in the dorsal root ganglion as a neuropathic mechanism for cold hypersensitivity. Neuropeptides. 67, 95-101 (2018).