La citometria a flusso è uno strumento potente che consente l'isolamento e lo studio di popolazioni cellulari specifiche. Questo protocollo descrive i passaggi per isolare cellule esprimenti LacZ da tessuti cocleari di topi transgenici neonati. Le cellule cocleari dissociate sono state marcate utilizzando substrati fluorescenti coniugati della β-galattosidasi prima della separazione mediante citometria a flusso.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Isolando LacZ cellule che esprimono da tessuti dell'orecchio interno del mouse in citometria a flusso
In questo articolo
Sommario
Abstract
L'isolamento di tipi cellulari specifici consente di analizzare popolazioni cellulari rare, come le cellule staminali o progenitrici. Tale approccio allo studio dei tessuti dell'orecchio interno presenta una sfida unica a causa della scarsità delle cellule di interesse e del numero limitato di modelli di topi transgenici reporter. Di seguito descriviamo un protocollo che utilizza sonde coniugate a fluorescenza per etichettare selettivamente le cellule positive per LacZ provenienti dai coclei neonatali.
La patologia sottostante più comune della perdita dell'udito di tipo neurosensoriale è il danno irreversibile e la perdita delle cellule ciliate sensoriali cocleari, necessarie per trasdurre le onde sonore in impulsi neurali. Evidenze recenti suggeriscono che gli organi uditivi e vestibolari dei topi ospitano cellule staminali/progenitrici che potrebbero avere potenzialità rigenerative1,2. Questi risultati giustificano ulteriori indagini, inclusa l'identificazione di specifici tipi cellulari con caratteristiche di cellule staminali/progenitrici. È stato dimostrato che la via di segnalazione Wnt svolge un ruolo fondamentale nel mantenimento delle popolazioni di cellule staminali/progenitrici in diversi sistemi organici3-7. Abbiamo recentemente identificato cellule esprimenti Axin2 sensibili alla via Wnt nella coclea neonatale, ma la loro funzione è per lo più sconosciuta8.
Per comprendere meglio il comportamento di queste cellule sensibili alla via Wnt in vitro, abbiamo sviluppato un metodo per isolare cellule che esprimono Axin2 dalla coclea di topi reporter Axin2-LacZ9. Utilizzando la citometria a flusso per isolare cellule positive per Axin2-LacZ dalle coclee neonatali, siamo in grado di eseguire una varietà di esperimenti su cellule vive al fine di analizzarne il comportamento come cellule staminali/progenitrici. Qui descriviamo in dettaglio le fasi per la microdissezione della coclea neonatale, la dissociazione di questi tessuti, l'etichettatura delle cellule positive per LacZ mediante un substrato fluorogenico e il sorting cellulare. Tecniche per la dissociazione della coclea in cellule singole e per l'isolamento di cellule cocleari mediante citometria a flusso sono già state descritte2,10-12. Abbiamo apportato modifiche a queste tecniche per stabilire un protocollo innovativo per l'isolamento di cellule che esprimono LacZ dalla coclea neonatale.
Protocollo
1. Microdissezione della coclea
- Preparare il microscopio per dissezione sotto cappa aspirante pulendo le superfici con etanolo al 70% e posizionando blocchi di ghiaccio.
- Preparare 10-15 piastre di Petri da 35 mm in condizioni sterili e riempirle a metà (~2 ml) con soluzione salina equilibrata di Hank contenente calcio (HBSS) sterile.
- Preparare due piastre di Petri da 35 mm in condizioni sterili e riempirle a metà (~2 ml) con soluzione fosfato tampone sterile 1x (PBS).
- Sterilizzare le micropinze in un tubo conico Falcon da 50 ml contenente etanolo al 70%.
- In una stanza separata dalla cappa sterile, utilizzare forbici da iridectomia per decapitare 12-15 topi postnatali (P) di età compresa tra 0 e 3 giorni portatori del reporter Axin2LacZ/+ e posizionare le teste in una piastra di Petri da 60 mm su un blocco di ghiaccio.
- Utilizzando pinze Dumont #5 e forbici da iridectomia, asportare la mandibola e la lingua e tagliare attraverso la base del cranio al livello del palato.
- Rimuovere la cute sovrastante la calotta cranica e sezionare trasversalmente la base del cranio inserendo le forbici nella parte inferiore del forame magno fino al centro del palato.
- Eseguire un altro taglio con le forbici da iridectomia dal margine tagliato del palato alla parte superiore della calotta cranica su entrambi i lati, avendo cura di non danneggiare la capsula otica.
- Completare l'isolamento dell'osso temporale effettuando due incisioni ad angolo di 45 gradi partendo dalla parte superiore del forame magno fino al taglio coronale al palato duro.
- Posizionare gli ossi temporali isolati in piastre di Petri da 35 mm contenenti HBSS su un blocco di ghiaccio.
- Raccogliere gli ossi temporali da circa 12-15 animali sacrificati, per un totale di 24-30 ossi temporali.
- Trasferire la piastra di Petri contenente gli ossi temporali isolati nella cappa sterile precedentemente preparata (1.1).
- Trasferire quattro ossi temporali in ciascuna piastra di Petri da 35 mm pre-allestita contenente HBSS (1.2) e posizionarla su un blocco di ghiaccio.
- Iniziare la microdissezione utilizzando due pinze #55 per rimuovere delicatamente la corteccia, il bulbo e il cervelletto nell'osso temporale sovrastante la capsula otica.
- Senza rimuovere la capsula otica, rimuovere con piccoli frammenti parti della capsula cocleare a partire dall'ingresso del nervo vestibolococleare nella capsula otica.
- Dopo l'esposizione della base della coclea, estrarre delicatamente la coclea e i tessuti circostanti. Rimuovere eventuali residui del ganglio spirale e della stria vascolare a partire dalla base.
- Trasferire la coclea in una piastra di Petri da 35 mm contenente PBS su un blocco di ghiaccio.
- Per una viabilità ottimale del tessuto, il tempo totale di dissezione non deve superare i 60 minuti.
- Ripetere i passaggi sopra descritti per 3-5 topi selvatici (WT) di età P0-P3 come controllo rispetto ai topi Axin2-LacZ.
2. Dissociazione cellulare (modificata da metodi precedentemente descritti)2,10
- Posizionare 50 μl di PBS sterile al centro di una pozzetta di una piastra da coltura non rivestita da 6 pozzette.
- Trasferire fino a 20 coclee Axin2LacZ/+ in ciascuna goccia da 50 μl di PBS. Utilizzare una nuova goccia da 50 μl di PBS per più di 20 coclee.
- Riscaldare preventivamente aliquote da 50 μl di tripsina allo 0,125% per circa 2 minuti in un bagno a 37°C.
- Aggiungere 50 μl di tripsina preriscaldata allo 0,125% al PBS contenente le coclee.
- Collocare la piastra da 6 pozzette a 37°C per 8 minuti, avendo cura di non agitare la piastra.
- Per interrompere la tripsinizzazione, aggiungere 50 μl di inibitore della tripsina da soia a ciascuna goccia da 100 μl.
- Aggiungere ulteriori 50 μl di Mezzo Completo (FM) (IGF-1, EGF, bFGF, HS, ampicillina in DMEM/F12)2
- Utilizzando una punta da pipetta smussata da 300 μl e una pipetta regolata a 125 μl, triturare delicatamente le cellule 80 volte, avendo cura di non formare bolle.
- Dopo la triturazione di ciascuna goccia, aggiungere ulteriori 200 μl di FM a ciascuna pozzetta.
- Filtrare le cellule attraverso un filtro cellulare Falcon blu da 40 μm in una nuova pozzetta.
- Trasferire le cellule in provette Falcon FACS standard (rimangono circa 300 μl dopo triturazione e filtrazione).
- Distribuire le cellule provenienti da coclee wildtype in tre provette, diluendo 100 μl con 300 μl di FM in ciascuna provetta. Una provetta sarà utilizzata come controllo bianco, una verrà colorata solo con ioduro di propidio (PI, 1 μg/ml) (da non aggiungere in questo passaggio), mentre l'ultima verrà colorata con 3-carbossiumbelliferyl β-D-galattopiranoside (CUG, vedere punto 2.15) per rilevare la fluorescenza di fondo.
- Aggiungere 400 μl di cellule dissociate provenienti da coclee Axin2-LacZ in ciascuna provetta FACS. Come controllo con solo CUG, diluire 10 μl di cellule in 390 μl di FM (vedere provetta F al punto 2.15). Portare il volume delle eventuali altre provette a 400 μl.
- Incubare le cellule in un incubatore umidificato a 37°C per 10 minuti.
- Preparare la soluzione di CUG:
- Preparare 200 μl di CUG per ciascuna provetta FACS da colorare.
- Diluire il CUG nel FM 1:50 in un armadio scuro con esposizione minima alla luce.
- Riscaldare preventivamente il CUG diluito a 37°C per 3-5 minuti.
- Successivamente, aggiungere 200 μl di CUG diluito a ciascuna provetta FACS appropriata. Per le provette non destinate al trattamento con CUG, aggiungere solo FM (vedere punto 2.15).
- A questo punto, dovrebbero esserci cinque categorie di provette con i seguenti contenuti (non aggiungere PI in questo passaggio):
- Wildtype - senza CUG né PI (per la compensazione, vedere passaggio 3.5-6)
- Wildtype - con solo PI (per la compensazione)
- Wildtype - con CUG e PI (come controllo rispetto alle cellule Axin2-LacZ)
- Axin2-LacZ - con solo CUG (per la compensazione)
- Axin2-LacZ - con CUG e PI (per l'effettivo sorting cellulare)
- Axin2-LacZ - con CUG e PI (per l'analisi degli eventi)
- Proteggere tutte le provette dalla luce e incubarle in un incubatore umidificato a 37°C per 25 minuti.
- Preparare una soluzione fresca di HEPES + Siero Fetale Bovino (FBS) per arrestare la reazione dopo l'incubazione:
- Diluire 400 μl di FBS appena scongelato in 10 ml di HEPES sterile 10 mM (in PBS) in una provetta Falcon da 15 ml.
- Collocare la provetta sul ghiaccio fino al completamento del punto 2.16.
- Aggiungere 1,8 ml di soluzione di HEPES fredda a ciascuna provetta FACS sotto un armadio sterile con le luci spente per minimizzare l'esposizione alla luce.
- Centrifugare le cellule a 1200 giri/min per 5 minuti.
- Rimuovere il sopranatante e risospendere le cellule in 300 μl di FM, raccogliendo tutti gli aliquote per il campione da sottoporre a sorting (Axin2-LacZ colorato con CUG e PI).
- Aggiungere PI a ciascuna provetta per ottenere una concentrazione finale di 1 μg/ml.
- Collocare le cellule sul ghiaccio e proteggerle dalla luce.
3. Citometria a flusso
- Utilizziamo un BD Aria II dotato di laser a 488 nm, 633 nm e 407 nm. La rilevazione di CUG è stata effettuata utilizzando il laser violetto a 407 nm e quella di PI utilizzando il laser blu a 488 nm presso la Struttura Condivisa di FACS di Stanford.
- È richiesto un operatore esperto di citometria a flusso. Procedere al passaggio successivo dopo aver riscaldato i laser, calibrato i rivelatori del citometro seguendo le istruzioni del produttore e impostato i parametri ottimali di sorting. Secondo la nostra esperienza, l'uso di un ugello da 100 μm ottimizza la vitalità cellulare per esperimenti successivi.
- Sono stati utilizzati i seguenti parametri: soglia a 5.000 eventi, velocità di flusso inferiore a 3.000 eventi/secondo, scatter in avanti (FSC) a 125 volt e scatter laterale (SSC) a 250 volt; il canale PE-Cy5 è stato utilizzato per PI e Cascade Blue per CUG.
- Sciacquare la camera del citometro con etanolo al 70% e PBS, due volte ciascuno, in quest'ordine.
- Iniziare l'analisi con cellule wildtype non colorate (tubo A al Passaggio 2.15). Raccogliere 1.000 eventi per determinare la distribuzione cellulare nel grafico FSC rispetto a SSC. Se lo scatter non è desiderato, regolare i parametri FSC e SSC.
- Eseguire la compensazione utilizzando cellule WT non colorate (tubo A), WT colorate con PI (tubo B) e cellule Axin2-LacZ colorate con CUG (tubo D). La compensazione permetterà una migliore discriminazione del segnale tra le diverse lunghezze d'onda dei laser.
- Iniziare l'analisi con cellule wildtype colorate con PI e CUG (tubo C) e impostare i parametri di gating per:
- Esclusione dei detriti in base al grafico FSC rispetto a SSC.
- Esclusione di doppietti e aggregati utilizzando il grafico FSC-altezza rispetto a FSC-area.
- Esclusione delle cellule morte in base al grafico FSC-area rispetto a PE-Cy5-area.
- Impostare un grafico di FSC-area rispetto a Cascade Blue-area con qualsiasi posizionamento di gate.
- Successivamente, analizzare 10.000 eventi dal tubo del campione da ordinare contenente cellule Axin2-LacZ colorate con PI e CUG (tubo F).
- Tutti i gate impostati utilizzando le cellule wildtype devono essere applicati qui.
- Utilizzando i grafici delle cellule wildtype, creare un gate per le cellule Cascade Blue-alte che rappresentino meno dell'1% del numero totale di eventi.
- Lo stesso gate per le cellule Cascade Blue-alte ora comprende circa il 15-20% delle cellule nel campione Axin2-LacZ, identificando così le cellule Axin2-alte.
- Utilizzando il grafico di analisi delle cellule Axin2-LacZ, creare un gate per il 15-20% di cellule con minore fluorescenza, d'ora in poi definite cellule Axin2-basse.
- In base alla strategia di gating sopra descritta, ordinare le cellule in provette FACS contenenti 500 μl di FM, una provetta per le cellule Axin2-alte e l'altra per le cellule Axin2-basse. Assicurarsi che le provette di raccolta siano posizionate in una camera raffreddata a 4°C durante l'ordinamento.
- Registrare il numero di cellule conteggiate dal citometro a flusso per ciascuna popolazione.
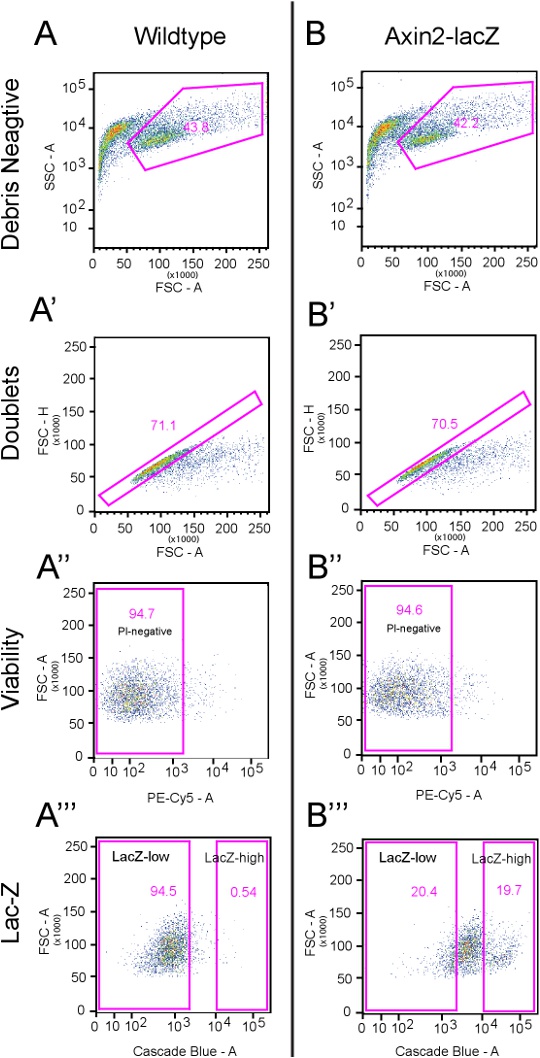
4. Risultati rappresentativi (vedi Figura 2):
Con il protocollo sopra descritto, di solito otteniamo una resa del 40-45% di cellule prive di detriti sia dalle coclee di tipo selvatico che da quelle Axin2LacZ/+ (Figure 2A e B), con circa il 70% di queste prive di doppietti (vedi Figure 2A' e B'). La maggior parte delle cellule ordinate sono vitali e non hanno assorbito PI (~95%) (Figure 2A'' e B''). In media, le prime circa il 20% di cellule positive per CUG vengono considerate cellule positive per Axin2-LacZ (Figura 2B''') e corrispondono a circa 15.000 cellule Axin2-LacZ-alte per 10-12 animali.
L'analisi di riallineamento mediante citometria a flusso delle cellule Axin2-alte ha rivelato una purezza superiore al 93% nel canale Cascade Blue. Al fine di confermare ulteriormente l'identità di queste cellule, abbiamo eseguito una immunomarcatura post-riallineamento su entrambe le popolazioni cellulari Axin2-alte e Axin2-basse utilizzando anticorpi anti-β-galattosidasi, riscontrando che le cellule Axin2-alte contenevano circa il 93,4% di cellule positive per β-galattosidasi (oltre 1.500 cellule analizzate) e che le cellule Axin2-basse contenevano circa il 4,8% di cellule positive per β-galattosidasi.
Figure e tabelle:

Figura 1. Schema sperimentale. L'illustrazione mostra la strategia e le tecniche sperimentali complessive descritte nella sezione del protocollo. I cochlee di topi wildtype e Axin2LacZ/+ vengono isolati e dissociati in singole cellule, che successivamente vengono trattate con CUG, un substrato fluorescente per la β-galattosidasi. Le cellule con espressione elevata e ridotta di Axin2-LacZ vengono quindi separate mediante citometria a flusso. Clicca qui per visualizzare una versione ingrandita di questa immagine.


Figura 2. Strategie di selezione (gating). Questa figura illustra le strategie di selezione utilizzate nella citometria a flusso. A) Cellule wildtype dissociate, sottoposte allo stesso trattamento delle cellule Axin2-LacZ, vengono analizzate qui considerando un totale di 10.000 eventi. Il primo pannello mostra l'area dello scatter laterale (SSC-A) rispetto all'area dello scatter anteriore (FSC-A). In questo caso, un gruppo distinto di eventi presenta dimensioni molto maggiori rispetto a quelli più vicini all'asse y. Questi eventi vengono definiti come "negativi per detriti". Il successivo cancello, A', analizza le cellule "negative per detriti" del pannello A, che rappresentano il 43,8% del numero totale di eventi (vedi tabella sotto). In questo pannello, l'altezza dello scatter anteriore (FSC-H) viene confrontata con l'FSC-A per escludere i doppietti. Vengono esclusi gli eventi che si discostano dal comportamento lineare atteso del grafico. Questa preparazione fornisce tipicamente circa il 70% degli eventi all'interno del cancello definito, mentre le restanti cellule vengono scartate. Nel pannello A'', il propidio ioduro (PI), rilevato tramite il canale PE-Cy5, viene utilizzato per etichettare le cellule morte (5,3%). Nel pannello successivo (A'''), il canale Cascade blue viene impiegato per rilevare il substrato fluorescente CUG. In questo caso, i cancelletti LacZ-alto includono meno dell'1% degli eventi totali. B) Cellule dissociate da topi Axin2-LacZ trattati con CUG e PI vengono analizzati qui considerando un totale di 10.000 eventi. Vengono applicati gli stessi cancelletti del pannello A. B' mostra che il 29,5% delle cellule viene escluso come doppietto, mentre B'' indica che il 5,4% non è vitale. I cancelletti iniziali per le cellule LacZ-alto e LacZ-basso vengono tracciati utilizzando il pannello B''', impostando inizialmente LacZ-alto al 19,7% e LacZ-basso al 20,4%. Clicca qui per visualizzare una versione ingrandita di questa immagine.
| Numero evento | Percentuale | ||
| A | Analisi wildtype | 10,000 | |
| A' | Negativo per detriti | 4,381 | 43,80% |
| A'' | Negativo per doppietti | 3,116 | 71,10% |
| A''' | Negativo per PI | 2,951 | 94,70% |
| LacZ-alto | 16 | 0,54% | |
| LacZ-basso | 2,790 | 94,50% | |
| B | Analisi Axin2-LacZ | 10,000 | |
| B' | Negativo per detriti | 4,218 | 42,2% |
| B'' | Negativo per doppietti | 2,973 | 70,50% |
| B''' | Negativo per PI | 2,813 | 94,6% |
| LacZ-alto | 553 | 19,70% | |
| LacZ-basso | 573 | 20,40% |
Tabella 1. Analisi quantitative delle strategie di gating riportate nella Figura 2.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Studi di ricerca indipendenti hanno descritto una capacità rigenerativa limitata all'interno dei coclei neonatali2,10,12,13. Utilizzando topi con reporter GFP e la citometria a flusso, White e colleghi hanno isolato specifiche cellule di sostegno cocleari, riscontrando in esse caratteristiche di cellule progenitrici12.
È stato dimostrato che la via canonica di Wnt identifica popolazioni di cellule staminali/progenitrici in diversi sistemi organici, tra cui il cervello, la...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Nessun conflitto di interessi dichiarato.
Ringraziamenti
Ringraziamo S. Heller, K. Oshima, R. Nusse e Y. Zeng per le discussioni fruttuose e C. Tang, A. Lee, E. Liaw e il personale della Stanford Shared FACS Facility per l'assistenza tecnica. Questo lavoro è stato sostenuto dalla Howard Hughes Medical Institute Medical Research Training Fellowship, dal programma Stanford University Medical Scholars (entrambi assegnati a T.A.J.), dalla Stanford University Dean's Fellowship (assegnata a R.C.), dalla American Otological Society, dalla Triological Society, dal Percy Memorial Award, dal Akiko Yamazaki e Jerry Yang Faculty Scholar Fund e dal NIDCD/NIH K08 DC011043 (tutti assegnati ad A.G.C.).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Piatto di Petri, polistirene, sterile Geriner Bio-one 35 x 10 mm | VWR international | 82050-540 | |
| BD Falcon Filtri cellulari, sterili, BD Biosciences, blu, 40 μm | VWR international | 21008-949 | |
| Hanks’ Soluzione salina equilibrata (HBSS). Soluzione con calcio, magnesio e senza rosso fenolo, sterile | VWR international | 45000-456 | |
| Tubi da centrifuga Cellstar, in polipropilene, sterili, Greiner Bio-One, 50 ml | VWR international | 82050-346 | |
| Tubi da centrifuga Cellstar, in polipropilene, sterili, Greiner Bio-One, 15 ml | VWR international | 82050-278 | |
| Integratore privo di siero B-27 (50x), liquido | Invitrogen | 17504-044 | |
| Supplemento N-2 (100x), liquido | Invitrogen | 17502-048 | |
| bFGF, fattore di crescita dei fibroblasti basico umano | Sigma-Aldrich | F0291 | |
| IGF-1, fattore di crescita simile all'insulina-1 da topo | Sigma-Aldrich | I8779 | |
| EGF, fattore di crescita epidermico umano | Sigma-Aldrich | E9644 | |
| Dulbecco’s Eagle modificato’s Medium/Ham’s F-12 50/50 Mix: 1X, con L-Glutammina e 15 mM HEPES | VWR international | 45000-350 | |
| BD Falcon Provette con fondo rotondo, monouso, in polistirene, 12x75 | VWR international | 60819-295 | |
| Tripsina, 0,25% (1X) con EDTA 4Na, liquida | Invitrogen | 25200-056 | |
| ep Dualfilter TIPS 300 µL, 960 TIPS | Eppendorf | 22491245 | |
| Inibitore della tripsina, soia, purificato | Worthington Biochemical | LS003570 | |
| BD Falcon Retini cellulari da 40 µm | BD Biosciences | 21008-949 | |
| Piastre multipozzetto, in polistirene, Greiner Bio-One, piastre non trattate, 6 pozzetti | VWR international | 82050-846 | |
| Kit per la rilevazione del marcatore genetico FACS Blue beta-galattosidasi LacZ | Tecnologie per i Geni Marcatori | M0255 |
Riferimenti
- Li, H., Liu, H., Heller, S. Pluripotent stem cells from the adult mouse inner ear. Nat. Med.. 9, 1293-1299 (2003).
- Oshima, K. Differential distribution of stem cells in the auditory and vestibular organs of the inner ear. J. Assoc. Res. Otolaryngol. 8, 18-31 (2007).
- Barker, N. Identification of stem cells in small intestine and colon by marker gene Lgr5. Nature. 449, 1003-1007 (2007).
- Jaks, V. Lgr5 marks cycling, yet long-lived, hair follicle stem cells. Nat. Genet. 40, 1291-1299 (2008).
- Kalani, M. Y. Wnt-mediated self-renewal of neural stem/progenitor cells. Proc. Natl. Acad. Sci. U.S.A. 105, 16970-16975 (2008).
- Willert, K. Wnt proteins are lipid-modified and can act as stem cell growth factors. Nature. 423, 448-452 (2003).
- Zeng, Y. A., Nusse, R. Wnt proteins are self-renewal factors for mammary stem cells and promote their long-term expansion in culture. Cell Stem Cell. 6, 568-577 Forthcoming.
- Chai, R. Dynamic Expression of Lgr5, a Wnt Target Gene, in the Developing and Mature Mouse Cochlea. J. Assoc. Res. Otolaryngol. , Forthcoming.
- Lustig, B. Negative feedback loop of Wnt signaling through upregulation of conductin/axin2 in colorectal and liver tumors. Mol. Cell Biol. 22, 1184-1193 (2002).
- Diensthuber, M., Oshima, K., Heller, S. Stem/progenitor cells derived from the cochlear sensory epithelium give rise to spheres with distinct morphologies and features. J. Assoc. Res. Otolaryngol. 10, 173-190 (2009).
- Savary, E. Cochlear stem/progenitor cells from a postnatal cochlea respond to Jagged1 and demonstrate that notch signaling promotes sphere formation and sensory potential. Mech. Dev. 125, 674-686 (2008).
- White, P. M., Doetzlhofer, A., Lee, Y. S., Groves, A. K., Segil, N. Mammalian cochlear supporting cells can divide and trans-differentiate into hair cells. Nature. 441, 984-987 (2006).
- Zhang, Y. Isolation, growth and differentiation of hair cell progenitors from the newborn rat cochlear greater epithelial ridge. J. Neurosci. Methods. 164, 271-279 (2007).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
