遺伝子レポーターアッセイは、DNA配列とその遺伝子調節活性との関係を解剖するための確立された強力なツールです。候補の調節要素を、同定配列タグを持つレポーター遺伝子に結合させることで、これらのアッセイの大規模な並列化が可能になります。
この記事について
訂正のお知らせ
Important: There has been an erratum issued for this article. View Erratum Notice
サマリー
要約
遺伝子レポーターアッセイは、DNA配列とその遺伝子調節活性との関係を解剖するための確立された強力なツールです。しかし、このアッセイの潜在的なスループットは、タンパク質蛍光または酵素活性を調節活性の代理として使用して、目的の各配列の活性を個別にクローニングし、アッセイする必要性によって制限されています。ハイスループットDNA合成およびシーケンシング技術の進歩により、近年、レポーターコンストラクトの大規模ライブラリの構築と調査を多重化することにより、これらの制限を克服することが可能になりました。このプロトコルは、単一細胞培養皿中の数十万の推定調節配列を直接比較できるMassively Parallel Reporter Assay(MPRA)の実装を説明しています。
概要
超並列レポーターアッセイ(MPRA)DNA配列1〜7の数十万人に何千もの転写調節活動の多重化された測定を可能にする。その最も一般的な実装では、多重化は、オープンリーディングフレーム(; 図1 ORF)の下流に識別するシーケンスタグを含む合成レポーター遺伝子に関心のある各シーケンスを結合することによって達成される。トランスフェクション、RNA単離およびレポーター遺伝子転写物の3 '末端の深いシーケンシングの後、結合された配列の相対的活性は、それらの識別タグの相対存在量から推測することができる。

MPRAの図1。概要。MPRAレポーター構築物のライブラリーは、合成に推定される調節配列に結合することによって構築される(例えばGFP又はルシフェラーゼのような)「不活性」、ORFから成るレポーター遺伝子は、識別配列タグが続く。ライブラリーは、培養細胞の集団に一斉にトランスフェクトされ、転写レポーターmRNAはその後回収される。ディープシークエンシングは、レポーターmRNAおよびトランスフェクトプラスミドの間で、各タグの出現回数をカウントするために使用される。プラスミドカウント上のmRNAのカウントの比率が、対応する調節配列の活性を推測するために使用することができる。メルニコフの許可を得て適応さら 2。
MPRAは、対象の遺伝子座を横切っ新規調節エレメントに対する個別の遺伝子調節要素の1)総合的突然変異誘発、2)スキャンを含む、実験デザインの多種多様に適合させることができる、3)推定上の一組の天然の遺伝的変異の効果を試験するプロモーター、エンハンサーまたはサイレンサー、合成調節要素の4)の半合理的なエンジニアリング。リー配列変異体のbrariesは、プログラマブルマイクロアレイ2,3,6,7、縮重オリゴヌクレオチド1,4のアッセンブリー、コンビナトリアルライゲーション8およびゲノムDNA 5の断片化に対するオリゴヌクレオチドライブラリー合成(OLS)を含む、さまざまな方法を用いて生成することができる。
(それぞれAddgene IDが49349と49352、; http://www.addgene.org)このプロトコルはOLSとpMPRA1とpMPRAdonor1ベクターを用いて、変異型プロモーターのライブラリーの構築について説明し、培養された哺乳動物細胞へのこのライブラリの一過性トランスフェクションおよびその後の定量それらに関連するタグ(タグ配列)の深い配列決定によるプロモーター活性の。このプロトコルの以前のバージョンでは、(2013)研究23、800から811メルニコフらネイチャー·バイオテクノロジー30、271-277(2012)およびKheradpour らゲノムに報告され、研究で使用した。
プロトコル
1配列設計と合成
- 調節活性についてアッセイすべき配列の設計と合成にMPRAを開始します。 pMPRAベクターシリーズとの互換性のために、次のテンプレートを使用して、各シーケンスを設計する:5'-ACTGGCCGCTTCACTG-のVAR -GGTACCTCTAGA- タグ -AGATCGGAAGAGCGTCG-3 varはアッセイすべき配列を意味し、 タグは 、1つまたは複数の識別タグを表す'。
- 2つの可変領域(varとタグ ) は 、それらの間のレポーター遺伝子断片の方向性ライゲーションを容易にするためにKpnI(GGTACC)およびXbaI(TCTAGA)制限部位の対によって分離されている。さらに、2つの別個のSfiI(GGCCNNNNNGGCC)部位はpMPRA骨格に指向性ライゲーションを可能にするPCRによって追加される。可変領域は、これらの制限部位のいずれかの追加のコピーを含んではならない。必要であれば、これらの制限酵素の1つ以上が置換され得る限り代替品として1)に近いDNA分子の末端への効率的な切断を可能にし、2)ベクター配列の他の場所で切断しない。追加の詳細についての説明を参照してください。
- 商用ベンダーから、表1にリストされている必要なプライマーを入手します。
| MPRA_SfiI_F | GCTAAGGGCCTAACTGGCCGCTTCACTG |
| MPRA_SfiI_R | GTTTAAGGCCTCCGTGGCCGACGCTCTTC |
| TAGseq_P1 | AATGATACGGCGACCACCGAGATCTACACT CTTTCCCTACACGACGCTCTTCCGATCT |
| TAGseq_P2 | CAAGCAGAAGACGGCATACGAGAT [インデックス] GT GACTGGAGTTCAGACGTGTGCTCTTCCGATCTCGAGG |
表1プライマー配列。[インデックス]多重化された配列決定のために使用される6〜8ヌクレオチドのインデックスシーケンスを示している。異なる屈折率を有する少なくとも8 TagSeq-P2プライマーを取得します。すべてプライマーのHPLCまたはPAGEによって精製されるべきである。
- オリゴヌクレオチドライブラリーは、商業ベンダーまたはコア施設から得られた、または製造者によって記載されるようにプログラム可能なマイクロアレイに基づくオリゴヌクレオチド合成機を用いて生成することができる。 100μlのTE 0.1バッファにOLSの製品を再懸濁します。
- 10%TBE-尿素変性ポリアクリルアミドゲル上のオリゴヌクレオチドライブラリーを実行します。その品質( 図2A)を評価するのssDNA感受性蛍光染色でレーンや汚れ当たり約1ピコモルをロードします。
- 完全長のオリゴヌクレオチドに対応する離散的なバンドが可視化することができる場合( 図2A、レーン1および2)、対応するアクリルアミドゲルスライスを切り出し、振盪しながら室温で一晩、100μlのTE 0.1にオリゴヌクレオチドを溶出する。そうでなければ、生のOLS懸濁液を用い進みます。
- エマルジ ョンPCR 9を使用して、オリゴヌクレオチドライブラリーへのSfiI尾を増幅し、追加 SUP>。
- 表2に記載したように、50μlのPCR反応混合物をセットアップします。その後、4℃で5分間、300μlのMicellula DNAエマルジ ョンからの油と界面活性剤の混合物および精製キットおよび渦と組み合わせる。
| 試薬 | 1倍容量(μL) |
| ヘラクレスII融合DNAポリメラーゼ | 0.5 |
| ヘラクレスII反応緩衝液を5倍 | 10 |
| のdNTP(それぞれ10mM) | 1.25 |
| BSA(20 mg / ml)を | 1.25 |
| プライマーMPRA_SfiI_F(25μM) | 0.25 |
| プライマーMPRA_SfiI_R(25μM) | 0.25 |
| OLSテンプレート(1-10 attomol) | 変わる |
| ヌクレアーゼフリー水 | 50 |
- アーティファクトの出現なしに増幅産物の最大収量が得られる濃度を使用してください(セクション1.12を参照)。
- PCRチューブに得られたエマルジョンを分配し、95℃(2分20サイクルのPCRを行い、20×[95℃で20秒、55°C、72°Cで30秒、20秒]、95℃で3分間°C)。
- プールDNA精製カラムを用いて増幅産物を精製し、次いでイソブタノールを1ml添加し、短時間ボルテックスし、そしてにより各350μlのエマルジョンPCR反応を破壊する。
- アーチファクトのない増幅( 図2B)を確認するために、2%または4%アガロースゲル上でアリコートを実行する。

オリゴヌクレオチド合成ライブラリーの調製図。A) 三つの異なる生のオリゴヌクレオチド合成ライブラリ(OLS)は、10%TBE-尿素変性ポリアクリルアミドゲル上で実行されます。完全長オリゴヌクレオチド(*)に対応するバンドを可視化し、ライブラリ1から切り出し、2ライブラリ3は、PAGE精製を妨害する汚染物質が含まれていることができます。この場合は、アガロースゲル上で同一のオリゴヌクレオチドライブラリーのランの開放およびエマルジ ョンPCR増幅のPCR増幅。B)製品に直接進む。複雑なオリゴヌクレオチドライブラリーのPCR増幅は、頻繁に上位と下位のバンドとして表示されることがあり、キメラ製品、その他の成果物を作成します。エマルジョンPCRは、これらの成果物を最小限に抑えることができます。
2ライブラリー構築
- 1%アガロースゲル上で泳動し、2時間、50℃でのSfiIを有するベクターpMPRA1を消化することによって線状化プラスミドバックボーンを準備し、(この場合、2.5キロバイト)をバックボーンバンドを切り出し、ゲル精製スピンカラムを用いて精製する。
- ダイジェスト2時間、50℃でのSfiIとステップ1.4からのエマルジ ョンPCR産物およびDNA精製カラムを用いて精製する。
- 、線状化ベクターバックボーンにプロモーター - タグライブラリを連結するために消化したPCR産物100ngの、直線化ベクター骨格およびT4 DNAリガーゼ50ngのを含む反応を設定します。 16℃で一晩インキュベートし、次にリガーゼを不活性化するために20分間65℃で加熱する。
- E.トランスフォームライゲーション反応で大腸菌 。ライブラリの複雑さを維持するために、設計されたライブラリ内の個別のプロモーター - タグ組み合わせが存在するよりも、少なくとも10倍以上のCFUを得ることを目指しています。
- タグの合計数は約10万である場合、ターゲットのcfuは、典型的には、ライブラリごと6-8パラレル変換を実行することによって達成することができる。
- 各形質転換のために、50μlのエレクトロコンピを組み合わせる氷上の連結混合物2μlを持つ大腸菌細胞 。エレクトロポレーションによりトランスフォーム、800μlのSOCの細胞を回収1時間37℃で振とうによって培地、その後、パラレル変換から細胞を兼ね備えています。
- 50〜100 / mlのカルベニシリンを含むLB寒天プレート上で回収された細胞のalinquotから、プレート連続希釈を形質転換効率を評価し、37℃で一晩インキュベートする。 / V、Vが回収された細胞とvの全容積で連続希釈に要した一定分量の体積である-総CFUとして(観測CFU)×(希釈倍率)×(V V)を推定する。
- 同時に、回収された細胞の残りは100μgの/ mlのカルベニシリンを補充した200ミリリットルのLBに接種するために使用する。シェーカーインキュベーター内で37℃で一晩、細胞を成長させ、その後、標準的な手順に従って、プラスミドDNAを単離する。
- 2時間50℃でのSfiIを有する単離プラスミドライブラリーのアリコートを消化し 、インサートの存在を確認するために1%アガロースゲル上で泳動。
- cでプラスミドライブラリーを直線化KpnI及びXbaIでを使用して、プロモーター変異体とタグの間にウッティング。消化効率を最大化するために、シリアル消化を実行します。
- まず、1時間、37℃でKpnIで消化し た磁気ビーズを用い精製する。第二に、2時間、37℃で1 Uエビアルカリホスファターゼを添加したXbaIで消化、熱は、5分間65℃で不活性化し、その後、磁気ビーズを用いて精製する。
- 完全な線形化を確認するために1%アガロースゲル上でアリコートを実行する。ノーカットプラスミドが表示されている場合は、線形化された断片をゲル精製しなければならない。
- 哺乳動物細胞へのトランスフェクションに適しMPRAライブラリを生成するには、線形化された中間ライブラリにのKpnI / XbaIで互換の端部とのORFを連結。
- pMPRAdonor1から互換luc2 ORF断片を調製し、1時間37℃でKpnI及びXbaIでこのプラスミドを消化し 、1%アガロースゲル上で泳動。 ORFのフラグメントを切り出し(1.7 Kこの場合、b)およびゲル精製スピンカラムを用いて精製する。
- ステップ2.3から2.8に記載されているように線形化された中間ライブラリにORFのフラグメントをクローニングします。
- 1時間、37℃でKpnIでMPRAライブラリ(1-2μgのに対応)分量を消化し 、1%アガロースゲル上で実行されます。消化されたライブラリが単一のバンドとして実行する場合、追加のバンドが認められた場合には、(通常は中間の構築物のキャリーオーバーに相当)のセクション3に進んで次のように、ライブラリは、さらに精製することができる。
- 1時間、37℃でKpnIで汚染されたライブラリの3-5μgのを消化し 、4℃で一晩0.8%アガロースゲル上で実行されます。
- 、正しいライブラリバンドを切り出し、ゲル精製スピンカラムを用いてDNAを精製し、1時間37℃で高濃度T4 DNAリガーゼを使用してセルフライゲーションを行う。ステップ2.8で説明したようにその後転換および最終ライブラリーDNAの単離を繰り返します。
3 Transfection、摂動、およびRNAの単離
- それぞれ独立したトランスフェクション、文化、適切な培地中の細胞に必要な数(MPRAライブラリの複雑さによって決定されるように、ディスカッションを参照)。例えば、DMEM中で培養HEK293T / 17細胞を、10%FBSおよびL-グルタミン/ペニシリン/ストレプトマイシンを補充した。各ライブラリおよび実験条件について、少なくとも2つの独立したトランスフェクションのための培養細胞。
- MPRAプラスミドを用いて培養細胞をトランスフェクション。トランスフェクション方法および条件は、各細胞型について最適化されなければならない。各トランスフェクトサンプルについて、一致させた対照として、プラスミドDNAの一部(50〜100 ngの)を保持。
- 例えば、1ミリリットルのOpti-MEM中10μgのプラスミドDNAを用いた10cmの培養皿内の約50%コンフルエンスまで増殖させた0.5×10 7 HEK293T / 17細胞をトランス私は30μlのリポフェクタミンLTXと10μlのPLUS試薬を使用した低血清培地。 5時間後、トランスフェクション混合物を削除し、許可する細胞は24〜48時間回復する。
- 必要に応じて、設計されたライブラリ内の文脈や信号依存調節配列を活性化するために必要な摂動を行う。
- 細胞を採取し、そのメーカーの指示を使用して、標準的なオリゴ(dT)セルロースカラムやビーズを使用してポリ(A)+ mRNAを単離する。
- カラムやビーズの最大結合容量は採取された細胞から期待するmRNAの総量を超えていることを確認してください。例えば、セクション3.3から予想される収量は約0.5〜2.5μgのmRNAである。
4。タグ配列
- トランスフェクトされた細胞溶解物からベクターDNAのキャリーオーバーをなくすために、で2.4μlのターボDNアーゼ不活性化試薬を、1時間、37℃で1μlのターボのDNase(2U)と、2.3μlの10倍のターボのDNaseバッファーで各20μlのmRNA試料を扱う追加その後、混合、90秒10,000 gで遠心分離し、新しいチューブにソリューションを移すとの5分間のRT。
- 確認する各mRNAサンプルの60〜100 ngの上のセクション4.6で説明した後、アガロースゲル上で製品を実行するようにしてPCRを行うことにより、純度。 (luc2でpMPRA1を使用している場合は0.25キロバイト)特定のアンプリコンが表示されている場合、その列は、処理されたmRNAを精製した後、DNase処理を繰り返します。
- 、タグ配列のシーケンシングライブラリーを作製cDNAにレポーターmRNAを変換して、PCRによる配列決定アダプターを追加します。
- 表3に記載したようにmRNAを/ RTプライマー混合物をセットアップします。その後、氷上に置き、5分間65℃でインキュベートする。 表4に記載したように並行して、cDNA合成反応をセットアップする。
| 試薬 | 1倍容量(μL) |
| mRNAサンプル(400〜700 ngの合計) | 8 |
| オリゴ0dT(50μM) | 1 |
| のdNTP(それぞれ10mM) | 1 |
| 試薬 | 1倍容量(μL) |
| 10倍のスーパースクリプトIII RTバッファー | 2 |
| のMgCl 2(25mMの) | 4 |
| DTT(0.1M) | 2 |
| RNaseOut(40 U /μl)を | 1 |
| スーパースクリプトIII(200 U /μl)を | 1 |
表4 cDNA合成反応混合物。
- ゆっくりするmRNA / RTプライマーがcDNA合成ミックスと混合兼ね備えています。 50分、5分、85℃、50℃でインキュベートした後、氷上に置きます。最後に、20分間37℃で2 UリボヌクレアーゼのHでインキュベートする。
- 4-6μlの表5に記載したようにPCR反応をセットアップしますcDNA反応混合物または鋳型として50 ngのレポータープラスミド。そして(3分間、72°C [30秒間、30秒間、30秒間95°C 72°Cで55°C]を2分間、26 xに対して95°C)PCR増幅を行う。
| 試薬 | 1倍容量(μL) |
| PfuUltra II HotStartのPCRマスターミックスの2倍 | 25 |
| プライマーTagSeq_P1(25μM) | 0.5 |
| プライマーTagSeq_P2(25μM) | 0.5 |
| テンプレート(mRNAは、cDNAの混合物またはプラスミドDNA) | 変わる |
| ヌクレアーゼフリー水 | 50 |
表5タグ配列のPCR反応ミックス。
- 2%アガロースゲルでPCR産物を実行し、タグ配列のライブラリアンプリコンに対応する物品のバンド(0.25キロバイト使用している場合luc2とpMPRA1)、これらを用いてゲル精製スピンカラムを精製する。
- プール、イルミナシーケンシング装置と直接、精製タグ配列アンプリコンを変性させ、配列決定する。
- 低品質a)はシーケンスされたタグ内に30未満のスコアまたはb)正確に設計されたタグと一致していないのPhred品質で一つ以上の位置が含まれているすべてのことを削除することで読み込みフィルター。残りの各タグは、各ライブラリに表示された回数をカウントします。 TPMに(百万配列を決定したタグごとにタグ)タグ数を正規化した後、シーケンシングライブラリの各ペアのためのプラスミド由来のタグカウントオーバーのmRNA由来のタグカウントの比を計算する。複数の異なるタグが各配列変異体に結合させた場合には、下流の解析のために彼らの中央値の比率を使用しています。
結果
MPRAは、高解像度、転写調節エレメントの配列 - 活性関係の定量的な切開を容易にする。成功MPRA実験は、一般的にトランスフェクトライブラリ( 図3A)中の配列の大部分を再現性の高い測定結果が得られます。乏しい再現性( 図3B)が観察される場合、これは、アッセイされた配列のうち、1)低い絶対活性、または2)低いトランスフェクション効率のいずれかに、回収されたRNA試料中のレポーターmRNAの低すぎる濃度の指標である。
図4は 1,2センダイウイルスへの曝露の有無にかかわらず、HEK293細胞におけるヒトIFNB遺伝子の上流145 bpの配列の〜37000のランダムな変異型を分析することによって生成された代表「情報フットプリント」を示しています。プロモーターTATAボックスと知られている近位エンハンサー10は、明らかに情報豊富なレジとして識別することができるウイルス依存的にアドオン。
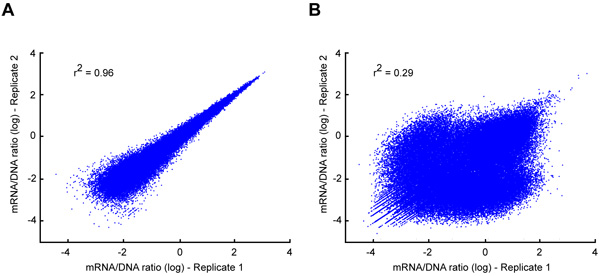
図3。タグ配列の再現性。高い(A)と低(B)再現性を持つ2つの独立した複製のトランスフェクションからのタグ配列データの例を示す散布図。後者のプロットは、2つの複製の一方のみに高いmRNAのカウントを持つ多くの外れ値のタグを表示します。このような成果物は、一般的に、レポーターmRNAの濃度によるレポーター構築物のうち、低い絶対活動、または低トランスフェクション効率のいずれか、定量的PCR増幅のために低すぎることを示している。
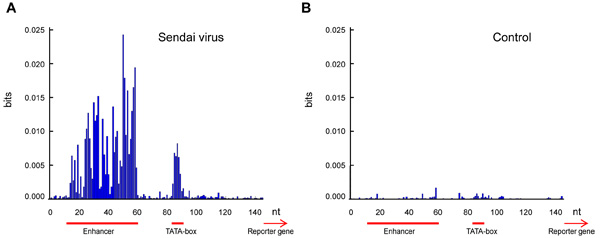
人間IFNB転写開始部位および近位エンハンサーの図4の情報フットプリント。 人間IFNB遺伝子の上流145ヌクレオチド(nt)の地域の約37000のランダムな変異体は、(A)とし、センダイウイルスに(B)の露出せずにHEK293細胞にMPRAを使用してアッセイした。青いバーは、レポーター出力し、各位置のヌクレオチド間の相互情報を表示します。近位エンハンサーおよびTATAボックスは、ウイルス感染時に高い情報コンテンツの領域として際立っている。
ディスカッション
MPRAは、遺伝子調節要素における配列活性関係を解析するための柔軟で強力なツールです。MPRA実験の成功は、少なくとも3つの要因にかかっています:1)配列ライブラリの慎重な設計、2)増幅およびクローニング中のアーティファクトの最小化、および3)高いトランスフェクション効率。
レポーターコンストラクト内の可変領域の可能な長さは、使用される合成またはクローニング技術によって大きく決定されます。標準のOLSは一般的に約200 ntに制限されていますが、このプロトコルは少なくとも1,000 ntまでのインサートと互換性があります。反復性の高い可変領域や強力な二次構造を含む可変領域は、PCRおよびクローニングバイアスにより過小評価される可能性があることに注意してください。各可変領域を識別するタグの長さは10〜20 ntである必要があり、タグのコレクションは、任意のペア間に少なくとも2つのヌクレオチド差があるように理想的に設計する必要があります。既知のマイクロRNAのシード配列またはmRNAの安定性に影響を与える可能性のあるその他の因子を含むタグも、可能な限り避ける必要があります。
MPRA実験の設計における重要なパラメータは、ライブラリに含まれる個別のレポーターコンストラクトの総数です(設計の複雑さ、CDで示されます)。実際には、CDはトランスフェクトできる培養細胞の数によって制限されます。経験則として、トランスフェクトされた細胞の総数は、CD.の少なくとも50〜100倍である必要があります。たとえば、2,000万個の細胞を50%のトランスフェクション効率でトランスフェクトできる場合、CDは~200,000以下である必要があります。CDは、異なる調節配列バリアントの数に配列ごとの異なるタグの数を掛けたものに等しいことに注意してください。各調節配列にリンクされている個別のタグが多ければ多いほど、その配列の活性の推定がより正確になりますが(異なるタグからの測定値を平均化できるため)、1回の実験でアッセイできる個別のバリアントは少なくなります。最適な選択は、実験計画によって異なります。集計された測定値に数学的モデルが当てはめられる単純な「プロモーターバッシング」実験では、通常、バリアントごとに1つのタグで十分です。調節活性の変化を引き起こす一塩基多型のスクリーニングでは、対立遺伝子の各ペアを比較するには個別の仮説検定が必要なため、統計的に堅牢な結果を得るために対立遺伝子ごとに20以上のタグを使用する必要がある場合があります。
アッセイする配列に転写開始部位が含まれていないことが予想される場合は、同じフラグメントに定数プロモーターを追加することもできます。例えば、pMPRAdonor2(Addgene ID 49353)には、上流の可変領域が有意なエンハンサー活性を有することが予想される場合に有用な最小限のTATAボックスプロモーターが含まれていますが、pMPRAdonor3(Addgene ID 49354)には、可変領域にサイレンサー活性またはその他の負の調節要素が含まれると予想される場合に有用な、修飾された強力なSV40ウイルスプロモーターが含まれています。
生のOLS製品には、多くの場合、かなりの割合の切断されたオリゴヌクレオチドが含まれています。これらは、特に配列間に有意な相同性がある場合、設計された配列の正確なPCR増幅を妨げる可能性があります。PAGE精製を使用して切断された合成産物を除去し、エマルジョンPCRを使用して増幅アーティファクトを最小限に抑えることは、高いライブラリ品質を確保するための効果的な手法です。いずれかのステップが実用的でない場合は、各増幅ステップで使用されるPCRサイクル数を最小限に抑えることが不可欠です。一般に、液体培養におけるクローンライブラリの選択と増殖は、設計の複雑さを維持するのに十分ですが、組換えが起こりやすいベクターを使用する場合、または有意な表現バイアスが観察される場合は、回収された細胞を代わりに大きなLB寒天プレートに直接播種し、個々のコロニーとして増殖させてから、DNA単離のために掻き取ることができます。また、通常、OLSで1:100〜500の割合で見られる合成エラーの潜在的な影響を考慮することも重要です。トランスフェクション前のレポーターコンストラクトの全長シーケンシングは、そのようなエラーを特定して修正するために推奨されます。
トランスフェクション培養のすべての細胞にレポーターコンストラクトを導入する必要はありませんが、トランスフェクション効率が~50%未満の場合、S/N比が低下する可能性があります。新しい細胞型でMPRA実験を行う前に、トランスフェクション条件を最適化することをお勧めします。トランスフェクションが困難な細胞タイプを扱う場合、トランスフェクションされた細胞を事前に選択することでMPRAシグナルをブーストできます。pMPRAベクターシリーズには、RNA単離前にトランスフェクトされた細胞を物理的に濃縮するために使用できる切断された細胞表面マーカーを構成的に発現するバリアントが含まれています(たとえば、Addgene ID 49350および49351)。
開示事項
著者は、彼らが競合する金融利害がないことを宣言します。
謝辞
この作品は、受賞数R01HG006785下の国立衛生研究所の国立ヒトゲノム研究所によってサポートされていました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| オリゴヌクレオチドライブラリ合成 | Agilent、CustomArray、またはその他のOLSベンダー | カスタム | OLS構築方法を使用する場合 |
| pMPRA1 | Addgene | 49349 | MPRAプラスミドバックボーン |
| pMPRAdonor1 | Addgene | 49352 | luc2 ORFドナープラスミド |
| TE 0.1 Buffer (10 mM Tris-HCl, 0.1 mM EDTA, pH 8.0) | 汎用 | n/a | OLSバッファー |
| NovexTBE-尿素ゲル、10% | Life Technologies | EC6875BOX | PAGEのOLS製品の精製 |
| Novex TBA-尿素サンプルバッファー | Life Technologies | LC6876 | PAGEのOLS製品の精製 |
| SYBR金核酸ゲル染色 | Life Technologies | S-11494 | PAGEのOLS製品の |
| 精製 Micellula DNAエマルジョン&精製キット | EURx/CHIMERx | 3600-01 | エマルジョンPCRによるライブラリー増幅 |
| ハーキュラーゼII 融合DNAポリメラーゼ | Agilent | 600675 | エマルジョンPCR用ポリメラーゼ |
| SfiI | ニューイングランド・バイオラボ | ス R0123S | pMPRAベクターによるライブラリークローニング |
| KpnI-HF | ニューイングランド・バイオラボ | R3142S | pMPRAベクターによるライブラリークローニング |
| XbaI | NewEngland Biolabs | R0145S | pMPRA ベクター |
| T4 DNA リガーゼ (2,000,000 units/ml) | England Biolabs | M0202T | pMPRA ベクターによるライブラリクローニング |
| One Shot TOP10 Electrocomp E. coli | Life Technologies | C4040-50 | pMPRA ベクターによるライブラリクローニング |
| LB 寒天培地およびカルベニクリンを含む液体培地 | ジェネリック | n/a | 成長培地クローニング |
| E-Gel EX Gels 1% | Life Technologies | G4010-01 | ライブラリの検証と精製 |
| E-Gel EX Gels, 2% | Life Technologies | G4010-02 | ライブラリの検証と精製 |
| MinElute Gel Extraction Kit | Qiagen | 28604 | ライブラリとバックボーンの精製 |
| EndoFree Plasmid Maxi Kit | Qiagen | 12362 | ライブラリ DNA 単離 |
| 細胞培養培地 | n/ | a n/a | 実験特異的 |
| トランスフェクション試薬 | n/ | a n/a | 実験特異的 |
| MicroPoly(A)Purist Kit | Life Technologies | AM1919 | mRNA 単離 |
| TURBO DNAフリーキット | Life Technologies | AM1907 | プラスミドDNA除去 |
| SuperScript III First-Strand Synthesis System | Lifeテクノロジー | 18080-051 | cDNA 合成 |
| PfuUltra II Hotstart PCR マスターミックス | Agilent | 600850 | Tag-Seq PCR プライマー用ポリメラーゼ |
| (本文参照) | IDT | カスタム | PAGE 精製 Tag-Seq プライマー |
参考文献
- Kinney, J., Murugan, A., Callan, C. G., Cox, E. C. Using deep sequencing to characterize the biophysical mechanism of a transcriptional regulatory sequence. Proceedings of the National Academy of Sciences USA. 107 (20), 9158-9163 (2010).
- Melnikov, A., et al. Systematic dissection and optimization of inducible enhancers in human cells using a massively parallel reporter assay. Nature Biotechnology. 30 (3), 271-277 (2012).
- Patwardhan, R. P., Lee, C., Litvin, O., Young, D. L., Pe’er, D., Shendure, J. High-resolution analysis of DNA regulatory elements by synthetic saturation mutagenesis. Nature Biotechnology. 27 (12), 1173-1175 (2009).
- Patwardhan, R. P., et al. Massively parallel functional dissection of mammalian enhancers in vivo. Nature Biotechnology. 30 (3), 265-270 (2012).
- Arnold, C. D., Gerlach, D., Stelzer, C., Boryń, ŁM., Rath, M., Stark, A. Genome-wide quantitative enhancer activity maps identified by STARR-seq. Science (New York, N. Y.). 339 (6123), 1074-1077 (2013).
- Kheradpour, P., et al. Systematic dissection of regulatory motifs in 2000 predicted human enhancers using a massively parallel reporter assay. Genome Research. 23 (5), 800-811 (2013).
- White, M. A., Myers, C. A., Corbo, J. C., Cohen, B. A. Massively parallel in vivo enhancer assay reveals that highly local features determine the cis -regulatory function of ChIP-seq peaks. Proceedings of the National Academy of Sciences USA. 110 (29), 11952-11957 (2013).
- Mogno, I., Kwasnieski, J. C., Cohen, B. A. Massively parallel synthetic promoter assays reveal the in vivo effects of binding site variants. Genome Research. 23 (11), 1908-1915 (2013).
- Schütze, T., et al. A streamlined protocol for emulsion polymerase chain reaction and subsequent purification. Analytical Biochemistry. 410 (1), 155-157 (2011).
- Panne, D., Maniatis, T., Harrison, S. C. An atomic model of the interferon-beta enhanceosome. Cell. 129 (6), 1111-1123 (2007).
再版と許可
訂正
Formal Correction: Erratum: Massively Parallel Reporter Assays in Cultured Mammalian Cells
Posted by JoVE Editors on 3/01/2015. Citeable Link.
null
