多くの種類のヒト脳腫瘍は、脳内の特定の領域に局在しており、培養で成長するのが困難です。このプロトコルは、腫瘍微小環境の役割に対処し、器官型マウス脳スライスで増殖する蛍光初代脳腫瘍細胞を分析することにより、新しい薬物治療を調査します。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
この記事について
サマリー
要約
脳腫瘍は、癌関連の罹患率と死亡率の主な原因です。これらのがんに対する新しい治療法の開発は、これらの腫瘍の多くが標準的な培養条件では容易に増殖しないため、困難です。無血清条件下でのニューロスフェア培養と同所性異種移植片により、維持できる腫瘍の範囲が拡大しました。しかし、多くの種類の脳腫瘍は、依然として伝播や研究が困難です。これは、毛様細胞性星細胞腫や髄芽腫などの小児脳腫瘍に特に当てはまります。このプロトコルは、原発性ヒト脳腫瘍を培養中で増殖させることを可能にするシステムを記述しています。この定量的アッセイは、腫瘍の成長に対する微小環境の影響を調査し、新しい薬物療法をテストするために使用できます。このプロトコルは、蛍光標識された脳腫瘍細胞が若年マウスの器官型脳スライス上に増殖するシステムについて説明しています。薬物治療に対する腫瘍細胞の反応は、このアッセイで、スライス上の細胞数の経時的な変化を分析することにより研究できます。さらに、このシステムは、通常、脳腫瘍の成長を促進する微小環境の性質に対処することができます。この脳腫瘍器官型スライス共培養アッセイは、脳微小環境内のヒト腫瘍細胞で新薬をテストするための適切なシステムを提供します。
概要
最近の癌研究は、脳の腫瘍の様々な遺伝子変異、分子変化と可能な治療を識別するのに重要な進歩をしました。この進歩にもかかわらず、脳の腫瘍は、大人と子供のための癌関連死亡率のトップ原因の一つ残っています。脳腫瘍研究の制限要因は、主に患者のサンプルおよび細胞株の制限された可用性とアクセス可能な実験系では、ユニークで異種の脳の微小環境を複製することは困難であります。多くの脳のための時間をかけて腫瘍細胞を維持するために必要な条件はまだ知られていない腫瘍を含みます。偶数ニューロスフィアとして細胞懸濁液中で成長させることができる脳腫瘍のために、培養条件は、腫瘍細胞1,2に影響を及ぼし得ます 。実際には、増殖を促進し、分化を阻害するための塩基性線維芽細胞成長因子又は上皮成長因子の添加は、遺伝子発現を変化させることができる1。例えば、腫瘍細胞の増殖のための他の方法腫瘍細胞の同所性または皮下異種移植片を介してマウスにおける腫瘍増殖のように貴重なアッセイであるが、このような注入および研究することができる腫瘍発達(特に低悪性度腫瘍など)、コスト、および腫瘍細胞の数の時間などの要因によって制限されています。ヒト脳腫瘍細胞を成長させるための現在の方法は、したがって、特定の腫瘍型を維持するには不十分であり、多くの場合、厳密に模倣するインビボ腫瘍環境ない人工的な環境を提供します。
小児脳腫瘍の異なる種類は脳内に高度に特殊場所で成長する[3、4]、これは、腫瘍の成長のための別個の微小環境の要件を反映する可能性がある[5]。このプロトコルは、通常の培養条件で伝播することが困難である細胞がそのインビボ腫瘍増殖条件の模倣器官脳の微小環境中で増殖させることができる新規なシステムを説明します。この定量的なアッセイでは、蛍光標識脳腫瘍細胞は幼若マウス脳の器官型切片上にプレーティングし、経時的にモニターされます。このアッセイは、腫瘍増殖に対する微小環境の影響を調べるため、および臨床的に関連する脳の微小環境の新しい薬物療法を試験するために使用することができます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
倫理声明:動物を対象とする次の手順では、国立衛生研究所のガイドラインに従って行われた、ダナ・ファーバーがん施設内動物管理使用委員会によって承認されました。すべてのヒト被験者の作業が必要なときにインフォームドコンセントは、すべての被験者から得られたことが、適切な使用のための治験審査委員会ブリガム・アンド・ウィメンズ病院、ダナ・ファーバー癌研究所の委員会、スタンフォード大学のことで見直し、同意要件の適切な権利放棄されました最小限のリスク研究のために得られました。
スライス培養プロトコルのタイムライン:
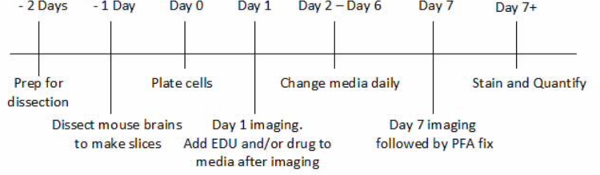
脳腫瘍/器官スライスの共培養プロトコルの図1.タイムライン 。この図はすべて8日O網羅スライス培養手順のタイムラインを示しています実験や手続きの主なステップF。細胞は、細胞をプレーティングする前に手順の日を開始することの重要性を強調するために、スライス上にメッキされたときにタイムラインが0日を基準としています。 この図の拡大版をご覧になるにはこちらをクリックしてください。
1.解剖バッファ
- 15mMのHEPES(1 M)、6.5mg / mlのグルコース、1.3mMの硫酸マグネシウム(1 M)、20mMの塩化カリウム(2 M)と1×HBSS中1%ペニシリン/ストレプトマイシンを準備します。
- NaOHでpHを7.4に調整します。
- -20℃でのフィルターと店舗。
2.スライス培養培地
- たNeurobasal-ミディアムマイナスフェノールレッド中のB-27、1%N2サプリメント、1%ペニシリン/ストレプトマイシン、1%グルタマックス、および1.5 mg / mlのグルコース2%を準備します。
- -20℃でのフィルターと店舗。必要に応じて解凍し、4℃で1週間後に廃棄します。
注意:次の手順をonにまで行うことができます解剖を開始する前に、電子の日。 - 3%低融点アガロース
注意:次の手順では、解剖を開始する前に1日まで行うことができます。 - 緩いキャップで25秒間解剖バッファ、マイクロ波の〜31ミリリットルにアガロースを0.9グラムの低融点を混ぜます。電子レンジまで溶融し、混合物がオーバーフローしないことを確認してください。
- 必要になるまで55〜65°Cで保管してください。
注意:次の手順では、解剖を開始する前に1日まで行うことができます。
4.コートラミニンとスライス培養インサート
注意:次の手順では、解剖を開始する前に1日まで行うことができます。
- 組織培養フード中で、滅菌ピンセットを用いて、6ウェルプレートの各ウェル内のスライス培養インサートを配置する(あなたが得ることが意図するスライスの数と一致する、約12の1つの手順から収集することができる。以下の手順は、のために書かれています6スライス)。 15ミリリットルコニカルトンを埋めます 1×PBSでUBE(800μL/挿入)およびラミニン(10μg/ ml)を追加します。
- 各スライス培養インサートの上部にラミニン混合物の800μLを加えます。必要になるまで37℃でインキュベートします。
解剖5.準備
- スライス培養培地1200μlの6ウェルプレートの各ウェルを満たします。 1200μlのPBSで未使用の井戸を記入し、5ミリリットル1×PBSでプレートの中央の空間を満たします。 37℃で、このプレートを保管してください。
- 70%エタノール中で解剖ツールを殺菌。油を除去し、使用前に滅菌するためにアセトンでビブラトーム刃を拭いてください。
- 3 35ミリメートル2皿とフードの5つの10cm 2の組織培養皿を置きます。氷上で解剖バッファーと場所との1 10cm 2のシャーレを埋めます。
注:プロセスは、一度に1つの仔。
6.解剖
注:プロセスは、一度に1つの仔。
ES / ftp_upload / 53304 / 53304fig2.jpg "/>
図2.解剖カット 。これらの画像は、P6マウスの脳から頭蓋骨を除去するのに必要な解剖カットを示しています。カットは、点線で示されている。(A)1カットが示されています。切り込み1及び2は、左右両側の眼窩に接続脳幹/後方..(B)3,4が示されているカットで作られています。 。3は、1つ目のソケットから他の接続カットに作られて1と2のカット4カット3の正中線で始まり、嗅球(スケールバー= 4.4ミリメートル)との間に頭蓋骨を分割鼻の先端に向かって続けてカットしてくださいこの図の拡大版をご覧になるにはこちらをクリックしてください。
- イソフルラン暴露(100%イソフルラン)を使用して、P6マウスを麻酔。約5分後に減速される呼吸や呼吸の兆候がない場合、すぐに首をはねます鋭いハサミでマウス。組織培養皿に70%エタノールと場所で頭をスプレーしてください。
- 大鈍鉗子を使用すると、鼻をつかんにより着実に頭を開催しています。中規模の解剖ハサミを使用して、頭蓋骨を明らかにするために余分な皮膚を除去。
- 眼窩にカットを結ぶ、各側のフロントの方の頭蓋骨の後部から、左右対称に頭蓋骨を切断することにより、カット1と2を行います。組織の損傷を回避することができるように頭蓋骨の近くにハサミの先端を保持します。
- カット3の場合は、その後静かに頭蓋骨を剥離し、小さな鈍鉗子を使用してカット1と2を接続するために、小さな春のはさみを使用しています。
- 小さ な春のはさみを使用して、そっと上に正中線に沿って残っている頭蓋骨をカットし、残りの頭蓋骨が2半分( 図2は 、#4をカット)になるように。鉗子を使用すると、2つの嗅球を明らかにするために頭蓋骨をはがし。
- フラットフェイスへら挿入(解剖緩衝液で湿らせたが、そのように組織がそれに固執しません)Bの間に脳と頭蓋底のottomは、静かに脳を除去し、氷上で解剖緩衝液を含む皿に置きます。
- スライスための第二の脳を得るためのステップ6を繰り返し
7.アガロースで脳を埋め込みます
- 氷の上でオープン35ミリメートル2皿の2を配置し、70%エタノールで大鈍ピンセットを拭います。
- 上部のドームが形成されるまで2皿に(ステップ3で調製した)を3%低融点アガロースを注ぎます。 3分間のタイマーを設定します。 3分で、アガロースを充填した35mm皿の側に鈍鉗子と場所との1の脳をピックアップ(アガロースの重合を観測することができる場合には、アガロースで満たされたドームの縁に触れることにより、テスト、それは準備ができています)、[移動皿の中央にそれ(それが良いマウントので、これは脳の周りに余分な解剖バッファを削除します)。
- 2 回目の脳のために繰り返します。 10分間のタイマーを開始します。
- 10分後、間の空間にフラットなヘラを挿入アガロースおよびP6の脳を含む重合アガロースをポップする一品。
- エッジはできるだけまっすぐであることを確認して、脳の周りのキューブにアガロースをトリミングする平らなカミソリの刃を使用してください。
- 2つのストリップでビブラトーム板に瞬間接着剤を配置します。その後、アガロース取り付けられた脳をピックアップし、静かに矢状スライスのために配置接着剤、の上にドロップダウン。他の脳についても同様にします。両方の脳を相互に並んでいることを確認してください。
- 5-8分間室温で接着剤の乾燥をしてみましょう。この間、砕いた氷と水でビブラの氷ホルダーエリアを埋めます。
8.ビブラトームでスライス
- 所定の位置にロックするために右にタブを移動し、氷ホルダー領域に切断リザーバを配置します。
- 円形ヘッドスクリュードライバーを使用して、その上に接着され、脳に円形ビブラトームプレートをピックアップし、リザーバにそれに合います。ドライバーを削除し、目で所定の位置にプレートを固定E六角ドライバー。プレートと切断リザーバが所定の位置にしっかりとしていることを確認してください。
- 鉗子、ピックアップビブラトームのブレードを使用して、切削ヘッドにそれに合わせて、六角形のスクリュードライバーのある場所でロック。その後、ラウンドネジを使用してビブラトームに付着刃でカッティングヘッドを固定します。
- かみそりは(ちょうどまたはそれ以上)と同じ高さにあることを確認しながら、脳、できるだけアガロースに埋め込まれた脳に近いにカミソリの位置を起動します。ブレードをカバーするのに十分な冷たい解剖緩衝液でチャンバーを埋めます。
- プレス↕ボタンを一度かみそりは、アガロースブロックをクリアするまで手動で埋め込まれた脳、リリースをカットする「フォワード」を押し続けた後、(あなたはそれが点滅表示されるはずです、このボタンは、ブレードが前後に移動しますときに境界を定義)。すぐに再び↕ボタンを押すと、この自動切断のための範囲の終了を定義します。
- かつて "SINGLE / CONT」ボタンを押すとlCONTによってIGHTは上に行く必要があります。トリミングの設定となります。4.これに5.5〜6の周波数、および速度を振動、400〜450ミクロンに切断厚さを設定します。
- かつて「スタート/ストップ」ボタンを押すと、自動切断が開始する必要があります。必要に応じて、穴にスプーンを使用して、組織を収集するために押して、「一時停止」。これは、正中線に近い到達するために、約5〜10分を取る必要があります。この時点で、Enterキーを押して、「一時停止」と3に速度を変更し、200μmの厚さを変更します。この変更を行った後に生成された第1のスライスを収集することはありません。
- 200ミクロンの厚さの所望のスライスは、小脳を通じて嗅球がうまく定義されています。彼らは氷の上の解剖緩衝液で満たされた6ウェルプレートにカットされているように、各所望のスライスを転送します。それは穴あきスプーンの上に直角にあるときには、できるだけ、バッファから持ち上げ触れ、スライスをフロートするために、組織の周りにスライスチャンバー内のバッファを移動することによってこれを行います。典型的には約1所望の構造を有する2のスライスを収集することができます。スライスは、最大20分間、氷上でのバッファを解剖に残すことができます。
- スライスが氷の上にあるが、37℃のインキュベーターからラミニンでコーティングされたインサートを6ウェルプレートを取り出します。解剖フードで挿入を傷つけないように注意しながらラミニンを捨てます。各挿入の先頭にスライス培養培地の3.5ミリリットルを追加します。メディアのトップは、ウェルにこぼれることなく、ドーム形状を形成することになります。
9.メッキインサート上にスライス
- 穴あきスプーンツールを使用して、静かに完全に水没するスライスを押して、挿入時にメディアに脳スライスを配置します。すべてのスライスについて、この手順を繰り返します。
- インサートの上からスライス培養培地の1ミリリットルを引き出し、ウェルの底にそれを分配するためにP1000を使用してください。目に見える脳slicebecome周りのアガロースの端まで余分なメディアを取り出して、廃棄します。残りのスライスのためにこれを行います。
- トンピックアップ彼は、鉗子でリムによって挿入チルト、余分なメディアを取り出します。その後、すぐにスライス培養培地1mlを含む35ミリメートル2皿に挿入を転送します。あなたは、アガロースの非常にエッジに涙を行った場合、その後のアガロースを引き離す最も簡単な(/ダメージスライスを伸ばすまたは膜に穴を突くしないように注意しながら、組織の周りにアガロースを除去するために、鋭い鉗子の2ペアを使用いずれかの側)。そして、バック6ウェルプレートに挿入部を移動し、残りのスライスのために繰り返します。
- 送風機をオフにして、組織培養フード内で(乾燥からスライスを防止するために)各膜からアガロース断片を除去。
- ステップ5.1で調製した6ウェルプレートにスライスを移し、プレートを37℃で保存します。 24〜48時間のスライスをインキュベートします。
スライス培養培地を変更する10
- 新鮮な6ウェルプレートでの手順を繰り返し5.1。
- ブロワーをオフにして、組織培養フード中で、新たな6ウェルプレートCONTにインサートを移します新鮮なスライスメディアをaining。
スライス11.めっき腫瘍細胞
- 2分間、中速に前記Cm-のDiI色素とスピンを超音波処理。
- 5分間201×gでのオーバーレイのために使用されている腫瘍細胞をスピンダウン。そして、スライス培養培地2mlに再懸濁します。
- 細胞および培地2mlの中のCm-のDiIの7μLを加え、37℃で20分間インキュベートします。
- スライス200μlの培地で5分間再懸濁のために201×gで細胞をスピンダウン。トリチュレートを静かに(10〜20回またはペレットがなくなるまで)細胞を解離し、その後千μlの全量をするためにメディアをスライス800μlを添加します。
- トリパンブルーを用いて生存腫瘍細胞をカウントします。細胞と同じ濃度で、腫瘍細胞に緑色蛍光マイクロスフェアを追加します。これらの不活性微小球は、コントロールとして機能します。スライス培養培地の所望の量の5分を再懸濁するために201×gで細胞/マイクロスフェアの混合物をスピンダウン。 6000細胞の密度でプレート細胞/ SL65μlの量で氷。スライスごとに播種した細胞の数は、嗜好および可用性に応じて増加させることができます。
- 組織培養フードでは、スライスの中心にメディア/スライスの65μlの細胞を分注します。
12.イメージングと修正
注:ニコンEclipseのニッケルC2si直立共焦点は、赤と緑の蛍光チャンネル付き4Xで全体の矢状スライスの大きな画像スキャンを取るために使用されました。スキャン機能が利用できない場合、(ナビゲートするために微小球の位置とスライスのエッジを使用)を順次スライス上の複数の画像を撮影し、後でPhotoshopで一緒に画像をステッチ。
- 次の日(1日目イメージング)は、1ミリリットルスライス培養培地で6 35ミリメートル2皿にスライスを転送します。画像蛍光正立顕微鏡の時に各スライス1。赤と緑の蛍光チャネルを有する4倍で全体矢状スライスの大きなイメージスキャンしてください。レーザーをしてくださいゲインは、各スライスに同じ設定。撮像の終了時に、バック新鮮なスライス培地を含む6ウェルプレートの全てのスライスを転送します。
- EDUの付加、他の増殖マーカー又は薬物の条件が所望される場合には、処理条件のために毎日培地交換のために使用される薬物とスライス培地のストックを作成します。処理条件は、(直接、1日目の撮像後)ステップ12.1で導入されるべきです。どれEDUまたは増殖マーカーも12.1で始まり、(10μMでEDUを使用します)毎日リフレッシュ培地に添加する必要があります。
- 1日目の画像と同じ設定を使用して、7日目に再び画像。
- 7日目の撮像が完了した後、4%パラホルムアルデヒド(PFA)の各ウェルを含有する1.2 mlの6ウェルプレートに、各スライスを移動します。慎重に、ゆっくりと各スライスの上にPFAの追加の1ミリリットルをドロップします。室温で1時間のままにしておきます。
- 各ウェルから、各スライスの上部からPFAを削除します。 PBSで各ウェル3回洗浄します。でPBS内のスライスを保存染色またはスライドに取り付けるための4℃。
注:ImageJの設定は、画像顕微鏡品質ならびに腫瘍細胞の大きさを考慮して調整し、最適化する必要があるかもしれません。
(ImageJのを使用した)画像の13定量
注:ImageJの設定は、画像顕微鏡品質ならびに腫瘍細胞の大きさを考慮して調整し、最適化する必要があるかもしれません。
- ImageJのでは、全体のスライスか、定量化したい地域を概説するポリゴンツールを使用します。あなたが名前を変更して保存することができ、ROIマネージャーにこの選択を追加します。
- 右選択した領域を右クリックし、[複製]を選択します。地域、スライス、一日でこの複製イメージに名前を付けます。プレスのCtl + Shiftキー+ Eは、その後、選択プロセスの概要を表示する - 引き算背景 - ローリングボール半径= 4。
- バックグラウンドを差し引いた後、「画像」ドロップダウンメニューで「閾値を調整する」を選択します。暗い背景を確認してください -;ズームイン画像を見て、しきい値を設定します。あなたがしきい値バーを動かすことにより、しきい値を設定するように、すべてのセルを確実に/含ま強調表示が、破片(または細胞よりも小さい)であり、非常に小さなドットが含まれていませんされています。すべての画像に同じしきい値を使用してください。側にしきい値ウィンドウを移動します。
- セグメント化された粒子としてプレビューポイント選択、出力タイプ、下限しきい値を超えると、エッジの最大値を除外:「マキシマを探す」と5と10の間のノイズ耐性を設定し、次のことを確認してください - 「プロセス」を選択します。その後のCtl + Shiftキー+ Eを押して、関心領域を選択し直します。
- 分析のドロップダウンメニューから、「粒子の分析」を選択します。 4-40のピクセルサイズと0.00から1.00への真円度を設定します。また、「ショー・オーバーレイ・アウトライン ""表示結果をクリックして "と"し、[OK]を押し、「要約。
- すべての生データとマイクロソフトオフィス文書内の概要を記録します。各地域のiについて「カウント」文化の中で一週間以上倍の変化を計算するために必要なのです。
- しきい値などの設定が整合したままであることを確認して、すべての画像および関心のある分野について、この手順を繰り返します。
- 同様に1日目のスライス上の細胞の数で7日目のスライス上の腫瘍細胞の数を割ることによって、培養中の週の間にスライスの細胞数の倍数変化を計算し、それぞれの領域内の細胞数の変化を折ります1日目に、その領域内のセルの数で7日目に、その領域内のセルの数を割ることによって計算されます。
- 同様にマイクロスフェアのためのステップ13.8を実行します。スライス上の微小球数は(変更= 1倍)1日目として7日目で同じである必要があります。同様に、各領域内の微小球数は(変更= 1倍)1日目として7日目で同じである必要があります。変化倍率は1と異なる場合、これは、経時スライストポグラフィの変化を示しています。
14.染色
- テープ番目のパラフィルムの一部Eの実験台と液体ブロッカーPAPペン(スライスのサイズよりも大きいだけで、各スライスに対して1つ、)で6円を描きます。各サークルの中央にドットにPBS約400μLを入れます。各スライスを識別するために円を番号またはラベル。
- 1mlのPBSに、スライスの周りの膜のいくつかのスペースを残して、スライスの周りの正方形をカットするためにカミソリの刃を使用しています。使用鉗子は、最初の円形に切り出すスライスを移動し、慎重にPBSの泡の上にスライスを置きます。これは、スライスが、それ自体に折り重なっていないか、このプロセス中に逆さまに反転しますことを確認することが不可欠です。次に、スライスの下からPBSを除去し、スライスの上にそれを入れて、それが沈めて確認するために、必要に応じてより多くのPBSを追加します。スライスごとに、この手順を繰り返します。
- PBS中の3%BSAの10ミリリットルを行います。 2ミリリットルを取り出し、それにジギトニンの100μlを添加します。混合し、室温で30分を遮断し、透過性にするためにスライスに追加します。
注:このようなトライのような他の透過性剤の使用トンX-100は、CM-DiIで標識化の損失になります。 - 透過化/ブロッキング溶液を除去し、10分間、PBSで3回すすいでください。
- EDUの染色した場合、混合物を組み立てるためのキットが提供する指示に従ってください。 45分間、混合物を適用します。他の抗体で染色した場合、プロトコルが(プライマリおよびセカンダリのために〜1時間RT)一次および二次抗体の濃度に合わせて最適化する必要があります。 10分間、PBSで3回洗浄します。
- 5分、RT PBS中の千:DAPI 1で染色。 PBSで2回洗浄します。
15スライスのマウント
- 顕微鏡スライドにスライスを転送します。スライスを有する膜の側を上に向けたままであり、それ自体の上に折り畳まれていないことを確認し。液体ブロッカーPAPペンでスライスの周囲に境界線を描画します。
- (損傷からスライスを保つために)スライスの両側に小さなガラスカバースリップ(5ミリメートル)を配置します。の上に(免疫蛍光用)Fluoromount-Gの2〜3滴をドロップかろうじてそれをカバーするためにスライス。そして、スライス長いカバースリップ(24×50 mm)をカバーしています。
- スライスごとに繰り返します。 4℃でのマニキュアや店舗でのスライドの端をシール。染色の共焦点イメージングを行います。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
このセクションでは、地域の微小環境の嗜好を調査するだけでなく、新しい治療法をテストするために、脳の腫瘍/器官スライスの共培養を利用するから期待される結果の種類を例示しています。我々は、組織、組織スライスの増殖状態( 図3)が維持されるアッセイは、脳腫瘍のための微小環境を再現するように設計されていることを示しています。我々はまた、経時的なスライスでの腫瘍細胞の数の増加は、部分的に脳切片の微小環境への細胞の移動( 図4)に起因し得ることを実証します。我々はまた、この共培養は、スライスの特定の領域のために、全体脳切片( 図6)のために、培養中の週にわたって細胞数の倍数変化を計算することによって定量的アッセイとして使用することができる複数の予備的な結果を示しています腫瘍細胞型は、腫瘍細胞の数は、共焦点イメージングによって定量化することができることを示しています細胞が唯一のスライスに20〜50ミクロンの深さまで移動するという事実による厚さ200μmのスライス。
我々は、彼らが培養時間(
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
このプロトコルは、脳腫瘍細胞を蛍光標識し、P6マウスの矢状脳切片上にプレーティングした後、培養液中で一週間のために監視する方法について説明します。この脳腫瘍/器官スライス共培養アッセイは、腫瘍細胞の数に関する地域の微小環境の効果を決定するために使用することができ、また、ヒト腫瘍の増殖に対する新しい薬物療法の有効性を測定するためのシステムとして使用することができます。以前の研究は、神経前駆体の増殖7,8上の脳の微小環境の役割を評価するために同様の戦略を使用しています。
脳腫瘍細胞が器官スライス培養9に播種されたこのアッセイは、通常の細胞培養条件に伝播するのが困難である、ヒト脳腫瘍細胞を成長させるためのシステムを提供します。この手順の1つの重要な側面は、スライスおよび腫瘍細胞の健康を維持することの重要性です。スライスは、Dの間にバッファに座る時間の長さ撮影時issection、室温では、スライスと、細胞ができるだけ健康残ることを確実にするために、制限されるべきです。初代ヒト脳腫瘍細胞が、このアッセイで使用される場合、細胞は、生検後できるだけ早...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
どの著者も、競合する利益や相反する利益を持っていません。
謝辞
この作業は、NIH(P01CA142536からRAS、T32CA009361からDPY)およびPediatric Low Grade Astrocytoma Foundationからの助成金によってサポートされています。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| HEPES | インビトゲン | ||
| グルコース | Invitrogen | 17502048 | |
| ペニシリン ストレプトマイシン | ライフ テクノロジー | ズ 15140-122 | |
| HBSS | ライフ テクノロジー | ズ 14185-052 | |
| B-27 | ライフ テクノロジー | ズ 17504-044 | |
| N2 | ライフ テクノロジー | ズ 17502-048 | |
| グルタマックス | ライフテクノロジー | 35050061 | |
| Neurobasal-A- Medium minus phenol red | Invitrogen | ||
| 低融点アガロース | Promega | V2111 | |
| スライス培養インサート | ミリポア | PICM0RG50 | |
| ラミニン | Invitrogen | 23017015 | |
| Cm-DiI | インビトロジェン | V22888 | |
| EDU(ラベリングと検出) | ライフテクノロジー | c10337 | |
| マイクロスフェア | ライフテクノロジー | F-21010 | |
| ビブラトーム | ライカ | ||
| 共焦点顕微鏡 | Nikon Eclipse Ni C2si | ||
| ImageJソフトウェア | |||
| 5mmカバーグラス | フィッシャーサイエンティフィック | 64-0700(CS-5R) |
参考文献
- Heddleston, J. M., et al. Glioma stem cell maintenance: the role of the microenvironment. Curr Pharm Des. 17 (23), 2386-2401 (2013).
- Sasai, K. Shh pathway activity is down-regulated in cultured medulloblastoma cells: implications for preclinical studies. Cancer Res. 66 (8), 4215-4222 (2006).
- Louis, D. N., et al. The 2007 WHO classification of tumours of the central nervous system. Acta Neuropathol. 114 (2), 97-109 (2007).
- Duffau, H., Capelle, L. Preferential brain locations of low-grade gliomas. Cancer. 100 (12), 2622-2626 (2004).
- Chourmouzi, D., et al. Manifestations of pilocytic astrocytoma: a pictorial review. Insights Imaging. 5 (3), 387-402 (2014).
- Buonamici, S., et al. Interfering with resistance to smoothened antagonists by inhibition of the PI3K pathway in medulloblastoma. Sci Transl Med. 2 (51), 51ra70(2010).
- Choi, Y., Borghesani, P. R., Chan, J. A., Segal, R. A. Migration from a mitogenic niche promotes cell-cycle exit. J Neurosci. 25 (45), 10437-10445 (2005).
- Chan, J. A., et al. Proteoglycan interactions with Sonic Hedgehog specify mitogenic responses. Nat Neurosci. 12 (4), 409-417 (2009).
- Stoppini, L., Buchs, P. A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Kenny, H. A., et al. Quantitative high throughput screening using a primary human three- dimensional organotypic culture predicts in vivo efficacy. Nat Commun. 6, 6220(2015).
- Liu, X., et al. ROCK inhibitor and feeder cells induce the conditional reprogramming of epithelial cells. Am J Pathol. 180 (2), 599-607 (2012).
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
