Veel typen menselijke hersentumoren zijn gelokaliseerd in specifieke gebieden in de hersenen en zijn moeilijk te laten groeien in cultuur. Dit protocol behandelt de rol van de tumormicro-omgeving en onderzoekt nieuwe medicamenteuze behandelingen door fluorescerende primaire hersentumorcellen te analyseren die groeien in een organotypische muizenhersensnede.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
Een hersentumor / organotypische Slice Co-cultuur voor het bestuderen tumor micro en Gerichte Drug therapieën
In dit artikel
Samenvatting
Samenvatting
Hersentumoren zijn een belangrijke oorzaak van morbiditeit en mortaliteit gerelateerd aan kanker. Het ontwikkelen van nieuwe therapieën voor deze kankersoorten is moeilijk, omdat veel van deze tumoren niet gemakkelijk kunnen groeien onder standaard kweekomstandigheden. Neurosfeer kweek onder serumvrije omstandigheden en orthotope xenotransplantaten hebben het bereik van tumoren dat kan worden onderhouden uitgebreid. Toch blijven veel soorten hersentumoren moeilijk te vermenigvuldigen of te bestuderen. Dit geldt met name voor pediatrische hersentumoren zoals pilocytische astrocytomen en medulloblastomen. Dit protocol beschrijft een systeem dat het mogelijk maakt primaire menselijke hersentumoren in kweek te laten groeien. Deze kwantitatieve test kan worden gebruikt om het effect van de micro-omgeving op tumorgroei te onderzoeken en om nieuwe medicijntherapieën te testen. Dit protocol beschrijft een systeem waarbij fluorescent gelabelde hersentumorcellen worden gekweekt op een organotypische hersensnede van een juveniele muis. Het antwoord van tumorcellen op medicamenteuze behandelingen kan in deze test worden bestudeerd door veranderingen in het aantal cellen op de snede in de loop van de tijd te analyseren. Bovendien kan dit systeem de aard van de micro-omgeving aanpakken die normaal de groei van hersentumoren bevordert. Deze organotypische hersensnede co-cultuur test biedt een gunstig systeem voor het testen van nieuwe geneesmiddelen op menselijke tumorcellen binnen een hersenmicro-omgeving.
Inleiding
Recent kankeronderzoek is aanzienlijke vooruitgang geboekt bij het identificeren van genetische mutaties, moleculaire en eventuele behandelingen voor verschillende hersentumoren. Ondanks deze vooruitgang, hersentumoren blijft een van de top oorzaken van kanker-gerelateerde sterfte voor volwassenen en kinderen. Beperkende factoren in hersentumor onderzoek zijn de beperkte beschikbaarheid van primaire patiëntenmonsters en cellijnen en de moeilijkheid bij het repliceren van de unieke en heterogene micro hersenen in toegankelijke experimentele systemen. Voor veel hersentumoren die nodig is om tumorcellen te handhaven in de tijd nog niet bekende condities. Zelfs voor hersentumoren die kunnen worden gekweekt in celsuspensie als neurosferen kunnen kweekomstandigheden beïnvloeden de tumorcellen 1,2. Inderdaad, de toevoeging van basische fibroblast groeifactor of epidermale groeifactor proliferatie te stimuleren en remmen differentiatie genexpressie 1 veranderen. Andere werkwijzen voor tumorgroei cel zoalstumor propagatie in muizen via orthotope of subcutane xenograft van tumorcellen waardevol assays, maar beperkt door factoren zoals de tijd van tumorontwikkeling (vooral voor laaggradige tumoren), de kosten en het aantal tumorcellen die kunnen worden geïnjecteerd en bestudeerd . Dus de huidige methoden voor het kweken van menselijke hersenen tumorcellen ontoereikend zijn voor het handhaven van bepaalde typen tumoren, en vaak kunstmatige omgevingen die niet nauwkeurig na te bootsen in vivo tumor omgevingen.
Verschillende soorten pediatrische hersentumoren groeien zeer gespecialiseerde plaatsen binnen de hersenen [3, 4] en dit waarschijnlijk verschillende micro-omgeving eisen tumorgroei tijdens [5]. Dit protocol beschrijft een nieuw systeem waarin cellen die moeilijk te vermeerderen in normale kweekomstandigheden zijn gekweekt kunnen worden in een organotypische brain micromilieu nabootst die in vivo tumorgroei omstandigheden. In dit kwantitatieve assay, fluorescent gelabeldehersentumor cellen worden uitgeplaat op jeugdige hersenen van muizen organotypische plakjes en de tijd gevolgd. Deze test kan worden gebruikt om het effect van de micro op tumorgroei onderzocht, en nieuw geneesmiddel therapieën te testen in een klinisch relevante micro hersenen.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
Ethiek Verklaring: De volgende procedure waarbij proefdieren werden uitgevoerd in overeenstemming met de National Institutes of Health richtlijnen en werden goedgekeurd door het Dana-Farber Cancer Institutional Animal Care en gebruik Comite. Alle proefpersonen werk werd beoordeeld door de Institutional Review Board commissies van de Brigham en Women's Hospital en het Dana-Farber Cancer Institute, en door Stanford University voor het juiste gebruik, dat de toestemming op de hoogte werd verkregen van alle proefpersonen wanneer nodig, en de juiste afstand van de toestemming eisen werd verkregen voor minimale risico studies.
Chronologie van Slice Cultuur Protocol:
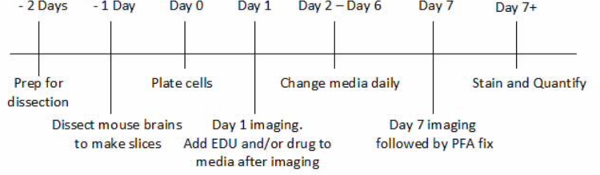
Figuur 1. Chronologie van hersentumor / organotypische Slice Co-cultuur protocol. Deze figuur toont de tijdlijn van de slice cultuur procedure omvat alle acht o dagenf het experiment en belangrijke stappen van de procedure. De tijdlijn is ten opzichte van dag 0, wanneer de cellen worden uitgeplaat op de slice in om het belang van het begin van de procedure dagen voor plating cellen te markeren. Klik hier om een grotere versie van deze figuur te bekijken.
1. Dissection Buffer
- Bereid 15 mM HEPES (1 M), 6,5 mg / ml glucose, 1,3 mM MgSO4 (1 M), 20 mM KCl (2 M) en 1% penicilline / streptomycine in 1 x HBSS.
- Stel de pH tot 7,4 met NaOH.
- Filter en bewaar bij -20 ° C.
2. Slice Cultuur Media
- Bereid 2% B-27, 1% N2 supplement, 1% penicilline / streptomycine, 1% Glutamax en 1,5 mg / ml glucose in Neurobasal-A Medium minus fenolrood.
- Filter en bewaar bij -20 ° C. Ontdooien behoefte en weggooien na 1 week bij 4 ° C.
Opmerking: De volgende procedure kan worden gedaan ope dag voor aanvang van de dissectie. - 3% laag smeltpunt agarose
Opmerking: De volgende procedure kan worden gedaan om een dag voor het begin van de dissectie. - Meng 0,9 g laag smeltpunt agarose in ~ 31 ml van dissectie buffer, magnetron voor 25 sec met dop los. Magnetron totdat gesmolten en zorg ervoor dat het mengsel niet overstromen.
- Bewaren bij 55-65 ° C totdat het nodig is.
Opmerking: De volgende procedure kan worden gedaan om een dag voor het begin van de dissectie.
4. Smeer de Slice Cultuur wisselplaten met Laminin
Opmerking: De volgende procedure kan worden gedaan om een dag voor het begin van de dissectie.
- In een weefselkweek kap, met behulp van een steriel pincet, plaats een stukje cultuur insert in elk putje van een 6-well plaat (overeen met het aantal schijfjes u van plan te verkrijgen, ongeveer 12 kunnen worden verzameld van de ene procedure. De volgende procedure is geschreven voor zes plakjes). Vul een 15 ml conische t ube met 1x PBS (800 ul / insert) en voeg laminine (10 ug / ml).
- Voeg 800 ul van de laminine mengsel aan de bovenkant van elke plak kweekinsert. Incubeer bij 37 ° C totdat het nodig is.
5. Voorbereiding voor Dissection
- Vul elk putje van een 6-wells plaat met 1200 ul van slice cultuur media. Vul ongebruikte putten met 1200 pi PBS en vul het centrum ruimte van de plaat met 5 ml 1x PBS. Bewaar deze plaat bij 37 ° C.
- Steriliseren dissectie instrumenten in 70% ethanol. Veeg vibratome mes met aceton om de olie te verwijderen en steriliseren voor gebruik.
- Plaats drie 35 mm 2 gerechten en vijf 10 cm 2 weefselkweek gerechten in de kap. Vul een 10 cm 2 schotel met dissectie buffer en plaats op ijs.
Opmerking: Werkwijze pups één tegelijk.
6. Dissection
Opmerking: Werkwijze pups één tegelijk.
es / ftp_upload / 53.304 / 53304fig2.jpg "/>
Figuur 2. Dissection Cuts. Deze beelden tonen de nodige dissectie bezuinigingen op de schedel van de hersenen van een P6 muis verwijderen. Bezuinigingen worden weergegeven als stippellijnen. (A) Snijd 1 getoond. Cuts 1 en 2 zijn gemaakt van de hersenstam / posterior bilateraal aansluiting op de oogkas aan weerszijden .. (B) Cuts 3 en 4 getoond. Cut 3 wordt uit één oogkas tot overige verbindt Cuts 1 en 2. Snij 4 begint bij de middellijn van de snede 3 en verder naar de punt van de neus de schedel tussen de reukkwabben (Schaal bar = 4,4 mm) te delen. Gelieve klik hier om een grotere versie van deze figuur te bekijken.
- Verdoven van de P6 muis met behulp van isofluraan blootstelling (100% isofluraan). Na ongeveer 5 minuten bij het ademhalen wordt vertraagd of is er geen teken van de ademhaling, snel onthoofden demuis met een scherpe schaar. Spray het hoofd met 70% ethanol en in een weefselkweek schotel.
- Met behulp van grote stompe tang houdt hoofd gestaag door grijpen de neus. Met behulp van middelgrote dissectie schaar, verwijderen overtollige huid om de schedel te onthullen.
- Maak sneden 1 en 2 door het snijden van de schedel bilateraal uit achterkant van de schedel naar de voorzijde aan weerszijden, verbindt de snede de oogkas. Houd de punt van de schaar zo dicht mogelijk bij de schedel mogelijk om weefselbeschadiging te voorkomen.
- Voor knippen 3, gebruik maken van kleine lente schaar om bezuinigingen 1 aansluiten en 2. Gebruik dan de kleine stompe tang om voorzichtig afpellen de schedel.
- De spring schaar voorzichtig snijd de resterende schedel over de middellijn geplaatst, zodanig dat de resterende schedel wordt 2 helften (Figuur 2, gesneden # 4). Met behulp van een tang afpellen de schedel om de twee olfactorische bollen onthullen.
- Plaats een flat-faced spatel (bevochtigd met dissectie buffer, zodat het weefsel niet vast te houden) in tussen de bottom van de hersenen en de basis van de schedel, verwijder voorzichtig de hersenen en plaats in het schaaltje met dissectie buffer op ijs.
- Herhaal stap 6 om een tweede hersenen te verkrijgen voor het onderuit
7. Inbedding de Brains in Agarose
- Plaats twee 35 mm 2 schotels open op het ijs en veeg een paar grote stompe tang met 70% ethanol.
- Pour 3% laagsmeltende agarose (bereid in stap 3) in de twee schotels totdat een koepel vormt bovenop. Stel timer voor 3 minuten. Op 3 minuten (test door het aanraken van de rand van de agarose gevuld koepel, als polymerisatie van agarose kan worden waargenomen, het is klaar) halen een hersenen met stompe pincet en plaats in de zijkant van een agarose gevuld 35 mm gerecht, dan move naar het midden van de schaal (dit verwijdert overtollige dissectie buffer rond de hersenen zodat het beter mounts).
- Herhaal dit voor de 2 de hersenen. Start een timer voor 10 minuten.
- Na 10 min, steekt u een vlakke spatel in de ruimte tussenagarose en schotel naar pop uit de gepolymeriseerde agarose met de P6 hersenen.
- Gebruik een platte scheermes aan de agarose trimmen in een kubus rond de hersenen, om ervoor te zorgen dat de randen zijn zo recht mogelijk.
- Plaats superlijm op de vibratome plaat in twee stroken. Vervolgens pak je de agarose gemonteerd hersenen en zachtjes laten vallen naar beneden over de lijm, gepositioneerd voor sagittale plakken. Doe hetzelfde voor de andere hersenen. Zorg ervoor dat beide hersenen bekleed met elkaar.
- Laat de lijm droog bij kamertemperatuur 5-8 min. Gedurende deze tijd, vul het ijs houder gebied van de vibratome met crushed ijs en water.
8. Het snijden met de Vibratome
- Plaats de snij-reservoir in het ijs houder gebied, het verplaatsen van de tab naar rechts om het te vergrendelen.
- Met behulp van de circulaire schroevendraaier, halen de ronde vibratome bord met de hersenen geplakt op, en past het in het reservoir. Verwijder de schroevendraaier en zet de plaat op zijn plaats met the zeshoekige schroevendraaier. Zorg ervoor dat de plaat en het snijden reservoir zijn stevig op hun plaats.
- Met behulp van een tang, pick-up de vibratome mes, past het in de snijkop, sluis in plaats met zeshoekige schroevendraaier. Vervolgens zet de snijkop met de bijgevoegde mes op de vibratome met de ronde schroef.
- Breng de positie van het scheermes om zo dicht mogelijk bij de agarose ingebedde hersenen zijn, terwijl ervoor te zorgen het scheermes op dezelfde hoogte (of boven) de hersens. Vul de kamer met voldoende koud ontleden buffer om het blad te dekken.
- Druk ↕ knop drukken (je moet het zien knipperen, deze knop bepaalt de grenzen wanneer het blad heen en weer gaan), en houd "Forward" om handmatig te snijden de embedded hersenen, laat totdat het scheermes wist de agarose blok. Onmiddellijk opnieuw op ↕ knop, dit zal het einde van het bereik voor automatische snijden definiëren.
- Druk op de "SINGLE / CONT" toets en de lechts door CONT moeten gaan. Stel het snijden dikte 400-450 urn, vibrerende frequentie 5,5-6 en snelheid 4. Dit zal de snij-instelling zijn.
- Druk op de "start / stop" knop te drukken, en automatische snijden moet beginnen. Druk op "pauze" om weefsel te verzamelen met behulp van de lepel met gaten, als dat nodig is. Het duurt ongeveer 5-10 minuten duren, dichter bij middellijn bereiken. Op dit moment drukt "pauze" en passen op 3 en verander de dikte 200 urn. Niet het verzamelen van de eerste slice die na het maken van deze verandering.
- De gewenste segmenten van 200 urn dikte zal de bulbus olfactorius tot het cerebellum goed gedefinieerd. Breng elke gewenste segment als ze worden gesneden in 6-well platen gevuld met dissectie buffer op ijs. Doe dit door het bewegen van de buffer in het snijden kamer rond het weefsel aan de slice drijven, is het zo min mogelijk aan te raken, haal het uit de buffer als het vierkant over de schuimspaan uit de pan. Meestal rond de 12 plakjes met de gewenste structuur kunnen worden opgevangen. De schijfjes kunnen worden achtergelaten in ontleden buffer op ijs gedurende maximaal 20 min.
- Terwijl plakjes op ijs, neem 6-well plaat met inzetstukken bekleed met laminine van 37 ° C incubator. In de dissectie motorkap van de laminin verzorgen gooi niet met de inserts beschadigen. Voeg 3,5 ml slice kweekmedium aan de top van elke insert. De bovenkant van de media een koepelvorm vormen zonder morsen in de putten.
9. Plating de Slices op de inzetstukken
- Met behulp van de schuimspaan gereedschap, plaats een brein slice in de media op het inzetstuk voorzichtig duwen de slice volledig worden ondergedompeld. Herhaal dit voor alle segmenten.
- Gebruik een P1000 te trekken uit 1 ml slice kweekmedium van de bovenkant van het inzetstuk en afzien deze in de bodem van de put. Verwijder weggooien van het medium tot de randen van de agarose rond de hersenen slicebecome zichtbaar. Doe dit voor de resterende plakjes.
- Pick-up tHij plaatst door de rand met een tang, kantelen en verwijder overtollig media. Dan snel over in het inzetstuk 35 mm 2 schotel met 1 ml slice kweekmedium. Gebruik 2 paar scherpe tang om de agarose rond het weefsel te verwijderen, zorg niet te rekken / schade slice of porren een gat in het membraan (makkelijkst als je een scheur aan de rand van de agar te maken, trek behalve de agar uit beide kanten). Verplaats het inzetstuk terug naar de 6-well plaat en herhaal voor de resterende plakjes.
- In een weefselkweek kap met de ventilator uit (te plakken uitdrogen te voorkomen) verwijder agarose fragmenten uit elk membraan.
- Breng de plakjes op de 6-well plaat bereid in stap 5,1 en opslaan van de plaat bij 37 ° C. Incubeer plakken voor 24-48 uur.
10. Het wijzigen van de Slice Cultuur Media
- Herhaal stap 5.1 een nieuwe 6-wells plaat.
- In een weefselkweek kap met de blazer uitgeschakeld, breng de inzetstukken nieuwe 6-well platen containing verse slice media.
11. Plating tumorcellen op de Slice
- Ultrasone trillingen de Cm-DII kleurstof en draai aan middelmatige snelheid gedurende 2 minuten.
- Spin down tumorcellen gebruikt voor de overlay bij 201 xg gedurende 5 min. Vervolgens resuspendeer in 2 ml kweekmedium slice.
- Voeg 7 pl Cm-Dil in de 2 ml van cellen en media en incuberen bij 37 ° C gedurende 20 min.
- Spin down de cellen op 201 xg gedurende 5 minuten en resuspendeer in 200 ul van het snijden van de media. Vermaal voorzichtig om de cellen te scheiden (10-20 keer of totdat pellet is verdwenen) en voeg dan 800 ul snijden media 1000 ul totaal volume te maken.
- Count levensvatbare tumorcellen met behulp van trypan blauw. Naar groene fluorescerende microbolletjes tumorcellen, bij dezelfde concentratie als cellen. Deze inerte microsferen zal dienen als een controle. Spin down de cel / microsferen mengsel bij 201 g gedurende 5 minuten en resuspendeer in de gewenste hoeveelheid slice cultuur media. Plate cellen bij een dichtheid van 6000 cellen / slijs in 65 pl volume. Het aantal cellen uitgeplaat per segment kan worden verhoogd afhankelijk van de voorkeur en beschikbaarheid.
- In de weefselkweek kap afzien cellen in 65 ul medium / segment op het midden van het segment.
12. Imaging en Fixing
Let op: een Nikon Eclipse Ni C2si rechtop confocale werd gebruikt om een grote afbeelding scan van het hele sagittale slice te nemen op 4X met rode en groene fluorescerende kanalen. Als het scannen functie niet beschikbaar is, neem meerdere beelden achter elkaar over de slice en later de beelden samen te voegen in Photoshop (met behulp van de locatie van de microsferen en de rand van de slice om te navigeren).
- De volgende dag (dag 1 imaging), over te dragen schijfjes in zes 35 mm 2 gerechten met 1 ml slice kweekmedium. Afbeelding elk segment een voor een op fluorescentie microscoop rechtop. Neem een grote afbeelding scan van het hele sagittale slice op 4X met rode en groene fluorescerende kanalen. Houd laseren gain instellingen hetzelfde voor elk segment. Eind imaging, overdracht van alle segmenten naar een 6-wells plaat met vers medium segment.
- Als toevoeging van EDU andere proliferatie merker of geneesmiddel aandoening gewenst, maakt een voorraad segment media met het geneesmiddel dat wordt gebruikt voor de media verandert dagelijks voor het behandelen aandoening. De behandeling voorwaarde moet bij stap 12.1 (direct na dag 1 imaging) worden ingevoerd. Elke EDU of proliferatie merker worden toegevoegd aan de media ook vanaf 12,1 en dagelijks ververst (gebruik EDU bij 10 uM).
- Weer beeld op dag 7 met dezelfde instellingen als de Dag 1 afbeeldingen.
- Na dag 7 beeldvorming is voltooid, verplaatst elk sneetje in een 6-wells plaat met elk putje met 1,2 ml 4% paraformaldehyde (PFA). Voorzichtig en langzaam omlaag extra 1 ml PFA boven elk segment. Laat bij kamertemperatuur gedurende 1 uur.
- Verwijder PFA uit elk putje en de bovenkant van elk segment. Was elk putje 3x met PBS. Bewaar de plakjes in PBS bij4 ° C voor het kleuren of montage op objectglaasjes.
Opmerking: ImageJ instellingen moet mogelijk worden aangepast en geoptimaliseerd om rekening te houden voor het microscoop en kwaliteit als tumor celgrootte.
13. Kwantificering van afbeeldingen (met behulp van ImageJ)
Opmerking: ImageJ instellingen moet mogelijk worden aangepast en geoptimaliseerd om rekening te houden voor het microscoop en kwaliteit als tumor celgrootte.
- In ImageJ, gebruik maken van de polygoon tool om het hele stuk of de regio die u wilt kwantificeren schetsen. Voeg deze selectie naar de ROI manager waar u het kunt hernoemen en op te slaan.
- Klik met de rechtermuisknop op het geselecteerde gebied en kies dupliceren. Noem deze kopie van de foto met de regio, slice, dag. Druk Ctl + Shift + E om het overzicht te tonen, selecteer Proces - aftrekken achtergrond - Rolling bal Radius = 4.
- Na achtergrond aftrekken, selecteer "drempel aan te passen" in het "Beeld" dropdown menu. Controleer donkere achtergrond -; kijk naar afbeelding ingezoomd en stel de drempel. Als je over de drempel ingesteld door het verplaatsen van de drempel bar, ervoor zorgen dat alle cellen worden opgenomen / gemarkeerd maar uiterst kleine puntjes die puin (of kleiner dan een cel) zijn niet inbegrepen. Gebruik dezelfde drempel voor alle beelden. Verplaats de drempel raam aan de zijkant.
- Selecteer "Process" - "Find Maxima" en zet het geluid tolerantie tussen de 5 en 10 en controleer het volgende: Voorbeeld punt selectie, het type uitgevoerd als gesegmenteerd deeltjes uitsluiten rand maxima boven lagere drempel. Opnieuw selecteren dan is de regio van belang door te drukken Ctl + Shift + E.
- Selecteer "Analyseer Deeltjes" uit het menu Analyseren drop-down. Stel de pixelgrootte tot 4-40 en de circulariteit te 0,00-1,00. Klik ook "Toon overlay contouren" "scherm resultaten" en "samen te vatten", druk dan op OK.
- Nemen alle ruwe data en de samenvatting in een Microsoft Office-document. De "Count" voor elke regio is nodig om voudige verandering in de week in de cultuur te berekenen.
- Herhaal dit proces voor alle foto's en gebieden van belang, om ervoor te zorgen dat de drempel en andere instellingen consequent blijven.
- Bereken het voudige verandering in celaantal op het segment in de week in kweek door het aantal tumorcellen aan het segment op dag 7 door het aantal cellen op het segment op dag 1. Op dezelfde voudige verandering in het aantal cellen in elke regio wordt berekend door het aantal cellen in dat gebied op dag 7 door het aantal cellen in dat gebied op dag 1.
- Voer stap 13.8 voor microsferen ook. De microsfeer getal op het segment moet dezelfde op dag 7 als op dag 1 (Fold change = 1). Ook moet microsfeer getal binnen elk gebied dezelfde op dag 7 als op dag 1 (Fold change = 1). Als Fold verandering verschilt van 1, duidt dit op veranderingen in de slice topografie in de tijd.
14. kleuring
- Tape een stuk parafilm op the labtafel en teken zes cirkels met een pen vloeibare blocker pap (een voor elk segment, net groter dan de grootte van een plak). Plaats ongeveer 400 pl PBS in een punt in het midden van elke cirkel. Nummer of het etiket van de cirkels om elk segment te identificeren.
- In 1 ml PBS, gebruikt een scheermesje om een vierkant rond de plak gesneden, iets ruimer membraan rond de slice. Met behulp van een tang bewegen de knip sneetje in de eerste cirkel en voorzichtig leg de plak op de top van de zeepbel van PBS. Het is essentieel om ervoor te zorgen dat het segment niet vouw over zichzelf of krijgen ondersteboven tijdens dit proces omgedraaid. Verwijder vervolgens de PBS van onder de slice en zet het op de top van het segment en voeg meer PBS als dat nodig is om ervoor te zorgen dat het blijft ondergedompeld. Herhaal deze stap voor elke plak.
- Maak 10 ml van 3% BSA in PBS. Neem 2 ml en voeg 100 ul digitonine aan. Mengen en toe te voegen aan plakjes te blokkeren en permeabiliseren, 30 min bij RT.
Opmerking: Het gebruik van andere middelen zoals permeabilisatie Triton X-100 leidt tot verlies van CM-Dil labeling. - Verwijder permeabilisatie / blokkerende oplossing en spoelen 3x met PBS gedurende 10 min.
- Als kleuring voor EDU, volg de aanwijzingen van de kit aan het mengsel te monteren. Breng het mengsel gedurende 45 min. Als kleuring met andere antilichamen, moet het protocol worden geoptimaliseerd voor de concentratie van primaire en secundaire antilichamen (~ 1 uur RT voor primair en secundair). Spoel 3x met PBS gedurende 10 min.
- Vlek met DAPI 1: 1000 in PBS gedurende 5 min RT. Spoel 2x met PBS.
15. Montage van de Slices
- Breng het segment een microscoopglaasje. Zorg ervoor dat de zijde van het membraan met het segment blijft naar boven en geen vouw op zichzelf. Teken een kader rond het schijfje met een vloeibare blocker pap pen.
- Plaats een kleine glazen dekglaasje (5 mm) aan elke zijde van het deel (de plak wordt beschadigd houden). Drop twee of drie druppels Fluoromount-G (voor immunofluorescentie) bovenop deslice om gewoon nauwelijks bedekken. Dek de slice lange dekglaasje (24 x 50 mm).
- Herhaal dit voor elke plak. Dicht de randen van de dia's met nagellak en bewaar bij 4 ° C. Doe confocale beeldvorming van kleuring.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Dit deel illustreert de soort resultaten te verwachten gebruik van de hersentumor / organotypische slice co-cultuur aan regionale micro voorkeur onderzoeken en om nieuwe therapieën te testen. We zien dat de test is ontworpen om de micro-omgeving bij hersentumoren repliceren als weefselorganisatie en proliferatieve toestand van het segment wordt gehandhaafd (figuur 3). We tonen ook aan dat een toename van het aantal tumorcellen aan het segment over de tijd gedeeltelijk kan worden veroorzaakt door de migr...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Dit protocol beschrijft hoe hersentumor cellen fluorescent kunnen worden gelabeld en uitgeplaat op een sagittale doorsnede hersenen van een P6 muis en vervolgens gecontroleerd voor een week in cultuur. Deze hersentumor / organotypische slice co-kweek-assay kan worden gebruikt om het effect van regionale micromilieu op aantal tumorcellen te bepalen en kan ook worden gebruikt als een systeem voor het meten van de effectiviteit van nieuwe geneesmiddelen behandelingen humane tumorgroei. Eerdere studies hebben een vergelijkb...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
Geen van de auteurs heeft concurrerende of tegenstrijdige belangen.
Dankbetuigingen
Dit werk wordt ondersteund door subsidies van de NIH (P01CA142536 aan RAS, T32CA009361 aan DPY) en de Pediatric Low Grade Astrocytoma Foundation.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| HEPES | Invitrogen | 17504044 | |
| Glucose | Invitrogen | 17502048 | |
| Pennicillin Streptomycin | Life Technologies | 15140-122 | |
| HBSS | Life Technologies | 14185-052 | |
| B-27 | Life Technologies | 17504-044 | |
| N2 | Life Technologies | 17502-048 | |
| Glutamax | Life Technologies | 35050061 | |
| Neurobasal-A- Medium minus phenol red | Invitrogen | 12349015 | |
| Low Melting Point Agarose | Promega | V2111 | |
| Slice Culture Inserts | Milipore | PICM0RG50 | |
| laminin | Invitrogen | 23017015 | |
| Cm-DiI | Invitrogen | V22888 | |
| EDU (Labeling and Detection) | Life Technologies | c10337 | |
| Microspheres | Life Technologies | F-21010 | |
| Vibratome | Leica | ||
| Confocal Microscope | Nikon Eclipse Ni C2si | ||
| ImageJ software | |||
| 5 mm Cover Glasses | Fisher Scientific | 64-0700 (CS-5R) |
Referenties
- Heddleston, J. M., et al. Glioma stem cell maintenance: the role of the microenvironment. Curr Pharm Des. 17 (23), 2386-2401 (2013).
- Sasai, K. Shh pathway activity is down-regulated in cultured medulloblastoma cells: implications for preclinical studies. Cancer Res. 66 (8), 4215-4222 (2006).
- Louis, D. N., et al. The 2007 WHO classification of tumours of the central nervous system. Acta Neuropathol. 114 (2), 97-109 (2007).
- Duffau, H., Capelle, L. Preferential brain locations of low-grade gliomas. Cancer. 100 (12), 2622-2626 (2004).
- Chourmouzi, D., et al. Manifestations of pilocytic astrocytoma: a pictorial review. Insights Imaging. 5 (3), 387-402 (2014).
- Buonamici, S., et al. Interfering with resistance to smoothened antagonists by inhibition of the PI3K pathway in medulloblastoma. Sci Transl Med. 2 (51), 51ra70(2010).
- Choi, Y., Borghesani, P. R., Chan, J. A., Segal, R. A. Migration from a mitogenic niche promotes cell-cycle exit. J Neurosci. 25 (45), 10437-10445 (2005).
- Chan, J. A., et al. Proteoglycan interactions with Sonic Hedgehog specify mitogenic responses. Nat Neurosci. 12 (4), 409-417 (2009).
- Stoppini, L., Buchs, P. A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Kenny, H. A., et al. Quantitative high throughput screening using a primary human three- dimensional organotypic culture predicts in vivo efficacy. Nat Commun. 6, 6220(2015).
- Liu, X., et al. ROCK inhibitor and feeder cells induce the conditional reprogramming of epithelial cells. Am J Pathol. 180 (2), 599-607 (2012).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
Meer artikelen verkennen
Analyse van de tumormicro-omgevingprimaire humane hersentumorcellenpreparatie van muizenhersensnijdenfluorescentiegelabelde tumorcellenassay voor respons op medicatievehandelingpreparatie van kweekmedium voor snijdenconfocale beeldanalysemeting van tumorcelproliferatietesten van gerichte medicijntherapie
