Er is een gedetailleerd protocol voorzien voor het gebruik van CRISPR/Cas9-technologie om zeer efficiënte, gerichte knock-in van grote, multicistronische constructies in primaire menselijke T-cellen te bereiken via de homologie-gemedieerde eindjoining (HMEJ) DNA-reparatieroute. T-cellen die met dit cGMP-aanpasbare protocol zijn ontwikkeld, behouden een uitstekende celexpansie, cytotoxiciteit en cytokineproductie.
Methodenartikel
Niet-virale engineering van primaire menselijke T-cellen via homologie-gemedieerde end-joining gerichte integratie van grote DNA-sjablonen
In dit artikel
Samenvatting
Samenvatting
Veel huidige adoptieve cellulaire therapieën zijn afhankelijk van lenti- of retrovirale vectoren om T-cellen te manipuleren voor de expressie van een chimere antigeenreceptor (CAR) of exogene T-celreceptor (TCR) om zich te richten op een specifiek tumorgeassocieerd antigeen. Vertrouwen op virale vectoren voor de productie van therapeutische T-cellen verhoogt de tijdlijn, kosten en complexiteit van de productie aanzienlijk, terwijl de vertaling van nieuwe therapieën wordt beperkt, met name in de academische setting. Er wordt een proces gepresenteerd voor efficiënte niet-virale engineering van T-cellen met behulp van CRISPR/Cas9 en homologie-gemedieerde eindverbinding om gerichte integratie van grote, multicistronische DNA-lading te bereiken. Deze aanpak heeft integratiefrequenties bereikt die vergelijkbaar zijn met die van virale vectoren, terwijl het zeer functionele T-cellen oplevert die in staat zijn tot krachtige antitumorwerkzaamheid, zowel in vitro als in vivo. Deze methode kan met name snel worden aangepast aan de huidige goede productiepraktijken (cGMP) en klinische opschaling, en biedt op korte termijn een optie voor de productie van therapeutische T-cellen voor gebruik in klinische onderzoeken.
Inleiding
T-cellen zijn een belangrijk onderdeel van het adaptieve immuunsysteem en bezitten een direct cytolytisch vermogen, het vermogen om de immuunrespons te moduleren door de productie van cytokines, het licentiëren van B-cellen en dendritische cellen en het opzetten van immunologisch geheugen1. Ze spelen een cruciale rol bij de ontwikkeling van het immuunsysteem, homeostase en bewaking, bescherming tegen ziekteverwekkers en preventie en verdediging tegen kanker, evenals allergie en auto-immuniteit1. T-cellen bezitten een enorme diversiteit aan T-celreceptoren (TCR's) die worden gegenereerd door V(D)J-recombinatie, waardoor T-cellen een breed scala aan antigenen kunnen herkennen en effectieve immuunresponsen kunnen opbouwen tegen verschillende pathogenen 1,2. T-cellen kunnen over het algemeen worden onderverdeeld in twee categorieën, CD4 T-cellen, ook bekend als helper-T-cellen, die voornamelijk andere immuuncellen, zoals B-cellen, helpen bij het coördineren van de immuunrespons, en CD8 T-cellen, of cytotoxische T-cellen, die geïnfecteerde of kankercellen direct doden door specifieke antigenen te herkennen die op hun oppervlak worden gepresenteerd1.
De ontwikkeling van chimere antigeenreceptoren (CAR) heeft geleid tot een enorme toename van de belangstelling voor de genoommanipulatie van T-cellen voor immunotherapieën. CAR's zijn gemanipuleerde eiwitten die van antilichamen afgeleide antigeenbindende domeinen samenvoegen met T-celsignaleringsdomeinen, waardoor T-cellen cellen kunnen identificeren en targeten die het specifieke epitoop tot expressie brengen dat wordt herkend door het antilichaamgedeelte van de CAR3. Deze receptoren zijn gebruikt voor een verscheidenheid aan immunotherapieën, waaronder infectieziekten en auto-immuniteit, maar de technologie is het meest geavanceerd voor immunotherapieën bij kanker.
CAR-T-cellen zijn buitengewoon succesvol geweest bij de behandeling van leukemieën en lymfoom, maar hebben een beperkte werkzaamheid getoond voor de behandeling van solide tumoren 4,5. Dit heeft geleid tot een golf van verdere ontwikkeling om de effectiviteit van CAR-T-cellen voor solide tumorindicaties te verbeteren. Er zijn meerdere benaderingen ontwikkeld, waaronder cytokinebepantsering, knock-out van checkpoint-genen, dominante negatieve receptoren, chemokinereceptoren, het tot expressie brengen van meerdere CAR's in één cel, modificatie van de CAR om intracellulaire signalering te verbeteren en integratie in vooraf bepaalde loci, bijv. de TRAC-locus, om gastheerregulerende mechanismen te benutten om uitputting te voorkomen 6,7,8. Veel van deze benaderingen vereisen een grotere genetische lading en/of locatiespecifieke integratie. Alternatieve benaderingen omvatten ook het gebruik van transgene TCR's om T-cellen in staat te stellen zich te richten op intracellulaire neo-antigenen 9,10. Dit heeft echter het belangrijke nadeel dat de TCR specifiek moet zijn voor zowel het neoantigeen-epitoop als het HLA-molecuul, waardoor het gebruik van het uiteindelijke therapeutische product wordt beperkt tot patiënten die het verwante HLA tot expressie brengen. Bovendien veranderen of verminderen veel tumoren de HLA-expressie als reactie op immunotherapie, waardoor de effectiviteit van T-cellen die transgene TCR's tot expressie brengen sterk wordt verminderd11.
De meeste CAR-T- of TCR-T-celtherapieën in klinische onderzoeken worden vervaardigd met behulp van retrovirale vectoren, zoals lentivirus of gammaretrovirus, waardoor een hoge integratiefrequentie wordt bereikt met vracht van gemiddelde grootte. Virale vectoren hebben echter te kampen met lange productietijdlijnen als gevolg van de huidige vereisten voor goede productiepraktijken (cGMP) en niet-specifieke integratieprofielen die een risico op insertionele mutagenese met zich meebrengen12,13. Bovendien kan het moeilijk zijn om transgeen retrovirus te produceren bij hoge titers als de lading meer dan 5 kb14 bedraagt. Andere vectoren, zoals die afgeleid van recombinant adeno-geassocieerd virus (rAAV), integreren niet op natuurlijke wijze, maar kunnen een DNA-donorsjabloon naar de kern transporteren en kunnen worden gebruikt in combinatie met CRISPR/Cas9 om traditionele homologiegerichte recombinatie (HDR) gemedieerde genoommanipulatie te vergemakkelijken. Deze virussen hebben echter ook lange en gecompliceerde productieworkflows en worden beperkt door de vrachtgrootte (<4,7 kb) en de noodzaak om lange homologiearmen (500-1000 bp) op te nemen15,16,17,18.
Niet-virale genoommanipulatie met behulp van transposons of een combinatie van gerichte nucleasen en een DNA-donorsjabloon is gerapporteerd in primaire menselijke lymfocyten 8,19,20. Deze benaderingen worden echter beperkt door de toxische reactie op naakte DNA-moleculen in het cytoplasma na herkenning door cytoplasmatische DNA-sensoren die tot expressie worden gebracht in lymfocyten21. Er zijn pogingen ondernomen om kleine molecuulremmers van deze DNA-detectieroutes tijdens transfectie te gebruiken, maar de redundantie van deze routes kan hun gebruik in cGMP-protocollen22 bemoeilijken. Met name transposonvectoren, zoals Doornroosje, PiggyBac en Tc Buster, maken de integratie van grote genetische lading met hoge efficiëntie mogelijk, maar hebben een niet-specifiek integratieprofiel23,24. Niet-virale, gerichte transgenintegratie met behulp van plasmide, lineaire of enkelstrengs DNA-sjablonen in combinatie met een gerichte nuclease voor HDR is een aantrekkelijk alternatief, maar werd beperkt door slechte efficiëntie, vooral bij steeds grotere genetische ladingen, met een efficiëntie van minder dan 10% gerapporteerd bij het gebruik van vracht van meer dan 1,5 kb 8,19.
Hier presenteren we het stapsgewijze protocol voor niet-virale, homologie-gemedieerde end joining (HMEJ) insertie van grote DNA-payloads in primaire menselijke T-cellen, zoals beschreven in Webber, Johnson et al.25. HMEJ maakt gebruik van korte homologiearmen van 48 bp, geflankeerd door Cas9 gRNA-doelwitten om een zeer effectieve gerichte integratie van grote DNA-vracht mogelijk te maken in vergelijking met traditionele HDR. Een methode om de cytotoxiciteit van plasmide-DNA in primaire T-cellen te verminderen, is het gebruik van plasmiden met een minimale ruggengraat, zoals minicirkels of nanoplasmiden25. Minicirkels zijn geminiaturiseerde plasmidevectoren geproduceerd door excisie van de oorsprong van replicatie en antibioticaresistentiegen door recombinatie na plasmideamplificatie; het is aangetoond dat ze de niet-virale engineering van T-cellen verbeteren en de celtoxiciteit verminderen23,24. Nanoplasmiden hebben ook een kleinere totale grootte die wordt bereikt door het gebruik van een minimale oorsprong van replicatie en een niet-traditionele selectiemarker26. Onze ervaring is dat minicirkel- en nanoplasmidevectorplatforms een vergelijkbare verbetering in efficiëntie en verminderde toxiciteit bieden dan traditionele plasmiden25.
Hier presenteren we een gedetailleerd protocol dat de temporele optimalisatie van de afgifte van reagentia en de samenstelling van reagentia synergiseert, evenals het gebruik van HMEJ en CRISPR/Cas9 om een hoge werkzaamheid te bereiken, plaatsspecifieke genoommanipulatie van primaire menselijke T-cellen met grote (>6,3 kb), multicistronische DNA-sjablonen voor gebruik in immunotherapieën en een verscheidenheid aan andere toepassingen25. We bereiken een hogere integratie met HMEJ- en 48 bp-homologiearmen dan met traditionele HR met behulp van 1 kb homologiearmen, met name met genetische ladingen >1,5 kb25,27. Belangrijk is dat T-cellen die door HMEJ-reparatie zijn gemanipuleerd, uitstekende celexpansie, cytotoxiciteit en cytokineproductie behouden, terwijl ze een niet-uitgeput fenotype25 behouden. Dit protocol kan gemakkelijk worden aangepast aan cGMP-standaarden en is schaalbaar naar klinisch relevante celaantallen, waardoor een snelle overgang naar toekomstig gebruik in een verscheidenheid aan klinische onderzoeken mogelijk is25.
Protocol
Alle experimenten werden uitgevoerd met universele voorzorgsmaatregelen voor door bloed overgedragen ziekteverwekkers, met steriele/aseptische techniek, persoonlijke beschermingsmiddelen en de juiste apparatuur voor bioveiligheidsniveau 2 (BSL2). Alle hier beschreven experimenten zijn goedgekeurd door het Institutional Biosafety Committee (IBC) van de Universiteit van Minnesota. Details van de reagentia en de apparatuur die in dit onderzoek zijn gebruikt, staan vermeld in de materiaaltabel.
1. Voorbereiding van de media
- Bereid supplementen voor T-cel Complete Media (TCM).
- Reconstitueer recombinant humaan IL-2 tot een concentratie van 12000 IE/ml door toevoeging van met filters gesteriliseerd azijnzuur van 100 mM en meng goed door te pipetteren. Vervolgens verder verdunnen tot een concentratie van 6000 IE/ml met gefilterd gesteriliseerd 0,2% runderserumalbumine (BSA) in 1x fosfaatgebufferde zoutoplossing (1x PBS) en goed mengen door te pipetteren om een oplossing voor langdurige opslag te maken.
- Reconstitueer reconstitueer recombinant humaan IL-7 tot een concentratie van 200 ng/μl met steriel water en meng goed door te pipetteren. Verdun vervolgens verder tot een concentratie van 100 ng/μl met gefilterd 0,2% BSA in PBS en meng goed door te pipetteren om een oplossing voor langdurige opslag te maken.
- Reconstitueer recombinant humaan IL-15 tot een concentratie van 200 ng/μl met steriel water en meng goed door te pipetteren. Verdun vervolgens verder tot een concentratie van 100 ng/μl met gefilterd 0,2% BSA in PBS en meng goed door te pipetteren om een oplossing voor langdurige opslag te maken.
OPMERKING: Bewaar elk cytokine in kleine hoeveelheden bij -20 °C tot -80 °C gedurende maximaal zes maanden en vermijd herhaalde vries-/dooicycli.
- Bereid TCM-media voor.
- Bereid basale media voor door 2,6% T-celexpansiesupplement en 2,5% immuuncelserumvervanging toe te voegen aan het basale medium T-celexpansie. Zie Materiaaltabel voor details.
- Bereid TCM voor door 1% L-glutamine, 1% penicilline/streptomycine, 10 mM N-acetyl-L-cysteïne, 300 IE/ml recombinant humaan IL-2, 5 ng/ml recombinant humaan IL-7 en 5 ng/ml recombinant humaan IL-15 toe te voegen aan basale media.
- Steriliseer TCM door media door een filter van 0,22 μm in een steriele mediafles te leiden.
- Houd TCM maximaal 2 weken op 4 °C.
- Bereid basale media voor door 2,6% T-celexpansiesupplement en 2,5% immuuncelserumvervanging toe te voegen aan het basale medium T-celexpansie. Zie Materiaaltabel voor details.
- Bereid herstelmedia voor.
- Bereid basale media voor door 2,6% T-celexpansiesupplement en 2,5% immuuncelserumvervanging toe te voegen aan het basale medium T-celexpansie.
- Bereid herstelmedia voor door 1% L-glutamine, 10 mM N-acetyl-L-cysteïne, 300 IE/ml recombinant humaan IL-2, 5 ng/ml recombinant humaan IL-7, 5 ng/ml recombinant humaan IL-15 toe te voegen aan basale media en 1 μg/ml DNase.
OPMERKING: Voeg geen penicilline/streptomycine toe aan herstelmedia, omdat dit het herstel van cellen na elektroporatie kan verminderen. - Steriliseer de herstelmedia door de media door een filter van 0,22 μm in een gesteriliseerde mediafles te leiden.
- Houd herstelmedia maximaal 2 weken op 4 °C.
- Bereid herstelmedia voor door 1% L-glutamine, 10 mM N-acetyl-L-cysteïne, 300 IE/ml recombinant humaan IL-2, 5 ng/ml recombinant humaan IL-7, 5 ng/ml recombinant humaan IL-15 toe te voegen aan basale media en 1 μg/ml DNase.
- Bereid basale media voor door 2,6% T-celexpansiesupplement en 2,5% immuuncelserumvervanging toe te voegen aan het basale medium T-celexpansie.
2. Knock-in siteselectie en sjabloonontwerp
- Bepaal een genomische doellocatie voor knock-in.
OPMERKING: Een veilige havenlocatie, zoals AAVS1, kan worden gebruikt als een minimale impact op de doelcel gewenst is. Een doellocatie die de genexpressie verstoort, kan worden gebruikt om tegelijkertijd het doelgen uit te schakelen en het construct van interesse in één stap uit te schakelen. Een doellocatie en donor die zijn ontworpen om in-frame te integreren met een endogeen gen, kunnen worden gebruikt om genfusies te creëren of in combinatie met een 2A ribosomale skip-sequentie om het construct onder de transcriptiecontrole van een endogene promotor te plaatsen (Figuur 1). - Ontwerp de vrachtsjabloon zo dat de expressiecassette wordt geflankeerd door 48 bp homologiearmen die overeenkomen met de integratieplaats en geflankeerd door lineariserende gRNA-doelwitten.
OPMERKING: Het plasmide-lineariserende gRNA kan een universeel gRNA28 (UgRNA) (GGGAGGCGUUCGGGCCACAG) zijn dat is ontworpen om zich te richten op een sequentie (GGGAGGCGTTCGGGCCACAG) die niet wordt aangetroffen in het menselijk of muizengenoom25, of de genomische doelgRNA-sequentie, zodat een enkel gRNA op de genomische knock-in-plaats kan knippen en ook de vrachtsjabloon kan lineariseren (Figuur 1). Nanoplasmiden of minicirkels kunnen worden gebruikt als vectoren voor de vrachtsjabloon. Standaard plasmiden kunnen worden gebruikt in plaats van nanoplasmiden of minicirkels voor sommige getransformeerde lijnen, maar zullen resulteren in verminderde knock-in en celexpansie in gevoeligere primaire cellen zoals T-cellen.
3. Isolatie en activering van T-cellen
- Verkrijg T-cellen van een commerciële verkoper of isoleer T-cellen van PBMC's met behulp van immunomagnetische sortering18.
- Bepaal het aantal T-cellen dat nodig is voor het experiment en ontdooi, was en suspendeer vervolgens T-cellen in een concentratie van 1 × 10⁶ cellen per ml in TCM. Voeg 1 ml van dit mengsel toe aan putjes van een plaat met 24 putjes.
- Vortex de T-cel activeringskralen om de kralen opnieuw te suspenderen en voeg de kralen toe in een verhouding van 2:1 kralen: cel aan elk putje. Incubeer deze cellen gedurende 36 uur in een incubator van 37 °C en 5% CO2 -, voordat u begint met de ontwikkeling van de T-cellen.
OPMERKING: Een incubatietijd van minder dan of langer dan 36 uur na activering zal de efficiëntie van het knock-in van de T-cel, de levensvatbaarheid en de post-engineering celexpansie verminderen25.
- Vortex de T-cel activeringskralen om de kralen opnieuw te suspenderen en voeg de kralen toe in een verhouding van 2:1 kralen: cel aan elk putje. Incubeer deze cellen gedurende 36 uur in een incubator van 37 °C en 5% CO2 -, voordat u begint met de ontwikkeling van de T-cellen.
4. T-cel techniek
- Bepaal de experimentele omstandigheden die nodig zijn om het experiment te voltooien, inclusief experimentele controles.
OPMERKING: Het is belangrijk om een aandoening met alleen plasmide op te nemen als controle voor episomale expressie. Een elektroporatieconditie met de chemisch gemodificeerde doellocatie gRNA28 en/of Cas9-mRNA in afwezigheid van een plasmidedonor kan ook als negatieve controle worden gebruikt. - Bereid een herstelplaat voor.
- Voeg voor elke experimentele conditie, met inbegrip van experimentele controles, 300 μl herstelmedia toe aan een putje van een weefselkweekplaat met 24 putjes en verwarm de plaat in een incubator van 37 °C en 5 % CO2 .
OPMERKING: Zie Tabel 1 voor alternatieve celnummers, herstelvolume en voorwaarden.
- Voeg voor elke experimentele conditie, met inbegrip van experimentele controles, 300 μl herstelmedia toe aan een putje van een weefselkweekplaat met 24 putjes en verwarm de plaat in een incubator van 37 °C en 5 % CO2 .
- Bereid T-cellen voor.
- Oogst het gestimuleerde T-cel/T-celactiveringsparelmengsel, tel levensvatbare cellen en suspendeer de T-cellen/T-celactiveringskorrels in een concentratie van 1-5 × 10⁶ cellen/ml in TCM-media in een microcentrifugebuisje van 1,5 ml.
- Plaats de microcentrifugebuis in een magneet (zie materiaaltabel) en laat deze 3 minuten incuberen.
OPMERKING: Het verwijderen van de kralen is vereist als T-celactiveringskralen worden gebruikt om T-cellen te activeren. Het verwijderen van de kralen is mogelijk niet nodig als een alternatieve activeringsmethode wordt gebruikt. - Na incubatie en zonder uit de magneet te verwijderen, brengt u de media en T-cellen over in een nieuwe buis. Deze buis bevat gestimuleerde T-cellen waarvan de T-cel activeringskorrels zijn verwijderd. Tel de T-cellen en plaats ze in conische buizen van 14 ml of 50 ml. Vul de buis aan met 1× PBS en bewaar de cellen in een incubator van 37 °C en 5% CO2 tot ze klaar zijn om te centrifugeren.
- Bereid de T-celmix voor.
- Bepaal de hoeveelheid Master Mix Buffer (82% primaire celoplossing en 18% supplement) die nodig is door het aantal elektroporatiecondities plus één (n + 1) te vermenigvuldigen. (bijv. 6 geplande elektroporatiecondities + 1 = 7,7 × 18 μL per conditie = 126 μL Master Mix Buffer).
OPMERKING: Deze volumes zijn specifiek voor het 4D-elektroporatiesysteem dat in dit onderzoek is gebruikt (zie materiaaltabel). Andere elektroporatiesystemen vereisen andere volumes en concentraties. Volume primaire celoplossing = Totaal volume Master Mix-buffer nodig × 0,82 en Volume supplement = Totaal volume benodigde Master Mix-buffer x 0,18. (bijv. 0,82 × 126 μl = 103,32 μl primaire celoplossing en 0,18 × 126 μl = 22,68 μl). - Meng Primary Cell Solution en Supplement samen om Master Mix Buffer te maken.
- Centrifugeer T-cellen in 1x PBS gedurende 10 minuten bij 200 × g (bij kamertemperatuur) en zuig de supernatant op.
- Resuspendeer de T-cellen in de Master Mix Buffer in een concentratie van 1 × 10⁶ cellen per 18 μL Master Mix Buffer.
- Bepaal de hoeveelheid Master Mix Buffer (82% primaire celoplossing en 18% supplement) die nodig is door het aantal elektroporatiecondities plus één (n + 1) te vermenigvuldigen. (bijv. 6 geplande elektroporatiecondities + 1 = 7,7 × 18 μL per conditie = 126 μL Master Mix Buffer).
- Bereid reagentia voor.
- Bepaal met behulp van de concentraties van de voorraadoplossingen het volume HMEJ-plasmide, gRNA op de doellocatie, plasmidelinearisatie-gRNA (UgRNA) en Cas9-mRNA dat nodig is om de aangegeven massa per elektroporatie te bereiken (Tabel 2).
- Voeg reagentia toe aan een putje van een plaat met 96 putjes op ijs voor elke toestand.
- Bereid elektroporatiemix voor.
- Voeg indien nodig 18 μL T-celmix toe aan elk putje van de plaat met 96 putjes.
- Voeg indien nodig een extra Master Mix-buffer toe om ervoor te zorgen dat alle elektroporatieomstandigheden een uiteindelijk totaal volume van 22 μL hebben.
OPMERKING: Een volume van 22 μl is inclusief een extra volume van 10% om rekening te houden met mogelijk pipetteerverlies.
- Voer elektroporatie uit.
- Schakel de apparatuur in en laad het programma.
- Bepaal het aantal benodigde cuvetten en open het benodigde aantal cuvetten. Markeer het ene uiteinde van de cuvet en de dop en verwijder de dop van de cuvet.
OPMERKING: Er zijn 16 putjes per cuvet voor reacties van 20 μL. - Piket voorzichtig 20 μL van het elektroporatiemengsel uit de putjes van de 96 putjes, plaat 1-2 keer op en neer en laad in cuvetten.
- Dek de cuvet opnieuw af met behulp van de markering in stap 4.7.2 om te voorkomen dat de dop achterstevoren wordt geplaatst. Tik 3-5 keer op de cuvet om mogelijke luchtbellen te verwijderen, plaats vervolgens de apparatuur en elektropoleer de cuvet.
- Haal de cuvet voorzichtig uit de apparatuur, plaats deze in de kap en laat de cellen 15 minuten rusten op kamertemperatuur.
- Trek na de rust 80 μL opgewarmd herstelmedium van de herstelplaat en voeg toe aan elk monster (voeg toe aan de zijkant van de cuvet, niet rechtstreeks aan de cellen), pipetteer heel voorzichtig één keer op en neer en breng het totale volume van 100 μL terug naar de herstelplaat.
OPMERKING: Cellen zijn erg kwetsbaar na elektroporatie. Voorzichtig omgaan is van cruciaal belang. - Incubeer de cellen gedurende 30 minuten bij 37 °C en 5% CO2 .
- Voeg TCM toe om de cellen te verdunnen tot een concentratie van 1 × 10⁶ cellen/ml. Vervang de helft van de media de volgende dag en vervolgens elke 3-4 dagen door TCM met 2× cytokineconcentraties voor de duur van het experiment.
- Na verdunning tot 1 × 10⁶ cellen/ml, restimuleer de cellen door T-celactiveringskorrels toe te voegen in een verhouding van 0,5: 1 kralen: cel aan elk putje.
OPMERKING: Cellen kunnen snel uitdijen. Het kan nodig zijn om de helft van de media te vervangen en de cellen moeten mogelijk naar grotere putten worden verplaatst. - Verwijder op dag 3 de activeringskorrels van de T-cellen.
- Na de gewenste uitgroeiduur oogst je de cellen.
OPMERKING: Als er ongebruikte putjes in de cuvet zitten, kunnen de gebruikte putjes worden gemarkeerd en kan de hele cuvet in een conische vorm van 50 ml worden geplaatst en bij 4 °C worden bewaard voor toekomstig gebruik.
Resultaten
Hier werd een groot (>6,3 kb) multicistronisch sjabloon, de "Giant Minicircle"-constructie, geïntegreerd in de TRAC-locus in primaire menselijke T-cellen met behulp van CRISPR/Cas9-bewerking; een TRAC-specifiek gRNA (TCTCTCAGCTGGTACACGGC), het UgRNA en HMEJ-nanoplasmide (Figuur 2A) met een aandoening zonder TRAC-specifiek gRNA, het universele gRNA en Cas9-mRNA gebruikt als negatieve controle. Monsters die de Giant Minicircle-constructie, TRAC-specifiek gRNA, het universele gRNA en Cas9-mRNA bevatten, hadden een gemiddeld knock-in-percentage van 23,35% bij het meten van GFP-expressie (23,5% ± 5,247), terwijl de negatieve controle geen GFP-expressie vertoonde (Figuur 2B). Er waren geen significante verschillen in vouwexpansie (Figuur 2C) en levensvatbaarheid (Figuur 2D) tussen experimentele omstandigheden. Deze resultaten tonen een zeer efficiënte knock-in van een zeer grote sjabloon met behoud van een uitstekende levensvatbaarheid van de cellen en celexpansie.

Figuur 1: Schematische weergave van het HMEJ-constructieontwerp. Klik hier om een grotere versie van deze figuur te bekijken.
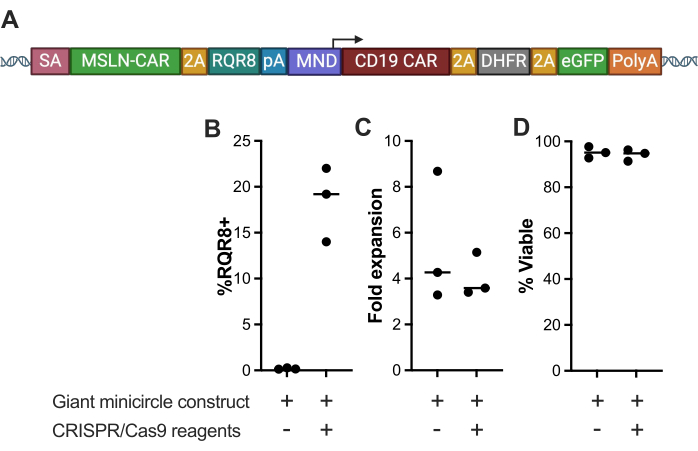
Figuur 2: Karakterisering van T-cellen geëlektropoleerd met de gigantische minicirkelconstructie. (A) Schematische weergave van de Giant Minicircle-constructie, een groot (>6,3 kb) multicistronic sjabloon dat codeert voor een anti-mesothelin CAR en RQR8 onder de TRAC-promotor met een GSG-linker, een anti-CD19 CAR en een DHFR-mutein en eGFP onder de MND-promotor. (B) RQR8-expressiepercentage, (C) vouwexpansie en (D) levensvatbaarheid van T-cellen negen dagen na elektroporatie met het Giant Minicircle-construct en CRISPR-Cas9-reagentia, vergeleken met een negatieve controle die werd geëlektropoleerd met de Giant Minicircle zonder CRISPR-Cas9-reagentia. (***p < 0,001). Klik hier om een grotere versie van deze figuur te bekijken.
| Plaat Grootte | Cuvet Volume | Cellen/put | Volume van herstelmedia | Volume van 1x TCM w/NAC | Totaal eindvolume |
| Plaat met 24 putjes | 22/22 μL | 1-3 x 10⁶ | 300 μL | 680 μL | 1 ml |
| Plaat met 6 putjes | 100/110 μL | 4-20 x 106 | 1 ml | 2,9 ml | 4 ml |
| G-Rex plaat met 24 putjes | 20-110 μL | 1-20 x 106 | 400 μL | 5,6 ml | 6 ml |
Tabel 1: Celconcentraties voor cuvetten en herstelplaten.
| Grootte cuvet | Sjabloon Plasmide | GRNA van de doellocatie | Plasmide linearisatie gRNA | Cas9-mRNA |
| 20 μL | 1-2 μg (1 μg) | 1-3 μg (1 μg) | 1-3 μg (1 μg) | 1-3 μg (1,5 μg) |
| 100 μL | 5-10 μg (5 μg) | 5-15 μg (5 μg) | 5-15 μg (5 μg) | 5-15 μg (5 μg) |
Tabel 2: Hoeveelheid CRISPR/Cas9-reagentia en benodigde DNA-sjabloon.
Discussie
Naarmate adoptieve celtherapie (ACT) zich blijft ontwikkelen, is er een toenemende vraag naar efficiënte, niet-virale methoden om immuuncellen te manipuleren zonder de hoge kosten en complexiteit die gepaard gaan met op virussen gebaseerde vectoren. Een belangrijk doel op dit gebied is het bereiken van locatiespecifieke integratie, die de consistentie, veiligheid en functie van technische cellulaire producten verbetert. Hoewel recente studies een succesvolle niet-virale integratie van kleine genetische constructen, zoals reportergenen en enkelvoudige CAR- of TCR-sequenties29, hebben aangetoond, is het nodig om deze methoden uit te breiden naar grotere, multi-genexpressiecassettes. Deze grotere cassettes zijn nodig om de functie van immuuncellen te verbeteren, zoals de toevoeging van chemokinereceptoren of cytokinebepantsering, om de specificiteit te verbeteren (bijv. logische poortsystemen) of om de veiligheid te vergroten met kill switches. Daartoe hebben we getracht niet-virale benaderingen te ontwikkelen die in staat zijn tot efficiënte plaatsspecifieke integratie van grotere genetische lading25.
Er zijn verschillende cruciale stappen in het protocol. Hoogwaardige, schone nanoplasmide of minicirkel is vereist om de toxiciteit te minimaliseren. In deze studie hebben commercieel bereide plasmiden het beste gepresteerd. De periode van 36 uur tussen activering van T-cellen en elektroporatie is ook van cruciaal belang voor ideale resultaten. Het is ook belangrijk om de behandeling en manipulatie van cellen onmiddellijk na elektroporatie te minimaliseren terwijl de cellen herstellen. Het is ook belangrijk om na de elektroporatie opnieuw nieuwe T-celactiveringskorrels aan de cultuur toe te voegen om de best mogelijke frequentie van ladingintegratie en celexpansie te bereiken.
Het protocol, zoals hier beschreven, maakt gebruik van een in de handel verkrijgbaar elektroporatiesysteem (zie materiaaltabel). Andere elektroporatiesystemen kunnen ook geschikt zijn, maar ze zullen waarschijnlijk optimalisatie van de apparaatspecifieke elektroporatiecondities en mogelijk post-elektroporatiecelbehandeling vereisen.
Er zijn verschillende beperkingen aan de HMEJ-gemedieerde engineering van menselijke T-cellen. Het protocol kan werken met plasmide, maar optimale resultaten vereisen het gebruik van nanoplasmiden of minicirkels voor vrachtafgifte, die niet zo gemakkelijk te vervaardigen zijn als standaard plasmiden. Bovendien, hoewel succesvolle integratie van een zeer grote, multicistronische cassette is aangetoond, is er waarschijnlijk een bovengrens voor de lading waar de frequentie van genintegratie zal beginnen af te nemen.
Deze studie presenteert HMEJ als een krachtige en efficiënte niet-virale genoomengineeringmethode voor de productie van gemanipuleerde T-cellen, met name in de context van kankerimmunotherapie. Door de beperkingen van traditionele virale vectoren te overwinnen, biedt deze aanpak een kosteneffectief, schaalbaar en veiliger alternatief voor het genereren van genetisch gemodificeerde T-cellen met verbeterde functionaliteit. Het vermogen om grote cassettes met meerdere genen met precisie te integreren, opent nieuwe mogelijkheden voor het manipuleren van immuuncellen voor de behandeling van een breed scala aan ziekten, waaronder kanker, infectieziekten en auto-immuunziekten. Bovendien zorgt de compatibiliteit van de HMEJ-methode met productieprocessen van klinische kwaliteit voor de praktische toepasbaarheid ervan in therapeutische omgevingen in de echte wereld, wat de weg vrijmaakt voor meer toegankelijke en efficiënte celgebaseerde therapieën in de nabije toekomst.
Openbaarmakingen
B.R.W. en B.S.M. zijn hoofdonderzoekers van gesponsorde onderzoeksovereenkomsten die door Intima Biosciences worden gefinancierd om het werk in dit manuscript te ondersteunen. Er zijn patenten aangevraagd voor de methoden en benaderingen die in dit manuscript worden beschreven.
Dankbetuigingen
BRW erkent financiering van Office of Discovery and Translation, NIH-subsidies R21CA237789, R21AI163731, P01CA254849, P50CA136393, U54CA268069, R01AI146009, DOD-subsidies HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231 en Children's Cancer Research Fund, het Fanconi Anemia Research Fund en het Randy Shaver Cancer and Community Fund. BSM erkent financiering van het Office of Discovery and Translation, NIH-subsidies R01AI146009, R01AI161017, P01CA254849, P50CA136393, U24OD026641, U54CA232561, P30CA077598, U54 CA268069, DOD-subsidies HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231, en Children's Cancer Research Fund, het Fanconi Anemia Research Fund en het Randy Shaver Cancer and Community Fund.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| Azijnzuur | Millipore Sigma | A6283 | |
| 1x DPBS, geen calcium, geen magnesium | Thermo Fisher Scientific | 14190144 | |
| 2,5% CTS Immune Cell Serum Replacement | Thermo Fisher Scientific | A2596101 | |
| Amaxa P3 Primary Cell 4D-Nucleofactor X Kit L | Lonza | V4XP-3024 | |
| Amaxa P3 Primary Cell 4D-Nucleofactor X Kit S | Lonza | V4XP-3032 | |
| Rund Serum Albumine | Thermo Fisher Scientific | 15561020 | |
| Chemisch Gemodificeerde Gids RNA's | Integrated DNA Technologies | na | Aangepast ontwerp |
| CleanCap Cas9 mRNA | Trilink | L-7206 | |
| CTS OpTmizer T cell Expansion Media SFM +OpTmizer T cell Expansion Supplement | Thermo Fisher Scientific | A1048501 | |
| DNase I | Stem Cell Technologies | 07900 | |
| Dynabeads Human T-Activator CD3/CD28 | Thermo Fisher Scientific | 11141D | |
| DynaMag-2 | Thermo Fisher Scientific | 12321D | |
| Human IL15 | PeproTech | 200-15 | |
| Human IL2 | PeproTech | 200-02 | |
| Human IL7 | PeproTech | 200-07 | |
| L-Glutamine | Thermo Scientific | 25030081 | |
| Lonza 4D nucelofector Core | Lonza | AAF-1003B | |
| Lonza 4D nucelofector X Unit | Lonza | AAF-1003X | |
| Minicircle | System Biosciences | MN910A-1 | Aangepast ontwerp |
| N-Acetyl-L-cysteïne | MiliporeSigma | A9165 | |
| Nanoplasmid | Aldevron | na | Aangepast ontwerp |
| Penicilline/Streptomycine | Thermo Fisher Scientific | 15-140-122 |
Referenties
- Sun, L., Su, Y., Jiao, A., Wang, X., Zhang, B. T cells in health and disease. Signal Transduct Target Ther. 8 (1), 235(2023).
- Takahama, Y. Journey through the thymus: stromal guides for T-cell development and selection. Nature reviews. Immunology. 6 (2), 127-135 (2006).
- Dotti, G., Gottschalk, S., Savoldo, B., Brenner, M. K. Design and development of therapies using chimeric antigen receptor-expressing T cells. Immunol Rev. 257 (1), 107-126 (2014).
- DeRenzo, C., Gottschalk, S. Genetic modification strategies to enhance CAR T cell persistence for patients with solid tumors. Front Immunol. 10, 218(2019).
- Liu, X., et al. A chimeric switch-receptor targeting PD1 augments the efficacy of second-generation CAR T cells in advanced solid tumors. Cancer Res. 76 (6), 1578-1590 (2016).
- Yeku, O. O., Purdon, T. J., Koneru, M., Spriggs, D., Brentjens, R. J. Armored CAR T cells enhance anti-tumor efficacy and overcome the tumor microenvironment. Sci Rep. 7 (1), 10541(2017).
- Schober, K., et al. Orthotopic replacement of T-cell receptor α- and β-chains with preservation of near-physiological T-cell function. Nat Biomed Eng. 3 (12), 974-984 (2019).
- Roth, T. L., et al. Reprogramming human T cell function and specificity with non-viral genome targeting. Nature. 559 (7714), 405-409 (2018).
- Chandran, S. S., Klebanoff, C. A. T cell receptor-based cancer immunotherapy: Emerging efficacy and pathways of resistance. Immunol Rev. 290 (1), 127-147 (2019).
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science (New York, N.Y.). 348 (6230), 62-68 (2015).
- Campoli, M., Ferrone, S. HLA antigen and NK cell activating ligand expression in malignant cells: a story of loss or acquisition. Semin Immunopathol. 33 (4), 321-334 (2011).
- Walther, W., Stein, U. Viral vectors for gene transfer: a review of their use in the treatment of human diseases. Drugs. 60 (2), 249-271 (2000).
- Bulcha, J. T., Wang, Y., Ma, H., Tai, P. W. L., Gao, G. Viral vector platforms within the gene therapy landscape. Signal Transduct Target Ther. 6 (1), 53(2021).
- Kumar, M., Keller, B., Makalou, N., Sutton, R. E. Systematic determination of the packaging limit of lentiviral vectors. Hum Gene Ther. 12 (15), 1893-1905 (2001).
- Samulski, R. J., Muzyczka, N. AAV-mediated gene therapy for research and therapeutic purposes. Annu Rev Virol. 1 (1), 427-451 (2014).
- Wang, D., Tai, P. W. L., Gao, G. Adeno-associated virus vector as a platform for gene therapy delivery. Nature reviews. Drug Discov. 18 (5), 358-378 (2019).
- Pomeroy, E. J., et al. a genetically engineered primary human natural killer cell platform for cancer immunotherapy. Mol Ther. 28 (1), 52-63 (2020).
- Johnson, M. J., Laoharawee, K., Lahr, W. S., Webber, B. R., Moriarity, B. S. Engineering of primary human B cells with CRISPR/Cas9 targeted nuclease. Sci Rep. 8 (1), 12144(2018).
- Nguyen, D. N., et al. Polymer-stabilized Cas9 nanoparticles and modified repair templates increase genome editing efficiency. Nat Biotechnol. 38 (1), 44-49 (2020).
- Lock, D., et al. Automated, scaled, transposon-based production of CAR T cells. J Immunother Cancer. 10 (9), e005189(2022).
- Semenova, N., et al. Multiple cytosolic DNA sensors bind plasmid DNA after transfection. Nucleic Acids Res. 47 (19), 10235-10246 (2019).
- Wimberger, S., et al. Simultaneous inhibition of DNA-PK and Polϴ improves integration efficiency and precision of genome editing. Nat Comm. 14 (1), 4761(2023).
- Monjezi, R., et al. Enhanced CAR T-cell engineering using non-viral Sleeping Beauty transposition from minicircle vectors. Leukemia. 31 (1), 186-194 (2017).
- Kay, M. A., He, C. -Y., Chen, Z. -Y. A robust system for production of minicircle DNA vectors. Nat Biotechnol. 28 (12), 1287-1289 (2010).
- Webber, B. R., et al. Cas9-induced targeted integration of large DNA payloads in primary human T cells via homology-mediated end-joining DNA repair. Nat Biomed Eng. 8, 1553-1570 (2024).
- Williams, J. A., Paez, P. A. Improving cell and gene therapy safety and performance using next-generation Nanoplasmid vectors. Mol Ther Nucleic Acids. 32, 494-503 (2023).
- Wierson, W. A., et al. Efficient targeted integration directed by short homology in zebrafish and mammalian cells. eLife. 9, 53968(2020).
- Hendel, A., et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 33 (9), 985-989 (2015).
- Moretti, A., et al. The past, present, and future of non-viral CAR T cells. Front Immunol. 13, 867013(2022).
Herprints en machtigingen
