Cytometria przepływowa jest potężnym narzędziem umożliwiającym izolację i badanie specyficznych populacji komórek. Niniejszy protokół opisuje etapy izolacji komórek wykazujących ekspresję LacZ z tkanek ślimaka noworodków myszy transgenicznych. Przed rozdzieleniem metodą cytometrii przepływowej, zdysocjowane komórki ślimaka zostały znakowane przy użyciu substratów β-galaktozydazy sprzężonych z fluorochromami.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Izolacja komórek wykazujących ekspresję LacZ z tkanek ucha wewnętrznego myszy z wykorzystaniem cytometrii przepływowej
W tym artykule
Podsumowanie
Streszczenie
Izolacja specyficznych typów komórek pozwala na analizę rzadkich populacji komórek, takich jak komórki macierzyste/progenitorowe. Takie podejście do badania tkanek ucha wewnętrznego stanowi wyjątkowe wyzwanie ze względu na niewielką liczbę interesujących nas komórek oraz ograniczoną dostępność transgenicznych mysich modeli reporterowych. W niniejszym artykule opisujemy protokół z wykorzystaniem sond sprzężonych z fluoroforami do selektywnego znakowania komórek LacZ-dodatnich z ślimaków noworodków.
Najczęstszą podstawową patologią w niedosłuchu sensoryczno-nerwowym jest nieodwracalne uszkodzenie i utrata sensorycznych komórek rzęsatych ślimaka, które są niezbędne do przekształcania fal dźwiękowych w impulsy nerwowe. Niedawne dowody sugerują, że w organach słuchu i równowagi myszy znajdują się komórki macierzyste/progenitorowe, które mogą posiadać potencjał regeneracyjny1,2. Wyniki te uzasadniają dalsze badania, w tym identyfikację specyficznych typów komórek o charakterystyce komórek macierzystych/progenitorowych. Wykazano, że szlak sygnałowy Wnt odgrywa kluczową rolę w utrzymaniu populacji komórek macierzystych/progenitorowych w kilku układach narządowych3-7. Niedawno zidentyfikowaliśmy w ślimaku noworodka komórki wykazujące odpowiedź na Wnt i ekspresyjne dla Axin2, jednak ich funkcja pozostaje w dużej mierze nieznana8.
Aby lepiej zrozumieć zachowanie tych komórek reagujących na Wnt in vitro, opracowaliśmy metodę izolowania komórek wykazujących ekspresję Axin2 z ślimaków myszy reporterowych Axin2-LacZ9. Wykorzystując cytometrię przepływową do izolacji komórek Axin2-LacZ-dodatnich z neonatalnych ślimaków, mogliśmy następnie przeprowadzić szereg eksperymentów na żywych komórkach w celu zbadania ich zachowania jako komórek macierzystych/progenitorowych. W niniejszym opracowaniu szczegółowo opisujemy etapy mikrodysekcji neonatalnego ślimaka, dysocjacji tych tkanek, znakowania komórek LacZ-dodatnich przy użyciu substratu fluorogennego oraz sortowania komórek. Techniki dysocjacji ślimaków do pojedynczych komórek oraz izolacji komórek ślimaka za pomocą cytometrii przepływowej zostały opisane wcześniej2,10-12. Wprowadziliśmy modyfikacje do tych technik, aby opracować nowy protokół izolacji komórek wykazujących ekspresję LacZ z neonatalnego ślimaka.
Protokół
1. Mikrosekcja ślimaka
- Przygotuj mikroskop sekcyjny pod dygestorium, przecierając powierzchnie 70% etanolem i przygotowując wkłady z lodem.
- Przygotuj w warunkach sterylnych 10-15 szalek Petriego o średnicy 35 mm i napełnij je do połowy (~2 ml) sterylnym zrównoważonym roztworem soli Hanksa z wapniem (HBSS).
- Przygotuj w warunkach sterylnych dwie szalki Petriego o średnicy 35 mm i napełnij je do połowy (~2 ml) sterylnym 1x roztworem soli fosforowej (PBS).
- Zdezynfekuj mikropincety w 50 ml stożkowej probówce Falcon z użyciem 70% etanolu.
- W pomieszczeniu oddzielonym od sterylnego dygestorium, za pomocą nożyczek irydowych, odetnij głowy 12-15 myszy reporterowych Axin2LacZ/+ w wieku 0-3 dni po urodzeniu (P) i umieść je w szalce Petriego o średnicy 60 mm na wkładzie z lodem.
- Używając pęsety Dumont nr 5 i nożyczek irydowych, wycięte żuchwę i język, a następnie przetnij podstawę czaszki na poziomie podniebienia.
- Usuń skórę pokrywającą sklepienie czaszki i przetnij podstawę czaszki, wprowadzając nożyczki od dolnej części otworu wielkiego do środka podniebienia.
- Wykonaj kolejne nacięcie nożyczkami irydowymi od krawędzi cięcia podniebienia do górnej części sklepienia czaszki po obu stronach, uważając, aby nie uszkodzić torebki słuchowej.
- Zakończ izolację kości skroniowej, wykonując dwa nacięcia pod kątem 45 stopni, zaczynając od górnej części otworu wielkiego i prowadząc je do cięcia koronalnego w obrębie twardego podniebienia.
- Umieść wyizolowane kości skroniowe w szalkach Petriego o średnicy 35 mm zawierających HBSS na wkładzie z lodem.
- Zbierz kości skroniowe od około 12-15 uśpionych zwierząt, co da łącznie 24-30 kości skroniowych.
- Przenieś szalkę Petriego z wyizolowanymi kościami skroniowymi do wcześniej przygotowanego sterylnego dygestorium sekcyjnego (1.1).
- Przenieś po cztery kości skroniowe do każdej wcześniej przygotowanej szalki Petriego o średnicy 35 mm zawierającej HBSS (1.2) i umieść je na wkładzie z lodem.
- Rozpocznij mikrosekcję, używając dwóch pęset nr 55, aby delikatnie usunąć korę, pień mózgu i móżdżek w obrębie kości skroniowej nad torebką słuchową.
- Bez usuwania torebki słuchowej, odłupuj fragmenty torebki ślimaka, zaczynając od miejsca wejścia nerwu przedsionkowo-ślimakowego do torebki słuchowej.
- Po odsłonięciu podstawy ślimaka, delikatnie wyciągnij ślimaka i otaczające go tkanki. Usuń pozostałości zwoju spiralnego oraz prążkowaną błonę naczyniową, zaczynając od podstawy.
- Przenieś ślimaka do szalki Petriego o średnicy 35 mm zawierającej PBS na wkładzie z lodem.
- Dla zachowania optymalnej żywotności tkanki całkowity czas sekcji powinien być krótszy niż 60 min.
- Powtórz powyższe kroki dla 3-5 myszy typu dzikiego (WT) P0-P3 jako kontroli dla myszy Axin2-LacZ.
2. Dysocjacja komórek (zmodyfikowana z wcześniej opisanych metod)2,10
- Miejsce 50 μl sterylny PBS w centrum dołka w niepowlekanej płytce hodowlanej z 6 dołkami.
- Przenieś do 20 Axin2LacZ/+ ślimaki do każdej 50 μl kropla PBS. Nowy 50 μl jedna kropla PBS powinna zostać wykorzystana do więcej niż 20 ślimaków.
- Podgrzać wstępnie 50 μl alikwoty trypsyny 0,125% przez około 2 minuty w 37°C kąpiel wodna
- Dodaj 50 μl podgrzanej do odpowiedniej temperatury 0,125% trypsyny do buforu PBS zawierającego ślimaki.
- Umieść płytkę 6-dołkową w 37°C przez 8 min, uważając, aby nie potrząsać naczyniem.
- Aby przerwać proces trypsynizacji, należy dodać 50 μl inhibitor trypsyny z soi do każdego 100 μl kropla
- Dodaj dodatkowy 50 μl pożywki pełnej (FM) (IGF-1, EGF, bFGF, HS, ampicylina w DMEM/F12)2
- Używając 300 μl tępa końcówka do pipety z pipetomanem P200 ustawionym na 125 μlostrożnie potryturuj komórki 80 razy, uważając, aby nie doprowadzić do powstania pęcherzyków powietrza.
- Po każdym rozcieraniu kropli należy dodać kolejną 200 μl FM do każdej studzienki.
- Przepuść komórki przez 40 μm przez niebieski sitko do komórek Falcon do nowej studni.
- Przenieś komórki do standardowych probówek Falcon do FACS (około 300 μl pozostaje po tryturacji i filtracji).
- Podzielić komórki z ślimaków wild-type do trzech probówek, rozcieńczając 100 μl z 300 μl FM do każdej probówki. Jedna probówka posłuży jako kontrola ujemna (blank), a jedna zostanie zabarwiona jodkiem propidium (PI, 1 μg/ml) tylko (nie dodawać na tym etapie), natomiast ostatnią próbkę należy zabarwić 3-karboksyumbeliferylo-β-D-galaktopyranosydem (CUG, patrz 2.15) w celu wykrycia fluorescencji tła.
- Umieść 400 μl rozproszonych komórek z błony ślimakowej Axin2-LacZ w każdej probówce FACS. Jako kontrolę zawierającą wyłącznie CUG, rozcieńczyć 10 μl komórek w 390 μl FM (patrz probówka F w kroku 2.15). Doprowadzić objętość pozostałych probówek do 400 μl.
- Inkubować komórki w 37°C inkubator z nawilżaczem przez 10 min.
- Przygotuj roztwór CUG:
- Przygotuj 200 μl CUG dla każdej probówki do FACS wymagającej barwienia.
- Rozcień CUG w FM w stosunku 1:50 w ciemnej komorze z minimalną ekspozycją na światło.
- Podgrzej uprzednio rozcieńczony CUG do temperatury 37°C przez 3–5 minut.
- Następnie dodać 200 μl rozcieńczonego CUG do każdej odpowiedniej probówki FACS. Do probówek, w których nie przewidziano zastosowania CUG, dodać wyłącznie FM (patrz pkt 2.15).
- Na tym etapie powinny znajdować się pięć kategorii probówek o następującej zawartości (na tym etapie nie dodawać PI):
- Typ dziki – bez CUG lub PI (w celu kompensacji patrz krok 3.5-6)
- Typ dziki – tylko z PI (do kompensacji)
- Typ dziki – z CUG i PI (jako kontrola dla komórek Axin2-LacZ)
- Axin2-LacZ – tylko z CUG (do kompensacji)
- Axin2-LacZ – z CUG i PI (do właścitego sortowania komórek)
- Axin2-LacZ – z CUG i PI (do analizy zdarzeń)
- Chronić wszystkie probówki przed światłem i inkubować je w 37°C inkubator z nawilżaniem przez 25 minut.
- Przygotuj świeży roztwór HEPES + płodowa surowica bydlęca (FBS) do zatrzymania reakcji po inkubacji:
- Rozcieńczyć 400 μl świeżo rozmrożonej FBS w 10 ml sterylnego 10 mM HEPES-u (w PBS) w probówce Falcon o pojemności 15 ml.
- Przechowywać probówkę w lodzie do czasu zakończenia etapu 2.16.
- Do każdej probówki do FACS dodać 1,8 ml schłodzonego do temperatury lodowej roztworu HEPES, wykonując czynność pod sterylnym dygestorium przy wyłączonym oświetleniu, aby zminimalizować ekspozycję na światło.
- Wirować komórki przy 1200 obr./min przez 5 minut.
- Usunąć supernatant i resuspender komórki w 300 μl FM, połącz wszystkie alikwoty do próbki do sortowania (Axin2-LacZ znakowane CUG i PI).
- Do każdej probówki należy dodać PI, aby uzyskać stężenie końcowe wynoszące 1 μg/ml.
- Umieścić komórki w lodzie i chronić przed światłem.
3. Cytometria przepływowa
- Używamy analizatora BD Aria II wyposażonego w lasery 488-nm, 633-nm i 407-nm. Detekcja CUG była przeprowadzana przy użyciu fioletowego lasera 407-nm, a detekcja PI przy użyciu niebieskiego lasera 488-nm w Stanford Shared FACS Facility.
- Wymagany jest przeszkolony operator cytometru przepływowego. Przejdź do następnego kroku po rozgrzaniu laserów, skalibrowaniu detektorów cytometru zgodnie z instrukcjami producenta oraz ustawieniu optymalnych parametrów sortowania. Według naszego doświadczenia zastosowanie dyszy 100 μm optymalizuje żywotność komórek w kolejnych eksperymentach.
- Zastosowano następujące parametry: próg (threshold) na poziomie 5 000 zdarzeń, szybkość przepływu poniżej 3 000 zdarzeń/sekundę, rozproszenie przednie (FSC) przy 125 V i rozproszenie boczne (SSC) przy 250 V; kanał PE-Cy5 wykorzystano dla PI, a Cascade Blue dla CUG.
- Przepłucz komorę cytometru 70% etanolem, a następnie PBS-em, wykonując każdą czynność dwukrotnie w podanej kolejności.
- Rozpocznij analizę od niebarwionych komórek typu dzikiego (probówka A w kroku 2.15). Zbierz 1 000 zdarzeń, aby określić rozkład komórek na wykresie FSC kontra SSC. Jeśli rozproszenie jest niewłaściwe, dostosuj parametry FSC i SSC.
- Przeprowadź kompensację, używając niebarwionych komórek WT (probówka A), komórek WT barwionych PI (probówka B) oraz komórek Axin2-LacZ barwionych CUG (probówka D). Kompensacja pozwoli na dokładniejszą dyskryminację sygnałów dla różnych długości fal laserowych.
- Rozpocznij analizę od komórek typu dzikiego barwionych PI i CUG (probówka C) i ustaw parametry bramkowania dla:
- wykluczenia debris na podstawie wykresu FSC kontra SSC;
- wykluczenia dubletów i agregatów za pomocą wykresu FSC-height kontra FSC-area;
- wykluczenia martwych komórek na podstawie wykresu FSC-area kontra PE-Cy5-area;
- ustawienia wykresu FSC-area kontra Cascade Blue-area z dowolnym rozmieszczeniem bramki.
- Następnie przeanalizuj 10 000 zdarzeń z probówki z próbką do sortowania zawierającej komórki Axin2-LacZ barwione PI i CUG (probówka F).
- Wszystkie bramki ustawione dla komórek typu dzikiego powinny zostać tutaj zastosowane.
- Korzystając z wykresów dla komórek typu dzikiego, stwórz bramki dla komórek Cascade Blue-high, stanowiących mniej niż 1% całkowitej liczby zdarzeń.
- Te same bramki Cascade Blue-high obejmują teraz około 15-20% komórek w próbce Axin2-LacZ, co definiuje te komórki jako Axin2-high.
- Korzystając z wykresu analizy komórek Axin2-LacZ, stwórz bramkę dla 15-20% najsłabiej fluorescencyjnych komórek, odtąd nazywanych Axin2-low.
- W oparciu o wspomnianą strategię bramkowania posortuj komórki do probówek FACS zawierających 500 μl FM — jednej probówki dla komórek Axin2-high i drugiej dla komórek Axin2-low. Upewnij się, że probówki zbiorcze znajdują się w komorze chłodzonej do 4°C podczas sortowania.
- Zapisz liczbę komórek policzonych przez cytometr przepływowy dla każdej populacji.
4. Reprezentatywne wyniki (patrz Rysunek 2):
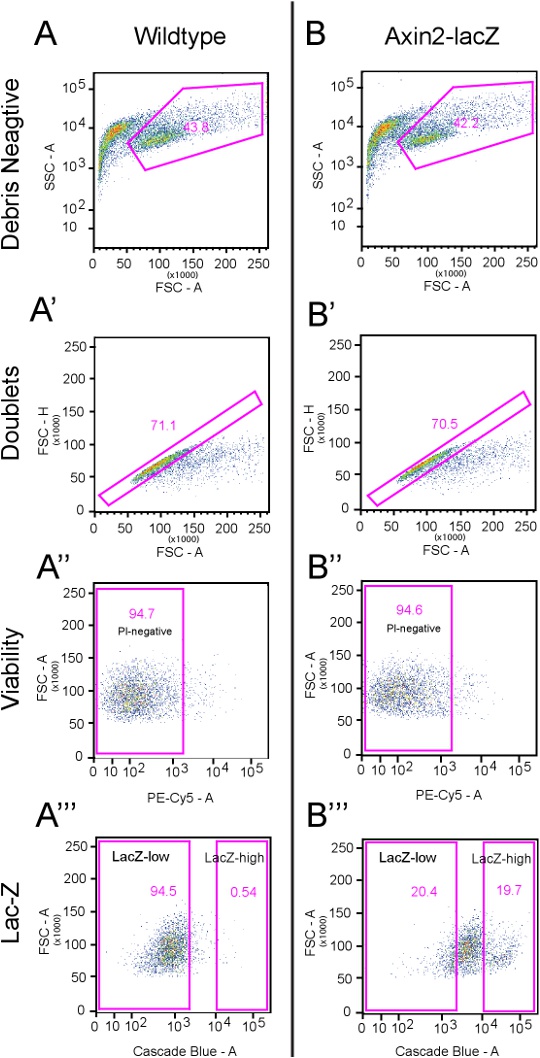
Stosując powyższy protokół, zazwyczaj odzyskujemy 40-45% komórek wolnych od debris zarówno z ślimaków typu dzikiego, jak i Axin2LacZ/+ (Rysunki 2A i B), z czego około 70% nie tworzy dubletów (patrz Rysunki 2A' i B'). Większość posortowanych komórek jest żywotna i nie przyjęła PI (~95%) (Rysunki 2A'' i B''). Średnio górne ~20% komórek pozytywnych pod kątem CUG uznaje się za komórki Axin2-LacZ-pozytywne (Rysunek 2B'''), co odpowiada około 15 000 komórkom Axin2-LacZ-high na 10-12 zwierząt.
Analiza ponownego sortowania cytometrycznego komórek z wysoką ekspresją Axin2 (Axin2-high) wykazała czystość powyżej 93% w kanale Cascade Blue. Aby dodatkowo potwierdzić tożsamość tych komórek, przeprowadzono immunostaining po sortowaniu zarówno dla komórek Axin2-high, jak i Axin2-low z użyciem przeciwciał anty-β-galaktozydaza; stwierdzono, że populacja Axin2-high zawierała ~93,4% komórek pozytywnych pod kątem β-galaktozydazy (przeanalizowano ponad 1 500 komórek), natomiast populacja Axin2-low zawierała ~4,8% komórek pozytywnych pod kątem β-galaktozydazy.
Ryciny i tabele:

Rysunek 1. Paradygmat eksperymentalny. Powyższa rycina przedstawia ogólną strategię eksperymentalną i techniki opisane w sekcji protokołu. Ślimaki od myszy typu dzikiego oraz Axin2LacZ/+ są pobierane i dysocjowane do pojedynczych komórek, które następnie poddano działaniu CUG, fluorescencyjnego substratu dla β-galaktozydazy. Komórki Axin2-LacZ o wysokim i niskim poziomie ekspresji zostały następnie oddzielone za pomocą cytometrii przepływowej. Kliknij tutaj, aby wyświetlić pełnowymiarową wersję tego obrazu.


Rysunek 2.Strategie bramkowania. Ten rysunek przedstawia zastosowane strategie bramkowania w cytometrii przepływowej. A) Tutaj analizowane są dysocjowane komórki typu dzikiego, które zostały poddane tej samej obróbce co komórki Axin2-LacZ, przy całkowitej liczbie 10 000 zdarzeń. Pierwszy panel przedstawia obszar rozproszenia bocznego (SSC-A) w stosunku do obszaru rozproszenia przedniego (FSC-A). Widoczna jest tutaj wyraźna grupa zdarzeń o znacznie większym rozmiarze niż zdarzenia położone bliżej osi y. Zdarzenia te zostały oznaczone jako „Debris Negative”. Kolejna bramka, A', analizuje komórki „Debris Negative” z panelu A, które stanowią 43,8% całkowitej liczby zdarzeń (patrz tabela poniżej). W tym panelu wysokość rozproszenia przedniego (FSC-H) w stosunku do FSC-A jest wykorzystywana do wykluczenia dubletów. Wykluczono zdarzenia odbiegające od oczekiwanego liniowego charakteru wykresu. Taka procedura zazwyczaj daje ~70% zdarzeń w wyznaczonej bramce, a pozostałe komórki są odrzucane. W panelu A'', jodek propidyny (PI), wykrywany w kanale PE-Cy5, służy do znakowania martwych komórek (5,3%). W kolejnym panelu (A'''), kanał Cascade blue jest wykorzystywany do wykrywania fluorescencyjnego substratu CUG. Tutaj bramki LacZ-high obejmują mniej niż 1% wszystkich zdarzeń. B) Tutaj analizowane są dysocjowane komórki z myszy Axin2-LacZ traktowane CUG i PI, przy całkowitej liczbie 10 000 zdarzeń. Zastosowano identyczne bramki jak w panelu A. Panel B' pokazuje, że 29,5% komórek zostało wykluczonych jako dublety, natomiast B'' wykazuje, że 5,4% nie jest żywotnych. Wstępne bramki dla komórek LacZ-high i -low zostały wyznaczone w panelu B''', gdzie LacZ-high ustawiono początkowo na 19,7%, a LacZ-low na 20,4%. Kliknij tutaj, aby wyświetlić obraz w pełnym rozmiarze.
| Numer zdarzenia | Procent | ||
| A | Analiza typu dzikiego | 10,000 | |
| A' | Brak zanieczyszczeń | 4,381 | 43.80% |
| A'' | Podwójnie ujemne | 3,116 | 71.10% |
| A''' | PI-negatywne | 2,951 | 94.70% |
| wysoka ekspresja LacZ | 16 | 0.54% | |
| niski poziom LacZ | 2,790 | 94.50% | |
| B | Analiza Axin2-LacZ | 10,000 | |
| B' | Brak zanieczyszczeń | 4,218 | 42.2% |
| B'' | Podwójnie negatywne | 2,973 | 70.50% |
| B''' | PI-ujemny | 2,813 | 94.6% |
| wysoki poziom LacZ | 553 | 19.70% | |
| niska ekspresja LacZ | 573 | 20.40% |
Tabela 1. Analizy ilościowe strategii bramowania przedstawionych na Rysunku 2.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Niezależne badania naukowe wykazały ograniczoną zdolność regeneracyjną w obrębie ślimaków neonatów2,10,12,13. Wykorzystując myszy z reporterem GFP oraz cytometrię przepływową, White i współpracownicy wyizolowali specyficzne komórki podporowe ślimaka i stwierdzili, że posiadają one cechy komórek progenitorowych12.
Wykazano, że kanoniczna ścieżka Wnt znakuje populacje komórek macierzystych/progenitorowych w wielu układach narządowych, w tym w mózgu, gruczole mlekowym, układ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Brak zadeklarowanych konfliktów interesów.
Podziękowania
Dziękujemy S. Heller, K. Oshima, R. Nusse i Y. Zeng za owocne dyskusje oraz C. Tang, A. Lee, E. Liaw i personel Stanford Shared FACS Facility za pomoc techniczną. Praca ta była wspierana przez Howard Hughes Medical Institute Medical Research Training Fellowship, program Stanford University Medical Scholars (oba dla T.A.J.), Stanford University Dean's Fellowship (dla R.C.), American Otological Society, Triological Society, Percy Memorial Award, Akiko Yamazaki and Jerry Yang Faculty Scholar Fund oraz NIDCD/NIH K08 DC011043 (wszystkie dla A.G.C.).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| szalka Petriego, polistyren, sterylna Geriner Bio-one 35 x 10 mm | VWR International | 82050-540 | |
| Sita do komórek BD Falcon, sterylne, BD Biosciences, niebieskie, 40 μm | VWR international | 21008-949 | |
| Hanks’ Zrównoważony roztwór soli (HBSS). Roztwór z wapniem i magnezem, bez czerwieni fenolowej, sterylny | VWR international | 45000-456 | |
| probówki do wirówek Cellstar, polipropylenowe, sterylne, greiner bio-one, 50 ml | VWR international | 82050-346 | |
| probówki do wirowania Cellstar, polipropylenowe, sterylne, greiner bio-one, 15 ml | VWR international | 82050-278 | |
| B-27 Suplement bezsurowiczy (50x), ciecz | Invitrogen | 17504-044 | |
| Suplement N-2 (100x), ciecz | Invitrogen | 17502-048 | |
| bFGF, czynnik wzrostu fibroblastów podstawowy człowieka | Sigma-Aldrich | F0291 | |
| IGF-1, czynnik wzrostu podobny do insuliny-1 z myszy | Sigma-Aldrich | I8779 | |
| EGF, ludzki czynnik wzrostu naskórka | Sigma-Aldrich | E9644 | |
| Dulbecco’Modyfikowane podłoże Eagle’pożywka Medium/Ham’Mieszanina F-12 50/50: 1X, z L-glutaminą i 15 mM HEPES | VWR international | 45000-350 | |
| BD Falcon Probówki z okrągłym dnem, jednorazowe, polistyrenowe, 12x75 | VWR international | 60819-295 | |
| Trypsyna, 0,25% (1X) z EDTA 4Na, roztwór | Invitrogen | 25200-056 | |
| ep Dualfilter TIPS 300uL, 960 NAKŁADEK | Eppendorf | 22491245 | |
| inhibitor trypsyny, sojowy, oczyszczony | Worthington Biochemical | LS003570 | |
| Sita do odcedzania komórek BD Falcon 40 μm | BD Biosciences | 21008-949 | |
| Płytki wielodołkowe, polistyrenowe, Greiner Bio-One, płytki niepoddane modyfikacji, 6 dołków | VWR international | 82050-846 | |
| Zestaw do detekcji beta-galaktozydazy LacZ Marker Gene FACS Blue | Technologie genów markerowych | M0255 |
Bibliografia
- Li, H., Liu, H., Heller, S. Pluripotent stem cells from the adult mouse inner ear. Nat. Med.. 9, 1293-1299 (2003).
- Oshima, K. Differential distribution of stem cells in the auditory and vestibular organs of the inner ear. J. Assoc. Res. Otolaryngol. 8, 18-31 (2007).
- Barker, N. Identification of stem cells in small intestine and colon by marker gene Lgr5. Nature. 449, 1003-1007 (2007).
- Jaks, V. Lgr5 marks cycling, yet long-lived, hair follicle stem cells. Nat. Genet. 40, 1291-1299 (2008).
- Kalani, M. Y. Wnt-mediated self-renewal of neural stem/progenitor cells. Proc. Natl. Acad. Sci. U.S.A. 105, 16970-16975 (2008).
- Willert, K. Wnt proteins are lipid-modified and can act as stem cell growth factors. Nature. 423, 448-452 (2003).
- Zeng, Y. A., Nusse, R. Wnt proteins are self-renewal factors for mammary stem cells and promote their long-term expansion in culture. Cell Stem Cell. 6, 568-577 Forthcoming.
- Chai, R. Dynamic Expression of Lgr5, a Wnt Target Gene, in the Developing and Mature Mouse Cochlea. J. Assoc. Res. Otolaryngol. , Forthcoming.
- Lustig, B. Negative feedback loop of Wnt signaling through upregulation of conductin/axin2 in colorectal and liver tumors. Mol. Cell Biol. 22, 1184-1193 (2002).
- Diensthuber, M., Oshima, K., Heller, S. Stem/progenitor cells derived from the cochlear sensory epithelium give rise to spheres with distinct morphologies and features. J. Assoc. Res. Otolaryngol. 10, 173-190 (2009).
- Savary, E. Cochlear stem/progenitor cells from a postnatal cochlea respond to Jagged1 and demonstrate that notch signaling promotes sphere formation and sensory potential. Mech. Dev. 125, 674-686 (2008).
- White, P. M., Doetzlhofer, A., Lee, Y. S., Groves, A. K., Segil, N. Mammalian cochlear supporting cells can divide and trans-differentiate into hair cells. Nature. 441, 984-987 (2006).
- Zhang, Y. Isolation, growth and differentiation of hair cell progenitors from the newborn rat cochlear greater epithelial ridge. J. Neurosci. Methods. 164, 271-279 (2007).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
