Opisujemy metodologię łączącą zautomatyzowaną hodowlę komórek z obrazowaniem wysokotreściowym w celu wizualizacji i kwantyfikacji wielu procesów oraz struktur komórkowych w sposób wysokoprzepustowy. Takie metody mogą wspomagać dalszą adnotację funkcjonalną genomów, a także identyfikację sieci genów związanych z chorobami i potencjalnych punktów uchwytu dla leków.
Artykuł metodologiczny
Badania wysokoprzepustowe wysokiej treści (High Content Screening) w chorobach neurodegeneracyjnych
W tym artykule
Podsumowanie
Streszczenie
Funkcjonalna adnotacja genomów, konstruowanie sieci molekularnych oraz identyfikacja nowych celów terapeutycznych to istotne wyzwania, które wymagają pilnego rozwiązania1-4. Różne komplementarne podejścia typu „omika” dostarczyły wskazówek dotyczących genetycznych czynników ryzyka i mechanizmów patogennych leżących u podstaw wielu chorób neurodegeneracyjnych, jednak większość tych odkryć wciąż wymaga walidacji funkcjonalnej5. Na przykład niedawne badanie asocjacyjne całego genomu w chorobie Parkinsona (PD) zidentyfikowało wiele nowych loci jako czynniki ryzyka zachorowania, lecz warianty sprawcze lub mechanizmy patogenne nie są znane6, 7. Ponieważ każdy powiązany region może zawierać kilka genów, funkcjonalna ocena każdego z nich pod kątem fenotypów związanych z chorobą przy użyciu tradycyjnych technik biologii komórki zajęłaby zbyt dużo czasu.
Istnieje również potrzeba zrozumienia sieci molekularnych, które łączą mutacje genetyczne z wywoływanymi przez nie fenotypami. Przewiduje się, że fenotypy chorób są wynikiem zaburzenia wielu interakcji. Rekonstrukcja tych sieci przy użyciu tradycyjnych metod molekularnych byłaby czasochłonna. Ponadto przewidywania sieciowe oparte na niezależnych badaniach poszczególnych komponentów, czyli podejście redukcjonistyczne, prawdopodobnie niedoszacują złożoności sieci8. To niedoszacowanie mogłoby częściowo wyjaśnić niski odsetek zatwierdzanych leków ze względu na niepożądane lub toksyczne skutki uboczne. Uzyskanie perspektywy sieciowej w odniesieniu do szlaków związanych z chorobami przy użyciu metod wysokoprzepustowego/wysokozawartościowego (HT/HC) przesiewu komórkowego oraz identyfikacja kluczowych węzłów w tych szlakach mogłyby doprowadzić do wyłonienia celów bardziej odpowiednich dla interwencji terapeutycznej.
Przesiewy wysokoprzepustowe (HTS) stanowią idealną metodologię do rozwiązania tych problemów9-12, jednak tradycyjne metody opierały się na jednowymiarowych analizach całych studzienek z komórkami, w których stosowano uproszczone odczyty dla złożonych procesów biologicznych. Nie pozwalały one na jednoczesne ilościowe określenie wielu fenotypów obserwowanych w chorobach neurodegeneracyjnych, takich jak deficyty transportu aksonalnego czy zmiany właściwości morfologicznych13, 14. Takiego podejścia nie można było wykorzystać do badania dynamicznego charakteru procesów komórkowych lub zdarzeń patogennych występujących w podgrupie komórek. Aby ilościowo określić takie cechy, należy przejść do fenotypów wielowymiarowych, określanych jako przesiewy wysokotreściowe (HCS)4, 15-17. HCS to komórkowa analiza ilościowa kilku procesów jednocześnie, która zapewnia bardziej szczegółowe przedstawienie odpowiedzi komórkowej na różne zaburzenia w porównaniu z HTS.
HCS posiada wiele zalet w porównaniu do HTS18, 19, jednak przeprowadzanie wysokoprzepustowego (HT) badania wysokotreściowego (HC) w modelach neuronalnych jest problematyczne ze względu na wysokie koszty, zmienność środowiskową i błędy ludzkie. Aby wykryć odpowiedzi komórkowe w skali „fenomiki” przy użyciu obrazowania HC, należy ograniczyć zmienność i błędy, zwiększając jednocześnie czułość i powtarzalność.
W niniejszej pracy opisujemy metodę dokładnego i wiarygodnego przeprowadzania przesiewów shRNA z wykorzystaniem zautomatyzowanej hodowli komórkowej20 oraz obrazowania HC w neuronalnych modelach komórkowych. Opisujemy, w jaki sposób zastosowaliśmy tę metodologię do zidentyfikowania modulatorów jednego konkretnego białka, DJ1, którego mutacja powoduje autosomalny recesywny parkinsonizm21.
Łącząc wszechstronność obrazowania HC z metodami HT, możliwe jest dokładne ilościowe określenie wielu fenotypów. Może to w konsekwencji przyczynić się do poszerzenia naszej wiedzy na temat genomu i szlaków zaangażowanych w patogenezę chorób, a także do zidentyfikowania potencjalnych celów terapeutycznych.
Protokół
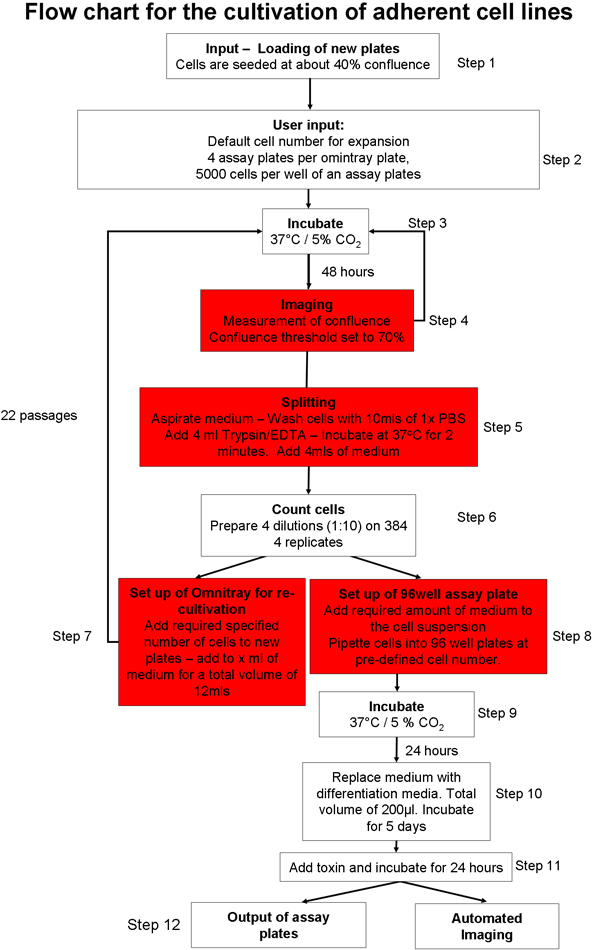
1. Zautomatyzowany proces hodowli komórek adherentnych (Rysunek 1)20
- Przygotować zautomatyzowany system hodowli komórkowej do wprowadzenia płytek hodowlanych. Załadować materiały eksploatacyjne (np. końcówki do pipet, płytki do hodowli komórkowej, płytki analityczne) do systemu za pomocą graficznego interfejsu użytkownika (GUI). Upewnić się, że w systemie robotycznym znajduje się wystarczająca ilość pożywki do hodowli komórkowej, soli fizjologicznej z buforem fosforanowym (PBS) oraz trypsyny.
- Ręcznie zasiać dwie płytki omnitray, używając 2 x 10⁶ komórek linii komórkowej neuroblastoma SH-SY5Y na płytkę. Hodować komórki w Opti-MEM z 10% płodowej surowicy bydlęcej (FBS). Wprowadzić płytki do robota do hodowli komórkowej za pomocą GUI. Komórki będą inkubowane w temperaturze 37°C i 5% CO2.
- Wybrać protokół hodowli komórkowej, który ma zostać zainicjowany20. Można wybrać proces hodowli komórek adherentnych22, hodowlę i ekspansję embrionalnych komórek macierzystych (ES) na komórkach karmicielskich myszy23 lub hodowlę komórek w zawiesinie22.
- Wybrać protokół hodowli komórek adherentnych (Rysunek 1) i upewnić się, że pliki parametrów specyficznych dla linii komórek adherentnych są dostosowane tak, aby próg konfluencji (obszar płytki omnitray zajęty przez komórki) był ustawiony na 70%. Ustawić całkowity czas trypsynizacji na dwie minuty.
- Polecić robotowi przygotowanie nowych płytek omnitray z liczbą zasiewu 2 x 10⁶ komórek na płytkę.
- Wprowadzić płytki omnitray do systemu hodowli komórkowej, korzystając z zautomatyzowanego protokołu hodowli komórek adherentnych (Rysunek 1). Protokół ten obejmuje następujące kroki: płytki są inkubowane i obrazowane, aż osiągną zdefiniowany próg konfluencji. Jeśli komórki nie osiągną progu konfluencji w ciągu 5 odczytów, płytki są usuwane z systemu. Po osiągnięciu zdefiniowanego przez użytkownika progu konfluencji, komórki są płukane, trypsynizowane i liczone. Zdefiniowana liczba komórek jest dodawana do nowych płytek omnitray, a jeśli liczba komórek jest wystarczająca, określona liczba płytek analitycznych jest transportowana na platformę, a do każdej studni dozowana jest określona liczba komórek. Płytki analityczne mogą być obrazowane bezpośrednio za pomocą zintegrowanego mikroskopu lub wyprowadzane z systemu do dalszej obróbki.
- Polecić systemowi przygotowanie 4 płytek analitycznych na każdą płytkę omnitray, z łączną liczbą 5 000 komórek na studnię.
2. Produkcja wirusa shRNA i wysiew na płytki do analizy (Czas trwania: 6 dni)
- hodować przez noc bakterie z zapasów glicerolowych zawierających wektory shRNA (Open Biosystems, TRC1) w 2 ml pożywki Luria-Bertani z dodatkiem 100 μg/ml ampicyliny (Sigma-Aldrich).
- wyizolować plazmidy zgodnie z protokołem producenta (Promega Wizard MagneSil Tfx).
- wyprodukować wirusy zgodnie z protokołem RNAi Consortium High-Throughput Lentiviral Production (płytka 96-dołkowa) 24. Praca z lentiwirusami jest stosunkowo bezpieczna, ponieważ cząsteczki wirusowe wykorzystywane do transdukcji są pozbawione zdolności do replikacji, a do ich produkcji stosuje się strategie pakowania z podziałem genów. Jednakże podczas pracy z lentiwirusami konieczne jest zastosowanie dodatkowych procedur bezpieczeństwa biologicznego, aby zminimalizować ryzyko dla siebie i innych osób 25. Wszystkie eksperymenty muszą być przeprowadzane w laboratorium o poziomie bezpieczeństwa MLII lub BSL2. Wszystkie tworzywa sztuczne (pipety, plastikowe naczynia, pożywki), które miały kontakt z cząsteczkami lentiwirusów, powinny być inkubowane z wybielaczem przez 24 godziny przed utylizacją.
- obliczyć wielokrotność infekcji (MOI) lentiwirusa, określając odsetek komórek GFP-dodatnich przy użyciu plazmidu pLKO.1 GFP (Sigma-Aldrich).
- nanieść lentiwirusa na płytki testowe przy MOI wynoszącym 3.
3. Transdukcja lentiwirusowa i różnicowanie neuronalne komórek SH-SY5Y (Czas trwania: 6 dni)
- Komórki nanosi się na płytki testowe (patrz krok 1.7). Płytki testowe zawierające lentiwirus shRNA wprowadza się do zautomatyzowanego systemu hodowli komórkowej.
- Po 24 godzinach pożywkę na płytkach testowych wymienia się na Opti-MEM zawierający 0,5% FBS oraz 0,1 μM kwasu retinowego, aby rozpocząć proces różnicowania. Różnicowanie komórek SH-SY5Y umożliwia wizualizację struktur neurytów i synchronizuje podziały komórkowe.
- Kontynuuje się inkubację płytek testowych w pożywce do różnicowania przez 5 dni. Zapewnia to maksymalny knockdown ekspresji genu docelowego.
- W 5. dniu do połowy płytek testowych dodaje się 50 μM H2O2 na 24 godziny, aby stymulować translokację DJ1 do mitochondriów.
- W 6. dniu do komórek dodaje się Mitotracker CmxROS (Invitrogen) w stężeniu końcowym 200 nM na studzienkę i inkubuje w temperaturze 37°C przez 30 minut.
- Można zaprogramować system tak, aby obrazował płytki bezpośrednio za pomocą imageru HC, lub płytki można wyeksportować z systemu w celu dalszej obróbki.
4. Zautomatyzowane barwienie immunocytochemiczne płytek testowych (Czas trwania: 2 dni)
Jakość obrazu ma kluczowe znaczenie dla przeprowadzenia czułego i wiarygodnego HCS. Uszkodzenie monowarstwy komórkowej w wyniku niedokładnego pipetowania może prowadzić do niskiej jakości obrazów i niepowtarzalnych wyników. Aby zminimalizować uszkodzenia warstwy komórkowej, immunobarwienie przeprowadzono przy użyciu stacji robotycznej. Procedura ta jest podobna do wcześniej opisanej26, lecz została dostosowana w celu zwiększenia przepustowości i zmniejszenia zużycia materiałów eksploatacyjnych.
- Utrwalone komórki 100 μl 4% paraformaldehydu uprzednio ogrzanego do 37°C. Inkubować przez 20 minut w temperaturze pokojowej.
- Przemyć komórki 200 μl PBS przez 5 minut, powtórzyć 3 razy.
- Inkubować płytki testowe z 200 μl PBS zawierającego 0,1% Triton (PBST) przez 10 minut.
- Przemyć komórki 200 μl PBS przez 5 minut, powtórzyć 3 razy.
- Inkubować płytki testowe z 200 μl buforu blokującego (PBST z 5% FBS) przez 1 godzinę w temperaturze pokojowej.
- Przemyć komórki 200 μl PBS przez 5 minut, powtórzyć 3 razy.
- Inkubować przez noc w 4°C z następującymi przeciwciałami pierwszorzędowymi:
- Goat DJ1 N20 (Santa Cruz, 5 μg/ml)
- Rabbit β-III tubulin (Sigma-Aldrich, 1 μg/ml)
- Następnego dnia przemyć komórki 200 μl PBS przez 5 minut, powtórzyć 3 razy.
- Inkubować płytki testowe z następującymi przeciwciałami drugorzędowymi przez 1 godzinę w temperaturze pokojowej:
- AlexaFluor 488 donkey anti-goat (Invitrogen, 2 μg/ml)
- AlexaFluor 647 goat anti-rabbit (Invitrogen, 2 μg/ml
- Przemyć komórki 200 μl PBS przez 5 minut, powtórzyć 3 razy.
- Inkubować komórki z Hoechst (Invitrogen; 1 μg/ml) przez 10 minut.
- Przemyć komórki 200 μl PBS przez 5 minut, powtórzyć 3 razy.
- Przechowywać płytki w 4°C do momentu wykonania obrazowania.
5. Pozyskiwanie obrazów wysokiej treści i analiza obrazu (Czas trwania: 5 dni)
- Wykonaj obrazowanie łącznie 30 pól na każdą studzienkę, używając obiektywu 20x. Wizualizuj białko DJ1 za pomocą zestawu filtrów FITC, mitochondria za pomocą zestawu filtrów TRITC, β-III tubulinę za pomocą zestawu filtrów Cy5 oraz jądra komórkowe za pomocą zestawu filtrów UV (Rycyna 3).
- Przeanalizuj obrazy przy użyciu aplikacji bioanalitycznej Compartmental Analysis (Cellomics, ThermoFisher), aby określić średnią intensywność sygnału Mitotracker w obrębie mitochondriów (Rycina 4B, F).
- Aby określić średni współczynnik nakładania się sygnałów DJ1 i mitochondriów, przeanalizuj obrazy za pomocą aplikacji bioanalitycznej Cellomics Colocalisation (Cellomics, ThermoFisher). Zdefiniuj obszary zainteresowania (ROI) w następujący sposób: ROI A – jądro komórkowe (Rycina 4A, E), ROI B – mitochondria (Rycina 4B, F). Wyklucz ROI A z ROI B, aby zapewnić analizę wyłącznie cytoplazmy. Zdefiniuj mitochondria jako obszar docelowy I, a DJ1 jako obszar docelowy II (Rycina 4C, G).
- Przeanalizuj obrazy przy użyciu aplikacji bioanalitycznej Neuronal Profiling (Cellomics, Thermofisher), aby wyznaczyć średnią długość neurytów na podstawie barwienia β-III tubuliny (Rycina 4D, H).
- Wykonaj obrazowanie płytek za pomocą automatycznego czytnika konfokalnego Opera LX (Perkin-Elmer). Wykonaj obrazowanie łącznie 30 pól na każdą studzienkę, używając obiektywu 60x z immersją wodną. Wizualizuj mitochondria za pomocą lasera 561 nM, a jądra komórkowe za pomocą wzbudzenia UV.
- Przeanalizuj obrazy przy użyciu algorytmu cech teksturalnych Spot-Edge-Ridge (SER). Filtr SER-Ridge przekazuje intensywność pikseli tworzących wzory przypominające grzbiety. Im bardziej pofragmentowane są mitochondria, tym wyższa jest wartość wskaźnika SER-Ridge (Rycina 8).
6. Normalizacja i analiza danych
- Zaimportuj dane z oprogramowania do analizy obrazów do pakietu BioConductor CellHTS2 dla środowiska programistycznego R (R wersja 2.11.1, BioConductor wersja 2.6).
- Przekształć dane za pomocą logarytmu o podstawie 2 przed normalizacją opartą na medianie dla każdej płytki27, 28. Nie stosuj korekty wariancji dla poszczególnych płytek.
- W celu identyfikacji modyfikatorów fenotypu zastosuj dwuczynnikową analizę ANOVA pomiędzy różnymi grupami traktowania, tj. zakażonymi komórkami nietraktowanymi (Scrambled) vs. komórkami traktowanymi toksyną (scrambled) vs. nietraktowanymi komórkami z genem docelowym vs. traktowanymi komórkami z genem docelowym (Ryciny 5-7).
7. Reprezentatywne wyniki
Mutacje w obrębie DJ1 prowadzą do wczesnego, recesywnego parkinsonizmu21, jednak nie jest jasne, w jaki sposób utrata DJ1 wywołuje fenotyp choroby. Znane jest to, że komórki z niedoborem DJ1 są bardziej podatne na śmierć komórkową indukowaną stresem oksydacyjnym, a w odpowiedzi na stres oksydacyjny DJ1 przemieszcza się z cytoplazmy do mitochondriów 29, 30. Poprzez opracowanie testów HC do monitorowania tych fenotypów, możemy zidentyfikować geny, które regulują lub wpływają na fenotypy związane z DJ1. Takie podejście może pomóc w rozszyfrowaniu szlaków, w których funkcjonuje DJ1, a które mogą być zaangażowane w patogenezę choroby.
Przykład interakcji epistatycznej z DJ1 (Rycina 5): Wyciszenie ekspresji DJ1 w komórkach narażonych na toksynę skutkuje większą utratą żywotności komórek (BAR-B: obraz-B) w porównaniu z komórkami zainfekowanymi lentiwirusem z sekwencją kontrolną (scrambled) (BAR-A: obraz-A). Wyciszenie genu docelowego A wywołuje efekt podobny do obserwowanego w komórkach z wyciszeniem DJ1 (BAR-C: obraz-C). Wyciszenie zarówno DJ1, jak i genu docelowego A prowadzi do znacznie większej utraty żywotności komórek niż utrata któregokolwiek z tych genów z osobna (BAR-D: obraz-D). Sugeruje to występowanie interakcji epistatycznej między DJ1 a genem docelowym A.
Przykład genu regulującego translokację DJ1 (Rysunek 6): Gdy komórki są poddane działaniu toksyny, DJ1 przemieszcza się z cytoplazmy do mitochondriów, co jest określane przez wyższy współczynnik nakładania się DJ1 i mitochondriów (BAR-A: obraz A w porównaniu do BAR-C: obraz C). W komórkach, w których wyciszono gen docelowy B, mniej DJ1 przemieszcza się do mitochondriów podczas ekspozycji komórek na toksynę. Sugeruje to, że gen docelowy B bierze udział w transporcie DJ1 do mitochondriów. (BAR-B: obraz B i BAR-D: obraz D)
Przykład genu zaangażowanego w wypustki neuronalne (Rycina 7): Knockdown genu docelowego C w komórkach SH-SY5Y typu dzikiego prowadzi do znaczącego zwiększenia długości neurytów (BAR-B: obraz-B) w porównaniu z komórkami zainfekowanymi lentiwirusem wykazującym ekspresję shRNA typu scrambled (BAR-A: obraz A). Efekt ten zanika w komórkach inkubowanych z toksyną (BAR-C i D).
Przykład genu zaangażowanego w morfologię mitochondriów (Rycina 8): Zakażenie komórek SH-SY5Y typu dzikiego shRNA ukierunkowanym na gen D skutkuje spadkiem wartości segmentacji SER-Ridge mitochondriów (Rycina 8, obrazy C i D) w porównaniu z komórkami zainfekowanymi kontrolowanym lentywirusem (scrambled lentivirus) (Rycina 8, obrazy A i B).

Rysunek 1. Schemat zautomatyzowanego protokołu hodowli komórkowej. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rycina 2. Schematyczny przegląd procesu przesiewowego, analizy obrazu i metod statystycznych zastosowanych podczas procesu przesiewowego: i) Komórki są hodowane do momentu uzyskania konfluencji, a następnie wysiewane na płytki analityczne zawierające lentiwirus shRNA. Komórki są różnicowane przez 5 dni, po czym do płytek dodaje się toksynę na 24 godziny. Płytki analityczne są wyprowadzane z systemu i poddawane immunobarwieniu. Czas trwania każdego z procesów podano w nawiasach. ii) Dane są pozyskiwane przy użyciu obrazownika HC (żywotność komórek, translokacja białek i wzrost neuronów) oraz zautomatyzowanego obrazownika konfokalnego (morfologia mitochondriów). Dane są eksportowane do pakietu CellHTS2 w środowisku R, poddawane transformacji logarytmicznej w podstawie 2 i normalizacji. Do identyfikacji istotnych interakcji między różnymi zmiennymi wykorzystuje się dwuczynnikową analizę wariancji (ANOVA). Proszę kliknąć tutaj, aby zobaczyć powiększoną wersję tej ryciny.


Rysunek 3. Obrazy kompozytowe komórek uzyskane za pomocą obrazowania HC. A) Komórki nieleczone, B) Komórki poddane działaniu H2O2. DJ1 jest znakowany kolorem zielonym, mitochondria czerwonym, a jądra komórkowe niebieskim. Barwienie neurytów nie zostało zaznaczone.

Rycina 4. Ilościowe oznaczenie kilku cech komórkowych uzyskane z HCS. A-D) Nieleczone komórki SH-SY5Y. E-H) Komórki SH-SY5Y poddane działaniu H2O2. A, E) Segmentacja jąder i definicja ROI A; B, F) Identyfikacja i kwantyfikacja mitochondriów, ROI B; C, G) Identyfikacja DJ1, kanał docelowy II; D, G) Identyfikacja i obliczenie średniej długości neurytów. Komórki znajdujące się blisko krawędzi obrazu zostały wyłączone z analizy. Obrazy wstawkowe przedstawiają widok przed analizą.

Rysunek 5. Identyfikacja genu w epistazie z DJ1 (litery na słupkach odpowiadają oznaczeniom na obrazach). Obrazy od A do D przedstawiają komórki SH-SY5Y znakowane Mitotracker CMXRos (czerwony), który został użyty do ilościowej oceny stanu zdrowia komórek.

Rysunek 6. Identyfikacja genu regulującego translokację DJ1 (litery na słupkach odpowiadają oznaczeniom na obrazach). Obrazy od A do D przedstawiają komórki SH-SY5Y z barwieniem na DJ1 (zielony), mitochondria (czerwony) i jądra komórkowe (niebieski), które wykorzystano do ilościowego oznaczenia translokacji DJ1 do mitochondriów.

Rysunek 7. Identyfikacja genu zaangażowanego w wzrost neuronów (litery na słupkach odpowiadają oznaczeniom na obrazach). Obrazy od A do D przedstawiają komórki SH-SY5Y znakowane pod kątem β-III tubuliny (zielony) i jąder komórkowych (niebieski), które posłużyły do ilościowego oznaczenia długości neurytów.

Rysunek 8. Identyfikacja genu biorącego udział w regulacji morfologii mitochondriów. Obrazy A i C to obrazy kompozytowe komórek SH-SY5Y zainfekowanych odpowiednio kontrolowanym shRNA (scrambled) lub shRNA celującym w gen D. Mitochondria są zaznaczone na czerwono, natomiast jądra komórkowe na niebiesko. Obrazy B i D to wizualizacje ilościowego oznaczenia SER-Ridge.
Dyskusja
Wraz ze spadkiem kosztów systemów przesiewowych komórkowych HT/HC (wysokoprzepustowych/wysokiej zawartości), w połączeniu z dostępnością potężnych narzędzi genomowych do modyfikacji funkcji genów, badania przesiewowe HT/HC stają się powszechne w środowisku akademickim. Podejście to zostało już z powodzeniem zastosowane w różnych obszarach badań, takich jak identyfikacja celów terapeutycznych w nowotworach 9, 31-33 i rozwoju embrionalnym 34-36, a nawet wykazuje potencjał w odtwarzaniu szlaków zaangażowanych w zaburzenia neuropsychiatryczne 37,38. Jednak wdrożenie takiego systemu wymaga znacznych nakładów czasu i wysiłku, a optymalizacja procesów często zajmuje minimum 6 miesięcy. Wszystkie etapy, takie jak czas trypsynizacji, prędkości pipetowania i gęstość zasiewu, muszą zostać dostosowane, aby zapewnić zdrowy i spójny wzrost komórek. Zapobieganie kontaminacji bakteryjnej jest jednym z najtrudniejszych wyzwań w zautomatyzowanej hodowli komórkowej, gdzie konieczne są cotygodniowe protokoły czyszczenia w połączeniu z ciągłym płukaniem wszystkich linii prowadzących ciecze 70% ethanol, aby uzyskać hodowle wolne od zanieczyszczeń. Konieczna będzie również udoskonalenie robotyki, aby możliwe było zintegrowanie dodatkowych instrumentów, takich jak mikroskopy konfokalne dla uzyskania wyższej rozdzielczości oraz zamrażarki -80°C do przechowywania związków.
Istnieją również ograniczenia, które należy rozwiązać, aby poprawić czułość, szybkość i użyteczność tej metody w badaniu sieci genowych oraz identyfikacji genów zaangażowanych w patogenne szlaki molekularne.
Aby przeprowadzić przesiew HT/HC i zapewnić gromadzenie wiarygodnych danych, należy zoptymalizować kilka aspektów. Po pierwsze, kluczowa jest niezawodność pomiaru, która zależy od powtarzalności i czułości testu. Na przykład testy opisane powyżej nadają się do mniejszych paneli przesiewowych, ale są trudne do wdrożenia w skali całego genomu ze względu na liczbę etapów przetwarzania wymaganych przed akwizycją obrazu. Zatem należałoby stworzyć stabilne linie komórkowe wykazujące ekspresję genu reporterowego, co umożliwiłoby bezpośrednie obrazowanie i doprowadziło do zmniejszenia zmienności dzięki zredukowanej liczbie etapów przetwarzania. Obecnie zaprojektowanie testu, który dokładnie obrazuje i wiarygodnie kwantyfikuje interesujący fenotyp, stanowi główny wąskie gardło w procesie przesiewowym HC.
Wiele przesiewów w komórkach ssaków przeprowadza się z wykorzystaniem różnych bibliotek RNAi, z których każda charakteryzuje się efektami off-target, ograniczoną wydajnością wyciszania genów oraz niepełnym pokryciem genomu. W związku z tym konieczne jest stworzenie bibliotek o większej specyficzności, sile działania i lepszym pokryciu. Trwają prace nad opracowaniem takich bibliotek (http://www.sigmaaldrich.com/life-science/functional-genomics-and-rnai/shrna/library-information.html) i istnieje nadzieja, że takie działania poprawią powtarzalność wyników przesiewów HT/HC.
Ograniczeniem wielu wielkoskalowych przesiewów komórkowych jest fakt, że są one przeprowadzane na komórkach neuroblastoma, ponieważ można je z łatwością modyfikować genetycznie i hodować w dużych ilościach. Jednakże istotność „trafień” zidentyfikowanych w modelach hodowli komórkowej ex vivo w odniesieniu do funkcji in vivo jest dyskusyjna, zwłaszcza że mózg składa się z wysoce wyspecjalizowanych typów komórek, które tworzą gęstą i złożoną sieć połączeń synaptycznych, aby funkcjonować jako wysoce zintegrowana jednostka. W konsekwencji powszechną praktyką jest walidacja trafień zidentyfikowanych za pomocą opisanego powyżej podejścia przesiewowego w przesiewach wtórnych, z wykorzystaniem dodatkowych technik i w modelach bardziej relewantnych fizjologicznie 39. Aby poprawić translację trafień zidentyfikowanych podczas HCS, należy opracować i dostosować do podejść HT/HC bardziej reprezentatywne i zaawansowane modele, takie jak komórki pierwotne, zróżnicowane komórki macierzyste lub systemy kokultury.
Dzięki połączeniu zautomatyzowanej hodowli komórkowej z obrazowaniem wysokotreściowym (HC) można szybko uzyskać nową wiedzę na temat funkcjonowania neuronów i określić, które szlaki są istotne dla rozwoju chorób. Połączenie danych HCS/HTS z informacjami uzyskanymi z innych podejść typu „omika” pozwoli na stworzenie systemowego przeglądu biologicznego chorób mózgu, co w konsekwencji ułatwi opracowywanie terapii.
Oświadczenia
Nie mamy nic do ujawnienia
Podziękowania
Dziękujemy programistom i specjalistom firmy Hamilton za stałe wsparcie oraz Evie Blaas za pomoc techniczną. Praca ta była finansowana z dwóch grantów inwestycyjnych NWO (911-07-031 oraz 40-00506-98-10011), The Prinses Beatrix Fonds Wetenschapsprijs 2009 oraz Neuroscience Campus Amsterdam; wsparcie dla S.J. zapewniła firma Ti-Pharma: T5-207.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| AI.CELLHOST | Hamilton Co | http://www.hamiltonrobotics.com/en-uk/applications/cellomics/ | |
| OPTI-MEM | Invitrogen | 31985-054 | |
| KWAŚ PRZEKŁADNIOWY (RETINOIC ACID) | Sigma-Aldrich | R2625 | |
| PŁYTKI OMNITRAY | Nalge Nunc international | 465219 | |
| PŁYTKI KULTUROWE 96-SKROTKOWE | Greiner Bio-One | 655086 | |
| PRZECIW CIAŁA DJ1 N20 | Santa Cruz Biotechnology, Inc. | SC27004 | |
| PRZECIW CIAŁA PRZECIW BETA-III TUBULINIE | Sigma-Aldrich | T3952 | |
| MITOTRACKER CMXROS | Invitrogen | M-7512 | |
| H–CHST-33342 | Invitrogen | H1399 | |
| NADTLENEK WODORU | Sigma-Aldrich | 216763-100ML | |
| TRYPSYNA | Invitrogen | 25050014 | |
| KOSZYLOWY BUFOR SALINOWY DULBECCO’S (DPBS) | Invitrogen | 14190086 | |
| PROMEGA WIZARD MAGNESIL TFX | Promega Corp. | A2380 | |
| KLONY shRNA | Open Biosystems | http://www.openbiosystems.com/RNAi/shRNALibraries/ TRCLibraryDetails/ | |
| CELLOMICS BIOAPPLICATIONS | Thermo Fisher Scientific, Inc. | http://www.thermo.com/hcs |
Bibliografia
- Geschwind, D. H., Konopka, G. Neuroscience in the era of functional genomics and systems biology. Nature. 461, 908-915 (2009).
- Ge, H., Walhout, A. J., Vidal, M. Integrating 'omic' information: a bridge between genomics and systems biology. Trends. Genet. 19, 551-560 (2003).
- Zhu, H., Snyder, M. 'Omic' approaches for unraveling signaling networks. Curr. Opin. Cell. Biol. 14, 173-179 (2002).
- Jain, S., Heutink, P. From single genes to gene networks: high-throughput-high-content screening for neurological disease. Neuron. 68, 207-217 (2010).
- Manolio, T. A. Finding the missing heritability of complex diseases. Nature. 461, 747-753 (2009).
- Nalls, M. A. Imputation of sequence variants for identification of genetic risks for Parkinson's disease: a meta-analysis of genome-wide association studies. Lancet. 377, 641-649 (2011).
- Simon-Sanchez, J. Genome-wide association study confirms extant PD risk loci among the Dutch. Eur. J. Hum. Genet. 19 (6), 655-661 (2011).
- Van Regenmortel, M. H. Reductionism and complexity in molecular biology. Scientists now have the tools to unravel biological and overcome the limitations of reductionism. EMBO. Rep. 5, 1016-1020 (2004).
- Aherne, G. W., McDonald, E., Workman, P. Finding the needle in the haystack: why high-throughput screening is good for your health. Breast. Cancer. Res. 4, 148-154 (2002).
- An, W. F., Tolliday, N. J. Introduction: cell-based assays for high-throughput screening. Methods. Mol. Biol. 486, 1-12 (2009).
- Mayr, L. M., Bojanic, D. Novel trends in high-throughput screening. Curr. Opin. Pharmacol. 9, 580-588 (2009).
- Hertzberg, R. P., Pope, A. J. High-throughput screening: new technology for the 21st century. Curr. Opin. Chem. Biol. 4, 445-451 (2000).
- Conrad, C., Gerlich, D. W. Automated microscopy for high-content RNAi screening. J. Cell. Biol. 188, 453-461 (2010).
- Thomas, N. High-content screening: a decade of evolution. J. Biomol. Screen. 15, 1-9 (2010).
- Arrasate, M., Finkbeiner, S. Automated microscope system for determining factors that predict neuronal fate. Proc. Natl. Acad. Sci. U. S. A. 102, 3840-3845 (2005).
- Dragunow, M. High-content analysis in neuroscience. Nat. Rev. Neurosci. 9, 779-788 (2008).
- Varma, H., Lo, D. C., Stockwell, B. R. High throughput screening for neurodegeneration and complex disease phenotypes. Comb. Chem. High. Throughput. Screen. 11, 238-248 (2008).
- Durr, O. Robust hit identification by quality assurance and multivariate data analysis of a high-content, cell-based assay. J. Biomol. Screen. 12, 1042-1049 (2007).
- Miller, J. Quantitative relationships between huntingtin levels, polyglutamine length, inclusion body formation, and neuronal death provide novel insight into huntington's disease molecular pathogenesis. J. Neurosci. 30, 10541-10550 (2010).
- Jain, S., Sondervan, D., Rizzu, P., Bochdanovits, Z., Caminada, D., Heutink, P. The Complete Automation of Cell Culture. Journal of Biomolecular Screening. 16 (8), (2011).
- Bonifati, V. Mutations in the DJ-1 gene associated with autosomal recessive early-onset parkinsonism. Science. 299, 256-259 (2003).
- Ricardo, R., Phelan, K. Trypsinizing and Subculturing Mammalian Cells. J. Vis. Exp. (16), e755-e755 (2008).
- Kent, L. Culture and Maintenance of Human Embryonic Stem Cells. J. Vis. Exp. (34), e1427-e1427 (2009).
- Moffat, J. A lentiviral RNAi library for human and mouse genes applied to an arrayed viral high-content screen. Cell. 124, 1283-1298 (2006).
- Volksgezondheid, M. V. Integrale versie van de Regeling genetisch gemodificeerde organismen en het Besluit genetische gemodificeerde. Organismen. , (2004).
- Anderl, J. L., Redpath, S., Ball, A. J. A Neuronal and Astrocyte Co-Culture Assay for High Content Analysis of Neurotoxicity. J. Vis. Exp. (27), e1173-e1173 (2009).
- Wiles, A. M., Ravi, D., Bhavani, S., Bishop, A. J. An analysis of normalization methods for Drosophila RNAi genomic screens and development of a robust validation scheme. J. Biomol. Screen. 13, 777-784 (2008).
- Canet-Aviles, R. M. The Parkinson's disease protein DJ-1 is neuroprotective due to cysteine-sulfinic acid-driven mitochondrial localization. Proc. Natl. Acad. Sci. U. S. A. 101, 9103-9108 (2004).
- Blackinton, J. Formation of a stabilized cysteine sulfinic acid is critical for the mitochondrial function of the parkinsonism protein DJ-1. J. Biol. Chem. 284, 6476-6485 (2009).
- Gupta, P. B. Identification of selective inhibitors of cancer stem cells by high-throughput screening. Cell. 138, 645-659 (2009).
- Luo, J. A genome-wide RNAi screen identifies multiple synthetic lethal interactions with the Ras oncogene. Cell. 137, 835-848 (2009).
- Mouchet, E. H., Simpson, P. B. High-content assays in oncology drug discovery: opportunities and challenges. IDrugs. 11, 422-427 (2008).
- Vogt, A. Automated image-based phenotypic analysis in zebrafish embryos. Dev. Dyn. 238, 656-663 (2009).
- Pardo-Martin, C. High-throughput in vivo vertebrate screening. Nat. Methods. 7, 634-636 (2010).
- Vogt, A., Codore, H., Day, B. W., Hukriede, N. A., Tsang, M. Development of automated imaging and analysis for zebrafish chemical screens. J. Vis. Exp. (40), e1900-e1900 (2010).
- Ross, P. J., Ellis, J. Modeling complex neuropsychiatric disease with induced pluripotent stem cells. F1000. Biol. Rep. 2, 84-84 (2010).
- Ebert, A. D., Svendsen, C. N. Human stem cells and drug screening: opportunities and challenges. Nat. Rev. Drug. Discov. 9, 367-372 (2010).
- An, W. F., Tolliday, N. Cell-based assays for high-throughput screening. Mol. Biotechnol. 45, 180-186 (2010).
Przedruki i uprawnienia
