Prezentujemy podstawową technikę inżynierii molekularnej i ewolucji syntetycznych wektorów do terapii genowej opartych na wirusach towarzyszących adenowirusom (AAV) za pomocą tasowania rodzin DNA (DNA family shuffling). Ponadto przedstawiamy ogólne wytyczne oraz reprezentatywne przykłady selekcji i analizy poszczególnych chimerycznych kapsydów o ulepszonych właściwościach w odniesieniu do komórek docelowych w hodowli lub u myszy.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Inżynieria i ewolucja syntetycznych wektorów terapii genowej opartych na wirusach adeno-zależnych (AAV) za pomocą tasowania rodzin DNA
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Wektory oparte na wirusach towarzyszących adenowirusom (AAV) stanowią jedne z najskuteczniejszych i najbardziej obiecujących nośników dla terapeutycznego transferu genów u ludzi dzięki unikalnemu połączeniu korzystnych właściwości1. Należą do nich apatogenność wirusów dzikich oraz wysoce zaawansowane metodologie produkcji rekombinowanych wektorów o wysokim mianie, wysokiej czystości i jakości klinicznej2. Kolejną szczególną zaletą systemu AAV w porównaniu z innymi wirusami jest dostępność bogatego zbioru naturalnie występujących serotypów, które różnią się kluczowymi właściwościami, a jednocześnie mogą być łatwo przekształcane w wektory przy użyciu wspólnego protokołu1,2. Co więcej, szereg grup, w tym nasza, opracowało ostatnio strategie wykorzystania tych naturalnych wirusów jako matryc do tworzenia wektorów syntetycznych, które albo łączą cechy wielu serotypów wyjściowych, albo ulepszają właściwości pojedynczego izolatu. Odpowiednie technologie służące do osiągnięcia tych celów to albo przetasowanie rodzin DNA (DNA family shuffling)3, t.j. fragmentacja różnych genów kapsydu AAV, a następnie ich ponowne złożenie w oparciu o częściowe homologie (zazwyczaj >80% dla większości serotypów AAV), albo prezentacja peptydów (peptide display)4,5, t.j. insercja zazwyczaj siedmiu aminokwasów do eksponowanej pętli kapsydu wirusowego, gdzie peptyd w idealnym przypadku pośredniczy w ponownym kierowaniu (re-targeting) do pożądanego typu komórek. Aby osiągnąć maksymalny sukces, obie metody są stosowane w sposób wysokoprzepustowy, w którym protokoły są skalowane w górę w celu uzyskania bibliotek obejmujących około miliona odrębnych wariantów kapsydu. Każdy klon składa się następnie z unikalnej kombinacji licznych wirusów rodzicielskich (podejście przetasowania DNA) lub zawiera charakterystyczny peptyd w tym samym szkielecie wirusowym (podejście prezentacji peptydów). Następnym, końcowym krokiem jest iteracyjna selekcja takiej biblioteki na komórkach docelowych w celu wzbogacenia populacji o poszczególne kapsydy spełniające większość lub idealnie wszystkie wymogi procesu selekcji. Ta ostatnia najlepiej łączy presję pozytywną, taką jak wzrost na określonym, interesującym nas typie komórek, z selekcją negatywną, na przykład eliminacją wszystkich kapsydów reagujących z przeciwciałami anty-AAV. Takie połączenie zwiększa szansę, że syntetyczne kapsydy, które przetrwają selekcję, będą odpowiadać potrzebom danego zastosowania w sposób, który prawdopodobnie nie zostałby znaleziony w żadnym naturalnie występującym izolacie AAV. Tutaj skupiamy się na metodzie przetasowania rodzin DNA jako teoretycznie i eksperymentalnie bardziej wymagającej z tych dwóch technologii. Opisujemy i demonstrujemy wszystkie kluczowe kroki generowania i selekcji przetasowanych bibliotek AAV (Rys. 1), a następnie omawiamy pułapki i krytyczne aspekty protokołów, o których należy wiedzieć, aby odnieść sukces w molekularnej ewolucji AAV.
Protokół
1. Przygotowanie zestawów plazmidów kodujących geny kapsydu AAV
- Aby ułatwić rutynowe przygotowanie wystarczających ilości różnych genów kapsydu (cap) AAV do późniejszego tasowania DNA, należy początkowo podklonować te geny do wspólnego szkieletu plazmidowego. Ważne jest uwzględnienie identycznych sekwencji flankujących o długości >20 nukleotydów, które posłużą później jako miejsca wiązania starterów dla zagnieżdżonej PCR oraz do klonowania (Rys. 2).
- Przy użyciu odpowiednich starterów (patrz tabela z przykładowymi starterami dla AAV5), przeprowadzić amplifikację PCR wybranych genów cap z powszechnie dostępnych plazmidów AAV, które zazwyczaj zawierają gen rep AAV2 obok wybranego genu cap. Ponieważ produkt PCR zostanie wykorzystany do standardowego klonowania, wystarczy ok. 1 μg oczyszczonego produktu, w związku z czym można zastosować dowolny konwencjonalny protokół PCR.
- Przetrawić oczyszczony produkt PCR (np. stosując oczyszczanie w żelu agarozowym lub standardowy zestaw do oczyszczania produktów PCR) oraz plazmid biorcy enzymami restrykcyjnymi, których miejsca rozpoznawania znajdują się w starterach użytych do amplifikacji cap (1.1) oraz w plazmidzie biorcy. W naszym laboratorium stosujemy miejsca Pac I i Asc I (Rys. 2), ponieważ nie występują one w większości AAV.
2. Fragmentacja genu Cap z użyciem DNazy
- Przeprowadzić amplifikację PCR wybranych genów cap z plazmidów przygotowanych w krokach 1.1-1.3. Jedna reakcja zgodnie z poniższym opisem pozwoli uzyskać ok. 3 μg produktu PCR. W zależności od liczby genów cap do włączenia do biblioteki, ilość ta jest wystarczająca dla maksymalnie sześciu reakcji tasowania (shuffling).
- W celu przeprowadzenia PCR przygotować 50 μl reakcji zawierającej 200 ng plazmidu cap, każdy starter w stężeniu końcowym 2 μM, 10 μl buforu 5x Hifi oraz 1 μl polimerazy Hifi. Rozpocząć od 5 min w 95 °C, a następnie przeprowadzić 40 cykli: 15 s w 94 °C, 30 s w 57 °C i 3 min w 68 °C, kończąc etapem 10 min w 72 °C. Produkty PCR oczyścić za pomocą żelu lub zestawu, a następnie przeprowadzić kontrolowane trawienie DNazą w celu wytworzenia fragmentów genu cap do ponownego składania w chimery.
- W tym celu zmieszać w równych częściach poszczególne produkty PCR cap do całkowitej ilości 4 μg w 54 μl H2O. Do reakcji dodać 6 μl buforu do reakcji z DNazą oraz 0,5 μl DNazy I, ostrożnie potrząsnąć trzy razy, krótko odwirować i natychmiast umieścić na bloku grzewczym w 25 °C. Inkubować od 1 do 2 min (przygotować kilka reakcji równoległych i przerywać je w odstępach 15 s), a następnie zatrzymać reakcję, dodając 6 μl 25 mM EDTA, krótko mieszając w wortexie i inkubując przez 10 min w 75 °C.
- Oczyścić fragmenty cap na standardowym 1% żelu agarozowym. Idealnie widoczna powinna być smuga między 100 a 500 parami zasad. Ponieważ DNaza I jest enzymem o bardzo wysokiej aktywności, prawidłowe obchodzenie się z nią i precyzyjny czas są w tym kroku kluczowe; dla uzyskania optymalnych wyników może być konieczne zastosowanie wielu wariantów czasu inkubacji w kroku 2.3 (Rys. 3). Wyeluowane DNA oczyścić za pomocą standardowego zestawu i oznaczyć jego stężenie.
3. Przetasowanie rodzin DNA (DNA Family Shuffling)
- Najpierw ponownie złóż korek fragmenty w pełnowymiarowe sekwencje za pomocą reakcji PCR, w której zachodzi samozapalanie na podstawie częściowych homologii. W związku z tym należy przygotować 50 μl reakcja z 500 ng oczyszczonych fragmentów (krok 2.4), 10 μl bufor Phusion 10x, 1 μl 10 mM dNTP, 1.5 μl DMSO i 0.5 μl Polimeraza Phusion II. Inkubować przez 30 s w temperaturze 98 °C następnie przeprowadzić 40 cykli po 10 s 98 °C, 30 s 42 °C oraz 45 s 72 °C, a następnie końcowy 10-minutowy etap w 72 °C.
- W kolejnej, drugiej reakcji PCR, należy przeprowadzić amplifikację zrekonstruowanego korek geny do późniejszego klonowania, przy użyciu starterów wiążących się z konserwatywnymi sekwencjami flankującymi (Rys. 2). W związku z tym należy przygotować 50 μl reakcja zawierająca 2 μl pierwszej reakcji PCR (krok 3.1), każdy starter w końcowym stężeniu 2 μM, 0.5 μl MgCl2, 10 μl 5x bufor Hifi oraz 1 μl Polimeraza HiFi. Zalecamy przeprowadzenie 16–24 reakcji PCR, aby zapewnić wystarczająco wysoką wydajność dla późniejszego klonowania. Połącz produkty PCR i oczyść pełnowymiarowe nakrętka prążek (żel lub zestaw).
- Trawić oczyszczone zakrętka pula genowa z Pac I i Asc I do klonowania do replikacyjnie kompetentnego plazmidu AAV zawierającego ITR-y AAV (odwrócone powtórzenia końcowe; sygnały replikacji i pakowania) oraz AAV2 rep genu. Za tym ostatnim powinny następować te same miejsca, aby pomieścić zakrętka pula genowa „w ramce odczytu” (patrz Ryc. 2 (po szczegóły). Aby uzyskać całkowite trawienie produktu PCR, należy inkubować go przez noc z nadmiarem enzymu.
- Ligować nakrętka fragmenty i odpowiednio wycięte AAV ITR/rep szkielet w stosunku molowym 3:1. Przygotować 40 μl całkowita objętość mastermixu (wystarczająca dla 20 transformacji) z końcowym stężeniem DNA wynoszącym 50 ng/μl i inkubować przez noc w temperaturze 16 °C.
- Reakcja ligacji transformacyjna poprzez mieszanie (na lodzie) 2 μl z 30 μl elektrokometentne E. coli (wyhodowane z komórek komercyjnych i uczynione kompetentnymi zgodnie z dowolnym standardowym protokołem). Przenieść do schłodzonych wcześniej kuwet do elektroporacji (przerwa 1 mm) znajdujących się w lodzie. Przeprowadzić elektroporację przy 1,8 kV, 200 Ω i 25 μFStała czasowa powinna wynosić blisko 5 ms. Natychmiast dodać 1 ml podgrzanego wcześniej medium SOC i przenieść do kolby o pojemności 250 ml. 20 takich elektroporacji pozwoli uzyskać bibliotekę o różnorodności wynoszącej około 1x10⁶ różne klony.
- Do połączonych transformacji dodać 1 objętość uprzednio ogrzanej pożywki SOC i inkubować w wytrząsarkach przy 37 °C oraz 180 obr./min przez 1 h. Następnie dopełnić objętość całkowitą do 800 ml za pomocą pożywki LB z ampicyliną (stężenie końcowe wynoszące 50 μg/ml) i inkubować przez kolejne 16 h w tych samych warunkach. DNA plazmidowe biblioteki oczyścić za pomocą np.zestaw Qiagen Mega prep.
Opcjonalnie w kroku 3.6: Aby obliczyć dokładną różnorodność biblioteki, należy wysiać alikwot roztworu 800 ml (przed 16 h inkubacją) na płytki LB-ampicylina (np. 10 μl na płytce 10 cm) i następnego dnia policzyć kolonie. Ponadto, w celu potwierdzenia wysokiej wydajności przetasowania, należy zsekwencjonować np. 24 klony i dopasować je do rodzicielskich genów cap (patrz również Rys. 8). Na koniec, aby potwierdzić żywotność biblioteki oraz wysoką różnorodność funkcjonalną, należy subklonować losowo wybrane geny cap do pomocniczego plazmidu AAV i wykorzystać je do produkcji i analizy wektorów rekombinowanych w małej skali (Rys. 4-5) (patrz również krok 5.4 poniżej).
4. Produkcja biblioteki wirusowej
- Wysiać komórki HEK293T do dziesięciu naczyń o średnicy 15 cm2 (4,5x10⁶ komórek/naczynie), a po 48 h przeprowadzić transfekcję za pomocą 220 μg biblioteki AAV i 220 μg plazmidu adenowirusowego (wymaganego do propagacji AAV). Wcześniej podgrzać PEI (polyethylenimine) oraz 300 mM NaCl do temperatury 37 °C. Następnie zmieszać 7,9 ml NaCl oraz DNA i dodać H2O do uzyskania całkowitej objętości 15,8 ml. W oddzielnej probówce zmieszać 3,52 ml PEI, 7,9 ml NaCl i 4,38 ml H2O (wszystkie objętości dotyczą dziesięciu transfekcji). Połączyć mieszaniny (wymieszać w wortexie) i inkubować przez 10 min w temperaturze pokojowej, a następnie równomiernie rozdzielić roztwór pomiędzy naczynia (3 ml na naczynie).
- Po 48 h zebrać komórki z powierzchni naczynia do pożywki i odwirować przy 1200 rpm przez 15 min. Resuspendować osad komórkowy w 6 ml buforu lizującego (50 mM Tris-HCl pH 8,5, 50 mM NaHCO3) i poddać 5 cyklom zamrażania i rozmrażania (-80/37 °C). Inkubować z dodatkiem 50 U benzonazy na ml przez 1 h w temperaturze 37 °C, a następnie odwirować szczątki komórkowe przy 3750 rpm przez 20 min.
- Przygotować rozcieńczenia 15%, 25% i 40% (z dodatkiem 2,5 μl/ml czerwieni fenolowej) ze stoku 60% jodixanolu (OptiPrep w PBS-MK) w PBS-MK (1x PBS, 1 mM MgCl2, 2,5 mM KCl).
- Przygotować gradient do oczyszczania AAV, używając pipety Pasteura do dodania 5 ml zawiesiny wirusowej do probówki wirówkowej Beckman Quick-Seal (14x89 mm), a następnie dodać po 1,5 ml roztworów jodixanolu o stężeniach 15%, 25% i 40%. Uzupełnić gradient buforem lizującym.
- Wiruć w ultrawirowce przy 50 000 K przez 2 h w temperaturze 4 °C w rotorze Beckman Ti70.1. Następnie oczyścić zewnętrzną stronę probówki 70% etanolem, wbić igłę w górną część probówki w celu zapewnienia wentylacji i pobrać 1,2 ml frakcji 40% jodixanolu za pomocą igły. Należy uważać, aby nie pobrać treści z frakcji 25%, ponieważ zawiera ona puste kapsydy AAV.
5. Przesiew i selekcja
- Na tym etapie można iteracyjnie amplifikować całą bibliotekę w hodowlach komórkowych lub w organizmach zwierzęcych, aż do momentu pojawienia się chimerycznych kapsydów wykazujących pożądane właściwości (Rys. 6-11).
- Aby przeprowadzić selekcję w hodowle komórkowych, należy współzakażać różne alikwoty biblioteki (np. 1, 10 i 100 μl) oraz Adenowirusem-5 w celu wsparcia wzrostu AAV. Testowanie wielu wariantów biblioteki i pomocniczego adenowirusa jest niezbędne, ponieważ zakaźność biblioteki w danym typie komórek nie jest przewidywalna. Komórki zbiera się po około 3 dniach, ekstrahuje amplifikowany AAV poprzez zamrażanie i rozmrażanie, inaktywuje Adenowirusa przez 30 min w 56 °C i ponownie zakaża nowe komórki. Procedurę powtarza się do 5 razy, aż do momentu wzbogacenia w konkretne kapsydy (walidacja poprzez sekwencjonowanie).
- W przypadku selekcji w organizmach zwierzęcych należy zainfekować zwierzęta biblioteką i wyekstrahować pożądaną tkankę lub typ komórek po około 1 tygodniu. Nie należy stosować współzakażenia Adenowirusem, ponieważ spowodowałoby to niepożądane toksyczne działanie u zwierząt. Viralne DNA odzyskuje się za pomocą PCR, używając tych samych starterów co wcześniej (Rys. 2), ponownie klonuje pulę cap, tworzy nową bibliotekę i powtarza proces, aż do wzbogacenia w konkretne kapsydy (walidacja poprzez sekwencjonowanie).
- Dokładne warunki selekcji in vivo (objętość, miano, droga podania) będą zależeć od docelowej tkanki. W przypadku wątroby myszy są zazwyczaj infekowane 1x10¹¹ do 1x10¹² cząstek wirusowych w całkowitej objętości 200 μl PBS poprzez wstrzyknięcie do żyły ogonowej (IV). Czynnikiem ograniczającym jest zazwyczaj miano wirusa w oryginalnym preparacie, ponieważ wstrzyknięcie 1x10¹² AAV w 200 μl wymaga miana co najmniej 5x10¹²/ml, czego nie wszystkie laboratoria są w stanie rutynowo osiągnąć. Dlatego, choć maksymalne miano jest korzystne przy pierwszej infekcji (ponieważ biblioteka nie została jeszcze wzbogacona o efektywne kapsydy w danej tkance i może zatem wykazywać relatywnie niską ogólną zakaźność), zalecamy stosowanie co najmniej 1x10¹¹ cząstek na mysz w przypadku selekcji w wątrobie.
- Jeśli dostępnych jest wiele myszy, bardzo użyteczne jest wstrzyknięcie różnych liczb cząstek, podobnie jak w przypadku selekcji w hodowlach komórkowych, oraz zastosowanie kilku myszy w grupie (a następnie łączenie zebranych wątrób w obrębie każdej grupy), aby zminimalizować zmienność i zwiększyć wskaźniki sukcesu, np. 3 myszy przy 1x10¹¹ i 3 myszy przy 1x10¹² cząstek.
- Ponieważ AAV jest wirusem niepatogennym i niezdolnym do replikacji (bez wirusa pomocniczego), w przypadku braku Adenowirusa nie należy spodziewać się żadnych niepożądanych reakcji.
- W celu eutanazji zwierzęta znieczulono przy użyciu waporyzatora izofluranu, a następnie poddano eutanazji poprzez zwichnięcie karku.
- Tkanki (w tym przypadku wątroby) pobrano po potwierdzeniu eutanazji zwierząt. W ogólnym ujęciu, w przypadku innych tkanek nie ma potrzeby przeprowadzania perfuzji zwierząt ani pobierania organów zainfekowanych AAV przed śmiercią, ponieważ DNA AAV jest stabilne i można je łatwo odzyskać z zamrożonych komórek/tkanek.
- Aby badać pojedyncze kapsydy (z biblioteki (krok 3.6) lub po selekcji (kroki 5.2-5.3)), należy wytworzyć wektory AAV kodujące gen reporterowy (np. gfp6), postępując zgodnie z krokami 4.1-4.5. W tym celu należy sklonować interesujący gen cap do standardowego pomocniczego plazmidu AAV2. W kroku 4.1 należy przeprowadzić potrójną transfekcję komórek, używając po 14,7 μg wektora AAV (kodującego reporter), pomocnika AAV oraz pomocnika adenowirusowego. Zainfekuj hodowlą komórkową lub zwierzęta oczyszczonym wirusem w różnych ilościach i określ wydajność transdukcji np. za pomocą FACS lub mikroskopii.
6. Reprezentatywne wyniki
Stosowanie opisanego tutaj protokołu zazwyczaj pozwala na uzyskanie bibliotek wirusowych o różnorodności wynoszącej około 1x10⁶ unikalnych kapsydów, które mogą być następnie przesiewane w celu znalezienia pojedynczych cząstek wykazujących większość lub wszystkie pożądane właściwości na danej linii komórkowej lub w organizmach zwierzęcych. Poniżej przedstawimy reprezentatywne przykłady wyników z takich przesiewów in vitro lub in vivo.
Przedtem jednak uważamy za istotne ponownie wskazać na użyteczność analizy poszczególnych klonów z oryginalnej biblioteki plazmidowej pod kątem ich funkcjonalności i różnorodności (opcjonalnie w kroku 3.6). Wynika to z faktu, że te dwa ostatnie parametry są krytycznymi warunkami wstępnymi dla sukcesu selekcji właściwej biblioteki wirusowej, która jest tworzona na podstawie biblioteki plazmidowej. W związku z tym można losowo wybrać pojedyncze przetasowane geny cap i wykorzystać je do produkcji rekombinantowych wektorów AAV (surowych ekstraktów lub oczyszczonych cząstek, w zależności od pożądanego stopnia dokładności) wykazujących ekspresję łatwo wykrywalnego i mierzalnego genu reporterowego. Typowym badaniem służącym do porównania różnych wariantów kapsydów jest następnie mikroskopia fluorescencyjna, co przedstawiono na reprezentatywnym przykładzie na Rys. 4.
Alternatywną metodą jest pomiar ekspresji fluorescencyjnego genu reporterowego za pomocą FACS, która oferuje dodatkowe korzyści w postaci możliwości oznaczenia ekspresji genów w pojedynczych komórkach oraz możliwości zastosowania w komórkach w zawiesinie. Rys. 5 przedstawia typowy wynik takiej analizy FACS dla lizatów surowych wektorów AAV w różnych typach komórek.
Ponieważ opisany powyżej wybór poszczególnych chimer cap jest losowy i ograniczony, nie jest on oczywiście przydatny jako rzeczywiste podejście do wzbogacania pożądanych kandydatów. Zamiast tego bardziej odpowiednia jest selekcja biblioteki wirusowej w komórkach docelowych lub tkankach zwierząt. Ponieważ warunki i parametry będą się różnić w zależności od zastosowania, przedstawimy jedynie kilka reprezentatywnych wytycznych i wyników.
Najprostszym wyborem jest iteracyjna amplifikacja biblioteki na hodowlach linii komórkowych lub komórkach pierwotnych (krok 5.2). Ponieważ AAV wymaga koinfekcji adenowirusem do swojej propagacji, komórki docelowe muszą być podatne na zakażenie adenowirusem. Można je następnie hodować i infekować np. w płytkach 6-dołkowych, które zapewniają wystarczającą liczbę komórek w każdym dołku, aby zagwarantować pełne pokrycie biblioteki. Drugą ważną kwestią jest fakt, że równowaga między AAV a adenowirusem jest delikatna; zbyt duża ilość AAV będzie hamować adenowirusa, natomiast nadmiar tego drugiego doprowadzi do śmierci komórek (w przeciwieństwie do AAV, adenowirusy wywołują infekcje lityczne), zanim AAV zdążą się zreplikować.
Ponieważ jednak zakaźność biblioteki w odniesieniu do konkretnego typu komórek jest nieznana, znalezienie „odpowiednich” stosunków AAV:Adenowirus, przy których oba mogą się propagować, wymaga równoległego testowania różnych kombinacji dawek biblioteki i pomocniczego adenowirusa (np. 10:1, 1:1 oraz 1:10). Dobrą miarą skutecznej infekcji adenowirusem jest występowanie efektów cytopatycznych trzy dni po inokulacji wirusem, objawiające się zaokrągleniem i odrywaniem się komórek, co przedstawiono na Rys. 6. I odwrotnie, użytecznym wskaźnikiem infekcji i amplifikacji AAV jest detekcja białek kapsydu za pomocą metody Western blotting, z zastosowaniem przeciwciała B1, które rozpoznaje wysoce konserwatywny epitop kapsydu AAV (Rys. 7)7.
Następnie należy podjąć istotną decyzję dotyczącą wyboru surowych ekstraktów AAV do późniejszej ponownej infekcji świeżych komórek (krok 5.2). Idealnie jest wybrać te, w których prążki kapsydu AAV są najmniej widoczne (Ryc. 7), ponieważ sugeruje to silne powiązanie genotypu z fenotypem. To ostatnie opisuje sytuację, w której genom kodujący określony wariant kapsydu jest faktycznie zapakowany do odpowiadającego mu kapsydu. Osiągnięcie i utrzymanie silnego powiązania genotypu z fenotypem jest kluczowe dla pomyślnej selekcji poszczególnych kandydatów wirusowych, ponieważ zapewnia to, że kapsydy o pożądanych właściwościach dostarczą cognatywną matrycę genetyczną do komórek podczas kolejnych rund infekcji. Dlatego zalecamy wybór surowych ekstraktów z umiarkowaną ekspresją kapsydu do ponownej infekcji oraz stosowanie ich minimalnych ilości. Te dwa środki wspólnie zapobiegną przeładowaniu nowo zainfekowanych komórek różnymi kombinacjami kapsyd/genom, co w przeciwnym razie mogłoby zakłócić powiązanie genotypu z fenotypem, gdy ponownie zainfekowane wirusy zaczną replikować się i ponownie pakować swoje genomy do niecognatywnych kapsydów.
Ponadto kluczowe jest monitorowanie różnorodności biblioteki podczas powtarzanych rund infekcji za pomocą sekwencjonowania DNA. W idealnym przypadku zauważalne będą przesunięcia w składzie poszczególnych klonów świadczące o udanej selekcji, i.e., akumulacja fragmentów konkretnych serotypów i utrata innych, co zilustrowano na Rys. 8. W optymalnym scenariuszu ostatecznie wykryty zostanie tylko kilka lub nawet pojedynczy klon, który można następnie przeanalizować zgodnie z powyższym opisem. Jeśli jednak po czterech lub pięciu pasażach nie zaobserwowano żadnych przesunięć, należy zwiększyć presję selekcyjną (patrz sekcja Dyskusja) lub rozważyć, czy zastosowana linia komórkowa jest odpowiednia, ponieważ może być zbyt podatna na zbyt wiele serotypów.
W przypadku amplifikacji biblioteki in vivo (krok 5.3) obowiązują te same zasady i uwagi, z dwiema krytycznymi różnicami: Po pierwsze, ze względu na powiązane koszty i kwestie etyczne nie przeprowadza się przesiewu losowo wybranych klonów w zwierzętach. Po drugie, nie stosuje się koinfekcji z pomocniczym adenowirusem, ponieważ powoduje on toksyczność lub śmierć zwierząt, a ponadto tropizm adenowirusowy ograniczyłby selekcję do komórek podatnych na wirusa pomocniczego. Zamiast tego bibliotekę AAV wstrzykuje się zwierzętom, odzyskuje z komórek lub tkanki docelowej za pomocą PCR (Rys. 9), a następnie ponownie klonuje i pakuje do nowej rundy infekcji. Podobnie jak w przypadku selekcji w hodowli, proces ten jest powtarzany do czasu wyłonienia się poszczególnych kandydatów.
Niezależnie od zastosowanej procedury selekcji, ostatnim etapem jest walidacja wzbogaconych wariantów kapsydów w odpowiednich systemach. Rys. 10 i 11 przedstawiają reprezentatywne przykłady z naszej poprzedniej selekcji chimer AAV, które wykazują wyjątkową skuteczność w hodwlach tkankowych lub w wątrobach myszy. Jak pokazano na Rys. 10, jeden konkretny klon (AAV-DJ3) rzeczywiście przewyższa grupę ośmiu naturalnych typów dzikich AAV w szerokim zakresie linii komórkowych. Wreszcie, inny klon wyselekcjonowany w hodowlach linii hepatoma wykazuje wyższy tropizm do wątroby mysiej i w konsekwencji mniejsze efekty poza celowe po podaniu obwodowym dorosłym myszom niż silny wektor kontrolny AAV8 testowany w bezpośrednim porównaniu (Rys. 11). Należy zauważyć, że mimo większej specyficzności względem wątroby, klon AAV-DN w rzeczywistości transdukuje ten organ nieco mniej efektywnie niż AAV8. W tym względzie AAV-DN jest dobrym przykładem rezultatu ewolucji i selekcji AAV, gdzie finalni kandydaci zazwyczaj wykazują szereg pożądanych właściwości, ale niekoniecznie są idealni pod każdym względem.
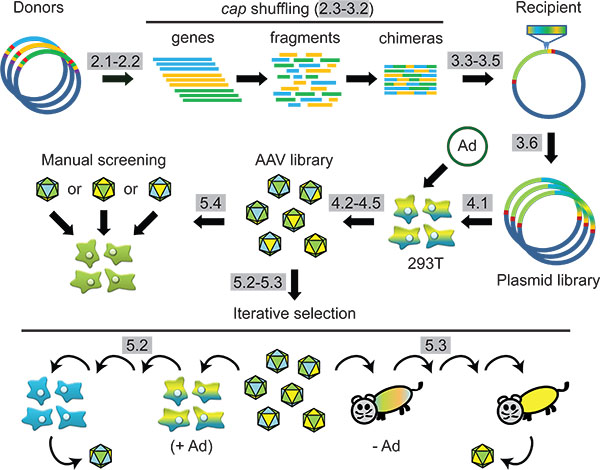
Rysunek 1. Schemat: Syntetyczna inżynieria kapsydu AAV poprzez tasowanie rodzin DNA i następującą po nim selekcję w komórkach lub w organizmach zwierzęcych. Kroki protokołu zostały wyróżnione na szaro.

Rycina 2. Plazmidy dawcy i biorcy genu cap AAV stosowane w naszym laboratorium do tasowania rodzin DNA i generowania bibliotek. Należy pamiętać, że są to jedynie przykłady reprezentatywne, a dokładne miejsca i sekwencje mogą być modyfikowane. Nasz podstawowy plazmid dawcy pochodzi z dostępnego komercyjnie wektora pBlueScript II KS(+), który zmodyfikowaliśmy tak, aby zawierał pokazane miejsca wiązania starterów oraz miejsca restrykcyjne, przedstawione odpowiednio za pomocą strzałek lub trójkątów. Następnie do tego plazmidu sklonowaliśmy geny cap serotypów AAV 1-9 (amplifikowane starterami capF/R), tak aby znajdowały się one pomiędzy miejscami restrykcyjnymi Pac I i Asc I. Startery T3 i T7 są wykorzystywane do izolacji cap w kroku 2.2, natomiast późniejsza amplifikacja ponownie złożonych sekwencji chimerycznych (krok 3.2) może być przeprowadzona przy użyciu par starterów SAF/R lub CUF/R, bądź obu w ramach PCR gniazdowej. Kompetentny do replikacji plazmid biorcy zawiera odwrócone powtórzenia końcowe (ITR, sygnały replikacji i pakowania) AAV flankujące gen rep AAV2 pod kontrolą promotora p5 AAV. Miejsca restrykcyjne Pac I i Asc I poniżej genu rep umożliwiają klonowanie „w ramie odczytu” puli przetasowanych genów cap. Pokazane miejsca wiązania starterów Lseq są przydatne do sekwencjonowania genu cap (krok 3.6).

Rycina 3. Przykład trawienia DNazą I genów cap (AAV2, 8 i 9). Przedstawiono analizę elektroforezą w żelu agarozowym produktów trawienia genów cap przy zastosowaniu wskazanych różnych czasów inkubacji (w minutach:sekundach). Ścieżka U przedstawia pulę niepoddanych trawieniu fragmentów cap jako kontrolę. Wielkości prążków markera DNA w ścieżkach M podano w kilobasach. W tym przykładzie optymalne trawienie uzyskano przy czasach inkubacji 1:45 lub 2:00 min, co pozwoliło otrzymać preferowany dominujący pik w zakresie od 100 do 500 par zasad (żółta ramka).

Rysunek 4. Przykład analizy mikroskopowej trzech ludzkich linii komórkowych zainfekowanych pięcioma różnymi rekombinowanymi wektorami AAV wykazującymi ekspresję Yfp (nazwy u góry), stworzonymi z przetasowanych genów cap, które zostały losowo wybrane z oryginalnej biblioteki opartej na AAV2, 8 i 9.

Rycina 5. Przykład analizy FACS czterech typów komórek zainfekowanych (w seryjnych rozcieńczeniach dziesięciokrotnych) 18 różnymi rekombinowanymi wektorami AAV wykazującymi ekspresję Yfp (nazwy u góry, w tym te z Ryc. 4), stworzonymi z przetasowanych genów cap wybranych losowo z oryginalnej biblioteki (AAV2, 8 i 9). Ekspresja Yfp została zakodowana kolorystycznie dla łatwiejszej wizualizacji. Przedstawiono wartości procentowe transdukowanych komórek, gdzie kolor czarny zawsze oznacza 0%, a biały najwyższą wartość zmierzoną dla każdego typu komórek. Klon B2 (czerwony) jest przykładem klonu o niskiej ogólnej skuteczności, czego można się spodziewać w przypadku niepoddanych selekcji kapsydów. Należy zauważyć, że analiza FACS jest bardziej czuła i może być również stosowana w przypadku komórek w zawiesinie (takich jak SupT1), które są mniej podatne na analizę mikroskopową. hu, ludzki; mu, mysi.

Rysunek 6. Typowy wygląd efektów cytopatycznych w komórkach (w tym przypadku HeLa) po produktywnej koinfekcji AAV i adenowirusem. Komórki pozostały niezinfekowane (panel w lewym górnym rogu) lub zostały zainfekowane wskazanymi ilościami (cząsteczek na komórkę) adenowirusa.

Rysunek 7. Wykrywanie ekspresji białek kapsydu AAV za pomocą metody Western blotting jako miara infekcji i amplifikacji biblioteki. Lewy blot przedstawia komórki współzakażone różnymi objętościami (w μl) biblioteki AAV oraz pomocniczym adenowirusem. Pierwsze dwie ścieżki są dobrymi przykładami warunków dającymi ledwo wykrywalną ekspresję białek AAV, co wskazuje na wystarczającą, ale nie nadmierną infekcję i amplifikację AAV, a tym samym pożądane ścisłe powiązanie genotypu z fenotypem. W związku z tym 0,1, 1 lub 10 μl tych nadsączów wykorzystano do ponownej infekcji świeżych komórek (prawy blot). Komórki w ścieżce C zostały zainfekowane samym AAV jako kontrola negatywna (brak wykrywalnej ekspresji ze względu na brak wirusa pomocniczego).

Rysunek 8. Porównanie sekwencji białkowych (liczby oznaczają aminokwasy) klonów AAV z biblioteki opartej na AAV2, 8 i 9 przed i po selekcji. Sekwencje powyżej czerwonej linii przedstawiają rodzicielskie AAV. Fioletowe strzałki wskazują zdarzenia rekombinacji homologicznej. Czerwona strzałka oznacza crossing-over pomiędzy AAV2 i AAV9, odnotowany we wszystkich wybranych klonach.

Rycina 9. Odzyskiwanie skutecznie zainfekowanych klonów AAV z tkanek mysich za pomocą PCR. W tym przykładzie geny cap AAV zostały amplifikowane metodą PCR z wątrób myszych pobranych tydzień po obwodowym wstrzyknięciu biblioteki, przy użyciu pary starterów SAF/R (Ryc. 2). Ścieżka 1 pokazuje oczekiwany prążek o wielkości 2,2 kilobazy, natomiast ścieżka 2 stanowi kontrolę bez matrycy. Po restrykcji za pomocą Pac I i Asc I amplifikowane fragmenty zostały ponownie sklonowane do oryginalnego plazmidu biorcy (Ryc. 2) w celu późniejszej produkcji i ponownego wstrzyknięcia biblioteki wtórnej. Wielkości prążków markera DNA w ścieżkach M podano w kilobazach.

Rycina 10. Przykład wyższej wydajności wzbogaconej chimery AAV w hodowlach komórkowych. Klon AAV-DJ został opisany przez nas wcześniej3; stanowi on głównie hybrydę serotypów AAV 2, 8 i 9 i został wyselekcjonowany z biblioteki zawierającej te trzy oraz pięć dodatkowych serotypów w ludzkich komórkach wątroby w obecności puli ludzkich antyserów. Aby porównać jego wydajność z ośmioma naturalnymi serotypami AAV (oznaczonymi na górze jako 1-6, 8 i 9), wszystkie geny cap wykorzystano do produkcji oczyszczonych samouzupełniających wektorów wykazujących ekspresję Gfp8,19. Znormalizowano je tak, aby zawierały 2x10⁹ genomów wektora na ml, a następnie wykorzystano do transdukcji pokazanych linii komórkowych w dziesięciokrotnych rozcieńczeniach seryjnych. Po trzech dniach policzono komórki wykazujące ekspresję Gfp i określono miana infekcyjne, uwzględniając czynnik rozcieńczenia. W przeciwieństwie do kodu w Ryc. 5, ciemniejsze kolory wskazują tutaj na wyższą zakaźność w przeliczeniu na liczbę cząsteczek. Jak widać, wybrana chimera AAV-DJ przewyższa wszystkie naturalne typy dzikie AAV, co egzemplifikuje sukces zastosowanego schematu selekcji. fibr, fibroblasty; ha, chomik; hu, człowiek; mu, mysz; si, naczelne.

Rysunek 11. Przykład analizy wybranej chimery AAV w wątrobie mysiej. Klon AAV-DN wyselekcjonowano na komórkach hepatoma mysich, a następnie wykorzystano do wytworzenia rekombinowanych wektorów wykazujących ekspresję lucyferazy8. Przedstawiono reprezentatywne myszy (trzy na grupę) tydzień po obwodowej infuzji równych dawek tego wektora lub kontroli opartej na AAV8 typu dzikiego, jednego z najsilniejszych znanych izolatów naturalnych w wątrobie mysiej9. Należy zauważyć, że choć klon AAV-DN daje nieco mniejszą całkowitą ekspresję w wątrobie (panel (I)), jest on bardziej specyficzny dla tego organu, ponieważ wykazuje znacznie mniejszy poziom ekspresji poza celem w tkankach pozawątrobowych po dostosowaniu poziomów ekspresji w wątrobie za pomocą oprogramowania do obrazowania (panel (II)).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W niniejszym opracowaniu przedstawiliśmy kluczowe kroki eksperymentalne oraz wytyczne dotyczące inżynierii kapsydu AAV za pomocą przetasowania rodzin DNA (DNA family shuffling) oraz ewolucji w komórkach lub w organizmach zwierzęcych. W istocie protokoły te są standaryzowanymi wersjami procedur, które po raz pierwszy opisaliśmy w dziedzinie AAV w 2008 roku3. Chociaż w licznych badaniach uzupełniających przeprowadzonych przez innych autorów zgłoszono wiele modyfikacji np.,10-13, nasze obecne ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Wszyscy autorzy oświadczają, że nie mają żadnych konfliktów interesów do ujawnienia.
Podziękowania
Autorzy wyrażają wdzięczność za wyjątkowe wsparcie swojego laboratorium, członków zespołu oraz prowadzonych prac, udzielone przez Cluster of Excellence CellNetworks na Uniwersytecie w Heidelbergu, a także przez fundację Chica and Heinz Schaller (CHS). Z uznaniem odnotowujemy, że molekularna ewolucja AAV poprzez przetasowanie rodzin DNA stała się bardzo aktywną dziedziną od czasu naszej pierwotnej publikacji sprzed trzech lat i w związku z tym przepraszamy wszystkich autorów odpowiednich publikacji, których prac nie można było tutaj przytoczyć ze względu na ograniczenia miejsca.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| DNase I | Invitrogen | 18068-015 | |
| Polietylenoimina (PEI) | Sigma-Aldrich | 408727 | |
| Enzymy restrykcyjne | New England Biolabs | Różne | |
| T4 DNA Ligaza | New England Biolabs | M0202T | |
| Zestaw do oczyszczania z żelu | Qiagen | 28704 | |
| Zestaw z polimerazą Phusion II | Finnzymes | F-540S | |
| Zestaw z polimerazą HotStar Hifi | Qiagen | 202602 | |
| DMSO | Finnzymes | F-540S (część zestawu) | |
| EDTA (25 mM) | Invitrogen | 18068-015 (część zestawu) | |
| Tris | Carl Roth Gmbh | 4855.2 | |
| Sód ampicyliny | Carl Roth Gmbh | K029.2 | |
| dNTPs (10 mM, 100 μl) | Invitrogen | 18427013 | |
| Iodiksanol (OptiPrep) | Axis-Shield | 1114739 | |
| Czerwień fenolowa | Merck & Co., Inc. | 107241 | |
| Zestaw do mega-prep plazmidów | Qiagen | 12181 | |
| Ultracentryfuga | Beckman Coulter Inc. | Optima L90K | |
| Probówki do wirówki Quick-Seal | Beckman Coulter Inc. | 342414 | |
| Urządzenie do elektroporacji | Bio-Rad | GenePulserXcell | |
| Termocykler | Eppendorf | Vapo Protect | |
| Blok grzejny | BIOER | MB-102 | |
| Mikroskop fluorescencyjny | Olympus Corporation | IX81 | |
| Analizator FACS | Beckman Coulter Inc. | Cytomics FC500 MLP | |
| Komórki MegaX DH10B T1R | Invitrogen | C640003 | |
| Benzonukleaza | Merck & Co., Inc. | 101695 | |
| Adenowirus-5 | ATCC | VR-5 | |
| Plazmid pBlueScript II KS(+) | Stratagene, Agilent Technologies | 212207 | |
| cap5F (miejsce Pac I na żółto, sekwencje specyficzne dla cap5 pogrubione): GACTCTTAATTAACAGGTATGTCTTTTGTTGATCACCCTCC | IDT | Starter customowy | |
| cap5R (miejsce Asc I na zielono, sekwencje specyficzne dla cap5 pogrubione): GTGAGGGCGCGCCTTAAAGGGGTCGGGTAAGGTATC | IDT | Starter customowy |
Bibliografia
- Grimm, D., Kay, M. A. From virus evolution to vector revolution: use of naturally occurring serotypes of adeno-associated virus (AAV) as novel vectors for human gene therapy. Curr. Gene Ther. 3, 281-304 (2003).
- Grimm, D. Production methods for gene transfer vectors based on adeno-associated virus serotypes. Methods. 28, 146-157 (2002).
- Grimm, D. In vitro and in vivo gene therapy vector evolution via multispecies interbreeding and retargeting of adeno-associated viruses. J. Virol. 82, 5887-5911 (2008).
- Muller, O. J. Random peptide libraries displayed on adeno-associated virus to select for targeted gene therapy vectors. Nat. Biotechnol. 21, 1040-1046 (2003).
- Perabo, L. In vitro selection of viral vectors with modified tropism: the adeno-associated virus display. Mol. Ther. 8, 151-157 (2003).
- Zolotukhin, S., Potter, M., Hauswirth, W. W., Guy, J., Muzyczka, N. A "humanized" green fluorescent protein cDNA adapted for high-level expression in mammalian cells. J. Virol. 70, 4646-4654 (1996).
- Wobus, C. E. Monoclonal antibodies against the adeno-associated virus type 2 (AAV-2) capsid: epitope mapping and identification of capsid domains involved in AAV-2-cell interaction and neutralization of AAV-2 infection. J. Virol. 74, 9281-9293 (2000).
- Grimm, D. Fatality in mice due to oversaturation of cellular microRNA/short hairpin RNA pathways. Nature. 441, 537-541 (2006).
- Nakai, H. Unrestricted hepatocyte transduction with adeno-associated virus serotype 8 vectors in mice. J. Virol. 79, 214-224 (2005).
- Koerber, J. T., Jang, J. H., Schaffer, D. V. DNA shuffling of adeno-associated virus yields functionally diverse viral progeny. Mol. Ther. 16, 1703-1709 (2008).
- Li, W. Engineering and selection of shuffled AAV genomes: a new strategy for producing targeted biological nanoparticles. Mol. Ther. 16, 1252-1260 (2008).
- Ward, P., Walsh, C. E. Chimeric AAV Cap sequences alter gene transduction. Virology. 386, 237-248 (2009).
- Yang, L. A myocardium tropic adeno-associated virus (AAV) evolved by DNA shuffling and in vivo selection. Proc. Natl. Acad. Sci. U.S.A. 106, 3946-3951 (2009).
- Perabo, L. Combinatorial engineering of a gene therapy vector: directed evolution of adeno-associated virus. J. Gene. Med. 8, 155-162 (2006).
- Maheshri, N., Koerber, J. T., Kaspar, B. K., Schaffer, D. V. Directed evolution of adeno-associated virus yields enhanced gene delivery vectors. Nat. Biotechnol. 24, 198-204 (2006).
- Wu, Z., Asokan, A., Samulski, R. J. Adeno-associated virus serotypes: vector toolkit for human gene therapy. Mol. Ther. 14, 316-327 (2006).
- Kwon, I., Schaffer, D. V. Designer gene delivery vectors: molecular engineering and evolution of adeno-associated viral vectors for enhanced gene transfer. Pharm. Res. 25, 489-499 (2008).
- Perabo, L., Huber, A., Marsch, S., Hallek, M., Buning, H. Artificial evolution with adeno-associated viral libraries. Comb. Chem. High. Throughput. Screen. 11, 118-126 (2008).
- McCarty, D. M., Monahan, P. E., Samulski, R. J. Self-complementary recombinant adeno-associated virus (scAAV) vectors promote efficient transduction independently of DNA synthesis. Gene Ther. 8, 1248-1254 (2001).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
