Opisano metodę przetwarzania materiału chirurgicznego ludzkiego sutka. Przetworzona tkanka, w postaci organoidów, może być przechowywana w stanie zamrożonym w nieskończoność lub umieszczona w kulturze w celu długotrwałego wzrostu. Metoda ta umożliwia eksperymentalne badanie prawidłowej biologii komórek nabłonkowych człowieka oraz skutków zaburzeń egzogennych.
Artykuł metodologiczny
Przetwarzanie tkanek ludzkiej mammoplastyki redukcyjnej i mastektomii do hodowli komórkowych
W tym artykule
Podsumowanie
Streszczenie
Eksperymentalne badanie normalnego zachowania ludzkich komórek nabłonka sutka (HMEC) i tego, jak normalne komórki nabywają nieprawidłowych właściwości, może być ułatwione przez systemy hodowli in vitro, które dokładniej modelują biologię in vivo. Wykorzystanie materiału pochodzącego od człowieka do badania różnicowania komórkowego, starzenia się, starzenia i nieśmiertelności jest szczególnie korzystne, biorąc pod uwagę wiele znaczących różnic molekularnych w tych właściwościach między ludzkimi a powszechnie wykorzystywanymi komórkami gryzoni1-2. Komórki sutka stanowią wygodny system modelowy, ponieważ ze względu na częstotliwość operacji mammoplastyki redukcyjnej i mastektomii dostępne są duże ilości normalnych i nieprawidłowych tkanek.
Gruczoł sutkowy składa się ze złożonej domieszki wielu różnych typów komórek, np. nabłonkowych, tłuszczowych, mezenchymalnych, śródbłonkowych. Komórki nabłonkowe są odpowiedzialne za zróżnicowaną funkcję sutka w laktacji, a także są źródłem zdecydowanej większości ludzkich nowotworów piersi. Opracowaliśmy metody przetwarzania tkanek odrzuconych chirurgicznie gruczołu sutkowego na czyste składniki nabłonka, a także komórki mezenchymalne3. Przetworzony materiał może być przechowywany w stanie zamrożonym w nieskończoność lub zainicjowany do hodowli pierwotnej. Materiał chirurgiczny jest transportowany do laboratorium i ręcznie preparowany w celu wzbogacenia o tkankę zawierającą nabłonek. Późniejsze trawienie wypreparowanej tkanki za pomocą kolagenazy i hialuronidazy usuwa materiał zrębu z nabłonka przy błonie podstawnej. Powstałe małe kawałki drzewa nabłonkowego (organoidy) można oddzielić od strawionego zrębu poprzez sekwencyjną filtrację na membranach o stałej wielkości porów. W zależności od wielkości porów można uzyskać frakcje składające się z większych fragmentów przewodowych/pęcherzykowych, mniejszych skupisk pęcherzyków płucnych lub komórek zrębu. Zaobserwowaliśmy lepszy wzrost, gdy kultury są inicjowane jako organoidy, a nie jako zdysocjowane pojedyncze komórki. Umieszczenie organoidów w hodowli przy użyciu pożywek indukujących stres wspiera długoterminowy wzrost prawidłowego HMEC z markerami wielu typów linii (mioepitelialny, luminalny, progenitor)4-5. Z tkanki jednej osoby można uzyskać wystarczającą liczbę komórek, aby umożliwić szeroko zakrojone badanie eksperymentalne przy użyciu standaryzowanych partii komórek, a także przesłuchanie przy użyciu metod o wysokiej przepustowości.
Hodowlane HMEC zostały wykorzystane w wielu różnych badaniach badających normalne procesy rządzące wzrostem, różnicowaniem, starzeniem się i starzeniem oraz jak te normalne procesy są zmieniane podczas transformacji nieśmiertelności i złośliwości4-15,16. Efekty wzrostu w obecności materiału macierzy zewnątrzkomórkowej, innych typów komórek i/lub hodowli 3D można porównać ze wzrostem na plastiku5,15. Hodowany HMEC, zaczynając od normalnych komórek, zapewnia eksperymentalnie wykonalny system do badania czynników, które mogą napędzać lub zapobiegać starzeniu się człowieka i kancerogenezie.
Protokół
1. Przetwarzanie i trawienie tkanek
- Uzyskaj ludzką tkankę sutka jako materiał do odrzucenia z zabiegów chirurgicznych. Mammoplastyka redukcyjna może zapewnić normalne lub łagodne komórki; Gruczolakowłókniaki i ginekomastie dostarczają łagodnych komórek; Tkanki nienowotworowe po mastektomii (obwodowe lub przeciwległe do guza lub podskórne) dostarczają komórek, które mogą wahać się od normalnych przez łagodne do zawierających mikroguzy. Upewnij się, że istnieje odpowiednia zgoda IRB przed uzyskaniem wyrzuconego materiału. Cały materiał powinien być poddawany obróbce zgodnie z przepisami dotyczącymi patogenów przenoszonych przez krew.
- Umieścić materiał w sterylnych pojemnikach zawierających bufor lub pożywkę (np. 1:1 Zmodyfikowane podłoże Orła Dulbecco i F-12 szynki) uzupełnione 100 U/ml penicyliny, 100 μg/ml streptomycyny, 5 μg/ml fungizonu, 50U/ml polimyksyny B i 10% płodowej surowicy bydlęcej i przetransportować do laboratorium w temperaturze 4 °C. Tkanka mammoplastyki redukcyjnej może być przechowywana lub wysyłana w temperaturze 4 °C przez 72 godziny bez znaczącego wpływu na późniejszą żywotność komórek. Małe fragmenty nieredukcyjnej tkanki mammoplastyki mogą wymagać szybszego przetworzenia.
- Oddziel obszary nabłonka od macierzy zrębu tkanki tłuszczowej, tkanki łącznej i naczyń krwionośnych za pomocą kombinacji sterylnego skalpela, kleszczy i nożyczek. Wytnij kawałki chusteczki nożyczkami i umieść w dużym szklanym sterylnym naczyniu (np. 150 mm). Delikatnie wypreparuj obszary nabłonka, które wyglądają jak białe pasma osadzone w bardziej żółtej macierzy zrębu, używając kleszczy do przytrzymania materiału i skalpela do zeskrobania grubo tłustego materiału. Aby ułatwić trawienie, pokrój tkankę nabłonkową na mniejsze kawałki o wielkości ~3-4 mm za pomocą przeciwstawnych skalpeli i umieść w probówce o pojemności 50 ml. Jeśli przetwarzane są duże ilości tkanki, mogą być potrzebne świeże ostrza skalpela. Usuń materiał tłuszczowy z naczynia w celu utylizacji zgodnie z przepisami instytucjonalnymi.
- W tkankach silnie włóknistych (np. mastektomia podskórna z ciężką chorobą włóknisto-torbielowatą) będzie więcej jednolitego białego, nienabłonkowego materiału. Wypreparowanie komórek nabłonkowych z takich włóknistych matryc może być trudne. Duże kawałki materiału włóknistego można pokroić na mniejsze kawałki o powierzchni ~1-3 mm kwadratowej i trawić osobno.
- Wypreparowaną tkankę nabłonkową umieścić w stożkowej probówce wirówkowej (50 ml lub 15 ml), przy czym tkanka ta stanowi nie więcej niż jedną trzecią objętości probówki. Doprowadzić probówkę do pełnej objętości, pozostawiając tylko niewielką przestrzeń powietrzną, aby umożliwić mieszanie podczas rotacji, przy użyciu mieszaniny do trawienia tkankowego (DME/F-12 lub równoważny, 10 μg/ml insuliny, antybiotyki jak powyżej, i końcowe stężenie 10% FCS, 200 U/ml surowej kolagenazy i 100 U/ml hialuronidazy.
- Umieść probówki na rotatorze rurowym HulaMixer i obracaj o 360° przy 8 obr./min przez noc w temperaturze 37 °C.
- Probówki wirówkowe o stężeniu 600 x g przez 5 min. Odrzucić sklarowany tłuszcz i pożywkę do usunięcia zgodnie z przepisami instytucjonalnymi.
- Sprawdzić, czy trawienie zostało zakończone, rozcieńczając małą porcję osadu w pożywce. Trawienie jest zakończone, gdy badanie mikroskopowe pokazuje grudki komórek (organoidy) z gładko wyglądającymi strukturami przewodowymi, pęcherzykowymi lub przednio-pęcherzykowymi wolnymi od przyczepionego zrębu (ryc. 1A). Tkanki mammoplastyki redukcyjnej zwykle nadal wykazują przyczepiony zrąb po całonocnym trawieniu i będą wymagały dodatkowego czasu trawienia.
- Zawiesić niecałkowicie strawiony osad w mieszaninie do wytrawiania świeżych tkanek i ponownie inkubować z rotacją w temperaturze 37 °C przez kolejne 4-12 godzin. Powtórzyć kroki 1.6 i 1.7. Jeżeli trawienie jest nadal niepełne, ponownie dodać mieszaninę wytrawiającą do osadu i ponownie inkubować z rotacją w temperaturze 37 °C przez noc. Stężenie enzymów może zostać zmniejszone, aby zapobiec nadmiernemu trawieniu przez noc.
- Po zakończeniu trawienia odwirować probówki o sile 600 x g przez 5 minut, odessać mieszankę wytrawiania, ponownie zawiesić osad w pożywce plus antybiotyki w probówce o pojemności około 15 ml/50 ml, probówka 5 ml/15 ml.
2. Filtracja i zamrażanie strawionego materiału
- Przenieść porcje zawieszonego osadu na sterylne sitko o średnicy 100 μm na sterylnej probówce o pojemności 50 ml. Pozwól pożywce spłynąć do probówki, a następnie ponownie umyj organoidy na wierzchu 1-2 razy 2-3 ml pożywki. Powtarzać tę czynność, aż cała zawieszona osadka zostanie przeniesiona. Jeśli na filtrze znajduje się zbyt wiele organoidów, a podłoże nie spływa już łatwo, należy użyć nowego filtra (filtrów) dla pozostałego materiału. Ostrożnie przełóż filtr(y) na inną sterylną probówkę i umyj organoidy w probówce większą ilością pożywki. Jest to pula organoidów o wielkości 100 μm.
- Pobrać materiał, który odsączył się do oryginalnej probówki o pojemności 50 ml i powtórzyć proces opisany w ppkt 2.1 przy użyciu sitka o średnicy 40 μm, aby uzyskać pulę organoidów o objętości 40 μm, która zawiera głównie struktury pęcherzykowe płuc. Materiał, który spływa do rurki, stanowi pulę filtratu, która zawiera pojedyncze/małe grudki komórek mezenchymalnych i nabłonkowych oraz małe fragmenty układu krwionośnego.
- Granulować baseny o wielkości 100 μm, 40 μm i filtrować przy 600 x g przez 5 minut.
- Odessać supernatant, rozpuścić każdą probówkę w CPM II (DME/F-12 lub równoważnym z 44% FCS i 6% DMSO), używając około 1 ml CPMII na 0,1 ml wypełnionego osadu. Przechowywać w temperaturze 4 °C.
- Wysiewać naczynie testowe do 2 pul organoidów, umieszczając 0,1 ml ponownie zawieszonego materiału w plastikowym naczyniu z kulturą tkankową o średnicy 35 mm, kropla po kropli, jak w ppkt 3.2 poniżej. Pula filtratu może być bezpośrednio wysiewana na tworzywie sztucznym do hodowli tkankowych za pomocą pożywki fibroblastów (DME/F-12 lub równoważny z 10 μg/ml insuliny i 10% FBS).
- Pozostałą zawiesinę zawiesiny rozdzielić na ampułki do zamrażania typu Nunc (ampułka 1 ml/2 ml). Zamrozić przez noc w temperaturze -80 °C, a następnie niezwłocznie przenieść do przechowywania w ciekłym azocie. Nie zaobserwowaliśmy żadnej znaczącej utraty żywotności w naszych oryginalnych ampułkach przechowywanych w stanie zamrożonym od końca lat 70-tych.
3. Wysiewanie mrożonych organoidów i subkultur kultur pierwotnych
- Zamrożoną ampułkę zawierającą organoidy należy szybko rozmrozić w łaźni wodnej o temperaturze 37 °C. Zasiać organoidy na 2 do 10 (zwykle ~6) szalek o średnicy 60 mm lub 1-3 szalek o średnicy 100 mm, w zależności od wizualnego oszacowania liczby organoidów w ampułce. Optymalna jest około 20-40 organoidów wysianych na szalkę o średnicy 60 mm.
- Rozmrożone organoidy są ostrożnie umieszczane, kropla po kropli, na powierzchni naczynia za pomocą pipety o pojemności 1 ml lub pipety Pasteura w celu równomiernego rozprowadzenia organoidów. Organoidy umieszczone blisko siebie będą miały ograniczoną przestrzeń do wzrostu, co spowoduje powstanie mniejszej liczby komórek do subhodowli lub zamrożenia. Unikaj drapania powierzchni naczynia (komórki zwykle nie rosną poza porysowane powierzchnie). Odczekaj 1-2 minuty, aby organoidy mogły się przyczepić, a następnie powoli dodaj pożywkę wzrostową, aby uniknąć przemieszczenia organoidów (np. szalka 2-3 ml/60 mm). Inkubować w temperaturze 37 °C w nawilżanym inkubatorze CO2 . To są kultury podstawowe. Obecnie używamy pożywki M87A + oksytocyny(X) w celu uzyskania najbardziej niezawodnego wzrostu HMEC (ryc. 2).
- Po 1 dniu sprawdź, czy organoidy są przymocowane. Dodaj dodatkowe podłoże (np. naczynie 2-3 ml/60 mm). Migracja komórek z organoidów powinna być widoczna po 24-48 godzinach, a wzrost mitotyczny po 48-72 godzinach od wysiewu (ryc. 1B, C). Czasami przyczepienie jest słabe po 24 godzinach, szczególnie w przypadku posiewu nadmiernie strawionych organoidów lub organoidów od starszych kobiet, ale większość preparatów przyczepia się w ciągu 72 godzin. Małe fragmenty układu krwionośnego mogą przyczepiać się i powodować rozrost komórek fibroblastów (ryc. 1D).
- Karm kultury co najmniej 3 razy w tygodniu. Komórki wyhodowane na pożywce typu M87A rosną do prawie konfluencji w ciągu 5-8 dni, w zależności od gęstości wysiewu.
- Jeśli występuje znaczny wzrost fibroblastów, do usunięcia fibroblastów potrzebna jest trypsynizacja różnicowa (DT), oparta na szybkim oderwaniu fibroblastów od powierzchniowego tworzywa sztucznego. Gdy plamy nabłonkowe staną się duże, odessać pożywkę, umyć naczynie (np. naczynie 1-2 ml/60 mm) STE (sól fizjologiczna, 0,05% trypsyna, 0,02% EDTA), aspirat, dodać świeże 0,5 ml STE i pozostawić w temperaturze pokojowej na około 1 minutę z ciągłą obserwacją mikroskopową. Kiedy fibroblasty odkleją się, ale komórki nabłonkowe nadal przylegają, delikatnie, ale ostro uderz bokiem naczynia o twardą powierzchnię, aby usunąć fibroblasty, a następnie szybko aspiruj. Umyj raz PBS i ponownie odessać. Kultury silnie zanieczyszczone fibroblastami mogą wymagać dodatkowego DT.
- Subkultura kultur pierwotnych, gdy obecne są duże plamy nabłonka, ale przed konfluencją. Gęstość wysiewu i przyczepiania organoidów będzie miała wpływ na wymagany czas. Aby zachować kulturę pierwotną i wygenerować wiele kultur wtórnych, rozłożonych w czasie, przeprowadzamy częściowe trypsynizacje (PT).
- Odessać pożywkę, umyć naczynie o średnicy 60 mm 1-2 ml STE, dodać 0,5 ml świeżego STE do naczynia. Obserwuj odrywanie komórek pod mikroskopem w temperaturze pokojowej przez 1-5 minut, delikatnie stukając w naczynie, aby przyspieszyć odwarstwienie komórek. Trypsynizację należy przerwać, gdy ~50% komórek się odłączy. Wczesne PT zwykle mają szybkie odwarstwienie komórek. W przypadku późniejszych PT ogniwa można umieścić w temperaturze 37 °C w celu szybszego odłączenia, przy uważnym monitorowaniu, ponieważ wszystkie ogniwa mogą szybko odpadnąć.
- Dodać 2 ml pożywki zawierającej surowicę do naczynia, ponownie odpipetować do umycia i przenieść do sterylnej probówki o pojemności 15 ml. Powtórz 2x z kolejnym ~1-2 ml pożywki, dodając płyn do probówki. Nakarm ponownie naczynie pierwotne i wróć do inkubatora. Policz komórki w probówce za pomocą hemocytometru. PT można powtórzyć około 4 do 8 razy z dobrym odrostem komórek w podstawowych szalkach i równoważnym długotrwałym wzrostem z subhodowlanych lub zamrożonych wtórnych (komórki drugiego pasażu nazywane są wtórnymi; po subhodowli komórki nie są już pierwszorzędowe). Gdy materiał organoidowy nie jest już obecny w kulturach pierwotnych, subkulturowe rośliny wtórne wykazują spadek długoterminowego potencjału podwojenia populacji.
-
- W przypadku subkultur do wtórnych, komórki nasienne bezpośrednio z probówki do naczyń. Wysiew 1-2 x 10⁵ komórek/100 mm szalki w wytrzymałym podłożu, takim jak M87A+X, doprowadzi do konfluencji w ciągu 4-7 dni. Dodajemy toksynę do pożywki przy drugim pasażu, aby zwiększyć potencjał proliferacyjny; Toksyna jest pomijana w hodowli pierwotnej, ponieważ prowadzi do wielowarstwowego wzrostu komórek z organoidów.
- Do zamrożenia jako substancje wtórne, probówkę z granulkami o pojemności 600 x g przez 5 minut i ponownie zawiesić w CPMII o końcowej gęstości 10-6 komórek/ml. Podwielokrotność zawieszonych komórek w ampułkach zamrażających typu Nunc, zamrozić przez noc w temperaturze -80 °C, a następnie niezwłocznie przenieść do przechowywania w ciekłym azocie.
- Zaleca się zamrażanie komórek z pierwszego PT na przechowanie i używanie komórek z drugiego PT do subhodowli. Dodatkowe PT mogą być przechowywane w stanie zamrożonym do wykorzystania w przyszłości.
Wyniki
Reprezentatywne obrazy tkanek odpowiednio strawionych do postaci organoidów i umieszczonych w hodowli przedstawiono na Ryc. 1. Niecałkowicie strawiona tkanka będzie wykazywać obecność materiału wciąż przytwierdzonego do zewnętrznej strony tych struktur i prawdopodobnie wykaże wzrost komórek fibroblastycznych w hodowli pierwotnej, co będzie wymagało zastosowania DT w celu ich usunięcia. Tkanka nadmiernie strawiona będzie miała mniej gładkie krawędzie zewnętrzne i może wymagać więcej czasu na przytwierdzenie w hodowli pierwotnej. Wzrost nabłonkowy powinien rozpocząć się w ciągu 48-72 h (Ryc. 1B,C). Małe fragmenty naczyń krwionośnych (Ryc. 1D) mogą być źródłem wzrostu komórek mezenchymalnych. Przyrosty nabłonkowe wykazują morfologicznie heterogeniczne populacje, z populacjami proliferującymi, które zawierają mieszaniny komórek z markerami związanymi z liniami mioepitelialnymi, progenitorowymi i luminalnymi (Ryc. 1E, 3C-E). Wzrost w pożywkach o niskim stresie, takich jak M87A uzupełniona toksyną choleryczną i oksytocyną, będzie wspierać lepszy długoterminowy wzrost prawidłowych HMEC przed stanosem w porównaniu do wcześniejszych formulacji pożywek (Ryc. 2). Pożywki typu M87A będą również wspierać wzrost komórek luminalnych i progenitorowych do pasażu 4-8 (Ryc. 3C-E, 4); po tym czasie większość komórek wykazuje jedynie markery linii mioepitelialnej. HMEC hodowane na plastiku mogą zachować zdolność do tworzenia prawidłowej 3D samoorganizacji w mikrowzorcowych mikrowydłubach 3D, z komórkami luminalnymi wewnątrz komórek mioepitelialnych (Ryc. 4A,B), oraz do tworzenia zorganizowanych struktur po wysianiu w Matrigel (Ryc. 4C,D).
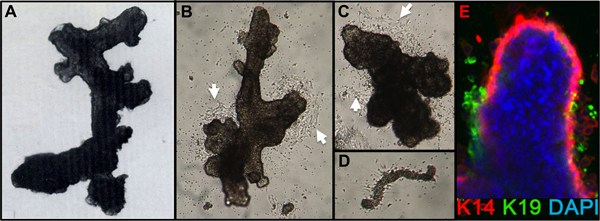
Rysunek 1. Organoidy HMEC i hodowla pierwotna. (A) Organoid wykazujący strukturę przewodowo-pęcherzykową po trawieniu i filtracji. (B,C) Organoidy wykazujące strukturę przewodową i pęcherzykową 2 dni po przeniesieniu do hodowli pierwotnej; zwróć uwagę na początkowy wzrost komórek (białe strzałki). (D) Małe naczynie krwionośne z przyczepionym i rozpoczynającym wzrostem fibroblastów z tych samych hodowli co w B,C. (E) Wzrost komórek nabłonkowych z pierwotnej hodowli organoidów po 4 dniach. Linie komórkowe zidentyfikowano poprzez barwienie przeciwciałami przeciwko K14 (czerwony) i K19 (zielony); jądra zabarwiono DAPI (niebieski). Widoczne są komórki luminalne (K14-/K19+, zielone), mioepitelialne (K14+/K19-, czerwone) oraz progenitorowe (K14+/K19+, żółte). W rdzeniu organoidu obserwuje się komórki niezabarwione ze względu na niepełną penetrację przeciwciał.
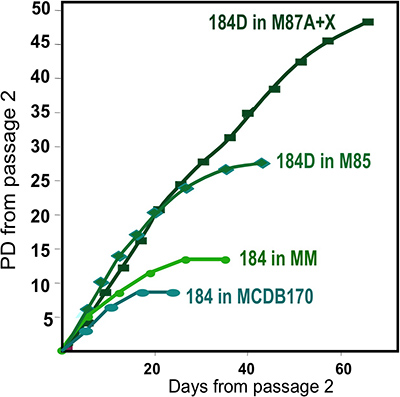
Rycina 2. Wzrost kultur HMEC w różnych składach mediów. Organoidy pobrane od jednego osobnika, próbka 184, zostały poddane hodowli pierwotnej z zastosowaniem różnych składów mediów. Najlepszy długoterminowy wzrost uzyskano przy użyciu naszej najnowszej formulacji, M87A+oxytocin(X)4. Medium to wspiera również wzrost wielu linii HMEC (patrz ryc. 1E). Wcześniejsza formulacja mediów, MM3, zapewniała mniej intensywny wzrost, natomiast medium bezsurowicze, MCDB170 (komercyjne MEGM)17, prowadzi do szybkiej indukcji inhibitora kinazy cykliny p16INK4A i selekcji komórek aberrantnych7,11,13.
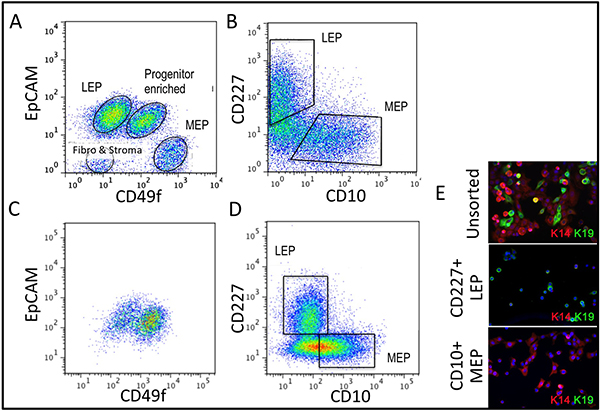
Rysunek 3. Porównanie różnorodności linii komórkowych w niehodowanych organoidach i hodowanych HMEC w 4tym pasażu. (A,B) Analiza FACS niehodowanego, enzymatycznie dysocjowanego organoidu pod kątem (A) ekspresji EpCAM i CD49f/integryny alpha 6 oraz (B) CD227/Muc1 i CD10/CALLA. (C,D) Analiza FACS HMEC w 4tym pasażu przed stazą pod kątem ekspresji (C) EpCAM i CD49f/integryny alpha 6 oraz (D) CD227/Muc1 i CD10/CALLA. Zidentyfikowane populacje oznaczono jako LEP (wykazujące markery luminalne EPCAM lub CD227), MEP (wykazujące markery mioepitelialne CD49f lub CD10) lub PROG (wzbogacone w populację CD49f+/EPCAM+). Należy zauważyć, że podczas adaptacji do hodowli regulacja EpCAM i CD49f ulega zmianie w porównaniu z niehodowanymi organoidami. (E) Nieposortowane HMEC oraz wzbogacone metodą FACS LEP i MEP w 4tym pasażu, poddane barwieniu do analizy immunofluorescencyjnej keratyny K14 (marker MEP) i K19 (marker LEP) w celu weryfikacji identyfikacji linii komórkowych. Jądra barwione DAPI są widoczne na niebiesko.
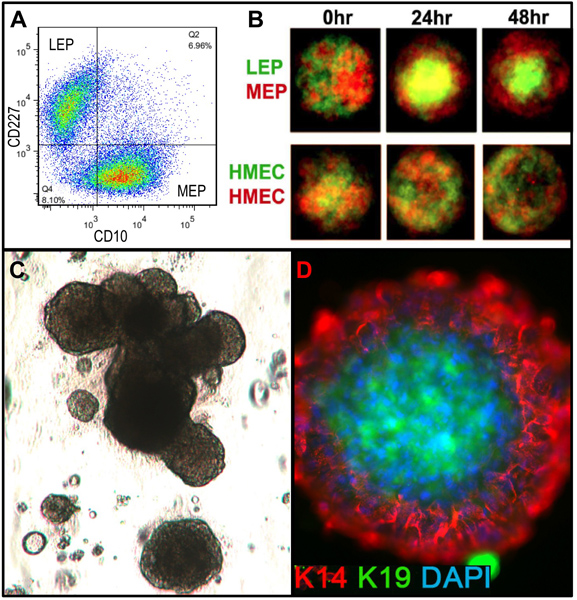
Rysunek 4. Hodowane komórki HMEC są zdolne do tworzenia zorganizowanych struktur z relacjami linii komórkowych przypominającymi warunki in vivo po umieszczeniu w odpowiednich mikrośrodowiskach. (A) Komórki HMEC z 4th pasażu przed statyzacją zostały wzbogacone metodą FACS w linie luminalne LEP i mioepitelialne MEP przy użyciu markerów CD227 i CD10, a linie te zostały zweryfikowane poprzez ekspresję K14 i K19 (nie pokazano). (B) Po wymieszaniu w mikrowykładzinach z mikrowzorami, hodowane komórki były zdolne do samorganizacji w dwuwarstwy z MEP na zewnątrz i LEP wewnątrz [adaptowano z Chanson et al.5]. fluorescencyjnie znakowane LEP (zielone) i MEP (czerwone) obrazowano za pomocą mikroskopu konfokalnego w czasie 0 h, 24 h i 48 h po dodaniu do mikrowykładzin (góra). Kontrolne komórki HMEC zostały w sposób losowy oznakowane czerwonymi lub zielonymi znacznikami fluorescencyjnymi (dół). (C) Obraz w jasnym polu wzbogaconych metodą FACS komórek progenitorowych (cKit+) wysianych w hodowli 3D (Matrigel) i hodowanych przez 18 dni. Powstałe struktury mogą wykazywać morfogenezę pęcherzykową. (D) Struktury wyekstrahowano z Matrigelu i zabarwiono w celu wykrycia K14 i K19; jądra komórkowe zabarwiono przeciwciałami DAPI. Analiza immunofluorescencyjna wykazuje zorganizowane struktury z prawidłową polaryzacją luminalną i bazalną.
Dyskusja
Przedstawiona tu metoda przetwarzania tkanki sutka ludzkiego umożliwia uzyskanie czystych komórek nabłonka sutka z heterogenicznej domieszki typów komórek w ludzkiej piersi. Filtracja przez pory o stałej wielkości pozwala na oddzielenie różnych frakcji gruczołu sutkowego (np. przewodowej i przednio-pęcherzykowej vs. pęcherzykowej) od trawionej macierzy zrębu. Izogenne fibroblasty sutka można uzyskać w celu dopasowania do komórek nabłonka. Zamrożony przefermentowany materiał zachowuje dobrą żywotność przez ponad 30 lat. Ta metoda sprawdziła się we wszystkich tkankach sutka z wyjątkiem bardzo włóknistych i jest prosta do wykonania. Istnieją inne odmiany przetwarzania tkanki sutka, które nie zapewniają frakcji nabłonka, które są tak żywotne, czyste lub oddzielone. Umieszczenie przetworzonych organoidów w hodowli z pożywkami o niskim poziomie wywołującymi stres, takimi jak M87A, umożliwia długoterminowy wzrost HMEC z wieloma markerami liniowymi. HMEC, które zostały wyhodowane na plastiku, nadal zachowują zdolność do generowania struktur 3D z normalnymi relacjami rodowymi podobnymi do in vivo. Te kultury HMEC nadają się do szeroko zakrojonych badań eksperymentalnych, w tym wysokiej przepustowości, normalnego zachowania HMEC i czynników, które mogą napędzać lub hamować starzenie się i transformację.
Oświadczenia
Nie stwierdzono konfliktu interesów.
Podziękowania
MAL, JCG i MRS są wspierane przez NIA (R00AG033176 i R01AG040081) oraz przez Laboratory Directed Research and Development, kontrakt Departamentu Energii USA# DE-AC02-05CH11231.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szklana szalka Petriego 15 cm | VWR | 89000-308 | |
| Nożyczki 6,5" | VWR | 82027-594 | |
| Kleszcze 8" | VWR | 82027-436 | |
| Skalpele jednorazowe | Miltex | 4-411 | |
| Kolagenaza | SIGMA | C0130 | |
| Hialuronidaza | SIGMA | H3506 | |
| Insulina | SIGMA | I5500 | |
| DMSO | SIGMA | D8418 | |
| Pennicylina/Streptomycyna | Life Technologies | 15140-122 | |
| Fungizone | Life Technologies | 15290-018 | |
| Siarczan polimixyny B | Life Technologies | 21850-029 | |
| Surowica bydlęca płodu | Life Technologies | 26140-087 | |
| Trypsyna 0,05% 100 ml | Life Technologies | 25300-054 | |
| DMEM/F12 | Life Technologies | 11039-021 | |
| HulaMixer | Life Technologies | 159-20D | |
| Sitko do komórek 100 μ m | BD Falcon | 352360 | |
| Sitko do komórek 40 μ m | BD Falcon | 352340 | |
| Tubki 15 ml | Greiner bio-one | 188-261 | |
| Tubki 50 ml | Greiner bio-one | 227-261 | |
| Naczynia TC 10 cm | Greiner bio-one | 664-160 | |
| TC Naczynia 6 cm | Greiner bio-one | 628-160 | |
| Fiolki kriogeniczne | Nalgene | 5000-1020 | |
| Heamocytometr | Hauser Scientific | 1490 | |
| Wirówka | Eppendorf model | 5702 |
Bibliografia
- Prowse, K. R., Greider, C. W. Developmental and tissue-specific regulation of mouse telomerase and telomere length. Proc. Natl. Acad. Sci. U.S.A. 92, 4818-4822 (1995).
- Gil, J., Peters, G. Regulation of the INK4b-ARF-INK4a tumour suppressor locus: all for one or one for all. Nat. Rev. Mol. Cell Biol. 7, 667-677 (2006).
- Stampfer, M. R., Hallowes, R., Hackett, A. J. Growth of Normal Human Mammary Epithelial Cells in Culture. In Vitro. 16, 415-425 (1980).
- Garbe, J. C., Bhattacharya, S., Merchant, B., Bassett, E., Swisshelm, K., Feiler, H. S., Wyrobek, A. J., Stampfer, M. R. Molecular distinctions between the stasis and telomere attrition senescence barriers demonstrated by long-term culture of normal human mammary epithelial cells. Cancer Res. 69, 7557-7568 (2009).
- Chanson, L., Brownfield, D., Garbe, J. C., Kuhn, I., Stampfer, M. R., Bissell, M. J., LaBarge, M. A. Self-organization is a dynamic and lineage-intrinsic property of mammary epithelial cells. Proc. Natl. Acad. Sci. U.S.A. 108, 3264-3269 (2011).
- Stampfer, M. R., Bartley, J. C. Induction of transformation and continuous cell lines from normal human mammary epithelial cells after exposure to benzo(a)pyrene. Proc. Natl. Acad. Sci. U.S.A. 82, 2394-2398 (1985).
- Brenner, A. J., Stampfer, M. R., Aldaz, M. Increased p16 expression with first senescence arrest in human mammary epithelial cells and extended growth capacity with inactivation. Oncogene. 17, 199-205 (1998).
- Olsen, C. L., Gardie, B., Yaswen, P., Stampfer, M. R. Raf-1-induced growth arrest in human mammary epithelial cells is p16-independent and is overcome in immortal cells during conversion. Oncogene. 21, 6328-6339 (2002).
- Stampfer, M. R., Garbe, J., Nijjar, T., Wigington, D., Swisshelm, K., Yaswen, P. Loss of p53 function accelerates acquisition of telomerase activity in indefinite lifespan human mammary epithelial cell lines. Oncogene. 22, 5238-5251 (2003).
- Chin, K., Ortiz de Solorzano, C., Knowles, D., Jones, A., Chou, W., Rodriguez, E. G., Kuo, W. -L., Ljung, B. -M., Chew, K., Myambo, K., Miranda, M., Krig, S., Garbe, J., Stampfer, M., Yaswen, P., Gray, J. W., Lockett, S. J. In situ analysis of genome instability in breast cancer. Nat Gene. 36, 984-988 (2004).
- Li, Y., Pan, J., Li, J. -L., Lee, J. -H., Tunkey, C., Saraf, K., Garbe, J. C., Whitley, M. Z., Jelinsky, S. A., Stampfer, M. R., Haney, S. A. Transcriptional changes associated with breast cancer occur as normal human mammary epithelial cells overcome senescence barriers and become immortalized. Mol. Cancer. 6, (2007).
- Garbe, J. C., Holst, C. R., Bassett, E., Tlsty, T., Stampfer, M. R. Inactivation of p53 function in cultured human mammary epithelial cells turns the telomere-length dependent senescence barrier from agonescence into crisis. Cell Cycle. 6, 1927-1936 (2007).
- Novak, P., Jensen, T. J., Garbe, J. C., Stampfer, M. R., Futscher, B. W. Step-wise DNA methylation changes are linked to escape from defined proliferation barriers and mammary epithelial cell immortalization. Cancer Res. 69, 5251-5258 (2009).
- Vrba, L., Garbe, J. C., Stampfer, M. R., Futscher, B. W. Epigenetic regulation of normal human mammary cell type specific miRNAs. Genom Res. 21, 2026-2037 (2011).
- LaBarge, M. A., Nelson, C. M., Villadsen, R., Fridriksdottir, A., Ruth, J. R., Stampfer, M. R., Petersen, O. W., Bissell, M. J. Human mammary progenitor cell fate decisions are products of interactions with combinatorial microenvironments. Integr. Biol. 1, 70-79 (2009).
- Garbe, J. C., Pepin, F., Pelissier, F., Sputova, K., Fridriksdottir, A. J., Guo, D. E., Villadsen, R., Park, M., Petersen, O. W., Barowsky, A., Stampfer, M. R., Labarge, M. A. Accumulation of multipotent progenitors with a basal differentiation bias during aging of human mammary epithelia. Cancer Res. 72, 3687-3701 (2012).
- Hammond, S. L., Ham, R. G., Stampfer, M. R. Serum-free growth of human mammary epithelial cells: rapid clonal growth in defined medium and extended serial passage with pituitary extract. Proc. Natl. Acad. Sci. U.S.A. 81, 5435-5439 (1984).
Przedruki i uprawnienia
