Odwracalne dodawanie palmitynianu do białek jest ważnym regulatorem wewnątrzkomórkowego transportu białek. Jest to szczególnie interesujące w neuronach, w których wiele białek synaptycznych jest palmitoilowanych. Wykorzystujemy prostą metodę biochemiczną do wykrywania białek palmitoilowanych w hodowanych neuronach, które można dostosować do wielu typów komórek i tkanek.
Artykuł metodologiczny
Wykrywanie palmitoylacji białek w hodowanych neuronach hipokampa poprzez immunoprecypitację i wymianę acylo-biotyny (ABE)
W tym artykule
Podsumowanie
Streszczenie
Palmitoylacja to potranslacyjna modyfikacja lipidów polegająca na przyłączeniu 16-węglowego nasyconego kwasu tłuszczowego, palmitynianu, do reszt cysteiny białek substratowych poprzez labilne wiązanie tioestrowe [omówione w1]. Palmitoylacja białka substratowego zwiększa jego hydrofobowość i zazwyczaj ułatwia jego transport w kierunku błon komórkowych. Ostatnie badania wykazały, że palmitoilacja jest jedną z najczęstszych modyfikacji lipidów w neuronach1, 2, co sugeruje, że obrót palmitynianu jest ważnym mechanizmem, za pomocą którego komórki te regulują kierowanie i transport białek. Identyfikacja i wykrywanie substratów palmitoilowanych może zatem lepiej zrozumieć transport białek w neuronach.
Wykrywanie palmitoilacji białek w przeszłości było technicznie utrudnione z powodu braku jednolitej sekwencji między białkami substratowymi oraz polegania na metabolicznym znakowaniu białek palmitylu za pomocą 3palmitynianu H, czasochłonnym testem biochemicznym o niskiej czułości. Opracowanie testu wymiany acylo-biotyny (ABE) umożliwia szybsze i bardziej czułe wykrywanie białek palmitoilowanych2-4 i jest optymalne do pomiaru dynamicznego obrotu palmitynianu na białkach neuronalnych. Test ABE składa się z trzech etapów biochemicznych (ryc. 1): 1) nieodwracalna blokada niezmodyfikowanych grup tiolowych cysteiny przy użyciu N-etylomalimidu (NEM), 2) specyficzne rozszczepienie i zdemaskowanie grupy tiolowej palmitoilowanej cysteiny przez hydroksyloaminę (HAM) oraz 3) selektywne znakowanie cysteiny palmitoilowanej za pomocą odczynnika biotynylacji reagującego z tiolem, biotyny-BMCC. Oczyszczanie białek tiolowo-biotynylowych zgodnie z etapami ABE różniło się w zależności od ogólnego celu eksperymentu.
Tutaj opisujemy metodę oczyszczania interesującego białka palmitoilowanego w pierwotnych neuronach hipokampa poprzez wstępny etap immunoprecypitacji (IP) przy użyciu przeciwciała skierowanego przeciwko białku, a następnie test ABE i western blot w celu bezpośredniego pomiaru poziomu palmitoilacji tego białka, który jest określany jako test IP-ABE. Hodowle o niskiej gęstości embrionalnych neuronów hipokampa szczura są szeroko stosowane do badania lokalizacji, funkcji i transportu białek neuronalnych, dzięki czemu idealnie nadają się do badania palmitoilacji białek neuronalnych za pomocą testu IP-ABE. Test IP-ABE wymaga głównie standardowych odczynników IP i western blott i jest ograniczony jedynie dostępnością przeciwciał przeciwko docelowemu substratowi. Test ten można łatwo dostosować do oczyszczania i wykrywania transfekowanych białek palmitoilowanych w heterologicznych kulturach komórkowych, pierwotnych kulturach neuronalnych pochodzących z różnych tkanek mózgowych zarówno myszy, jak i szczurów, a nawet samej pierwotnej tkance mózgowej.
Protokół
1. Ekstrakcja białka docelowego z hodowanych pierwotnych neuronów hipokampa
- Przed zebraniem endogennego białka z pierwotnych komórek hipokampa należy przygotować bufor do lizy (LB; Tabela 1) z inhibitorami proteazy. Do 10 ml buforu do lizy dodać 0,1 ml roztworu fluorku fenylometanosulfonylu (PMSF) do końcowego stężenia 10 mM i dodać 1 tabletkę koktajlową inhibitora proteazy.
- Przygotować roztwór N-etylomaleimidu (NEM) (Tabela 1) z liofilizowanego proszku. Delikatnie rozpuść w 100% EtOH w temperaturze pokojowej (RT). Zawsze przygotowuj świeży roztwór NEM na dzień eksperymentu.
- Następnie połączyć bufor do lizy i NEM. Dodać 0,5 ml 2M roztworu NEM do świeżej stożkowej probówki o pojemności 50 ml. Dodaj 20 ml LB na wierzch i szybko umieść LB +NEM (końcowe stężenie 50 mM) na platformie bujanej w temperaturze 4 °C, aby całkowicie wymieszać przez 5 minut. Zawsze najpierw dodawaj roztwór NEM/EtOH, a następnie LB, aby odpowiednio wymieszać te dwa.
- Wyjmij wyhodowane neurony z inkubatora i umieść na lodzie*. Delikatnie usuń pożywkę komórkową i delikatnie przemyj dwukrotnie zimną solą fizjologiczną buforowaną fosforanem (PBS) 1x. Dodaj 300 ml LB + 50mM NEM do pierwszej studzienki neuronów hipokampa i zeskrob komórki za pomocą jednorazowego podnośnika komórkowego. Zbierz lizat komórkowy, a następnie odprowadź lizat do następnego dołka tej grupy. Zeskrobać komórki w drugiej studzience za pomocą podnośnika komórek, zebrać i powtórzyć za pomocą trzeciego dołka, jeśli jest to konieczne, aby dalej zagęścić lizat.
- Zebrać lizat komórkowy do wstępnie schłodzonej (na lodzie) probówki mikrowirówkowej o pojemności 1,5 ml. Powtórz krok 1.4, używając 100 μl LB + 50mM NEM, aby zebrać pozostały lizat komórkowy. Przepuść całkowity lizat komórkowy przez strzykawkę o rozmiarze 261/2 5-6 razy, aby wspomóc mechaniczną lizę, uważając, aby nie wdmuchiwać pęcherzyków do roztworu. Zamiast tego można sonikować przez 15 sekund na lodzie, jeśli dostępny jest sprzęt. Lizat komórek nutianowych przez ≥30 min w temperaturze 4 °C.
- Klarować lizat komórkowy przez odwirowanie w temperaturze 16 000 x g / 30 min, w celu osadzenia niezlizanych komórek i materiału nierozpuszczalnego w detergentach.
- Zebrać oczyszczony lizat komórkowy (supernatant) w nowej, wstępnie schłodzonej probówce o pojemności 1,5 ml na lodzie. Powtórz protokół zbioru dla wszystkich grup komórek. Zmierz stężenie białka we wszystkich próbkach lizatu za pomocą testu BCA i znormalizuj objętość wszystkich próbek lizatu z grup komórek, aby miały dokładnie równe białko całkowite, z zalecanym minimum 500 μg. Uzupełnij wszystkie próbki LB + 50mM NEM do całkowitej objętości 500 μl.
- Do każdej próbki lizatu dodać 1-5 μg pierwszorzędowego przeciwciała skierowanego przeciwko białku docelowemu. Nutować zmieszane próbki przeciwciała i lizatu przez noc w temperaturze 4 °C.
* Pierwotne neurony hipokampa szczura powinny być hodowane w gęstości około 250 000 komórek/studnię w 6-dołkowym naczyniu, w pożywce wolnej od surowicy zawierającej suplement neuronalny B27, jak wcześniej opisano5, i hodowane przez pożądany okres czasu, zazwyczaj 14-16 dni in vitro (DIV), aby osiągnąć dojrzałość. Zaleca się co najmniej 500 μg białka całkowitego, aby skutecznie immunoprecypitować i biotynylować docelowe białko neuronalne, co zwykle wymaga 2-3 dołków z 6-dołkowym naczyniem.
2. Wytrącanie białka docelowego związanego z przeciwciałem
- Przed wytrąceniem i unieruchomieniem białka docelowego przygotuj 50% zawiesinę białka A lub kulek sefarozy pokrytych białkiem G. W szczególności dodaj ≥60 μl kulek sefarozy na próbkę do probówek o pojemności 1,5 ml, upewniając się, że wszystkie próbki mają równą ilość kulek. Koraliki magnetyczne są również odpowiednie, jeśli sprzęt jest dostępny.
- Dodać równą objętość 50% zawiesiny do każdej próbki lizatu przeciwciał i nutować przez ≥1 godzinę w temperaturze 4 °C.
3. Wymiana acylobiotyny: Rozszczepienie hydroksyloaminy (szynki)
- Wykonując krok 2.2, przygotuj kilka probówek z buforem do lizy (LB) o różnych pH. pH jest bardzo ważne na tych etapach i zawsze powinno być regulowane za pomocą pH-metru. Przygotować 2 ml LB pH 7,2 na próbkę i 0,5 ml rygorystycznego buforu na próbkę (Tabela 1). Przygotuj również 0,5 ml LB + 10 mM NEM na próbkę, jak w krokach 1.1-1.3. Dodaj tabletki PMSF i inhibitora proteazy do wszystkich do lizy, jak w kroku 1.1.
-
- Hydroksyloamina (HAM) jest silnym środkiem redukującym, którego rozszczepienie palmitynianu z cystein jest wymagane do biotynylacji (ryc. 1), a pominięcie rozszczepienia HAM służy jako kontrola negatywna. Podziel każdą próbkę kulek na dwie próbki, z których jedna pomija etap rozszczepienia HAM (-HAM), a druga zawiera etap HAM (+HAM). Aby znormalizować degradację białek spowodowaną traktowaniem szynką, należy podzielić każdą próbkę na trzy części, przy czym 1/3 kulek użyto do kontroli -HAM, a pozostałe 2/3 użyto do leczenia +HAM.
- Przygotować dodatkowe probówki o pojemności 1,5 ml na lodzie, oznaczone jako kontrola -HAM dla każdej próbki. Po kroku 2.2 delikatnie odwirować kulki wszystkich próbek przy 0,5 x g/ 1 min w temperaturze 4 °C (wirować z tą prędkością, czasem trwania i temperaturą dla wszystkich pozostałych etapów, chyba że określono inaczej), umieścić probówki na lodzie, usunąć supernatant i ponownie zawiesić kulki w 600 μl LB + 10 mM NEM.
- Po ponownym zawieszeniu kulek próbek w buforze do lizy + NEM 10 mM, natychmiast zebrać 200 μl zawiesiny lizatu z próbki i wrzucić do probówki -HAM tej próbki na lodzie. Dodać dodatkowe 300 μl LB + 10mM NEM do próbki -HAM i dodatkowe 100 μl do próbki +HAM, co daje w sumie 500 μl w każdej próbce. Inkubować probówki przez 10 minut na lodzie.
- Ponownie zawiesić (przepłukać) próbki -HAM i +HAM delikatnie za pomocą 0,5 ml rygorystycznego buforu na próbkę. Wykonaj ten krok szybko, ponieważ dłuższa inkubacja SDS spowoduje usunięcie związanego przeciwciała z kulek.
- Delikatnie umyć wszystkie próbki trzykrotnie w 0,5 ml/próbkę o pH LB 7,2 i odwirować między praniami, jak w kroku 3.2b.
- Wykonując krok 3.5, przygotuj bufor HAM (Tabela 1). Dodać odpowiednią objętość roztworu hydroksyloaminy do nowej probówki, aby osiągnąć końcowe stężenie 1M w objętości 0,5 ml LB pH 7,2, na próbkę +SZYNKA. Bufor do szynki należy zawsze przygotowywać na świeżo na dzień eksperymentu. Dodać 0,5 ml/próbkę LB pH 7,2 do wszystkich próbek -HAM i 0,5 ml/próbkę buforu HAM do wszystkich próbek +HAM.
- Nutować wszystkie próbki przez 1 godzinę w temperaturze pokojowej (RT). Nie przekraczać 1 godziny.
4. Wymiana acylo-biotyny: Etykietowanie biotyny-BMCC
- Wykonując krok 3.6, przygotuj 2 ml LB pH 6,2 na próbkę (Tabela 1), jak w kroku 3.1. Umieść LB pH 6,2 na lodzie, aż będzie potrzebny. Bezpośrednio przed użyciem należy również przygotować roztwór podstawowy Biotyny-BMCC (Tabela 1). Odważyć dokładnie 2,1 mg Biotyny-BMCC, zebrać w probówce o pojemności 1,5 ml i delikatnie rozpuścić w 0,5 ml dimetylosulfotlenku (DMSO), umieszczając na platformie kołyszącej w temperaturze pokojowej, aby osiągnąć stężenie 8 mM (nie używać pipety do rozdrobnienia proszku).
- Po zakończeniu kroku 3.6 delikatnie umyj kulki w buforze do lizy o pH 6,2, aby usunąć resztki buforu szynki. Usunąć supernatant i umieścić próbki na lodzie.
- Biotyna-BMCC jest cząsteczką biotyny sprzężoną z maliemidem, która ma wysokie powinowactwo do wolnych grup tiolowych cystein (ryc. 1). Wykonując krok 4.2, przygotuj 0,5 ml buforu Biotyna-BMCC (Tabela 1) na próbkę, w stężeniu roboczym od 0,5 μM do 5 μM. Stężenia przekraczające 5 μM prawdopodobnie nasycą białko docelowe6 i zazwyczaj nie powinny być przekraczane, jednak może się to różnić w zależności od pożądanego białka docelowego. Dodać 0,5 ml buforu Biotyna-BMCC do każdej próbki i nutować dokładnie przez 1 godzinę w temperaturze 4 °C. Nie przekraczać 1 godziny.
5. Elucja białka docelowego sprzężonego z biotyną i SDS-PAGE
- Po wykonaniu kroku 4.3 delikatnie umyj wszystkie próbki w LB pH 6.2. Przechowywać wszystkie próbki na lodzie między myciami. Usunąć 2x bufor do próbek SDS bez środków redukujących (Tabela 1) z magazynu w temperaturze -20 °C i powoli rozmrażać na lodzie.
- Delikatnie umyj próbki trzy razy w LB pH 7,5 + PMSF/inhibitory i trzymaj próbki na lodzie między myciami.
- Usunąć supernatant z trzeciego płukania, pozostawiając granulowane kulki w zawiesinie z pozostałym buforem na dnie probówki. Zanurz pipetę z końcówką o małej średnicy (wystarczy końcówka do napełniania żelem lub końcówka do pipety P2) na samym dnie probówki przez gnojowicę i szybko zbierz pozostały bufor, uważając, aby nie zebrać żadnych kulek.
- Uzupełnij 2x bufor próbki SDS o DL-ditiotreitol (DTT), aby osiągnąć końcowe stężenie 5 mM. Do każdej próbki dodać 40-50 μl 2x bufora próbki + 5mM DTT. W razie potrzeby należy wirować kulki, aby całkowicie wymieszać się z buforem próbki, i natychmiast odwirować z dużą prędkością, aby zebrać wszystkie kulki w osad zanurzony w buforze próbki.
- Gotować wszystkie próbki przez 10 minut w temperaturze 75–80 °C. Pozwól próbkom ostygnąć do temperatury pokojowej przez ≥10 minut na stole i odwiruj przy 16 000 x g / 3 minuty, aby całkowicie zagnieździć kulki.
- Dodać pełną objętość eluowanego białka (supernatantu) z każdej próbki do pojedynczego pasa w żelu poliakrylamidowym odpowiednim do western blotting, używając SDS-PAGE7. Uporządkuj wszystkie próbki w taki sposób, aby eluent kontrolny -HAM i eluent +HAM dla pojedynczej próbki były prowadzone bezpośrednio obok siebie podczas SDS-PAGE (rys. 2). Po SDS-PAGE przenieś do membrany PVDF lub nitrocelulozowej.
6. Western blotting i wykrywanie palmitoylacji białka docelowego
- Po wykonaniu kroku 5.6 umyj membranę dwukrotnie w soli fizjologicznej buforowanej Tris (TBS 1x) przez 10 minut na platformie bujanej w temperaturze pokojowej.
- Przygotuj bufor blokujący, aby zablokować niespecyficzne etykietowanie, ważąc albuminę surowicy bydlęcej (BSA), aby osiągnąć 3% masy w objętości TBS 1x + Tween-20 0,05% (TBS-T), która jest wystarczająca do całkowitego zanurzenia błony. W przypadku blottingu streptawidyną należy zawsze blokować BSA, a nie mlekiem w proszku. Zablokuj membranę na 1 godzinę przy RT na bujanej platformie.
- Przygotować roztwór przeciwciała TBS-T + 0,3% BSA. Dodać przeciwciało Streptawidyna-HRP rozpuszczone w stężeniu 1 mg/ml w wodzie destylowanej, rozcieńczonej w stosunku 1:5 000-1:10 000. Po wykonaniu kroku 6.2 przemyć membranę raz w TBS-T przez 10 minut, a następnie inkubować błonę w roztworze przeciwciała Streptawidyny na platformie bujającej przez 1 godzinę w temperaturze pokojowej lub przez noc w temperaturze 4 °C.
- Umyj membranę trzykrotnie w TBS-T przez 10 minut na bujanej platformie. W celu wykrycia sygnału palmitoilacji należy naświetlić luminescencję HRP za pomocą zestawu substratów chemiluminescencyjnych.
- W celu znormalizowania poziomów palmitoilacji do ilości białka będącego przedmiotem zainteresowania, które zostało immunoprecypitowane, należy usunąć błonę za pomocą buforu do usuwania western blot przez 5-10 minut na platformie kołyszącej w temperaturze pokojowej. Powtórz kroki 6.1 - 6.4, używając pierwszorzędowego przeciwciała przeciwko białku będącemu przedmiotem zainteresowania, które było pierwotnie używane do immunoprecypitacji.
- Określ ilościowo palmitoilację białka będącego przedmiotem zainteresowania za pomocą oprogramowania do analizy obrazu i znormalizuj poziomy palmitoilacji do ilości białka immunoprecypitowanego.
Wyniki
Analiza IP-ABE specyficznie wykrywa tiolopalmitoilację reszt cysteiny w białkach substratowych i może być wykorzystana do wykrywania palmitoilacji immunoprecypitowanych białek neuronalnych w sposób przedstawiony na Rysunku 1. Traktowanie immunoprecypitowanego białka neuronalnego HAM (Rysunek 1) rozrywa wiązanie tioestrowe między palmitynianem a grupą tiolową cysteiny, co umożliwia specyficzną inkorporację biotin-BMCC do nowo dostępnej grupy tiolowej, którą można następnie wykryć za pomocą western blottingu. Pominięcie etapu rozszczepiania przez HAM (minus-HAM) zapobiega inkorporacji biotin-BMCC i służy jako kontrola negatywna dla specyficznej palmitoil-biotynylacji w próbce plus-HAM, dlatego powinna być ona zawsze analizowana obok próbki plus-HAM podczas western blottingu z wykorzystaniem SDS-PAGE (Rysunek 2).
W zoptymalizowanym eksperymencie (Rysunek 2A) sygnał palmitoilacji neuronalnego białka δ-catenin2 można łatwo wykryć poprzez immunoblotting z użyciem biotyny-BMCC w stężeniu 1 μM i streptawidyny sprzężonej z HRP, w próbkach równoległych z dodatkiem oraz bez dodatku HAM. Specyficzny sygnał palmitoilacji dla δ-catenin pojawia się przy jego przewidywanej masie 160kD, wyłącznie w próbce z dodatkiem HAM. Specyficzność tego sygnału została potwierdzona poprzez ponowne wybarwienie dla δ-catenin z użyciem swoistego przeciwciała, którego początkowo użyto do immunoprecypitacji, co zaowocowało sygnałem w obu wariantach traktowania HAM przy tej samej przewidywanej masie. Optymalizacja testu IP-ABE (Rysunek 2A) pozwoli na uzyskanie profilu western blotting dla próbki bez dodatku HAM, która jest łatwo rozróżnialna od próbki z dodatkiem HAM i wykazuje minimalny lub żaden sygnał palmitoilacji.
Stężenie biotiny-BMCC stosowane do znakowania palmitoylowanych cystein wymaga dokładnej optymalizacji; jeśli podczas etapów chemii ABE (Rysunek 2B) zostanie użyte stężenie nasycające biotiny-BMCC, widoczne będzie nadmierne tło oraz sygnały nieswoiste. Wcześniej wyznaczono liniową krzywą odpowiedzi dla biotinylacji palmitoylowanego białka neuronalnego, receptornicotynowego acetylocholiny α7, z użyciem biotiny-BMCC6, która wykazuje niemal pełne nasycenie przy stężeniu 5-10 μM. Chociaż optymalne stężenie biotiny-BMCC będzie się nieznacznie różnić w zależności od docelowego białka neuronalnego, traktowanie biotiną-BMCC w stężeniu przekraczającym 5 μM prawdopodobnie doprowadzi do nasycenia białka docelowego i skutkować będzie profilem western blot z widocznym tłem i sygnałami nieswoistymi. Stężenie 0,5 μM biotiny-BMCC było wcześniej stosowane do wykrywania palmitoylowania innych białek neuronalnych, w tym SNAP-25, huntingtiny, podjednostek receptora AMPA GluA1 i GluA2 oraz paralemminy8. Wyznaczenie optymalnego stężenia dla nowego białka docelowego można przeprowadzić metodą prób i błędów w sposób liniowy, zaczynając od zakresu 0,5-5 μM, który tutaj opisujemy. Powstałe profile western blot ze streptawidyną dla próbek z i bez HAM w przypadku palmitoylowania δ-kateniny wydają się podobne po traktowaniu 4 μM biotiny-BMCC (Rysunek 2B), z dodatkowymi sygnałami tła o różnych rozmiarach, co wskazuje na wystąpienie niewłaściwej biotinylacji.
Hydroksamina jest silnym reduktorem, który powoduje ograniczoną degradację białka docelowego oprócz wydajnego rozrywania wiązań tioestrowych. W związku z tym optymalizacja chemii ABE wymaga normalizacji ilości immunoprecypitowanego białka użytego w próbkach z dodatkiem i bez dodatku HAM (kroki 3.2 - 3.3). Normalizacja wymaga zastosowania dwukrotnie większej ilości unieruchomionego białka docelowego w próbce z dodatkiem HAM w porównaniu do próbki bez HAM, co w rzeczywistości skutkuje nieodróżnialnymi profilami western blotting dla białka docelowego, co pokazano dla δ-catenin (Ryc. 2A, B). Jednakże, jeśli ilość unieruchomionego białka docelowego nie zostanie znormalizowana pomiędzy próbkami bez i z dodatkiem HAM, wynikowy sygnał western blot dla białka docelowego w próbce z dodatkiem HAM może zostać utracony, co pokazano dla δ-catenin w przypadku zastosowania równych ilości białka w obu wariantach traktowania HAM (Ryc. 2C).
Specyficzność chemii ABE w znakowaniu białek palmitylowanych jest bardzo wysoka i wymaga optymalizacji. Do powszechnych błędów napotykanych podczas analizy IP-ABE należą suboptymalne wyniki przedstawione na Rysunkach 2B i 2C oraz degradacja białka docelowego, niezależnie od traktowania HAM, co zazwyczaj jest spowodowane użyciem starych odczynników i buforów oraz nieprawidłowym pH. Aby uniknąć tych problemów i skorygować suboptymalne działanie chemii ABE, należy zawsze sprawdzać świeżość i stężenie odczynników wymaganych do przygotowania buforów wymienionych w Tabeli 1, a przed rozpoczęciem eksperymentu zawsze weryfikować korektę pH wszystkich buforów.
| Bufor | Stężenie robocze | Komentarze | |
| bufor lizujący (LB) | w destylowanej H2O2O: 1% IGEPAL CA-630, 50 mM Tris-HCl pH 7,5, 150 mM NaCl, 10% glicerolu | Ponieważ nie dostarczono tekstu źródłowego do przetłumaczenia, proszę o przesłanie materiałów, które wymagają przełożenia na język polski. Jestem gotowy do przygotowania profesjonalnego tłumaczenia treści naukowych JoVE zgodnie z Twoimi wytycznymi. | Przygotować przed eksperymentem i przechowywać w temperaturze 4 °C |
| roztwór NEM | W 100% EtOH: NEM w proszku liofilizowanym | 2 M | Przygotować na świeżo, bezpośrednio przed użyciem. |
| Bufor o wysokiej rygorystyczności | W LB: 10 mM MEM 0,1% SDS | Ze względu na brak treści źródłowej, nie można wykonać tłumaczenia. Proszę o dostarczenie tekstu do przetłumaczenia. | Przygotować krótko przed użyciem, przechowywać w lodu. |
| LB pH 7,2 | W pożywce LB: dostosować pH do dokładnie 7,2 | Proszę podać tekst źródłowy do tłumaczenia. | Użyć pH-metru w celu skorygowania pH bezpośrednio przed użyciem. |
| Bufor HAM | W LB pH 7,2: Roztwór zapasowy HAM | 1 M (końcowe stężenie HAM) | Przygotować bezpośrednio przed użyciem. |
| LB pH 6,2 | W podłożu LB: dostosować pH do dokładnie 6,2 | Nie dotyczy | Tak samo jak w przypadku LB o pH 7,2 |
| Roztwór zapasowy biotyny-BMCC | W DMSO: roztwór 2,1 mg biotyny-BMCC | 8 mM | Przygotować bezpośrednio przed użyciem. |
| Bufor Biotin-BMCC | W LB pH 6,2: dodać roztwór biotyny-BMCC | 1 - 5 μM (końcowe stężenie biotyny-BMCC) | Przygotować bezpośrednio przed użyciem. |
| 2x bufor do próbek SDS, bez czynników redukujących | W destylowanej wodzie H2O2O: 5% SDS, 5% glicerol, 125 mM Tris-HCl pH 6,8, 0,01% błękitu bromofenolowego | Kiedy źródło tekstu nie zostanie dostarczone, nie ma treści do przetłumaczenia. Proszę o przesłanie tekstu źródłowego w języku angielskim. | Przygotować przed eksperymentem i przechowywać w temperaturze -20 °C do momentu użycia. Przed użyciem uzupełnić o 5 mM DTT. |
Tabela 1. Bufory i odczynniki wymagane do analizy IP-ABE. Wiele buforów do lizy można przygotować przed rozpoczęciem eksperymentu, jednak wartość pH należy sprawdzić i skorygować bezpośrednio przed użyciem za pomocą pH-metru, aby zapewnić prawidłowy przebieg reakcji ABE. Większość roztworów stokowych należy przygotować na świeżo dla każdego eksperymentu, bezpośrednio przed użyciem. Wiele buforów wymaga odczynników powszechnie dostępnych w większości laboratoriów biochemicznych; odczynniki specjalistyczne wraz z informacjami o dostawcy wymieniono w tabeli odczynników i sprzętu.
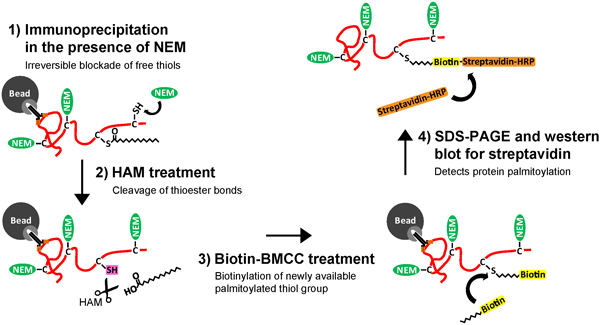
Rysunek 1. Schemat analizy immunoprecypitacji i wymiany acylo-biotyny (IP-ABE) w celu oczyszczania i wykrywania palmitoylacji białek neuronalnych. Hodowane neurony hipokampa są lizowane, (1) następnie białko docelowe jest oczyszczane przy użyciu przeciwciała specyficznego dla celu i unieruchamiane na kuleczkach sefarozy powlekanych białkiem G lub A. Oczyszczone białko docelowe jest następnie (2) traktowane N-etylomaleimidem (NEM) w celu nieodwracalnego związania i zablokowania wolnych grup tiolowych (-SH) wzdłuż niemodyfikowanych cystein (C). Następnie białko docelowe jest (3) poddane działaniu hydroksaminy (HAM), co prowadzi do specyficznego rozszczepienia wiązań tioestrowych przy palmitoylowanych cysteinach i odsłonięcia wolnej, palmitoylowanej grupy tiolowej (-SH). Następnie białko docelowe jest (4) traktowane cząsteczką biotyny reaktywną wobec grup tiolowych, biotin-BMCC, co skutkuje specyficzną biotinylacją palmitoylowanej cysteiny. Na koniec (5) biotinylowane białko docelowe jest eluowane i oddzielane od przeciwciała i kuleczek. Białko docelowe z palmitoylowanymi cysteinami znakowanymi biotyną nadaje się teraz do elektroforezy w żelu poliakrylamidowym z SDS (SDS-PAGE) oraz do western blotingu z użyciem streptawidyny w celu wykrycia palmitoylacji oczyszczonego białka neuronalnego. Kliknij tutaj, aby wyświetlić powiekszony rysunek.
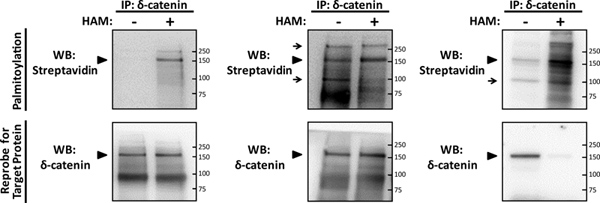
Rysunek 2. Detekcja palmitoilacji neuronalnego białka δ-kateniny przy użyciu testu IP-ABE. Pierwotne neurony hipokampa szczura hodowano zgodnie z wcześniejszym opisem5, przy gęstości 130 cells/mm2 aż do osiągnięcia dojrzałości w 14DIV, a następnie poddano je lizie i testowi IP-ABE w celu wykrycia palmitoilacji niedawno zidentyfikowanego palmitoilowanego substratu neuronalnego, δ-kateniny2. Oczyszczone immunoprecypitaty (IP) δ-kateniny (białko docelowe) wyizolowano przy użyciu 5 μg przeciwciała przeciwko δ-kateninie na próbkę (BD Transduction Laboratories), a następnie poddano je elektroforezie SDS-PAGE w równoległych próbkach bez i z dodatkiem hydroksaminy (HAM). Palmitoilację wykryto metodą Western blot (WB) za pomocą streptawidyny-HRP (palmitoilacja), a następnie membranę poddano strippingowi i ponownej inkubacji w celu wykonania WB dla δ-kateniny. (A) Zoptymalizowany reprezentatywny wynik IP-ABE dla palmitoilowanej δ-kateniny (grot strzałki) traktowanej 1 μM biotin-BMCC, ilustrujący specyficzność chemii ABE w detekcji białek palmitoilowanych w pozycji tiolowej z próbek IP. (B) Suboptymalny reprezentatywny wynik IP-ABE dla δ-kateniny, w którym zastosowano nadmiarowe stężenie 4 μM biotin-BMCC, co spowodowało wystąpienie nieswoistych sygnałów i tła w próbkach zarówno bez, jak i z dodatkiem HAM (strzałki). (C) Inny suboptymalny reprezentatywny wynik WB w teście IP-ABE dla δ-kateniny, w którym zastosowano nadmierne stężenie 4 μM biotin-BMCC, a ilość białka użyta do próbki IP z dodatkiem HAM nie została znormalizowana pod kątem degradacji białek wywołanej przez HAM, co skutkowało utratą sygnału w ponownym WB dla δ-kateniny. Kliknij tutaj, aby wyświetlić powiększony rysunek.
Dyskusja
Przedstawiony tutaj test IP-ABE jest prostą i bardzo czułą metodą wykrywania białek palmitoilowanych w hodowanych pierwotnych neuronach hipokampa, przy użyciu głównie standardowych technik biochemicznych. To sprawia, że test można łatwo dostosować do laboratoriów już wyposażonych w materiały Western Blotting. Test IP-ABE łączy standardowy protokół immunoprecypitacji w celu wyizolowania i unieruchomienia białka docelowego, a następnie wcześniej opisaną chemię ABE2-4 w celu szybkiego wykrycia poziomów palmitynianu na białku substratowym. Technika ABE ma szeroki zakres zastosowań w badaniu białek palmitoilowanych w różnych tkankach i liniach komórkowych, w tym w badaniach przesiewowych na dużą skalę w kierunku palmitoilowo-proteomicznym globalnych profili palmitoilacji oraz w szybkim wykrywaniu poziomów palmitoilacji pojedynczego białka docelowego.
Poprzednie opisy chemii ABE wykorzystywały różne metody: lizę komórek i ekstrakcję detergentową białek neuronalnych2, 9, wolną blokadę tiolową10, 11, biotynylację i oczyszczanie białka docelowego4, w zależności od zastosowania eksperymentu. Dodanie palmitynianu do białek neuronalnych powoduje, że są one skierowane w kierunku błon komórkowych, a wykrycie palmitoilowanej frakcji białka docelowego będzie wymagało jego ekstrakcji z tych błon. Wcześniej opisane metodologie ABE wykorzystywały różne detergenty jonowe9 i niejonowe8 do ekstrakcji pożądanych białek docelowych, a użycie konkretnego detergentu zależy od białka docelowego i jego znanego transportu błonowego. W tym przypadku wykorzystujemy niedenaturujący i niejonowy detergent IGEPAL CA-630 do ekstrakcji białek palmitoilowanych, które zatwierdziliśmy do ekstrakcji i wykrywania palmitoilowanego białka neuronalnego δ-kateniny (ryc. 2). Struktura IGEPAL CA-630 obejmuje masywną i sztywną niepolarną grupę główną, która nie zakłóca natywnej konformacji lub interakcji białek, ale umożliwia jej asocjację z hydrofobowymi regionami białek związanych z błoną, nadając im w ten sposób mieszalność i umożliwiając ich ekstrakcję. Wiele białek neuronalnych zlokalizowanych w błonie synaptycznej lub postsynaptycznej gęstości synaps powinno być ekstrahowanych za pomocą IGEPAL CA-630, jednak niektóre mogą nie ulec całkowitej rozpuszczalności i mogą wymagać użycia innego detergentu niedenaturującego, takiego jak Triton X-100, który był wcześniej stosowany w chemii ABE2, 8.
W kilku opisach chemii ABE wykorzystano również inny odczynnik biotynylacji reagujący z tiolem od opisywanej przez nas cząsteczki, zwanej Biotyna-HPDP (Thermo Scientific), który również wymaga innego sposobu oczyszczania białek4. Biotyna-HPDP to kolejna reagująca z tiolem, sprzężona z maliemidem cząsteczka biotyny, która zawiera wiązanie dwusiarczkowe w ramieniu łącznika maliemidu, strukturalnie odróżniając go od Biotyny-BMCC, która nie zawiera tego wiązania dwusiarczkowego. Po tiolowej biotynylacji wolnej lub palmitoilowanej cysteiny białka przez Biotin-HPDP, powstałe wiązanie dwusiarczkowe między białkiem docelowym a grupą biotyny można rozszczepić przez odczynniki redukujące w celu uwolnienia grupy biotyny i regeneracji białka w jego niezmodyfikowanej postaci, dzięki czemu biotynylacja przez Biotyna-HPDP jest przejściowa i odwracalna. Dlatego stosowanie tego odczynnika do biotynylacji wymaga oczyszczenia docelowego białka za pomocą immobilizowanych odczynników awidyny, takich jak kulki pokryte streptawidyną. Jednak tiol-biotynylacja białka docelowego przez Biotin-BMCC, jak to tutaj opisujemy, jest stabilna i względnie trwała i wymaga oczyszczenia białka docelowego przez przeciwciało skierowane przeciwko celowi i unieruchomione na kulkach sefarozy. Obie techniki ABE były wcześniej wykorzystywane do badań przesiewowych na dużą skalę, a wykrywanie palmitoilacji pojedynczych białek2, 8-10, 12 i opisywany tutaj test IP-ABE są optymalne do szybkiego wykrywania palmitoilacji pojedynczych neuronalnych białek docelowych.
Zdecydowana większość palmitoilacji komórkowej polega na odwracalnym dodaniu palmitynianu do tiolowej grupy cystein (określanej jako S-palmitoilacja, którą w tym protokole uogólniamy jako "palmitoilację"), jednak bardzo ograniczona grupa białek jest poddawana nieodwracalnej palmitylacji przy resztach glicyny i cysteiny poprzez tworzenie stabilnych wiązań amidowych, zwanych N-palmitoilacją13. Jednym z ograniczeń chemii ABE jest jej niezdolność do wykrycia N-palmitoilacji ze względu na stabilność wiązania amidowego, a zatem badanie przesiewowe nowego białka docelowego pod kątem palmitoilacji powinno zostać potwierdzone za pomocą znakowania metabolicznego 3H-palmitynianu1.
Jak wspomniano wcześniej, test IP-ABE można łatwo dostosować do badania palmitoilacji w ekstraktach białkowych z wielu źródeł, w tym transfekowanych heterologicznych linii komórkowych, tkanek pierwotnych i pierwotnych kultur neuronalnych z wielu regionów mózgu. Test IP-ABE został wykorzystany do zbadania wystarczalności palmitoilacji zmutowanych białek cysteiny do seryny w celu zidentyfikowania lokalizacji cysteiny palmitoilowanej wzdłuż białka docelowego8, do zbadania dynamicznego obrotu palmitynianu na białkach synaptycznych w hodowanych neuronach w warunkach podstawowych10 oraz zmian w poziomach palmitoilacji białek neuronalnych po indukcji aktywności neuronalnej9. Czułość i zdolności adaptacyjne testu IP-ABE sprawiają, że idealnie nadaje się on do badania profili palmitoilacji białek neuronalnych i optymalnie nadaje się do wykrywania dynamicznych zmian w palmitoilacji.
Oświadczenia
Nie stwierdzono konfliktu interesów.
Podziękowania
Ta praca była wspierana przez granty z Kanadyjskich Instytutów Badań nad Zdrowiem MOP-81158.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| IGEPAL CA-630 | Sigma | I8896 | |
| PMSF | Fluka | 93482 | |
| Koktajl inhibitorów proteazy | Roche Complete Mini | 11 836 153 001 | |
| NEM | Sigma | E3876 | |
| Roztwór szynki | Sigma | 46780-4 | |
| Zestaw do oznaczania białek BCA | Thermo Scientific | 23225 | Zapewnij kompatybilność z wybranym detergentem |
| Białkowe kulki sefarozy powlekane G/A | GE Healthcare | 17-6002-35 | |
| Biotyna-BMCC | Thermo Scientific | 21900 | |
| Streptawidyna-HRP | Thermo Scientific | 21126 | Rozpuścić w wodzie w stężeniu 1 mg/ml w wodzie |
| Bufor do usuwania Western Blot | Thermo Scientific | 21059 |
Bibliografia
- Fukata, Y., Fukata, M. Protein palmitoylation in neuronal development and synaptic plasticity. Nat. Rev. Neurosci. 11, 161-175 (2010).
- Kang, R., et al. Neural palmitoyl-proteomics reveals dynamic synaptic palmitoylation. Nature. 456, 904-909 (2008).
- Drisdel, R. C., Green, W. N. Labeling and quantifying sites of protein palmitoylation. Biotechniques. 36, 276-285 (2004).
- Wan, J., Roth, A. F., Bailey, A. O., Davis, N. G. Palmitoylated proteins: purification and identification. Nat. Protoc. 2, 1573-1584 (2007).
- Xie, C., Markesbery, W. R., Lovell, M. A. Survival of hippocampal and cortical neurons in a mixture of MEM+ and B27-supplemented neurobasal medium. Free Radic. Biol. Med. 28, 665-672 (2000).
- Drisdel, R. C., Alexander, J. K., Sayeed, A., Green, W. N. Assays of protein palmitoylation. Methods. 40, 127-134 (2006).
- Eslami, A., Lujan, J. W. estern Blotting: Sample Preparation to Detection. J. Vis. Exp. (44), e2359(2010).
- Huang, K., et al. Neuronal palmitoyl acyl transferases exhibit distinct substrate specificity. FASEB J. 23, 2605-2615 (2009).
- Noritake, J., et al. Mobile DHHC palmitoylating enzyme mediates activity-sensitive synaptic targeting of PSD-95. J. Cell Biol. 186, 147-160 (2009).
- Thomas, G. M., Hayashi, T., Chiu, S. L., Chen, C. M., Huganir, R. L. Palmitoylation by DHHC5/8 Targets GRIP1 to Dendritic Endosomes to Regulate AMPA-R Trafficking. Neuron. 73, 482-496 (2012).
- Hayashi, T., Thomas, G. M., Huganir, R. L. Dual palmitoylation of NR2 subunits regulates NMDA receptor trafficking. Neuron. 64, 213-226 (2009).
- Ho, G. P., et al. S-Nitrosylation and S-Palmitoylation Reciprocally Regulate Synaptic Targeting of PSD-95. Neuron. 71, 131-141 (2011).
- Iwanaga, T., Tsutsumi, R., Noritake, J., Fukata, Y., Fukata, M. Dynamic protein palmitoylation in cellular signaling. Prog. Lipid Res. 48, 117-127 (2009).
Przedruki i uprawnienia
