Degranulacja komórek tucznych, uwalnianie alergicznych mediatorów, jest ważna w obronie przed alergią, astmą i pasożytami. Tutaj pokazujemy techniki1 do oceny wpływu leków i substancji toksycznych na degranulację, metodologię ostatnio wykorzystaną do wykazania silnego hamującego działania środka przeciwbakteryjnego triklosanu2.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Test mikropłytek do oceny wpływu chemicznego na degranulację komórek tucznych RBL-2H3: wpływ triklosanu bez użycia rozpuszczalnika organicznego
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Komórki tuczne odgrywają ważną rolę w chorobach alergicznych i obronie immunologicznej przed pasożytami. Po aktywacji (np. przez alergen) ulegają degranulacji, w wyniku czego dochodzi do egzocytozy mediatorów alergicznych. Modulacja degranulacji komórek tucznych przez leki i substancje toksyczne może mieć pozytywny lub niekorzystny wpływ na zdrowie człowieka. Funkcja komórek tucznych została szczegółowo przeanalizowana przy użyciu komórek tucznych białaczki bazofilnej szczura (RBL-2H3), powszechnie akceptowanego modelu komórek tucznych ludzkiej błony śluzowej3-5. Składnik granulki komórek tucznych i alergiczny mediator β-heksozaminidaza, który jest uwalniany liniowo w połączeniu z histaminą z komórek tucznych6, można łatwo i niezawodnie zmierzyć poprzez reakcję z substratem fluorogennym, uzyskując mierzalną intensywność fluorescencji w teście mikropłytki, który jest podatny na badania wysokoprzepustowe1. Pierwotnie opublikowane przez Naal et al.1, dostosowaliśmy ten test degranulacji do badań przesiewowych leków i substancji toksycznych i demonstrujemy jego zastosowanie tutaj.
Triklosan to środek przeciwbakteryjny o szerokim spektrum działania, który jest obecny w wielu produktach konsumenckich i został uznany za pomoc terapeutyczną w ludzkiej alergicznej chorobie skóry7-11, chociaż mechanizm tego efektu jest nieznany. Tutaj pokazujemy test wpływu triklosanu na degranulację komórek tucznych. Niedawno wykazaliśmy, że triklosan silnie wpływa na funkcję komórek tucznych2. Aby uniknąć użycia rozpuszczalnika organicznego, triklosan rozpuszcza się bezpośrednio w buforze wodnym za pomocą ciepła i mieszania, a uzyskane stężenie potwierdza się za pomocą spektrofotometrii UV-Vis (przy użyciu ε280 = 4 200 L/M/cm)12. Protokół ten może być potencjalnie stosowany z różnymi substancjami chemicznymi w celu określenia ich wpływu na degranulację komórek tucznych, a szerzej, ich potencjału alergicznego.
Wprowadzenie
Komórki tuczne to wysoce granulowane komórki efektorowe układu odpornościowego, które służą jako kluczowe mediatory w astmie, alergiach, obronie przed pasożytami i kancerogenezie13-16. Znajdują się w prawie każdej unaczynionej tkance15, gdzie bezpiecznie przechowują mediatory alergiczne i zapalne w ziarnistościach cytoplazmatycznych, dopóki nie zostaną aktywowane do degranulacji. Degranulacja to egzocytoza granulek związanych z błoną, która powoduje uwalnianie farmakologicznie aktywnych mediatorów, takich jak histamina, tryptaza i leukotrieny15. Proces ten powoduje inicjację reakcji nadwrażliwości typu I, które mają kluczowe znaczenie w budowaniu obrony przed pasożytami, a także inicjowaniu reakcji alergicznych, astmatycznych i rakotwórczych15.
Komórki tuczne i bazofile wyrażają receptory FcεRI, receptory o wysokim powinowactwie do immunoglobuliny E (IgE)17. Narażenie na alergen lub antygen powoduje agregację wielu receptorów FcεRI związanych z IgE17 i to właśnie to tak zwane "sieciowanie" receptorów Fc związanych z IgE inicjuje proces degranulacji: kaskadę zdarzeń fosforylacji tyrozyny, aktywację fosfolipazy C, wypływ wapnia z wewnętrznych zapasów i napływ wapnia do komórki18. Ten napływ wapnia jest niezbędny do degranulacji, a ponadto sygnalizuje fuzję granulek z błoną przed wywołaniem egzocytozy ziarnistości15. Eksperymentalnie, jonofor wapnia może być używany do transportu wapnia bezpośrednio przez błonę komórkową19, która zasadniczo omija wszystkie etapy transdukcji sygnału przed etapem napływu wapnia20, co pozwala na identyfikację celu szlaku przez toksynę jako znajdującego się przed lub za sygnalizacją wapnia20.
Degranulacja może być mierzona szybko i skutecznie, monitorując uwalnianie β-heksosaminidazy do supernatantu komórkowego, który jest uwalniany liniowo z granulek wraz z histaminą6, ale jest znacznie łatwiejszy do wykrycia za pomocą prostej reakcji enzyma-substrat i czytnika mikropłytek do oznaczania produktu fluorescencyjnego. Ten test mikropłytek, jak szczegółowo opisano w sekcji protokołu, opiera się na solidnej metodzie pierwotnie opracowanej przez Naal i wsp.1, który określa ilościowo rozszczepienie substratu fluorogenicznego 4-metylolumbelliferyl-N-acetylo-β-D-glukozaminidu przez β-heksozaminidazę. Zmodyfikowaliśmy test, aby przetestować działanie leków i substancji toksycznych, z zaznaczonym tutaj triklosanem. Metoda ta niezawodnie określa ilościowo degranulację, stanowi niedrogą alternatywę dla np. metod wykrywania opartych na cytometrii przepływowej21 i może doskonale nadawać się do wysokoprzepustowych badań przesiewowych szerokiej gamy leków przeciwalergicznych, a także immunotoksycznych lub alergizujących substancji chemicznych. Ten ostatni punkt jest szczególnie ważny w świetle raportu National Research Council z 2007 r. "Testy toksyczności w XXI wieku: wizja i strategia" (http://www.nap.edu/openbook.php?record_id=11970), który opowiada się za opracowaniem wysokoprzepustowych testów toksykologicznych wykorzystujących hodowlę komórkową w celu zmniejszenia kosztownego wykorzystania tradycyjnych zwierząt laboratoryjnych, takich jak myszy. Protokół degranulacji opracowany przez Naal i wsp.1 i zmodyfikowany przez nas2, wykorzystuje linię komórkową RBL-2H3, która jest dobrze akceptowanym modelem homologicznym do ludzkich komórek tucznych błony śluzowej lub bazofili3-5. (Metody hodowli komórek RBL-2H3 są szczegółowo opisane w Hutchinson et al.22). Ten test można prawdopodobnie dostosować do dowolnego typu przyczepionych komórek tucznych.
Triklosan (TCS) to środek przeciwdrobnoustrojowy o szerokim spektrum działania, który jest stosowany od ponad 30 lat w szpitalach, produktach higieny osobistej i dobrach konsumpcyjnych23,24. Sposobem działania przeciwdrobnoustrojowej charakterystyki TCS jest hamowanie biosyntezy kwasów tłuszczowych, prawdopodobnie poprzez hamowanie reduktazy białka nośnikowego enoilo-acylowego25,26. Można go znaleźć na całym świecie w szerokiej gamie produktów konsumenckich, takich jak żel pod prysznic, balsam do rąk, pasta do zębów, płyn do płukania jamy ustnej oraz w mydłach do rąk w stężeniach do 0,3% lub 10 mM24. Powszechne stosowanie TCS spowodowało wykrywalność TCS u ludzi wwieku 27-29 lat oraz w rzekach i strumieniach30. Badanie przeprowadzone przez Allmyr i wsp.27 wykazało, że TCS i jego metabolity są obecne zarówno w osoczu, jak i w mleku matek karmiących. Co ważne, TCS łatwo wchłania się w skórę31-37. Queckenberg i wsp.37 stwierdzono ~10% wchłanianie kremu TCS ~70 mM do ludzkiej skóry w ciągu 12 godzin, co spowodowało znaczne stężenie w skórze, gdzie znajdują się komórki tuczne.
TCS wykazano klinicznie, że radzi sobie z alergiczną chorobą skóryu ludzi 7-11, ale mechanizm, dzięki któremu TCS łagodzi alergiczne choroby skóry, jest nieznany38. Korzystając z testu mikropłytek fluorescencyjnych szczegółowo opisanego w tym filmie, wykazaliśmy niedawno, że TCS, w stężeniach tak niskich jak 2 μM, znacznie tłumi funkcję komórek tucznych i degranulację, co stanowi potencjalne wyjaśnienie tych danych klinicznych2. Oprócz wyjaśnienia tych danych klinicznych, nasze odkrycia w Palmer i wsp.2 sugerują, że TCS celuje w cząsteczki sygnałowe znajdujące się za napływem wapnia. Ze względu na znaczenie sygnalizacji wapniowej w wielu procesach immunologicznych i innych procesach biologicznych, TCS może potencjalnie mieć niekorzystny wpływ na wiele różnych niezbędnych procesów biologicznych. W rzeczywistości Udoji i wsp.39 wykazało, że TCS hamuje aktywność lityczną ludzkich komórek NK (ang. natural killer cell human natural killer cell), która jest kolejną ważną wrodzoną funkcją immunologiczną.
Poza swoim potencjałem jako pomoc terapeutyczna w alergicznej chorobie skóry (lub, odwrotnie, jako immunotoksyczny), TCS może być również substancją zaburzającą gospodarkę hormonalną40-49. W związku z tym jasna procedura przygotowania tej substancji chemicznej w roztworze jest interesująca dla toksykologów. Ponieważ TCS jest małą cząsteczką hydrofobową, często stosuje się nośniki organiczne, aby uczynić go bardziej rozpuszczalnym w wodzie. W większości badań toksyczności, w których testowano TCS, przygotowanie obejmowało rozpuszczenie w wodzie za pomocą rozpuszczalnika organicznego, takiego jak etanol, aceton lub olej2,50,51. Często jednak rozpuszczalniki te same w sobie są biologicznie czynne, co komplikuje interpretację danych dotyczących badanej substancji chemicznej51. W rzeczywistości, według Rufli i wsp.52 i in.53 zaleca się, aby roztwory testowe do eksperymentów toksyczności dla organizmów wodnych były przygotowywane przy użyciu metod fizycznych, a nie metod chemicznych, ze względu na potencjał rozpuszczalników chemicznych do tworzenia artefaktów toksyczności. Wcześniej wykazaliśmy, że TCS rozpuszczony w 0,24% etanolu/wody (vol/vol) i sonikowany przez 30 minut tłumi degranulację komórek tucznych RBL2. Wykazano, że etanol w stężeniach wyższych niż 0,24% tłumi degranulację komórek tucznych54,55 – przykłady potencjalnie mylącego wpływu rozpuszczalników organicznych na badania toksyczności.
Nie tylko ważne jest rozważenie wpływu rozpuszczalników na organizm lub komórki użyte do badań, ale także ważne jest monitorowanie wpływu rozpuszczalnika na samą badaną substancję chemiczną. Na przykład Skaare i wsp.51 wykazało, że rozpuszczenie TCS w glikolu polietylenowym (powszechnie występującym w pastach do zębów i płynach do płukania jamy ustnej) osłabiło działanie przeciwbakteryjne i przeciw płytce nazębnej u zdrowych kobiet, podczas gdy rozpuszczenie w olejach spowodowało całkowitą utratę funkcji. W związku z tym przy projektowaniu testu należy wziąć pod uwagę zdolność różnych rozpuszczalników do modulowania skutków działania substancji toksycznych i leków, w tym TCS. Stosowanie olejów lub dodatków smakowych może zakłócać działanie TCS w różnych produktach50,51.
Aby wyeliminować potrzebę używania rozpuszczalników organicznych, ulepszyliśmy naszą metodę rozpuszczania TCS2, eliminując użycie rozpuszczalnika organicznego. W niniejszym protokole rozpuszczamy granulki TCS bezpośrednio w buforze wodnym za pomocą ciepła (≤50 °C), a następnie weryfikujemy stężenie tego wsadu TCS za pomocą spektrofotometrii UV-Vis. Ulepszenia te są możliwe, ponieważ TCS jest rozpuszczalny w wodzie do 40 μM (http://www.epa.gov/oppsrrd1/REDs/2340red.pdf) i wykazano, że jest odporny na degradację po podgrzaniu do 50 °C (http://oehha.ca.gov/prop65/public_meetings/052909coms/triclosan/ciba3.pdf)56,57. Dodatkową zaletą spektrofotometrii UV-Vis jest to, że TCS jest również znany z silnej absorpcji przy 280 nm58 ze współczynnikiem ekstynkcji molowej 4200 L/mol/cm12.
Ten protokół zapewnia prosty, ale skuteczny sposób rozpuszczania granulek TCS w buforze bez pomocy rozpuszczalnika organicznego, w tym tanią i szybką weryfikację stężenia, oraz opisuje potężny test mikropłytek fluorescencyjnych do monitorowania wpływu chemicznego na degranulację komórek tucznych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Zauważ, że wszystkie przepisy buforowe są zawarte w tabeli na końcu tekstu protokołu.
DZIEŃ 1:
1. Przygotowanie komórek
- Zaplanuj schemat ustawienia płytki 96-dołkowej, centrując próbki testowe na układzie, aby uniknąć efektów krawędzi. Przydzielić trzy kontrpróby dla każdego badanego stężenia TCS (stymulator degranulacji antygenu lub jonoforu) ± a także trzy powtórzenia do spontanicznego uwalniania (brak stymulantu degranulacji), maksymalnego uwalniania (0,2% Triton X-100 [TX] lizy detergentu), a także studzienki zarezerwowane dla próbek tła (które nie będą zawierały komórek). Dla każdego powtórzonego dnia doświadczalnego należy wybrać nowy losowy układ stężeń próbki TCS.
- Ciepłe podłoże RBL (przepis podany w tabeli) i trypsyna w łaźni wodnej o temperaturze 37 °C.
- Sprawdź komórki RBL w kolbie T-25 (2-4 dni od ostatniego pasażu i mniej niż 3-4 miesiące od rozmrożenia) pod kątem ogólnych oznak dobrego stanu zdrowia: właściwego pH wskazanego kolorem pożywki i braku zmętnienia. Umieścić kolbę pod mikroskopem świetlnym, aby potwierdzić, że kolba jest wolna od zanieczyszczeń i że komórki wydają się zdrowe, prawidłowo zlewające się i w większości przyczepione. Należy pamiętać, że komórki powinny być sprawdzane pod kątem zanieczyszczenia mykoplazmą mniej więcej co sześć tygodni22.
Kliknij tutaj, aby zobaczyć większy obraz.
- Przenieść kolbę komórek RBL do sterylnego kaptura do hodowli tkanek sterylnych (TC). Komórki są przymocowane do dna kolby. Pracując pod pokrywą TC i stosując standardową technikę sterylną, usunąć wszystkie media z kolby za pomocą sterylnej pipety; Komórki pozostają przymocowane do dna kolby. Następnie przepłukać kolbę 2 ml trypsyny, a następnie wyrzucić tę płukankę.
- Dodać dokładnie 2 ml trypsyny, aby przykryć dno kolby. Umieścić w inkubatorze o temperaturze 37 °C na 5 minut, aby umożliwić oderwanie komórek od dna kolby.
- Po 5 minutach uderz otwartą dłonią w bok kolby, aby rozluźnić komórki. Natychmiast dodać 18 ml pożywki RBL, aby zmyć komórki z kolby i ugasić trypsynę. Natychmiast wyjąć mieszaninę pożywki komórkowej i trypsyny z kolby i przenieść do nowej, sterylnej probówki o pojemności 50 ml (całkowita objętość w tej probówce wynosi teraz 20 ml).
- Po delikatnym, ale dokładnym wymieszaniu usunąć 50 μl zawiesiny komórek z tej probówki i przenieść do sterylnej probówki mikrowirówkowej o pojemności 1,5 ml, która jest próbką do policzenia. Pobrać tę próbkę, jak również probówkę o pojemności 50 ml zawierającą mieszaninę pożywki komórkowej i trypsyny, z okapu TC na stół.
- Obracać probówkę o pojemności 50 ml w wirówce (z odpowiednią wagą) przez 8 minut przy 500 x g; siła ta skutecznie granuluje komórki.
- W czasie wirowania policz komórki w próbce, które zostały wyizolowane przed wirowaniem. Aby to zrobić, najpierw dodaj 50 μl niebieskiego barwnika trypanowego do 50 μl komórek w probówce o pojemności 1,5 ml, a następnie delikatnie, ale dokładnie pipetuj w górę i w dół 5x, aby wymieszać. Natychmiast przenieś 10 μl tej mieszaniny do szklanego hematocytometru i policz komórki w obszarze siatki zgodnie z instrukcjami producenta. Policz co najmniej 100 komórek, aby uzyskać rozsądne wyniki statystyczne.
- Z powrotem do maski TC usuń supernatant z komórek, które zostały odwirowane.
- Zakryj rurkę z ogniwami i przesuń granulki na dno probówki, aby poluzować komórki.
- Dodaj pożywkę do komórek trypsynizowanych, aby uzyskać gęstość 0,5 x 10⁶ komórek/ml, w oparciu o liczbę komórek.
- Wymieszaj dobrze, ale delikatnie, aby utrzymać komórki w zawieszeniu podczas procedury posiewu. Za pomocą Pipetmana umieścić 100 μl komórek/studzienkę na 96-dołkowej płytce (płaskie, czarne dno), postępując zgodnie z arkuszem szablonu płytki. Losowo dobieraj komórki do studzienek, aby uniknąć błędów systematycznych, i mieszaj po dodaniu każdego zestawu trzech studzienek. Pamiętaj, aby nie umieszczać komórek w studzienkach oznaczonych dla próbek tła.
- Po przeniesieniu wszystkich komórek umieścić pokrywkę płytki na płytce i przenieść na noc do inkubatora (37 °C/5% CO2 ). Sprzątać zgodnie ze standardową techniką sterylną.
DZIEŃ 2:
2. Przygotowanie triklosanu
- Za pomocą cylindra z podziałką odmierzyć 250 ml buforu tyrolskiego (przepis podany w tabeli) do 500 ml kolby Erlenmeyera oznaczonej jako "bufor TCS". Dodaj mieszadło. Używać naczyń szklanych, mieszadeł, termometru przeznaczonych wyłącznie do użytku z TCS.
- Również w tym czasie odmierz 250 ml Tyrodes do oddzielnej kolby Erlenmeyera o pojemności 500 ml, oznaczonej jako "bufor kontrolny". Używaj naczyń szklanych, mieszadeł, termometrów, które NIE są przeznaczone do TCS. Dodaj mieszadło.
- Odważyć 0,0022 g granulatu TCS i przenieść do kolby "bufor TCS" (zawierającej 250 ml buforu tyrodowego). W celu skutecznego przeniesienia granulatu do kolby Erlenmeyera, należy użyć 10 ml z odmierzonych 250 ml Tyrodes do zmycia łodzi wagowej, upewniając się, że wszystkie TCS zostały przeniesione.
- Umieścić kolbę z buforem "TCS" na kombinowanej płycie grzejnej/magnetycznej płycie mieszającej i ustawić ją tak, aby mieszała z możliwą do opanowania prędkością. Po dokładnym wymieszaniu, ten zapas TCS będzie nominalnie wynosił 30 μM (rzeczywiste stężenie zostanie obliczone po podgrzaniu). (Całe mieszanie należy wykonać w dygestoriach chemicznych.)
- Również w tym czasie umieścić kolbę z "buforem kontrolnym" (niezawierającą TCS) na drugiej kombinacji płyty grzejnej/magnetycznej płyty mieszającej i ustawić ją tak, aby mieszała z podobną prędkością.
- Włącz lampę UV/Vis, aby rozgrzać lampę do późniejszego użycia.
- Podgrzać roztwór "buforu TCS" do temperatury 50 °C, ciągle mieszając. Po osiągnięciu temperatury czas na 90 min. W ciągu 90 minut należy nadal często monitorować temperaturę 50 °C i odpowiednią prędkość mieszania.
- Jednocześnie podgrzać roztwór "buforu kontrolnego" (który składa się zaledwie z 250 ml zwykłego buforu Tyrodes) do temperatury 50 °C, ciągle mieszając. Po osiągnięciu temperatury 50 °C należy odczekać 90 minut, podczas których monitorowana jest zarówno temperatura (utrzymywana na poziomie 50 °C), jak i mieszanie.
- Po upływie 90 minut zdjąć obie kolby Erlenmeyera z płyt grzewczych i przenieść je na stół.
- Korzystając z funkcji skanowania długości fali na spektrofotometrze UV/Vis, należy zaślepić maszynę na 1 ml podgrzanego roztworu "buforu kontrolnego" przed zeskanowaniem 1 ml podgrzanego roztworu "buforu TCS". Sprawdź kształt widma i zapisz wartość absorbancji przy 280 nm. Aby określić stężenie, użyj równania Beera-Lamberta (A280 = ε280lc), używając ε280 4200 l/mol/cm12 i l 1 cm.
- Po oznaczeniu stężenia TCS dodać 0,249 g albuminy surowicy bydlęcej (BSA) do pozostałych 249 ml roztworu "buforu TCS" i dobrze wymieszać.
- Jednocześnie dodać 0,249 g BSA do pozostałych 249 ml roztworu "buforu kontrolnego" i dobrze wymieszać.
DZIEŃ 2:
3. Test degranulacji stymulowany antygenem przy użyciu komórek RBL-2H3
- Przed rozpoczęciem należy sprawdzić pH wszystkich stosowanych i upewnić się, że są one klarowne i nie są mętne: obejmuje to bufor Tyrodes, bufor octanu sodu i bufor węglanu glicyny (przepisy podane w tabeli).
- Ciepłe podłoże RBL i trypsyna w łaźni wodnej o temperaturze 37 °C.
- Przygotować BT (1 mg/ml BSA w buforze Tyrodes): 0,05 g BSA + 50 ml buforu Tyrodes (X2). Umieścić w łaźni wodnej o temperaturze 37 °C.
- Przygotować 0,2% Triton X-100: 3,136 ml BT + 64 μl 10% Triton X-100 (końcowe stężenie Triton X-100 wynosi 0,2%). Dobrze wymieszaj przez inwersję, ale nie wiruj. Umieścić w łaźni wodnej o temperaturze 37 °C.
- Rozpocznij przygotowanie TCS i podgrzewanego bufora Tyrodes (kroki "2" powyżej). Uwaga: Nie rozpoczynaj następnego kroku (ekspozycja na IgE), dopóki roztwory "buforu TCS" i "buforu kontrolnego" nie osiągną 50 °C i nie mieszaj przez pierwsze 70 minut z 90-minutowego czasu podgrzewania/mieszania.
- Po mieszaniu obu roztworów w temperaturze 50 °C przez 70 minut, uzupełnić 0,1 μg/ml mysiej IgE anty-DNP (Sigma) w pożywce RBL dla dołków na próbki, które mają być uczulone (100 μl/basenik). Zapasy IgE nie powinny być starsze niż 30 dni w przypadku przechowywania w temperaturze 4 °C; Zapisz, ile lat ma kolba. Przesuń, aby wymieszać, ale nie wiruj IgE.
- Pod kapturem TC dodać 0,6 μl IgE (zapas 1 mg/ml) do 6 ml pożywki RBL w probówce o pojemności 50 ml. Do drugiej probówki o pojemności 50 ml dodać 6 ml zwykłego podłoża RBL (przeznaczonego do próbek niewrażliwych).
- Wrzuć wszystkie media z płytki 96-dołkowej (która została przygotowana w dniu 1) do zlewu i umieść płytkę pod maską TC.
- Losowo dodać 100 μl mieszaniny pożywki/IgE do studzienek, które powinny być stymulowane (łącznie 48 dołków). Ta mieszanina nie jest przeznaczona do próbek "spontanicznych", "TX" i "tła".
- Losowo dodawaj 100 μl zwykłego podłoża RBL tylko do dołków "TX", "spontanicznych" i "tła".
- Umieść pokrywkę płytki na talerzu, a następnie przenieś płytkę do inkubatora o stężeniu 5% CO2 / 37 °C na 1 godzinę.
- Podczas 1-godzinnej inkubacji wykonaj kroki 3.13 - 3.24.
- Na blacie przygotuj rozcieńczenia antygenu. Dodać 0,53 μl 1,6 mg/ml zapasu DNP-BSA + 850 μl BT, aby uzyskać stężenie antygenu 1 μg/ml. Zwiruj i odwróć ten bulion, aby wymieszać.
- Po podgrzaniu "buforu TCS" i "buforu kontrolnego", a następnie mieszaniu przez 90 minut w temperaturze 50 °C, należy kontynuować dalsze czynności związane z przygotowaniem do protokołu TCS (przejść do kroków 2.6 - 2.8.1). Po rozpuszczeniu BSA w obu roztworach kontynuuj poniżej.
- Rozpocznij przygotowywanie ekspozycji, za pomocą ± Ag ± TCS. Najpierw, z 249 ml próbki roztworu "buforu TCS" (która została już podgrzana i mieszana przez 90 minut), przenieść 50 ml do nowej stożkowej probówki o pojemności 50 ml. Usunąć 20 μl tej 50 ml podwielokrotności i zastąpić ją 20 μl antygenu 1 μg/ml przygotowanego wcześniej dla końcowego stężenia antygenu 0,0004 μg/ml DNP-BSA. Wirować i odwracać.
- Oznacz to jako "Rura 1, wysoki TCS/+Ag/+BT". Służy do rozcieńczania i ekspozycji na najwyższe stężenie TCS.
- Z 249 ml próbki roztworu "buforu kontrolnego" przenieść 50 ml do nowej probówki o pojemności 50 ml. Usunąć 20 μl tej nowej 50-mililitrowej podwielokrotności i zastąpić 20 μl przygotowanego wcześniej antygenu o stężeniu 1 μg/ml w celu uzyskania końcowego stężenia antygenu 0,0004 μg/ml DNP-BSA. Wirować i odwracać.
- Oznacz to jako "Rura 2, bez TCS/+Ag/+BT". Stosowany do rozcieńczeń TCS i ekspozycji na stężenie TCS 0 μM.
- Teraz wyjmij 50 ml roztworu "buforu TCS" i włóż do innej probówki o pojemności 50 ml. Usunąć 20 μl z tej nowej 50-mililitrowej podwielokrotności i zastąpić ją 20 μl zwykłego BT. Odwirować i odwrócić. Nie dodaje się antygenu.
- Oznacz to jako "Rura 3, wysoki TCS/No Ag/+BT". To jest używane jako tło.
- Przenieść 50 ml roztworu "buforu kontrolnego" do innej probówki o pojemności 50 ml. Wyjmij 20 μl z tej nowej 50-mililitrowej podwielokrotności i zastąp ją 20 μl zwykłego BT. Odwiruj i odwróć. (Nie dodaje się Ag.)
- Oznacz to jako "Tuba 4, bez TCS/No Ag/+BT". Jest to używane do próbek tła i spontanicznych.
 Wysoki [ ]
Rura 2
Nie
Rura 3
Wysoki [ ]
Nie
Rura 4
Nie
Nie
- Obliczyć i zapisać objętości rozcieńczeń po określeniu stężenia zapasu "bufora TCS". Całkowita objętość dla każdego stężenia rozcieńczenia powinna wynosić 1 ml i powinna być przygotowana w sterylnej probówce do mikrowirówki. Użyj skalibrowanych Pipetmanów P2 i P1000.
(Rura 1 od góry) Podgrzewany BT+0,0004 μg/ml Ag
(Rura 2 od góry) 20 μM 15 μM 10 μM 5 μM 1 μM 0,1 μM 0,001 μM 0 μM (górna część płyty) ----------------------- 500 μl plus kolejne 500 μl 0 μM (spód płytki) ----------------------- 500 μl plus kolejne 500 μl
- Po 1-godzinnej inkubacji IgE wyjmij płytkę z inkubatora i wrzuć wszystkie podłoża do zlewu. (Uwaga: jeżeli wiadomo, że badane substancje chemiczne są bardziej toksyczne niż TCS produktu konsumpcyjnego, konieczne może być unieszkodliwienie odpadów niebezpiecznych).
- Za pomocą końcówki Combitip wyrywkowo przemyć komórki na 96-dołkowej płytce buforem BSA-Tyrodes (200 μl/basenik). Uwolnić bufor płuczący na boki studzienek, a nie bezpośrednio na przyłączone komórki, aby uniknąć zakłócenia przyłączonych komórek. Powtórz proces po raz drugi.
- Aby przygotować zabiegi do aplikacji, należy zwirować i odwrócić rozcieńczenia tuż przed dodaniem do płytki.
- Zaczynając od górnej części płytki: Losowo dodać trzy razy po 200 μl każdego z roztworów antygenu (o prawidłowym stężeniu TCS) do odpowiednich studzienek. Kontynuuj do dołu talerza. Dodaj roztwór "buforu kontrolnego" plus Ag (z "Probówki 2" powyżej) do wszystkich "makiet" na płytce.
- Dodać 200 μl odpowiednich roztworów do odpowiednich studzienek:
- Dodaj 200 μl 0,2% Triton X-100 do studzienek oznaczonych jako "TX".
- Następnie dodaj 200 μl probówki 3 do 3 studzienek oznaczonych na płytce "Tło (BkgD)-Najwyższy TCS".
- Na koniec dodaj 200 μl probówki 4 do 6 studzienek oznaczonych jako "Spontaniczne".
- Inkubować płytkę przez 1 godzinę w temperaturze 37 °C/5% CO2 .
- Podczas 1-godzinnej inkubacji: Weź dwa wiadra lodu (jedno na "starą" płytkę w inkubatorze i jedno na nową płytkę). Rozmrażać 4-metylolumbelliferyl-N-acetylo-beta-D-glukozaminid (4-MU) w temperaturze pokojowej do 40 minut, trzymając w folii, ponieważ jest wrażliwy na światło.
- Po rozmrożeniu 4-MU roztworu roboczego uzupełnić roztwór roboczy 4-MU: 150 μl bulionu + 14,85 ml zimnego buforu octanowego (przepis podany w tabeli); odwirować i odwrócić. Przechowywać w 50 ml probówce wirówkowej, zawinięta w folię i na lodzie do czasu użycia.
- Za pomocą Combitip losowo dodaj 100 μl zimnego roztworu roboczego 4-MU na samo dno każdej studzienki NOWEJ czarnej 96-dołkowej płytki Grenier (na wiadrze z lodem #2). Zacznij najpierw od losowego dodania roztworu roboczego w górnej części płytki, losowo w dolnej części płytki, losowo w dołkach Triton X-100, a na końcu losowo w studzienkach tła.
- Zdobądź nowe pudełko wskazówek P200 do następnego kroku.
- Pod koniec 1-godzinnej inkubacji umieść płytkę komórkową z inkubatora na wiadrze z lodem #1, pipetuj supernatant w górę iw dół 4-5 razy (delikatnie, nie wprowadzając pęcherzyków), okrążając studzienkę dla dobrego wymieszania, ale nie dotykając komórek podczas mieszania. Systematycznie wyjmować próbkę po 25 μl z każdej studzienki i umieszczać na nowej płytce z substratem (kolejność próbek taka sama, jak pierwotnie planowano). Pipetować w górę i w dół, aby dokładnie wymieszać próbkę w nowym dołku, bez wprowadzania pęcherzyków.
- Inkubować przez 30 minut w temperaturze 37 °C/5% CO2 .
- Po 30 minutach inkubacji losowo dodać 200 μl zimnego buforu glicynowo-węglanowego do dołka (za pomocą Combitip), aby wypełnić studzienki o łącznej objętości 325 μl. (Powinien być ostatnim dodatkiem do próbek Triton X-100, aby uniknąć rozlania się Triton X-100). Sprawdź, czy nie ma bąbelków przed odczytaniem tabliczki (szturchnij czystą końcówką pipety P10, aby usunąć bąbelki).
- Uruchomić płytkę w czytniku płytek fluorescencyjnych (przejdź do rozdziału 4).
DZIEŃ 2:
4. Instrukcje dotyczące czytnika płytek fluorescencyjnych i analiza danych
- Otwórz program Gen5 i otwórz sekcję eksperymentu.
- Włącz czytnik płytek i włóż tabliczkę (lewy górny róg to A1).
- Protokół
 Procedura Odczyt, aby ustawić niestandardowe odczyty. Nie dodawaj niczego o próbkach, powtórzeniach itp., w celu zebrania surowych danych fluorescencyjnych z każdej studzienki.
- W sekcji "Odczyt" wybierz "fluorescencja", "Punkt końcowy", "Normalna prędkość", "Wzmocnienie 40", "Wzbudzenie 360/40", "Emisja 460/40", Pozycja optyki: Góra 50%. Górne przesunięcie optyczne: 7 mm. Bez wstrząsów, bez opóźnień, bez kinetyki, bez studzienki monitora, temperatura: inkubator wyłączony.
- Wybierz płaską czarną płytkę z czarnym dnem i 96 dołkami (Grenier 96-well, Flat Bottom).
- Zajmij się układem płyty: Protokół układ płyty. Ustawianie próbek bez wskazywania powtórzeń, rozcieńczeń itp.
- Tabliczka przeczytać.
- Zapisz plik: Kliknij przycisk "Excel", który spowoduje wyeksportowanie pliku danych do programu Excel. Zrób to dla układu blachy i dla macierzy. Zapisz plik na komputerze i na dysku USB.
- W programie Excel odejmij średni odczyt tła od każdej próbki, w tym studzienek Triton X-100.
- Oblicz względną degranulację procentową, dzieląc każdą wartość (już po odjęciu tła) przez średnią wartość Triton X-100, a następnie pomnóż przez 100, aby uzyskać wartość procentową.
- Uśrednić wszystkie trzy egzemplarze i obliczyć odchylenie standardowe. Wykres danych w programie Excel jako wartości średnie ± odchylenie standardowe. Do testów statystycznych przejdź teraz do oprogramowania Prism firmy GraphPad.
DZIEŃ 2:
5. Test degranulacji stymulowany jonoforem przy użyciu komórek RBL-2H3
- Postępuj zgodnie z protokołem "Przygotowanie komórek" (sekcja 1, dzień 1) i "Przygotowanie triklosanu" (sekcja 2, dzień 2), zgodnie z powyższymi instrukcjami. Przykładowy układ płytek do stymulacji jonoforem pokazano poniżej.
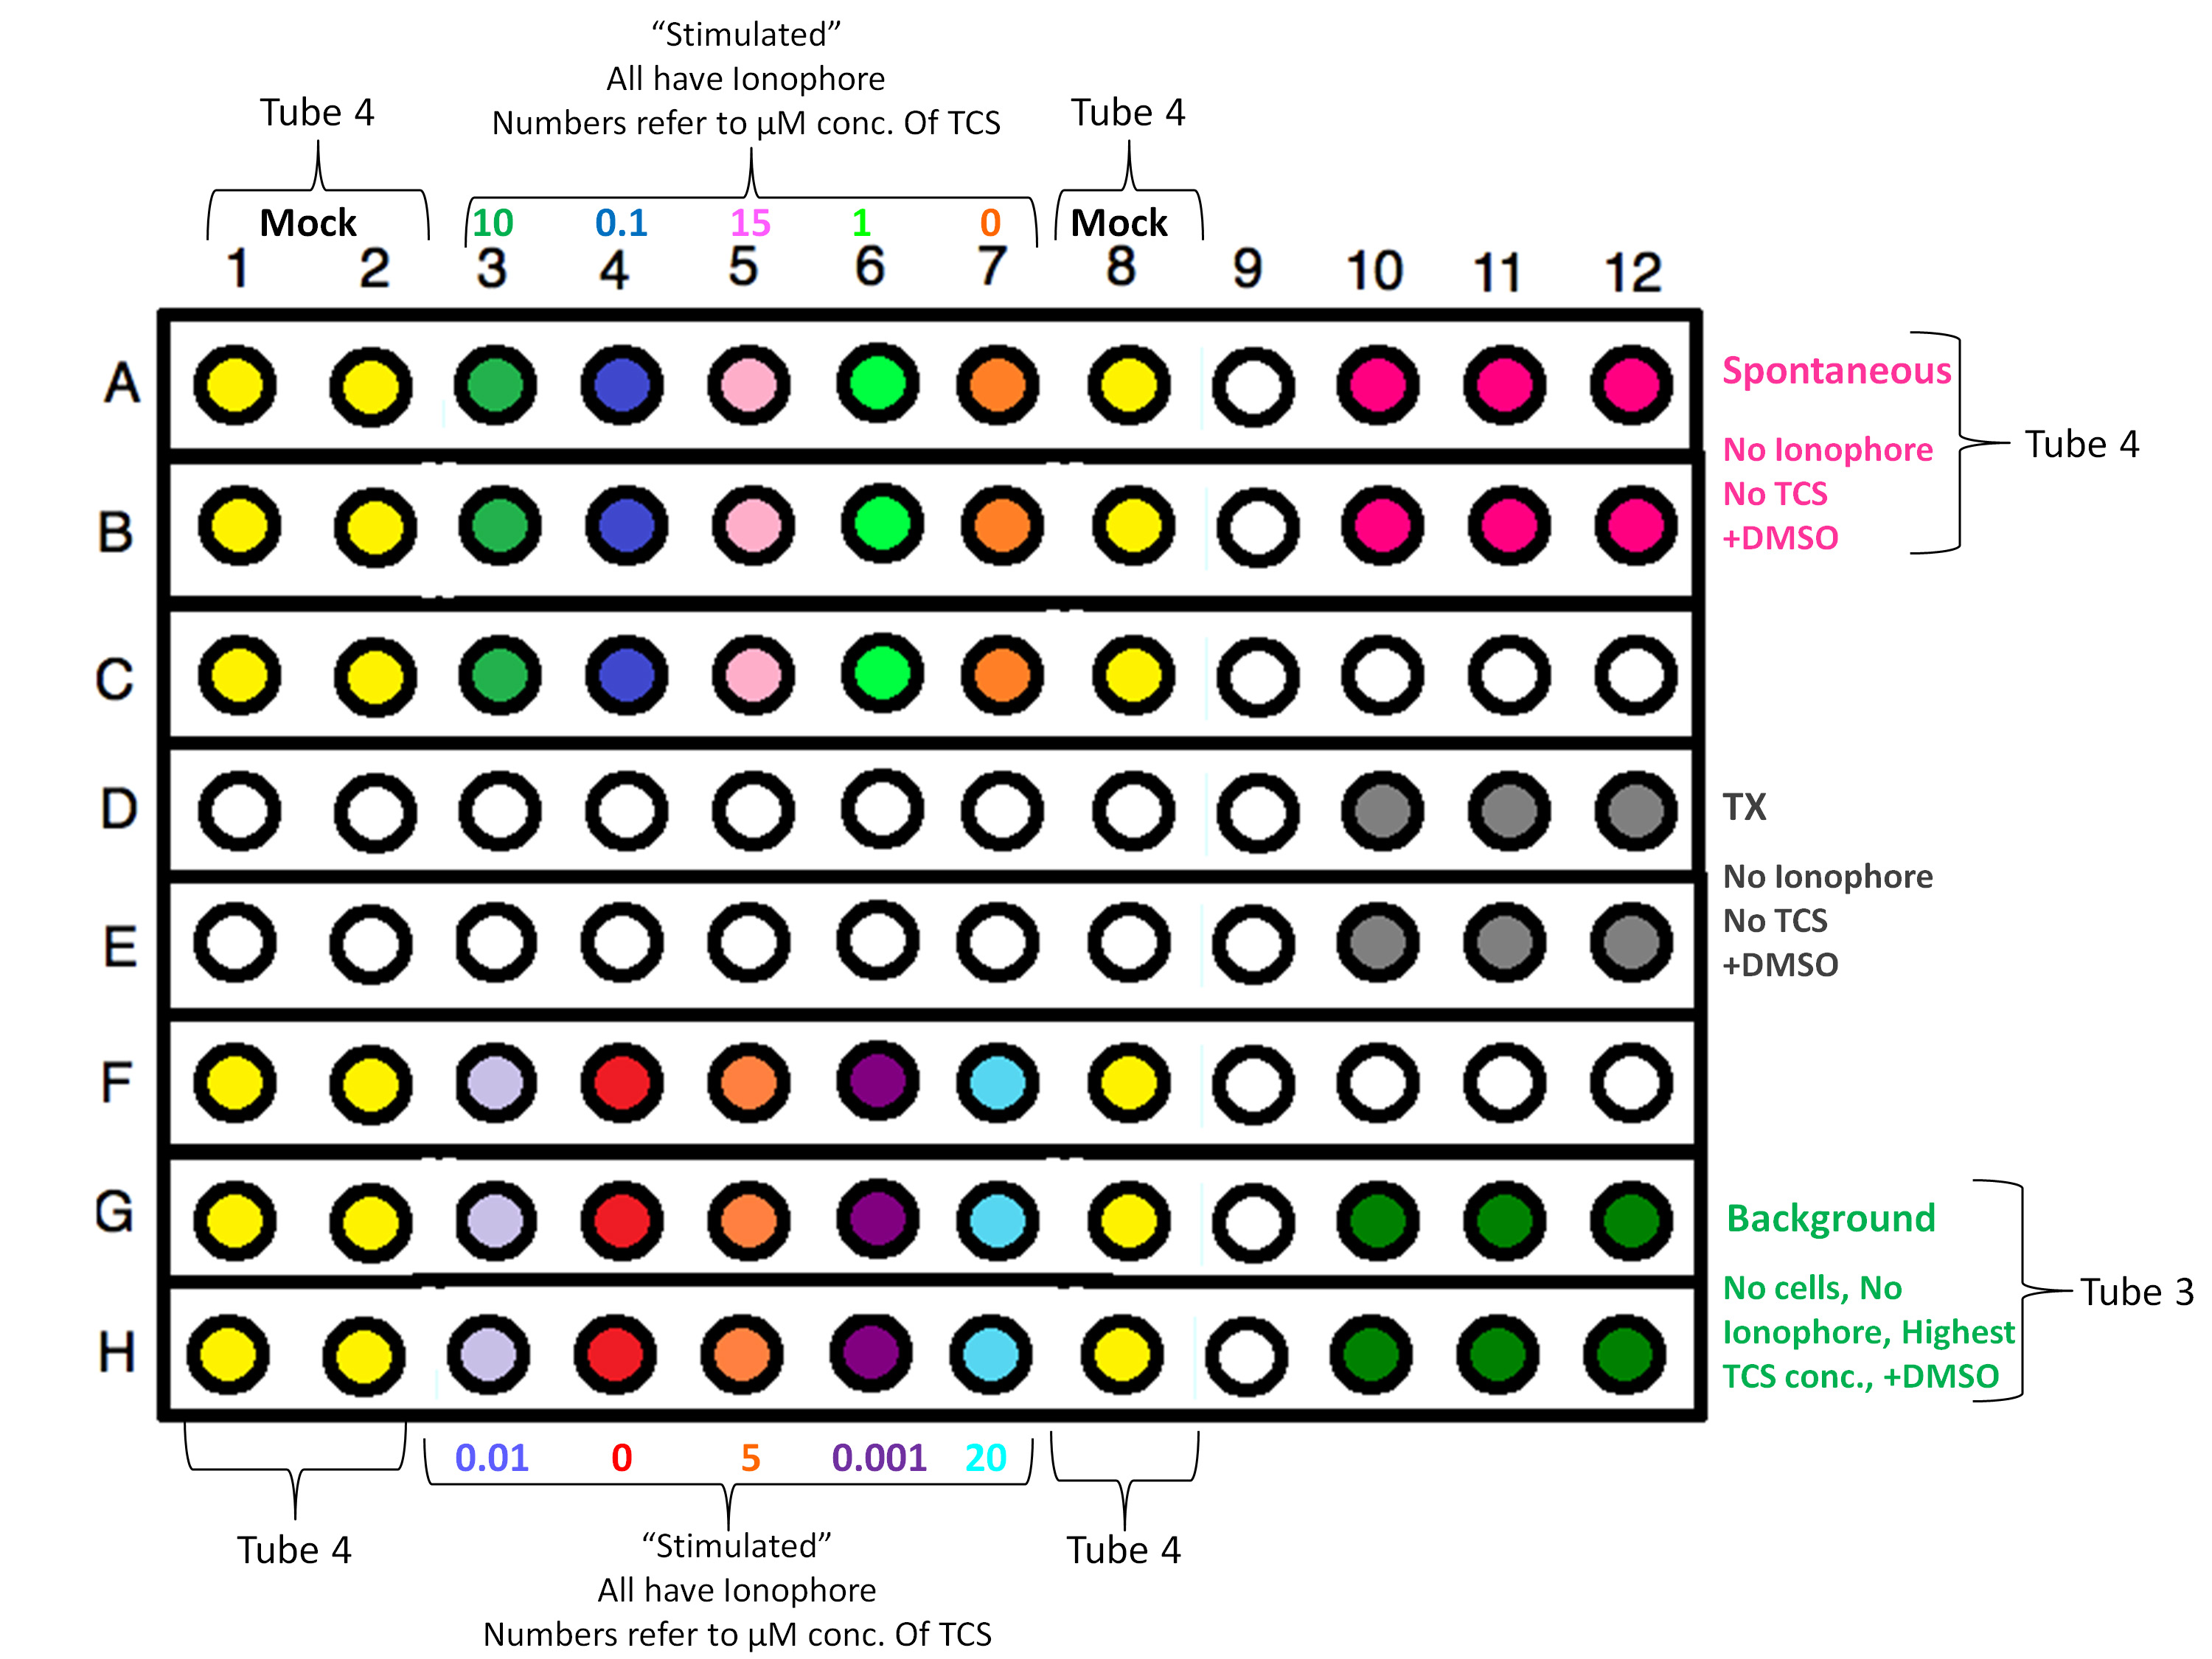
Kliknij tutaj, aby zobaczyć większy obraz.
- Przed rozpoczęciem należy sprawdzić pH wszystkich używanych i upewnić się, że są one klarowne i nie są mętne. Tyrody, bufor octanu sodu i bufor węglanu glicyny (przepisy podane w tabeli).
- Przygotować jedną stożkową probówkę BT o pojemności 50 ml, dodając 0,05 g BSA do 50 ml buforu tyrodes i wirując, aby dobrze wymieszać. Inkubować w łaźni wodnej o temperaturze 37 °C.
- Przygotować 0,2% Triton X-100 z 0,0032% DMSO (końcowe stężenie nośnika jonoforu wapnia), dodając 96 μl 10% Triton X-100 do 4,704 ml BT. Dobrze wymieszaj. Następnie wyjmij 0,155 μl tego roztworu i wyrzuć. Teraz dodaj ponownie 0,155 μl 100% DMSO.
- Przygotować 5 mM zapasu (2,5 mg/ml) jonoforu A23187 z proszku, dodając 400 μl świeżego 100% DMSO do fiolki z jonoforem i wirując w celu wymieszania. Po znalezieniu roztworu przenieść do stożkowej probówki o pojemności 1,5 ml, zanotować zawartość oraz dzisiejszą datę i termin ważności (3 miesiące od przygotowania, jeśli jest prawidłowo przechowywany w temperaturze -20 °C).
- Alternatywnie, jeśli używasz obecnie zamrożonego bulionu, rozmrozić go na lodzie i sprawdzić, czy jonofor 5 mM A23187 jest dobrze wymieszany i klarowny. Wiruj, pstrykaj i odwróć ten materiał przed użyciem. Data ustalenia sporządzenia i partii # niniejszego formularza A23187.
- Po podgrzaniu i mieszaniu "bufora TCS" i "bufora kontrolnego" przez 90 minut, kontynuuj resztę przygotowań do protokołu TCS (przejdź do kroków 2.6-2.8.1). Po dokładnym wymieszaniu BSA z obydwoma roztworami przejdź do pozostałych kroków protokołu.
- Z 249 ml próbki roztworu "buforu TCS" przenieść 50 ml do nowej stożkowej probówki o pojemności 50 ml. Usunąć 1,8 μl z 50 ml podwielokrotności i dodać 1,8 μl 5 mM jonoforu. Wiruj 3x przez 8 sekund i odwróć 3x. Końcowe stężenie jonoforu wynosi 180 nM. Należy zauważyć, że to stężenie A23187 będzie się różnić w zależności od siły działania zapasów, a reakcja na dawkę jonoforu A23187 jest zalecana w celu zidentyfikowania stężenia A23187, które wywołuje poziom degranulacji około 20% maksymalnego uwalniania, który został zidentyfikowany jako niecytotoksyczny dla komórek RBL-2H3 za pomocą testu cytotoksyczności (patrz2).
- Oznacz to jako "Probówka 1, wysoki TCS/+Jonofor/+BT". Służy do rozcieńczania i ekspozycji na najwyższe stężenie TCS.
- Z 249 ml próbki roztworu "buforu kontrolnego" przenieść 50 ml do nowej probówki stożkowej o pojemności 50 ml. Pobrać 1,8 μl z 50 ml podwielokrotności i dodać z powrotem 1,8 μl 5 mM jonoforu. Wiruj 3x przez 8 sekund i odwróć 3x. Końcowe stężenie jonoforu wynosi 180 nM.
- Oznacz to jako "Probówka 2, bez TCS/+Jonofor/+BT." Służy do rozcieńczeń i stężeń 0 μM TCS.
- Z 249 ml próbki roztworu "buforu TCS" przenieść 50 ml do nowej stożkowej probówki o pojemności 50 ml. Wyjmij 1,8 μl nowej 50 ml podwielokrotności i dodaj 1,8 μl 100% DMSO. Wir 3x przez 8 sekund i odwrócenie 3x; Nie dodaje się jonoforu.
- Oznacz to jako "Tube 3, High TCS/No Ionophore/+BT/+DMSO"; używane jako tło.
- Z 249 ml próbki roztworu "buforu kontrolnego" przenieść 50 ml do nowej probówki stożkowej o pojemności 50 ml. Wyjmij 1,8 μl z nowej porcji 50 ml i dodaj 1,8 μl 100% DMSO. Wiruj 3x przez 8 sekund i odwróć 3x. Nie dodaje się jonoforu.
- Oznacz to jako "Tuba 4, bez TCS/Bez jonoforu/+ BT/+DMSO"; używana do próbek o spontanicznym uwalnianiu.
Wysoki [ ]
Nie
Rura 2
Nie
Nie
Rura 3
Wysoki [ ]
Nie
Rura 4
Nie
Nie
- Obliczyć i zapisać objętości rozcieńczeń po określeniu stężenia zapasu "bufora TCS". Użyj skalibrowanych Pipetmanów P2 i P1000. Całkowita objętość dla każdego stężenia rozcieńczenia powinna wynosić 1 ml i powinna być przygotowana w sterylnej probówce do mikrowirówki:
- Wyjmij posiałowane wczoraj komórki z inkubatora i opróżnij pożywkę do zlewu. Za pomocą końcówki Combitip losowo przemyć komórki w 96-dołkowej płytce za pomocą BT (200 μl/basenik). Powtórz pranie po raz drugi.
- Aby przygotować zabiegi do aplikacji, należy zwirować i odwrócić rozcieńczenia tuż przed dodaniem do płytki. Zaczynając od górnej części płytki: Losowo dodać trzy razy po 200 μl każdy o odpowiednim stężeniu TCS do odpowiedniego dołka. Kontynuuj do dołu talerza. Dodaj roztwór "buforu kontrolnego" plus A23187 (z "Rurki 2" powyżej) do wszystkich "makiet" na płytce.
- Dodać 200 μl odpowiednich roztworów do odpowiednich studzienek:
- Dodaj 200 μl 0,2% Triton X-100 do studzienek oznaczonych jako "TX".
- Następnie dodaj 200 μl probówki 3 do 3 studzienek oznaczonych na płytce "Tło (BkgD)-Najwyższy TCS".
- Na koniec dodaj 200 μl probówki 4 do sześciu dołków oznaczonych jako "Spontaniczne".
- Inkubować płytkę przez 1 godzinę w temperaturze 37 °C/5% CO2 .
- Podczas 1-godzinnej inkubacji: Weź dwa wiadra lodu (jedno na "starą" płytkę w inkubatorze i jedno na nową płytkę). Rozmrażać 4-metylolumbelliferyl-N-acetylo-beta-D-glukozaminid (4-MU) w temperaturze pokojowej do 40 minut, trzymając w folii, ponieważ jest wrażliwy na światło.
- Po rozmrożeniu 4-MU roztworu roboczego uzupełnić roztwór roboczy 4-MU: 150 μl bulionu + 14,85 ml zimnego buforu octanowego (przepis podany w tabeli); odwirować i odwrócić. Przechowywać w 50 ml probówce wirówkowej, zawinięta w folię i na lodzie do czasu użycia.
- Używając Combitip, losowo dodaj 100 μl zimnego roztworu roboczego 4-MU na samym dnie każdej studzienki NOWEJ czarnej 96-dołkowej płytki Greniera (na wiadrze z lodem #2): zacznij najpierw od losowego dodania roztworu roboczego w górnej części płytki, losowo w dolnej części płytki, losowo w dołkach Triton X-100, i wreszcie losowo w studniach w tle.
- Zdobądź nowe pudełko wskazówek P200 do następnego kroku.
- Pod koniec 1-godzinnej inkubacji umieść płytkę komórkową z inkubatora na wiadrze z lodem #1, pipetuj supernatant w górę iw dół 4-5 razy (delikatnie, nie wprowadzając pęcherzyków), omijając studzienkę dla dobrego wymieszania, ale nie dotykając komórek podczas mieszania. Systematycznie wyjmować próbkę po 25 μl z każdej studzienki i umieszczać na nowej płytce z substratem (kolejność próbek taka sama, jak pierwotnie planowano). Pipetować w górę i w dół, aby dokładnie wymieszać próbkę w nowym dołku, bez wprowadzania pęcherzyków.
- Inkubować przez 30 minut w temperaturze 37 °C/5% CO2 .
- Po 30 minutach inkubacji losowo dodać 200 μl zimnego buforu glicynowo-węglanowego do studzienki (za pomocą Combitip), aby napełnić studzienki łącznie do 325 μl (należy upewnić się, że ten dodatek do próbek Triton X-100 będzie ostatni, aby uniknąć rozlania się Triton X-100). Sprawdź, czy nie ma bąbelków przed odczytaniem tabliczki (szturchnij czystą końcówką pipety P10, aby usunąć bąbelki).
- Uruchomić płytkę w czytniku płytek fluorescencyjnych (Wykonaj wszystkie czynności w rozdziale 4).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Po podgrzaniu do temperatury 50 °C przez 90 minut, widmo absorbancji UV-Vis dla TCS tworzy silną, gładką krzywą między ~260 a 300 nm, ze szczytem przy 280 nm, jak pokazano na rysunku 1. Spektrofotometria UV-Vis jest zatem ważnym narzędziem, które można wykorzystać do obliczenia stężenia, ponieważ opublikowany molowy współczynnik absorpcji przy 280 nm wynosi 4200 l/mol/cm12. Stwierdziliśmy, że TCS nie wypada z roztworu w czasie całego eksperymentu degranulacji, po podgrzaniu w temperaturze 50 °C (dane nie pokazane)...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W 2004 roku Naal i wsp.W ramach projektu 1 opracowano bioczujnik komórek tucznych do wysokoprzepustowych testów degranulacji. Jest to solidny test, który dostosowaliśmy do naszych badań TCS i szczegółowo opisaliśmy w tym filmie. Przed Naal i wsp.1 test, degranulacja komórek tucznych była rutynowo oceniana za pomocą β-heksosaminidazy59-61, ale te wczesne metody wykorzystywały fluorometry, w których odczytywano jedną próbkę na raz. Co ważne, Naal i wsp. Ustalono b...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie mamy nic do ujawnienia.
Podziękowania
L.M.W. i R.H.K są wspierane przez UMaine's Graduate School of Biomedical Science and Engineering (GSBSE); R.H.K. był również wspierany przez Maine Agricultural & Forest Experiment Station. Dodatkowe fundusze zostały zapewnione przez National Institute of General Medical Sciences (NIH P20-GM103423), Maine Agricultural & Forest Experiment Station (Grant Number ME08004-10, J.A.G.), University of Maine ADVANCE Rising Tide Center (NSF Grant # 1008498) oraz Research Starter Grant in Pharmacology/Toxicology od fundacji PhRMA (J.A.G.). Dziękujemy doktorom Davidowi Holowce i Barbarze Baird za antygen i komórki. Jesteśmy wdzięczni Hinie Hashmi, Alejandro Velezowi i Andrew Abovianowi za pomoc w przygotowaniu sprzętu i zamówieniach. Jest to publikacja Rolniczej i Leśnej Stacji Doświadczalnej Maine numer 3311.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| RBL-2H3 Cells | ATCC | p align="center">CRL-2256 | Komórki, których użyliśmy, były prezentem, ale są również dostępne w ATCC |
| Triclosan/Irgasan | Sigma | 72779 CAS# 3380-34-5 | Powinien być przechowywany w środowisku o niskiej wilgotności |
| Trypsin | Gibco | 25300-054 CAS# 3380-34-5 | |
| EMEM | Lonza | 12-611F | |
| Surowica bydlęca | Atlanta Biologicals | S11150 | |
| Siarczan gentamycyny | Lonza Biological Sciences | 17-518 | |
| Albumina, surowica bydlęca | Calbiochem | 12659 CAS# 9048-46-8 | |
| Surfact-Amps X-100 (Triton X-100; 10% roztwór) | Pierce | 28314 CAS# 9002-93-1 | |
| HEPES | J.T Baker | 4153-01 CAS# 75277-39-3 | |
| Chlorek magnezu | VWR | p align="center">BDH0244-500G CAS# 7791-18-6 | |
| D-(+)-Glukoze | Biomedicals | 152527 CAS# 50-99-7 | |
| Kryształ chlorku potasu | J.T Baker | 3046-01 CAS# 7447-40-7 | |
| Dihyrdate chlorku wapnia | Acros Organics | 207780010 CAS# 10035-04-8 | |
| Glycine | Sigma | G8898 CAS# 56-40-6 | |
| 4-Methylumbelliferyl-N-acetyl-β-D-glukozaminid (4-MU) | EMD Biosciences | 474502-250MG CAS # 37067-30-4 | Zawiń w folię – jest światłoczuły |
| Anty-DNP Mouse IgE | Sigma | D8406 | Odczynnik ma stężenie 1 mg/ml. Porcja 25 &mikro; l odczynnika do oddzielnych probówek do mikrowirówek i parafilmu. Przechowuj podwielokrotności w temperaturze -20 ° C, które nie są używane, i przechowują używaną podwielokrotność w temperaturze 2-8 &; C nie dłużej niż 1 miesiąc. |
| DNP-BSA | Prezent od dr Davida Holowki i dr Barbary Baird, Cornell University< | p align="center"> | Suggest: life technologies DNP-BSA catalog# A23018 |
| Calcium Ionophore A23187 | Sigma | C75-22-1mg | Jonofor został wykonany z proszku przez dodanie 400 &mikro; l świeżego 100% DMSO do fiolki jonoforowej i jest utrzymywany w temperaturze -20 ° C Uwaga: użyliśmy jonoforu po upływie 3 miesięcy jego daty ważności |
| DMSO | Sigma | D2650 CAS# 67-68-5 | |
| Kwas octowy | VWR | p align="center">BDH3094-2 CAS# 64-19-7 | |
| Bezwodny węglan sodu | Sigma | 222321 CAS# 497-19-8 | |
| Chlorek sodu | Sigma | 71376 CAS# 7647-14-5 | |
| Kwas solny | VWR | BDH3026 CAS# 7647-01-0 | |
| Reference Buffer, pH 7 | VWR | p align="center">BDH5046 | |
| Bufor referencyjny, pH 10 | VWR | p align="center">BDH5072 | |
| Bufor referencyjny, pH 4 | VWR | p align="center">BDH5018 | |
| Elektroda pH rozwiązanie do przechowywania | VWR | p align="center">14002-828 | |
| Equipment: | |||
| Spektrofotometr DU 7500 | Beckmann | Już nie sprzedawane | |
| Czytnik płytek Synergy 2 Korzysta z oprogramowania do zbierania i analizy danych mikropłytek Gen5 | BioTek | Module S | |
| Hematocytometr | Hausser Scientific | 3110 | |
| 7 x 7 CER HOT/STIR 120 V Kombinacja płyty grzejnej/magnetycznej płyty mieszającej | VWR | p align="center">97042-634 | |
| Wirówka | Eppendorf | 5430 | |
| Kąpiel wodna do hodowli tkankowych | VWR | p align="center">Model# 89032-206 | |
| Gabinet bezpieczeństwa biologicznego hodowli tkankowej SafeGARD (TC hood) | The Baker Company | Model# SG403A-HE | |
| Inkubator kultur tkankowych | ThermoScientific | Model# 3598 | |
| Pipetman | VWR | p align="center"> | Zakres: P2-P1000 |
| Balance | Mettler Toledo | Model# AG204 | |
| miernik pH | Symphony/VWR | p align="center">Model# SB70P | |
| Pipet-Aid | Drummond Scientific | 4-000-100 | |
| Dozownik końcówek Combitip | Eppendorf | 4981 000.019 | |
| Recipes: | |||
| Bufor octanowy, pH 4,4 | Przygotować 0,12 M kwasu octowego i miareczkować do pH 4,4 za pomocą 10 N NaOH. Jest to 5,3 ml lodowatego kwasu octowego w 1 l wody MilliQ: (1 L)*(0,12 mol/L)*(60 g/mol)*(ml/1,37 g) = 5,3 ml, ponieważ gęstość lodowca wynosi 1,37 g/ml | Sterylny filtr do autoklawowanej szklanej butelki | |
| Substrate (4-MU) | Sigma M-2133, 250 mg, C18H21NO8, FW 379.4 CAS (37067-30-4) Przechowywać w temperaturze -20° C Zapas: 0,12 M w DMSO (46 mg w 1 ml DMSO), rozgrzany do 37 & deg; C, wir, sonikacja 10 minut w kąpieli wodnej z ciepłą wodą, ponownie wirować | Dla każdego eksperymentu przygotuj świeży roztwór substratu w buforze octanowym (100x rozcieńczenie), dla końcowego stężenia 1,2 mM w buforze octanowym | |
| Bufor węglanowy glicyny, pH 10 | 26,7 g glicyny 47,1 g bezwodnego węglanu sodu Dodaj wodę dejonizowaną na 1 l, i dostosuj pH do 10 | Sterylny filtr do autoklawowanej szklanej butelki | |
| Tyrodes (2 L), pH 7,4 | 135 mM NaCl: 15,78 g (lub 270 ml 1 M) 5 mM KCl: 10 ml 1 M zapasu 1,8 mM CaCl2: 7,20 ml 0,5 M zapasu 1 mM MgCl2: 4,00 ml 0,5 M bulionu 5,6 mM glukozy: 2,02 g (11,2 ml 1 M) 20 mM HEPES: 40 ml 1 M bulionu Stosowanie stężonego pH HCl od ~9,7-7,4 | Sterylny filtr do autoklawowanej szklanej butelki | |
| Pożywka komórkowa RBL | Rozmrozić płodową surowicę bydlęcą (FBS, przechowywaną w temperaturze -20 & C) przez około 4 godziny w 37 stopniach; C Łaźnia wodna Postępuj zgodnie ze standardową techniką sterylną Wyjmij 1 l minimum niezbędnego podłoża (MEM) z L-glutaminą (z Earle' s sole) Odlej trochę MEM, aby uzyskać 800 ml MEM, dodaj 200 ml ciepłego FBS Dodaj 1 ml antybiotyku siarczanowego gentamycyny do 1 l pożywki za pomocą sterylnej pipety Używaj wyłącznie butelek z pożywkami, które zostały autoklawowane i oznaczone wyłącznie do użytku w hodowlach komórkowych. | Sterylny filtr (0,2 mm) do autoklawowanej szklanej butelki | |
| Użyty materiał z tworzywa sztucznego: | |||
| > 200 µ l Jednorazowe sterylne końcówki do pipet z podziałką w stojaku 96 | VWR | p align="center">53509-009 | polipropylen |
| 1,000 µ l Sterylne końcówki do pipet aerozolowych z HighRecovery | VWR | p align="center">89003-420 | polietylen |
| 10 µ l mikrokońcówka o niskim stopniu wiązania sterylna | VWR | p align="center">14217-704 | polipropylen |
| Jednorazowe/stożkowe probówki do mikrowirówek o dużym przeciążeniu | VWR | p align="center">20170-038 | polipropylen |
| Jednorazowe/z podziałką/stożkowe/sterylne 50 ml Probówki wirówkowe z nakrętkami | VWR | p align="center">21008-178 | polipropylen |
| Jednorazowe/z podziałką/stożkowe/sterylne 15 ml Probówki wirówkowe z nakrętkami | VWR | p align="center">21008-103 | polipropylen |
| Kolba T-25 do hodowli tkankowych CELLSTAR z nasadką filtra | Greiner Bio One | 690175 | polistyren |
| Kolba T-75 poddawana hodowli tkankowej CELLSTAR z nasadką filtra | Greiner Bio One | 658175 | polistyren |
| CELLSTAR 10 ml Pipeta serologiczna owinięta papierem/tworzywem sztucznym | Greiner Bio One | 607180 | polistyren |
| CELLSTAR 2 ml Pipeta serologiczna owinięta papierem/tworzywem sztucznym | Greiner Bio One | 710180 | polistyren |
| CELLSTAR 5 ml Pipeta serologiczna owinięta papierem/tworzywem sztucznym | Greiner Bio One | 606180 | polistyren |
| CELLSTAR 25 ml Pipeta serologiczna owinięta papierem / plastikiem | Greiner Bio One | 760180 | polistyren |
| Kuwety 1 cm | N/A | N/A | polistyren |
| CELLSTAR, 96W Microplate, Tissue-Culture Treated,, z pokrywką Płytka 96-dołkowa | Greiner Bio One | 655086 | polistyren |
| Combitips | Eppendorf | 022266501 | Polipropylen/ polietylen |
Bibliografia
- Naal, R., Tabb, J., Holowka, D., Baird, B. In situ measurement of degranulation as a biosensor based on RBL-2H3 mast cells. Biosens. Bioelectron. 20, 791-796 (2004).
- Palmer, R. K., et al. Antibacterial agent triclosan suppresses RBL-2H3 mast cell function. Toxicol. Appl. Pharmacol. 258, 99-108 (2012).
- Fewtrell, C., Kessler, A., Metzger, H. Comparative aspects of secretion from tumor and normal mast cells. Adv. Inflam. Res. 1, 205-221 (1979).
- Metzger, H., et al. The receptor with high-affinity for immunoglobulin-E. Annu. Rev. Immunol. 4, 419-470 (1986).
- Seldin, D. C., et al. Homology of the rat basophilic leukemia-cell and the rat mucosal mast-cell. Proc. Natl. Acad. Sci. U.S.A. 82, 3871-3875 (1985).
- Schwartz, L. B., Austen, K. F., Wasserman, S. I. Immunological release of beta-hexosaminidase and beta-glucuronidase from purified rat serosal mast-cells. J. Immunol. 123, 1445-1450 (1979).
- Kjaerheim, V., Barkvoll, P., Waaler, S. M., Rolla, G. Triclosan inhibits histamine-induced inflammation in human skin. J. Clin. Periodontol. 22, 423-426 (1995).
- Barkvoll, P., Rolla, G. Triclosan reduces the clinical symptoms of the allergic patch test reaction (APR) elicited with 1-percent nickel sulfate in sensitized patients. J. Clin. Periodontol. 22, 485-487 (1995).
- Tan, W. P., Suresh, S., Tey, H. L., Chiam, L. Y., Goon, A. T. A randomized double-blind controlled trial to compare a triclosan-containing emollient with vehicle for the treatment of atopic dermatitis. Clin. Exp. Dermatol. 35, e109-e112 (2010).
- Sporik, R., Kemp, A. S. Topical triclosan treatment of atopic dermatitis. J. Allergy Clin. Immunol. 99, 861(1997).
- Wohlrab, J., Jost, G., Abeck, D. Antiseptic efficacy of a low-dosed topical triclosan/chlorhexidine combination therapy in atopic dermatitis. Skin Pharmacol. Physiol. 20, 71-76 (2007).
- Wong-Wah-Chung, P., Rafqah, S., Voyard, G., Sarakha, M. Photochemical behaviour of triclosan in aqueous solutions: Kinetic and analytical studies. J. Photochem. Photobiol. A Chem. 191, 201-208 (2007).
- Blank, U., Essig, M., Scandiuzzi, L., Benhamou, M., Kanamaru, Y. Mast cells and inflammatory kidney disease. Immunol. Rev. 217, 79-95 (2007).
- Gri, G., et al. Mast cell: an emerging partner in immune interaction. Frontiers in Immunology. 3, (2012).
- Kuby, J. Immunology. , W.H. Freeman. (1997).
- Farrell, D. J., et al. Intrahepatic mast-cells in chronic liver-diseases. Hepatology. 22, 1175-1181 (1995).
- Cookson, W. The alliance of genes and environment in asthma and allergy. Nature. 402, 5-11 (1999).
- Ferris, C. D., Huganir, R. L., Supattapone, S., Snyder, S. H. Purified inositol 1,4,5-triphosphate receptor mediates calcium flux in reconstituted lipid vesicles. Nature. 342, 87-89 (1989).
- Foreman, J. C., Mongar, J. L., Gomperts, B. D. Calcium ionospheres and movement of calcium ions following physiological stimulus to a secretory process. Nature. 245, 249-251 (1973).
- Siraganian, R. P., Kulczycki, A., Mendoza, G., Metzger, H. Ionophore A-23187 induced histamine-release from mast-cells and rat basiphil leukemia (RBL-1) cells. J. Immunol. 115, 1599-1602 (1975).
- Demo, S. D., et al. Quantitative measurement of mast cell degranulation using a novel flow cytometric annexin-V binding assay. Cytometry. 36, 340-348 (1999).
- Hutchinson, L. M., et al. Inorganic arsenite inhibits IgE receptor-mediated degranulation of mast cells. J. Appl. Toxicol. 31, 231-241 (2011).
- Dann, A. B., Hontela, A. Triclosan: environmental exposure, toxicity and mechanisms of action. J. Appl. Toxicol. 31, 285-311 (2011).
- Jones, R. D., Jampani, H. B., Newman, J. L., Lee, A. S. Triclosan: A review of effectiveness and safety in health care settings. Am. J. Infect. Control. 28, 184-196 (2000).
- Levy, C. W., et al. Molecular basis of triclosan activity. Nature. 398, 383-384 (1999).
- McMurry, L. M., Oethinger, M., Levy, S. B. Triclosan targets lipid synthesis. Nature. 394, 531-532 (1998).
- Allmyr, M., Adolfsson-Erici, M., McLachlan, M. S., Sandborgh-Englund, G. Triclosan in plasma and milk from Swedish nursing mothers and their exposure via personal care products. Sci. Total Environ. 372, 87-93 (2006).
- Allmyr, M., et al. The influence of age and gender on triclosan concentrations in Australian human blood serum. Sci. Total Environ. 393, 162-167 (2008).
- Geens, T., Neels, H., Covaci, A. Distribution of bisphenol-A, triclosan and n-nonylphenol in human adipose tissue, liver and brain. Chemosphere. 87, 796-802 (2012).
- Kolpin, D. W., et al. Pharmaceuticals, hormones, and other organic wastewater contaminants in US streams, 1999-2000: A national reconnaissance. Environ. Sci. Technol. 36, 1202-1211 (2002).
- Black, J. G., Howes, D. Percutaneous absorption of triclosan from toilet preparations. J. Soc. Cosmet. Chem. 26, 205-215 (1975).
- Black, J. G., Howes, D., Rutherford, T. Percutaneous absorption and metabolism of Irgasan DP300. Toxicology. 3, 33-47 (1975).
- Kanetoshi, A., et al. Acute toxicity, percutaneous-absorption and effects on hepatic mixed-function oxidase activities of 2,4,4'-trichloro-2'-hydroxydiphenyl ether (Irgasan(R) DP300) and its chlorinated derivatives. Arch. Environ. Contam. Toxicol. 23, 91-98 (1992).
- Sandborgh-Englund, G., Adolfsson-Eric, M., Odham, G., Ekstrand, J. Pharmacokinetics of Triclosan in man. J. Dental Res. 81, 0937(2002).
- Sandborgh-Englund, G., Adolfsson-Erici, M., Odham, G., Ekstrand, J. Pharmacokinetics of triclosan following oral ingestion in humans. J. Toxicol. Environ. Health A. 69, 1861-1873 (2006).
- Lin, Y. J. Buccal absorption of triclosan following topical mouthrinse application. Am. J. Dent. 13, 215-217 (2000).
- Queckenberg, C., et al. Safety of Triclosan after Dermal Administration. Antimicrob. Agents Chemother. 54, 570-572 (2010).
- Breneman, D. L., Hanifin, J. M., Berge, C. A., Keswick, B. H., Neumann, P. B. The effect of antibacterial soap with 1.5% triclocarban on Staphylococcus aureus in patients with atopic dermatitis. Cutis. 66, 296-300 (2000).
- Udoji, F., Martin, T., Etherton, R., Whalen, M. M. Immunosuppressive effects of triclosan, nonylphenol, and DDT on human natural killer cells in vitro. J. Immunotoxicol. 7, 205-212 (2010).
- Ahn, K. C., et al. In vitro biologic activities of the antimicrobials triclocarban, its analogs, and triclosan in bioassay screens: Receptor-based bioassay screens. Environ. Health Perspect. 116, 1203-1210 (2008).
- Foran, C. M., Bennett, E. R., Benson, W. H. Developmental evaluation of a potential nonsteroidal estrogen: triclosan. Mar. Environ. Res. 50, 153-156 (2000).
- Gee, R. H., Charles, A., Taylor, N., Darbre, P. D. Oestrogenic and androgenic activity of triclosan in breast cancer cells. J. Appl. Toxicol. 28, 78-91 (2008).
- Helbing, C. C., van Aggelen, G., Veldhoen, N. Triclosan Affects Thyroid Hormone-Dependent Metamorphosis in Anurans. Toxicol. Sci. 119, 417-418 (2011).
- Ishibashi, H., et al. Effects of triclosan on the early life stages and reproduction of medaka Oryzias latipes and induction of hepatic vitellogenin. Aquat. Toxicol. 67, 167-179 (2004).
- Kumar, V., Chakraborty, A., Kural, M. R., Roy, P. Alteration of testicular steroidogenesis and histopathology of reproductive system in male rats treated with triclosan. Reprod. Toxicol. 27, 177-185 (2009).
- Matsumura, N., et al. Effects of nonylphenol and triclosan on production of plasma vitellogenin and testosterone in male South African clawed frogs (Xenopus laevis. Biol. Pharm. Bull. 28, 1748-1751 (2005).
- Veldhoen, N., et al. The bactericidal agent triclosan modulates thyroid hormone-associated gene expression and disrupts postembryonic anuran development. Aquat. Toxicol. 80, 217-227 (2006).
- Raut, S. A., Angus, R. A. Triclosan has endocrine-disrupting effects in male western mosquitofish, Gamusia affins. Environ. Toxicol. Chem. 29, 1287-1291 (2010).
- Park, H. G., Yeo, M. K. The toxicity of triclosan, bisphenol A, bisphenol A diglycidyl ether to the regeneration of cnidarian, Hydra magnipapillata. Mol. Cell. Toxicol. 8, 209-216 (2012).
- Vandhanaa, S., Deepa, P. R., Aparna, G., Jayanthi, U., Krishnakumar, S. Evaluation of suitable solvents for testing the anti-proliferative activity of triclosan - a hydrophobic drug in cell culture. Indian J. Biochem. Biophys. 47, 166-171 (2010).
- Skaare, A. B., Kjaerheim, V., Barkvoll, P., Rolla, G. Does the nature of the solvent affect the anti-inflammatory capacity of triclosan? An experimental study. J. Clin. Periodontol. 24, 124-128 (1997).
- Rufli, H. Introduction of moribund category to OECD fish acute test and its effect on suffering and LC50 values. Environ. Toxicol. Chem. 31, 1107-1112 (2012).
- Hutchinson, T. H., Shillabeer, N., Winter, M. J., Pickford, D. B. Acute and chronic effects of carrier solvents in aquatic organisms: A critical review. Aquat. Toxicol. 76, 69-92 (2006).
- Toivari, M., Maki, T., Suutarla, S., Eklund, K. K. Ethanol inhibits IgE-induced degranulation and cytokine production in cultured mouse and human mast cells. Life Sci. 67 (00), 2795-2806 (2000).
- Kennedy, R. H., Pelletier, J. H., Tupper, E. J., Hutchinson, L. M., Gosse, J. A. Estrogen mimetic 4-tert-octylphenol enhances IgE-mediated degranulation of RBL-2H3 mast cells. J. Toxicol. Environ. Health A. 75, 1451-1455 (2012).
- Fort, D. J., et al. Triclosan and Thyroid-Mediated Metamorphosis in Anurans: Differentiating Growth Effects from Thyroid-Driven Metamorphosis in Xenopus laevis. Toxicol. Sci. 121, 292-302 (2011).
- Fiori, J., et al. Macromolecular Symposia. in Brazilian Polymer Congress. Pinto, J. C. 299-300, 26-33 (2011).
- Mezcua, M., et al. Evidence of 2,7/2,8-dibenzodichloro-p-dioxin as a photodegradation product of triclosan in water and wastewater samples. Anal. Chim. Acta. 524, 241-247 (2004).
- Soto, E. O., Pecht, I. A monoclonal-antibody that inhibits secretion from rat basophilic leukemia-cells and binds to a novel membrane component. Journal of Immunology. 141, 4324-4332 (1988).
- Pierini, L., Harris, N. T., Holowka, D., Baird, B. Evidence supporting a role for microfilaments in regulating the coupling between poorly dissociable IgE-Fc epsilon RI aggregates and downstream signaling pathways. Biochemistry. 36, 7447-7456 (1997).
- Aketani, S., Teshima, R., Umezawa, Y., Sawada, J. Correlation between cytosolic calcium concentration and degranulation in RBL-2H3 cells in the presence of various concentrations of antigen-specific IgEs. Immunol. Lett. 75, 185-189 (2001).
- Koo, N., Kim, K. M. Distinct effects on M-2-type pyruvate kinase are involved in the dimethylsulfoxide-induced modulation of cellular proliferation and degranulation of mast cells. Arch. Pharmacal Res. 32, 1637-1642 (2009).
- Senyshyn, J., Baumgartner, R. A., Beaven, M. A. Quercetin sensitizes RBL-2H3 cells to polybasic mast cell secretagogues through increased expression of Gi GTP-binding proteins linked to a phospholipase C signaling pathway. J. Immunol. 160, 5136-5144 (1998).
- Yang, C. Z., Yaniger, S. I., Jordan, V. C., Klein, D. J., Bittner, G. D. Most Plastic Products Release Estrogenic Chemicals: A Potential Health Problem that Can Be Solved. Environ. Health Perspect. 119, 989-996 (2011).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
