Kursy czasowe aktywności glikozylazy DNA 8-oksoguaniny są dwufazowe, wykazując gwałtowne tworzenie produktu i liniową fazę stanu ustalonego. Wykorzystując techniki przepływu gaszącego, można zmierzyć szybkość rozerwania i stanu ustalonego, które odpowiadają odpowiednio wycięciu 8-oksoguaniny i uwolnieniu glikozylazy z DNA produktu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Pomiar kinetyczny w stanie ustalonym, przed stanem ustalonym i pojedynczym obrotem dla aktywności glikozylazy DNA
W tym artykule
Podsumowanie
Streszczenie
Ludzka glikozylaza DNA 8-oksoguaniny (OGG1) wycina z DNA mutagenną zmianę oksydacyjną DNA 8-okso-7,8-dihydroguaninę (8-oxoG). Charakterystyka kinetyczna OGG1 jest podejmowana w celu zmierzenia szybkości wycinania 8-oxoG i uwalniania produktu. Gdy stężenie OGG1 jest niższe niż DNA substratu, przebiegi czasowe tworzenia produktu są dwufazowe; Po szybkiej fazie wykładniczej (tj. rozbłysku) powstawania produktu następuje liniowa faza stanu ustalonego. Początkowy impuls tworzenia produktu odpowiada stężeniu enzymu odpowiednio zaangażowanego na podłożu, a amplituda impulsu zależy od stężenia enzymu. Stała szybkości rozbłysku pierwszego rzędu odpowiada wewnętrznej szybkości wycinania 8-oksoG, a wolniejsza szybkość w stanie ustalonym mierzy szybkość uwalniania produktu (stała szybkości dysocjacji DNA produktu, koff). W tym miejscu opisujemy podejścia w stanie ustalonym, przed stanem ustalonym i pojedynczym obrotem w celu wyizolowania i zmierzenia określonych kroków podczas cyklu katalitycznego OGG1. Znakowany fluorescencyjnie oligonukleotyd zawierający zmiany chorobowe i oczyszczony OGG1 są używane w celu ułatwienia precyzyjnych pomiarów kinetycznych. Ponieważ do pomiarów w stanie ustalonym stosuje się niskie stężenia enzymów, można przeprowadzić ręczne mieszanie odczynników i hartowanie reakcji w celu ustalenia szybkości w stanie ustalonym (koff). Dodatkowo, ekstrapolacja szybkości w stanie ustalonym do punktu na rzędnej w czasie zerowym wskazuje, że podczas pierwszego obrotu nastąpił impuls tworzenia się produktu (tj. przecięcie z osią y jest dodatnie). Stała szybkości pierwszego rzędu fazy wybuchu wykładniczego może być mierzona za pomocą techniki szybkiego mieszania i hartowania, która bada ilość produktu powstałego w krótkich odstępach czasu (<1 s) przed fazą w stanie ustalonym i odpowiada szybkości wycinania 8-oxoG (tj. chemii). Etap chemiczny można również zmierzyć przy użyciu podejścia jednoobrotowego, w którym cyklowi katalitycznemu zapobiega się poprzez nasycenie substratu DNA enzymem (E>S). Podejścia te mogą mierzyć podstawowe stałe szybkości, które wpływają na skuteczność usuwania zmiany DNA.
Wprowadzenie
Środowisko tlenowe przyspiesza niestabilność genomu. Główną promutagenną zmianą DNA wynikającą ze stresu oksydacyjnego jest 7,8-dihydro-8-oksoguanina (8-oxoG). Wynika to z niejednoznacznego potencjału kodowania 8-oxoG. Ludzka glikozylaza DNA 8-oksoguaniny (OGG1) jest odpowiedzialna za inicjację naprawy przez wycinanie zasady 8-oksoG. Aktywność glikozylazy OGG1 wycina zasadę 8-oksoG, w wyniku czego powstaje DNA produktu z miejscem apurinowym (miejsce AP). Słaba aktywność liazy OGG1 może w niektórych przypadkach naciąć miejsce AP.
Charakterystyka kinetyczna glikozylaz DNA zazwyczaj stwierdza, że wykazują one dwufazowe przebiegi czasowe. Po początkowej szybkiej fazie tworzenia produktu (tj. pęknięciu) obserwuje się liniową fazę stanu ustalonego1-3. To zachowanie wskazuje na to, że krok następujący po chemii (tj. zmiana konformacyjna lub uwolnienie produktu) jest ograniczony w liniowej części przebiegu czasu, podczas gdy faza burst, często określana jako faza przejściowa, odpowiada tworzeniu się produktu w miejscu aktywnym enzymu podczas pierwszego cyklu reakcji. Gdy uwalnianie produktu jest ograniczone w fazie stanu ustalonego, pomiary aktywności zapewniają jakościową miarę powinowactwa wiązania DNA produktu, ale nie dostarczają informacji kinetycznych dotyczących zdarzeń w miejscu aktywnym enzymu (tj. chemii). W związku z tym potrzebne są metody izolacji i pomiaru wykładniczej fazy rozbłysku w stanie poprzedzającym stan ustalony, aby zbadać zdarzenia podczas pierwszego obrotu enzymatycznego w miejscu aktywnym enzymu4.
Istnieją trzy standardowe podejścia kinetyczne do charakteryzowania katalitycznego zachowania OGG1: (1) stan ustalony, (2) stan przed ustalonym i (3) pojedynczy obrót. Podejścia te różnią się od siebie stężeniem enzymu w mieszaninie reakcyjnej oraz stosunkiem enzymu do substratu zastosowanym w każdym podejściu. W typowym podejściu w stanie ustalonym, czasami nazywanym kinetyką wielokrotnego obrotu, niskie stężenia enzymu są wykorzystywane do śledzenia tworzenia się produktu. Stężenie substratu znacznie przekracza stężenie enzymu, dzięki czemu wielokrotne obroty enzymatyczne nie wpływają znacząco na stężenie substratu. W tej sytuacji przebiegi czasowe powinny być liniowe i często trudno jest stwierdzić, czy wybuch nastąpił podczas pierwszego obrotu ze względu na niskie stężenie enzymu zastosowane w tym podejściu; Należy zauważyć, że amplituda impulsu jest równoważna stężeniu enzymu. Można temu zaradzić, stosując wyższe stężenie enzymu i ekstrapolując liniowy przebieg czasu na czas zerowy, aby wykryć, czy pierwsza przemiana enzymatyczna nastąpiła szybko. Przecięcie na rzędnej (osi y) powinno być proporcjonalne do stężenia enzymu i zapewnia miarę enzymu aktywnie zaangażowanego w substrat. Chociaż podejście to może w zasadzie dostarczyć dowodów na istnienie fazy rozbłysku, do pomiaru kinetyki fazy rozbłysku wymagane jest inne podejście. W wielu przypadkach faza rozerwania jest zbyt szybka, aby można ją było zmierzyć za pomocą ręcznych technik mieszania i hartowania. W tej sytuacji podejścia kinetyczne w stanie ustalonym i jednoobrotowym (tj. kinetyczne przejściowe) często wymagają instrumentu do szybkiego mieszania i wygaszania, aby śledzić wczesne punkty czasowe reakcji5. W podejściu pre-steady-state stosuje się wysokie stężenia enzymu, tak aby podczas pierwszego obrotu tworzyła się znaczna ilość produktu. Ponieważ w celu zaobserwowania cyklu katalitycznego (tj. fazy liniowej, która następuje po rozbłysku), obserwuje się wielokrotne obroty, stężenie substratu jest większe niż stężenie enzymu ([enzym] < [substrat]). Aby wyizolować zdarzenia w miejscu aktywnym enzymu bez cyklu katalitycznego, stosuje się warunki pojedynczego obrotu. W tym przypadku substrat jest nasycony enzymem (E>>S), tak że cały substrat będzie uczestniczył w "pojedynczym obrocie" i zazwyczaj będzie wykazywał jednowykładniczy przebieg w czasie.
Jak wspomniano powyżej, dla enzymów, które wykazują fazę burst, uwalnianie produktu (koff) często ogranicza tempo fazy stanu ustalonego w przebiegu czasu. Szybkość uwalniania produktu (vss, sc./czas) można określić na podstawie nachylenia liniowej fazy w stanie ustalonym. Stężenie aktywnego enzymu (E) jest potrzebne do przekształcenia szybkości uwalniania produktu na wewnętrzną stałą szybkości, gdzie koff = vss/[E]. Co ważne, stężenie aktywnego enzymu jest zwykle niższe niż zmierzone stężenie białka ze względu na zanieczyszczenia, nieaktywny enzym, enzym nieproduktywnie związany z substratem oraz metodę zastosowaną do określenia stężenia białka. Stężenie aktywnego enzymu można określić na podstawie amplitudy impulsu, gdy uwalnianie produktu jest powolne. W związku z tym ekstrapolacja przebiegu w czasie w stanie ustalonym na czas zerowy zapewnia oszacowanie aktywnego enzymu potrzebnego do obliczenia koff (uwalniania produktu) od obserwowanego tempa w stanie ustalonym.
Aby zmierzyć kinetykę rozbłysku, konieczne jest podejście pre-steady-state, aby śledzić powstawanie produktu podczas pierwszego obrotu, który następuje przed liniową fazą stanu ustalonego. Kinetyka rozerwania następuje po powstaniu półproduktu enzymatycznego. Gdy reakcja zostanie zainicjowana przez zmieszanie enzymu z substratem, ilość produktu enzymatycznego gwałtownie wzrasta, aż reakcja osiągnie fazę stanu ustalonego. Jeśli kataliza jest znacznie szybsza niż uwalnianie produktu, amplituda rozbłysku jest równa aktywnie zaangażowanemu enzymowi, a obserwowane wykładnicze podejście do równowagi (kobs) odpowiada szybkości chemicznej konwersji substratu w produkt, przy założeniu, że odwrotna szybkość chemii jest znikoma.
W niektórych przypadkach cykl katalityczny zakłóca analizę stanu przed stanem ustalonym, na przykład gdy wielkości szybkości dla chemii i uwalniania produktu nie różnią się znacząco. W tym przypadku zastosowanie nadmiaru enzymu w stosunku do substratu zapobiega cyklom katalitycznym i ogranicza substrat związany z enzymem do pojedynczego obrotu. W związku z tym pierwszy chemiczny etap reakcji można wyizolować i dokładnie określić jako stałą szybkości pierwszego rzędu (kobs). Ta stała szybkości powinna być podobna do kobs wyznaczonej za pomocą opisanego powyżej podejścia opartego na stanie wstępnym.
Tutaj opisujemy, jak te podejścia kinetyczne mogą być wykorzystane do analizy aktywności glikozylazy OGG1.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie enzymu i substratu DNA
- Nadeksperymować OGG1 jako białko fuzyjne z GST w E. coli, wykorzystać znacznik GST do oczyszczania, a następnie usunąć znacznik GST poprzez cięcie proteazą HRV-3C (Rysunek 1)6.
- Zakupić chemicznie syntetyzowany oligonukleotyd znakowany 5'-6-karboksyfluoresceiną (6-FAM) zawierający pojedynczy resztę 8-oxoG oraz komplementarną, nieznakowaną nić oligonukleotydową. Oligonukleotydy o długości 34 merów zawierają 8-oxoG w pozycji 17 od końca 5'. Oczyścić te oligonukleotydy za pomocą elektroforezy w żelu poliakrylamidowym.
- Przygotować dwuniciowy substrat DNA zawierający 8-oxoG poprzez zmieszanie oligonukleotydu znakowanego 5'-6-FAM z nicią komplementarną w stosunku molowym 1:1,2 w buforze do hybrydyzacji (10 mM Tris-HCl, pH 7,5, 50 mM NaCl, 1 mM EDTA) w probówce mikrocentryfugi o pojemności 1,5 ml. Umieścić probówkę w pływaku w wrzącej wodzie na 5 min. Pozostawić probówkę w tym miejscu, a następnie pozwolić wodzie powoli ostygnąć do temperatury pokojowej (trwa to około 2 h).
- Przeprowadzić przygotowanie próbek i eksperyment w warunkach niskiego lub minimalnego oświetlenia, aby zminimalizować fotobleaching znacznika fluorescencyjnego.
2. Pomiar stanu stacjonarnego w czasie oraz miareczkowanie miejsca aktywnego OGG1
2.1. Przygotowanie próbek i kinetyka stanu stacjonarnego
- Przygotuj oddzielnie substrat DNA oraz roztwory OGG1 w buforze reakcyjnym (50 mM HEPES, pH 7.5, 20 mM KCl, 0.5 mM EDTA oraz 0,1% albuminy surowicy bydlęcej) w probówkach do mikrowirówki o pojemności 1,5 ml na lodzie. Stężenie DNA wynosi 400 nM, a pozorne stężenie OGG1 wynosi 30, 60, 90 lub 120 nM, określone za pomocą testu białkowego Bradforda. Umieść probówki reakcyjne w bloku grzejnym ustawionym na 37 °C. Preinkubuj oddzielnie roztwory enzymu i substratu DNA w temperaturze 37 °C przez 1 min.
- Rozpocznij reakcję, mieszając za pomocą pipety równe objętości roztworów OGG1 i substratu DNA. Po zmieszaniu tych roztworów w stosunku 1:1 (v/v), stężenia końcowe wynoszą odpowiednio 200 nM DNA oraz 15, 30, 45 lub 60 nM OGG1. Pobieraj alikwoty (10 μl) w określonych odstępach czasu i zatrzymaj reakcję, mieszając je z 1 μl 1 M NaOH. Jako kontrolę dla przebiegu czasowego 10 μl mieszaniny reakcyjnej bez enzymu miesza się z 1 μl 1 M NaOH.
- Umieść próbki reakcyjne w bloku grzejnym o temperaturze 90 °C przez 5 min, aby rozciąć powstałe miejsce AP produktu. Po ogrzaniu dodaj 1 μl 1 M HCl, aby zneutralizować każdą próbkę.
- Dodaj równą objętość (12 μl) buforu do ładowania żelu (95 % formamidu, 20 mM EDTA, 0,02% bromofenolu i 0,02% ksylenolcyjanolu) do każdej próbki reakcyjnej, a następnie umieść mieszaninę w bloku grzejnym ustawionym na 95 °C przez 2 min, po czym natychmiast przenieś probówkę na lód.
- Nałóż próbki (5 μl) na 15% denaturujący żel poliakrylamidowy zawierający 8 M mocznika w 89 mM Tris-HCl, pH 8.8, 89 mM kwasu borowego oraz 2 mM EDTA. Substrat i produkty cięcia są dobrze rozdzielone po przeprowadzeniu elektroforezy.
2.2. Obrazowanie żelu
- Zeskanuj żel za pomocą obrazownika zdolnego do wykrycia znakowanego fluorescencyjnie DNA i zwizualizuj prążki substratu oraz produktu.
- Ilościowo określ prążki po obrazowaniu żelu. Należy zauważyć, że po potraktowaniu samego substratu NaOH może wystąpić pewien rozkład tła (Rysunek 2A). Odejmij to tło od zmierzonej ilości każdego produktu reakcji.
2.3. Analiza danych
- Nanieś na wykres ilość produktu powstałego w każdym czasie reakcji (t) (Rysunek 2B). Przeanalizuj surowe dane za pomocą równania 1, aby wyznaczyć amplitudę skoku (A0, punkt przecięcia z osią y) oraz nachylenie liniowej fazy stanu stacjonarnego (vss).
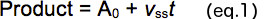
- Nanieś punkt przecięcia z osią y w funkcji całkowitego stężenia białka (t.j. pozornego stężenia enzymu; Rysunek 2C), co pozwoli określić frakcję aktywnego enzymu. Zastosuj dopasowanie liniowe z przecięciem w punkcie zero, aby wyznaczyć współczynnik korekcyjny służący do określenia frakcji aktywnego enzymu.
- Nanieś szybkość stanu stacjonarnego w funkcji stężenia aktywnego enzymu (Rysunek 2D), co pozwoli wyznaczyć stałą szybkości dysocjacji produktu (t.j. nachylenie dopasowanej linii).
3. Pomiar przebiegu czasowego stanu przedustalonego
Jak pokazano na Rysunku 2, tworzenie produktu podczas fazy gwałtownej (burst phase) zachodzi zbyt szybko, aby można go było zmierzyć poprzez ręczne mieszanie i gasić reakcję. Dlatego urządzenie do szybkiego gaszenia przepływu (rapid quench-flow) może stanowić skuteczną metodę pomiaru szybkich reakcji zachodzących w skali milisekundowej (Rysunek 3)5. Urządzenie wykorzystuje sterowany komputerowo silnik napędowy do szybkiego mieszania i wygaszania reakcji po określonym czasie. Przykładowo, można użyć urządzenia Kintek RQF-3 Rapid Quench-Flow Instrument do pomiaru początkowej fazy gwałtownej oraz następującej po niej fazy stanu stacjonarnego tworzenia produktu katalizowanego przez OGG1. Urządzenia typu Rapid Quench-Flow są dostępne u kilku producentów.
3.1. Przygotowanie próbki
Przygotuj oddzielnie roztwory podłoża DNA oraz OGG1 w probówkach 1,5 ml, zgodnie z opisem w punkcie 2-1. Stężenia DNA i aktywnego OGG1 wynoszą odpowiednio 400 nM i 80 nM. Po zmieszaniu w stosunku 1:1 (v/v) końcowe stężenia wyniosą 200 nM DNA i 40 nM aktywnego OGG1.
3.2. Przygotowanie urządzenia do szybkiego przepływu z gwałtownym schłodzeniem
- Podłącz cyrkulacyjną kąpiel wodną do urządzenia do szybkiego przerywania przepływu (rapid quench-flow) w celu kontroli temperatury (37 °C).
- Dostosuj parametry urządzenia i wybierz odpowiednią pętlę reakcyjną dla pożądanych punktów czasowych zgodnie z instrukcjami producenta. Pętle reakcyjne mają różną długość, aby zapewnić alternatywne czasy reakcji.
- Przygotuj bufor reakcyjny i roztwory przerywające NaOH w jednorazowych strzykawkach 10 ml z złączem Luer Lock, podłącz strzykawki do portów napędowych (Drive Ports) i napełnij zbiorniki napędowe buforem reakcyjnym (strzykawki B) oraz 142 mM NaOH (strzykawka Q) (zawory załadunku strzykawek w pozycji LOAD). Aby usunąć pęcherzyki powietrza ze strzykawki, kilkukrotnie przesuń roztwór w przód i w tył.
- Obniż silnik krokowy, aż zetknie się z górną częścią strzykawek (zawory załadunku strzykawek i zawory załadunku próbek w pozycji FIRE).
- Przepłucz pętle z próbkami (Sample Loops), pętlę reakcyjną (Reaction Loop) oraz linię wyjściową (Exit Line) wodą i metanolem. Całkowicie osusz przepłukane obszary (zawory w pozycji FLUSH).
3.3. Kinetyka stanu przedstacjonarnego
- W górnej części zamkniętej probówki o pojemności 1,5 ml wykonać otwór za pomocą igły o rozmiarze 16 G. Do linii wyjścia (Exit Line) podłączyć probówkę w celu zebrania zatrzymanej reakcji.
- Za pomocą klawiatury ustaw pożądany czas reakcji (w sekundach). Silnik krokowy cofnie się, aby skorygować objętość pętli w celu zachowania stałej objętości gaszenia. Ustaw tłoki strzykawki B przy platformie silnika krokowego, dodając bufor za pomocą jednorazowych strzykawek podłączonych do portów napędowych (Drive Ports).
- Napełnić jednorazowe strzykawki Luer Lock o objętości 1 ml odpowiednio roztworami substratu DNA oraz OGG1 (zawory próbkowania w pozycji LOAD). Przymocować strzykawki z roztworami substratu DNA oraz OGG1 do odpowiednich portów załadunku próbek, a następnie napełnić pętle załadunku próbek odpowiednio roztworami substratu DNA oraz OGG1 (zawory załadunku próbek w pozycji LOAD).
- Ustaw wszystkie zawory załadowcze strzykawki (Syringe Load Valves) oraz zawory załadowcze próbek (Sample Load Valves) w pozycji FIRE. Rozpocznij reakcję, naciskając odpowiedni klawisz na klawiaturze (np. naciśnięcie klawisza „G” lub „START”). Roztwory substratu DNA oraz OGG1 (18 μl (po jednej) są natychmiast mieszane w pętli reakcyjnej (Reaction Loop).
- Należy poczekać, aż reakcja zostanie automatycznie zatrzymana w pożądanym czasie reakcji poprzez zmieszanie 36 μl mieszaniny reakcyjnej z 86 μl 142 mM NaOH. Po wygaszeniu reakcji próbka jest wyprowadzana z linii wyjściowej (Exit Line).
- Ustaw zawory załadowcze strzykawek w pozycji LOAD, a zawory załadowcze próbek w pozycji FLUSH. Przepłucz pętle załadowcze próbek, pętlę reakcyjną oraz linię wyjściową wodą i metanolem, a następnie wysusz zgodnie z opisem w punkcie 3.2. Powtórz powyższą procedurę dla każdego punktu czasowego.
- Przeprowadź eksperyment kontrolny bez udziału enzymu w celu wyznaczenia korekty tła; można to zrobić ręcznie lub za pomocą urządzenia do szybkiego gaszenia reakcji (rapid-quench). Aby przeprowadzić kontrolę przy użyciu urządzenia do szybkiego gaszenia reakcji, napełnij pętlę próbowczą (Sample Loop) przeznaczoną dla DNA substratem DNA, pozostawiając pętlę próbowczą dla OGG1 pustą. Ustaw czas reakcji, a następnie przeprowadź mieszanie i gaszenie zgodnie z opisem w punktach 3.3.4–3.3.6.
- Przemyj pętle próbkowe (Sample Loops) oraz pętlę reakcyjną (Reaction Loop) 2 M NaOH, 2 M HCl, wodą i metanolem, a następnie wysusz przemyte linie. Po ustawieniu silnika krokowego (Stepper Motor) w pozycji początkowej, przełącz zawory załadunkowe strzykawek (Syringe Load Valves) do pozycji LOAD i przemyj zbiorniki napędowe (Drive Reservoirs) wodą.
- Próbki z reakcji po zatrzymaniu poddać działaniu ciepła, a następnie rozdzielić DNA substratu i produktu za pomocą denaturującej elektroforezy w 15% żelu poliakrylamidowym, zgodnie z opisem w sekcji 2.1.
- Zwizualizuj i zmierz intensywność prążków na żelu zgodnie z opisem w punkcie 2.2.
3.4. Analiza danych
Dopasuj przebiegi czasowe powstawania produktu za pomocą analizy regresji nieliniowej do równania z członem wykładniczo rosnącym i członem liniowym (Równanie 2), aby wyznaczyć stałą szybkości reakcji pierwszego rzędu (kobs), amplitudę skoku (A0) oraz szybkość liniową (vss).
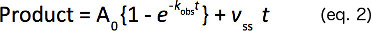
4. Kinetyka pojedynczego obrotu
- Przygotować substrat DNA oraz OGG1 w oddzielnych probówkach 1,5 ml zgodnie z opisem w punkcie 2-1. Stężenia DNA i aktywnego OGG1 wynoszą odpowiednio 100 nM i 500 nM; pozwala to uzyskać stężenia końcowe 50 nM DNA i 250 nM OGG1 po zmieszaniu w stosunku 1:1 (v/v).
- Przygotować urządzenie do szybkiego przepływu z gwałtownym zatrzymaniem reakcji (rapid quench-flow) oraz przygotować próbki reakcyjne zgodnie z opisem w punktach 3.2 i 3.3.
- Próbki z zatrzymaną reakcją poddać obróbce termicznej, a następnie poddać denaturującej elektroforezie w 15% żelu poliakrylamidowym w celu rozdzielenia substratu i produktów, zgodnie z opisem w punkcie 2.1.
- Wizualizować i ilościowo określić pasma na żelu zgodnie z opisem w punkcie 2.2.
- Dopasować przebiegi czasowe powstawania produktu do pojedynczej funkcji wykładniczej, aby wyznaczyć stałą szybkości reakcji pierwszego rzędu (kobs) zgodnie z równaniem 3.
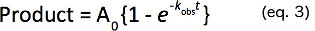
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Analizę kinetyki stanu stacjonarnego przeprowadzono z użyciem 200 nM substratu DNA oraz czterech różnych pozornych stężeń OGG1 (15, 30, 45 i 60 nM), wyznaczonych za pomocą metody Bradforda2. Przebiegi czasowe powstawania produktu dopasowano do równania liniowego w celu wyznaczenia punktów przecięcia z osią y, które wynosiły odpowiednio 2,2, 11, 15 i 26 nM w stosunku do każdego stężenia białka (Rycyna 2B). Punkty przecięcia z osią y naniesiono następnie na wykres w zależności od rzeczywistego s...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisane tutaj podejścia kinetyczne nakreślają metody definiowania elementarnych stałych kinetycznych. Jeśli przebieg tworzenia produktu w czasie jest dwufazowy, a pierwsza przemiana enzymatyczna zachodzi szybko, to krok po chemii ogranicza szybkość podczas kolejnych przemian katalitycznych. W przypadku OGG1 pierwszy obrót można zmierzyć przy użyciu wysokich stężeń enzymów z ograniczającymi (SE) stężeniami DNA. W pierwszym przypadku reakcja ogranicza się do "pojedynczego obrotu" i dostarcza miary szybk...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy dr Julie K. Horton za krytyczne przeczytanie manuskryptu oraz dr Rajendrze Prasadowi za pomocne sugestie i dyskusje. Fragmenty tych badań zostały pierwotnie opublikowane w The Journal of Biological Chemistry, Sassa A i wsp., "Wpływ kontekstu sekwencji DNA na aktywność glikozylazy ludzkiej glikozylazy DNA 8-oksoguaniny". J Biol Chem. 287, 36702-36710 (2012) 2. Prace te były wspierane, w całości lub w części, przez National Institutes of Health Research Project Grant Z01-ES050158 w ramach Intramural Research Program, NIEHS.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Odczynnik/Materiał | |||
| 5'-6-FAM znakowane oligonukleotydami zawierającymi pojedyncze 8-oksoG | Eurofins MWG Operon | 5'-P32 znakowane radioaktywnie oligonukleotydy mogą być również używane. Zalecany jest stopień oczyszczenia żelu poliakrylamidowego. | |
| Nieznakowane oligonukleotydy (nić komplementarna) | Zalecany jest stopień oczyszczania żelu poliakrylamidowego | Eurofins MWG Operon | |
| jednorazowej strzykawki 1 ml BD Luer Lock | Jednorazowa strzykawka BD Medical 309628 Lue Lock od innych dostawców. | ||
| Jednorazowa strzykawka 10 ml BD Luer Lock | BE Medical | 309604 | Można również użyć jednorazowej strzykawki Luer Lock od innych dostawców. |
| Equipment | |||
| Kąpiel wodna | dowolna przyrząd do | ||
| szybkiego tłumienia RQF-3 | KinTek Corporation | Rapid Quench-Flow od innych dostawców. | |
| Typhoon Phosphorimager 8600 | GE Healthcare Life Sciences | Imager innych producentów. | |
| KaleidaGraph | Synergy |
Bibliografia
- Porello, S. L., Leyes, A. E., David, S. S. Single-turnover and pre-steady-state kinetics of the reaction of the adenine glycosylase MutY with mismatch-containing DNA substrates. Biochemistry. 37, 14756-14764 (1998).
- Sassa, A., Beard, W. A., Prasad, R., Wilson, S. H. DNA sequence context effects on the glycosylase activity of human 8-oxoguanine DNA glycosylase. The Journal of Biological Chemistry. 287, 36702-36710 (2012).
- Wong, I., Lundquist, A. J., Bernards, A. S., Mosbaugh, D. W. Presteady-state analysis of a single catalytic turnover by Escherichia coli uracil-DNA glycosylase reveals a "pinch-pull-push" mechanism. The Journal of Biological Chemistry. 277, 19424-19432 (1074).
- Johnson, K. A. Advances in transient-state kinetics. Current Opinion in Biotechnology. 9, 87-89 (1998).
- Johnson, K. A. Rapid kinetic analysis of mechanochemical adenosinetriphosphatases. Methods in Enzymology. 134, 677-705 (1986).
- Kovtun, I. V., et al. OGG1 initiates age-dependent CAG trinucleotide expansion in somatic cells. Nature. 447, 447-452 (2007).
- Hill, J. W., Hazra, T. K., Izumi, T., Mitra, S. Stimulation of human 8-oxoguanine-DNA glycosylase by AP-endonuclease: potential coordination of the initial steps in base excision repair. Nucleic Acids Research. 29, 430-438 (2001).
- Zharkov, D. O., Rosenquist, T. A., Gerchman, S. E., Grollman, A. P. Substrate specificity and reaction mechanism of murine 8-oxoguanine-DNA glycosylase. The Journal of Biological Chemistry. 275, 28607-28617 (2000).
- Waters, T. R., Swann, P. F. Kinetics of the action of thymine DNA glycosylase. The Journal of Biological Chemistry. 273, 20007-20014 (1998).
- Nilsen, H., et al. Excision of deaminated cytosine from the vertebrate genome: role of the SMUG1 uracil-DNA glycosylase. The EMBO Journal. 20, 4278-4286 (2001).
- Gill, S. C., von Hippel, P. H. Calculation of protein extinction coefficients from amino acid sequence data. Analytical Biochemistry. 182, 319-326 (1989).
- Van de Berg,, Beard, B. J., A, W., Wilson, S. H. DNA structure and aspartate 276 influence nucleotide binding to human DNA polymerase beta. Implication for the identity of the rate-limiting conformational change. The Journal of Biological Chemistry. 276, 3408-3416 (2001).
- Krishnamurthy, N., Haraguchi, K., Greenberg, M. M., David, S. S. Efficient removal of formamidopyrimidines by 8-oxoguanine glycosylases. Biochemistry. 47, 1043-1050 (2008).
- Leipold, M. D., Muller, J. G., Burrows, C. J., David, S. S. Removal of hydantoin products of 8-oxoguanine oxidation by the Escherichia coli DNA repair enzyme, FPG. Biochemistry. 39, 14984-14992 (2000).
- Zhao, X., Krishnamurthy, N., Burrows, C. J., David, S. S. Mutation versus repair: NEIL1 removal of hydantoin lesions in single-stranded, bulge, bubble, and duplex DNA contexts. Biochemistry. 49, 1658-1666 (2010).
- Leipold, M. D., Workman, H., Muller, J. G., Burrows, C. J., David, S. S. Recognition and removal of oxidized guanines in duplex DNA by the base excision repair enzymes hOGG1, yOGG1, and yOGG2. Biochemistry. 42, 11373-11381 (2003).
- Robey-Bond, S. M., Barrantes-Reynolds, R., Bond, J. P., Wallace, S. S., Bandaru, V. Clostridium acetobutylicum 8-oxoguanine DNA glycosylase (Ogg) differs from eukaryotic Oggs with respect to opposite base discrimination. Biochemistry. 47, 7626-7636 (2008).
- Jarem, D. A., Wilson, N. R., Delaney, S. Structure-dependent DNA damage and repair in a trinucleotide repeat sequence. Biochemistry. 48, 6655-6663 (2009).
- Livingston, A. L., Kundu, S., Henderson Pozzi, M., Anderson, W. D., David, S. S. Insight into the roles of tyrosine 82 and glycine 253 in the Escherichia coli adenine glycosylase MutY. Biochemistry. 44, 14179-14190 (2005).
- Kundu, S., Brinkmeyer, M. K., Livingston, A. L., David, S. S. Adenine removal activity and bacterial complementation with the human MutY homologue (MUTYH) and Y165C, G382D, P391L and Q324R variants associated with colorectal cancer. DNA Repair. 8, 1400-1410 (2009).
- Zharkov, D. O., Rosenquist, T. A. Inactivation of mammalian 8-oxoguanine-DNA glycosylase by cadmium(II): implications for cadmium genotoxicity. DNA Repair. 1, 661-670 (2002).
- Jarem, D. A., Wilson, N. R., Schermerhorn, K. M., Delaney, S. Incidence and persistence of 8-oxo-7,8-dihydroguanine within a hairpin intermediate exacerbates a toxic oxidation cycle associated with trinucleotide repeat expansion. DNA Repair. 10, 887-896 (2011).
- Mokkapati, S. K., Wiederhold, L., Hazra, T. K., Mitra, S. Stimulation of DNA glycosylase activity of OGG1 by NEIL1: functional collaboration between two human DNA glycosylases. Biochemistry. 43, 11596-11604 (2004).
- Sidorenko, V. S., Nevinsky, G. A., Zharkov, D. O. Mechanism of interaction between human 8-oxoguanine-DNA glycosylase and AP endonuclease. DNA Repair. 6, 317-328 (2007).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
