Larwy Drosophila są atrakcyjnym systemem modelowym do obrazowania na żywo ze względu na ich przezroczyste naskórki i silną genetykę. Protokół ten opisuje, w jaki sposób wykorzystać jednowarstwowe urządzenie PDMS, zwane "chipem larwowym" do obrazowania na żywo procesów komórkowych w neuronach larw Drosophila w trzecim stadium
rozwojowym.Artykuł metodologiczny
Wykorzystanie chipów mikroprzepływowych do obrazowania na żywo i badania reakcji na urazy u larw Drosophila
W tym artykule
Podsumowanie
Streszczenie
Obrazowanie na żywo jest ważną techniką do badania procesów biologicznych komórek, jednak może to być trudne u żywych zwierząt. Półprzezroczysty naskórek larwy Drosophila sprawia, że jest ona atrakcyjnym organizmem modelowym do badań obrazowych na żywo. Jednak ważnym wyzwaniem dla technik obrazowania na żywo jest nieinwazyjne unieruchomienie i ustawienie zwierzęcia pod mikroskopem. Protokół ten przedstawia prostą i łatwą w użyciu metodę unieruchamiania i obrazowania larw Drosophila na urządzeniu mikroprzepływowym z polidimetylosiloksanu (PDMS), które nazywamy "chipem larwowym". Chip larwy składa się z dobrze dopasowanej mikrokomory PDMS, która jest przymocowana do cienkiego szklanego szkiełka nakrywkowego, które po zastosowaniu próżni za pomocą strzykawki unieruchamia zwierzę i zbliża struktury brzuszne, takie jak rdzeń nerwowy, nerwy segmentowe i mięśnie ściany ciała, w bliską odległość od szkiełka nakrywkowego. Pozwala to na obrazowanie w wysokiej rozdzielczości, a co ważne, pozwala uniknąć stosowania środków znieczulających i chemicznych, co ułatwia badanie szerokiego zakresu procesów fizjologicznych. Ponieważ larwy łatwo wracają do zdrowia po unieruchomieniu, można je łatwo poddać wielokrotnym sesjom obrazowania. Pozwala to na prowadzenie badań podłużnych w czasie w czasie w zakresie od godzin do dni. Protokół ten opisuje krok po kroku, jak przygotować chip i jak wykorzystać go do obrazowania na żywo zdarzeń neuronalnych u larw w 3. stadium rozwojowym. Zdarzenia te obejmują szybki transport organelli w aksonach, reakcje wapnia na uszkodzenia oraz badania poklatkowe transportu białek konwertowalnych na duże odległości i w różnych skalach czasowych. Innym zastosowaniem chipa jest badanie regeneracyjnych i zwyrodnieniowych reakcji na uszkodzenie aksonów, dlatego druga część tego protokołu opisuje nową i prostą procedurę uszkadzania aksonów w nerwach obwodowych przez zmiażdżenie nerwu segmentowego.
Wprowadzenie
Muszka owocowa, Drosophila melanogaster, była wykorzystywana jako organizm modelowy przez ponad 100 lat i okazała się pomocna w definiowaniu podstawowych szlaków sygnałowych i rozwojowych, które są zachowane od bezkręgowców do człowieka. Obrazowanie na żywo jest ważnym podejściem do badania mechanizmów komórkowych, a prosty plan ciała i półprzezroczysty naskórek larwy Drosophila sprawiają, że jest to atrakcyjny system do obrazowania na żywo, zwłaszcza że dostępnych jest wiele narzędzi genetycznych do ekspresji fluorescencyjnie znakowanych białek w określonych typach komórek.
Ważnym wyzwaniem dla technik obrazowania na żywo jest nieinwazyjne unieruchomienie i ustawienie zwierzęcia do mikroskopii. Konwencjonalne metody unieruchomienia obejmują sekcję1,2 lub użycie chloroformu, które zabijają zwierzę. Zastosowano również środki znieczulające eter4 i izofluoran5-8. Chociaż środki znieczulające mają wiele zalet, hamują również aktywność neuronalną i ważną fizjologię (w tym bicie serca)9-11, a zatem mogą wpływać na badany proces i powodować stres u zwierzęcia. Istnieją również obawy dotyczące bezpieczeństwa ludzi podczas pracy z eterem i izofluoranem.
Opracowaliśmy metodę unieruchamiania larw Drosophila bez użycia leków w jednowarstwowym urządzeniu mikroprzepływowym PDMS, które nazywamy 'chipem larwowym'12. Ten protokół opisuje, jak uzyskać lub zrobić chip larwy i jak go wykorzystać do obrazowania na żywo u larw we wczesnym stadium 3stadium rozwojowym. Chip składa się z dobrze dopasowanej mikrokomory, która po zastosowaniu podciśnienia za pomocą strzykawki unieruchamia zwierzę za pomocą delikatnej siły mechanicznej. Metoda unieruchomienia sprawia, że struktury brzuszne, takie jak rdzeń nerwowy, nerwy segmentowe i mięśnie ścian ciała, znajdują się w bliskim sąsiedztwie szklanego szkiełka nakrywkowego. Pozwala to na obrazowanie takich struktur w wysokiej rozdzielczości przy obiektywach o dużej aperturze numerycznej (dużym powiększeniu).
Zalety chipa larwowego w porównaniu z innymi konwencjonalnymi technikami obejmują: (i) Użycie chipa larwowego zastępuje użycie chemikaliów, umożliwiając obrazowanie in vivo nieznieczulonych zwierząt. (ii) Larwy regenerują się natychmiast po uwolnieniu z chipa (w przeciwieństwie do 2-godzinnego okresu rekonwalescencji w przypadku izofluoranu8,13). Pozwala to na obrazowanie w szerokich skalach czasowych, od milisekund przez minuty, po godziny i dni. (iii) Zastosowanie PDMS, który jest materiałem przepuszczalnym dla gazów, umożliwia ciągłą dyfuzję tlenu/powietrza z otoczenia do ciała larwy. (iv) Czip jest łatwy i bezpieczny w użyciu oraz (v) nadaje się do wielokrotnego użytku i może być wyprodukowany przy minimalnych kosztach.
Oprócz instrukcji korzystania z chipa larwowego, ten protokół dostarczy kilka przykładów jego użycia do badania zdarzeń neuronalnych u larw w 3. stadium rozwojowym. Obejmują one obrazowanie na żywo transportu aksonalnego, reakcji wapnia na uraz oraz badania poklatkowe transportu białek konwertowalnych na duże odległości i w skalach czasowych.
Innym zastosowaniem chipa jest badanie reakcji neuronów na uszkodzenie aksonów. W tym celu opisano dodatkową procedurę (w części 3) w celu uszkodzenia aksonów w nerwach obwodowych przez zmiażdżenie nerwu segmentowego. Ten prosty test można przeprowadzić zarówno szybko, jak i powtarzalnie pod standardowym stereomikroskopem preparacyjnym, co pozwala na przetwarzanie wielu zwierząt w tym samym czasie. Reakcje komórkowe na uraz można badać za pomocą obrazowania na żywo w chipie larwy.
Protokół
1. Tworzenie układu PDMS
Aby utworzyć chip PDMS z formy SU-8, wykonaj kroki 1.1-1.7. Jeśli chip jest pod ręką, ale musi zostać zmontowany do użycia, przejdź do kroku 1.8.
- Wymieszaj 45 g bazy PDMS i 4,5 g utwardzacza (w proporcji 10:1) z zestawu PDMS w małym jednorazowym plastikowym pojemniku i dokładnie wymieszaj je za pomocą plastikowego patyczka.
- Umieść pojemnik w pojemniku próżniowym (np. eksykatorze) na 10 minut, aby usunąć wszelkie pęcherzyki.
- Umieść formę SU-8 na dnie plastikowego naczynia o średnicy 150 mm i powoli wlej mieszaninę PDMS na formę. Uważaj, aby nie generować bąbelków podczas nalewania PDMS.
- Utwardzać PDMS w piecu (lub inkubatorze) w temperaturze 650 °C przez 4 godziny.
- Wyjmij utwardzoną formę PDMS/SU-8 z piekarnika i pozwól jej ostygnąć przez kilka minut.
- Za pomocą żyletki przetnij utwardzony PDMS wzdłuż krawędzi formy SU-8 i odłącz ją od formy SU-8.
- Podziel płytę PDMS na pojedyncze chipy PDMS za pomocą żyletki.
- Za pomocą igły dozującej 21 G przebij otwór w porcie próżniowym (przedstawionym na rysunku 1A) chipa PDMS.
- Weź igłę dozującą o pojemności 23 G i kilkakrotnie przekręć końcówkę igły od podstawy, aby oderwać końcówkę igły od piasty zamka.
- Włóż końcówkę igły 23 G do małego kawałka rurki z polietylenu tak, aby rurka zakrywała co najmniej milimetr igły. Następnie użyj żyletki, aby odciąć nadmiar rurki od igły. W ten sposób powstaje plastikowy pierścień wokół jednego końca igły, który po włożeniu do portu wlotu podciśnienia utworzy uszczelnienie.
- Do użytku z mikroskopem odwróconym (rysunki 1B i 2A-B): włożyć końcówkę igły 23 G do otworu w porcie próżniowym. Do użytku z mikroskopem pionowym (rysunki 1C i 2C-D): przebić drugi otwór z boku chipa PDMS igłą dozującą 21 G; Ten otwór zapewni dostęp do pierwszego otworu z boku. Następnie włożyć końcówkę igły 23 G z pierścieniem rurki do bocznego otworu. Umieść kawałek taśmy dwustronnej na górze chipa PDMS, aby uszczelnić górny otwór (Rysunek 1C).
- Weź kawałek rurki polietylenowej o długości około 20 cm. Podłącz jedną stronę rurki do końcówki igły, która jest włożona do portu próżniowego.
- Podłącz drugą stronę rurki do jednego z portów zaworu 3-drogowego (patrz "Kran 3-drogowy" na liście materiałów)
- Podłączyć strzykawkę o pojemności 20 ml do jednego z dwóch pozostałych portów. Ostatni port jest otwarty dla środowiska.
2. Używanie chipa larwy do obrazowania na żywo
- Wyczyść chip PDMS przezroczystą taśmą klejącą. Przymocuj kawałek taśmy do dolnej części chipa. Upewnij się, że taśma dotyka całej powierzchni PDMS, a następnie odklej taśmę.
- Powtórz powyższy krok 2-3 razy, aby upewnić się, że na powierzchni chipa PDMS nie ma cząstek ani oleju (zachowanych z poprzednich eksperymentów). Ponieważ chip PDMS jest wielokrotnego użytku, bardzo ważne jest usunięcie pozostałości oleju, ponieważ może to wpłynąć na przyczepność PDMS do szkła i spowodować nieodpowiednie uszczelnienie.
- Przenieś wczesne (tj. żerujące) larwy 3. stadium rozwojowe na szalkę Petriego zawierającą wodę. (Larwy żerujące w 3.stadium rozwojowym znajdują się w pożywieniu, a nie z boku fiolki z kulturą). Kąp larwy w wodzie, aby usunąć pożywkę hodowlaną.
- Weź czyste szklane szkiełko nakrywkowe i umieść małą kroplę oleju Halocarbon 700 na jego środku.
- Za pomocą kleszczy delikatnie podnieś z wody czystą, wcześnie wyhodowaną larwę w trzecim stadium rozwojowym (larwa powinna mieć ~3,5-4 mm długości). Połóż zwierzę na krótko na lekkiej chusteczce lub ręczniku papierowym, aby usunąć nadmiar wody, a następnie umieść je na kropli oleju. Kropla powinna być na tyle mała, aby tchawica larw nie była pokryta. Pozwól larwie pozostać na kropli oleju przez 10 sekund.
- Usuń larwę z kropli oleju, a następnie umieść ją na czystym szklanym szkiełku nakrywkowym.
- Przenieś larwę na inne czyste szklane szkiełko nakrywkowe. Ten krok usuwa nadmiar oleju.
- Zwróć uwagę na orientację larwy. W celu zobrazowania rdzenia nerwowego i nerwów segmentowych, brzuszna strona larwy powinna znajdować się na szkiełku nakrywkowym. Jego grzbietowa strona, charakteryzująca się dwoma podłużnymi rurkami tchawiczy, powinna być skierowana do góry. Uwaga: jest to orientacja, którą larwa preferuje naturalnie.
- Delikatnie umieść chip PDMS na larwie. Larwa powinna być ustawiona w środkowej części mikrokomory, z ogonem skierowanym w stronę portu próżniowego. Uważaj, aby larwa nie dotykała krawędzi komory. Jest to szczególnie ważne w przypadku przednich i tylnych zakończeń tchawicy. Uwaga: ten krok najlepiej wykonać pod mikroskopem stereoskopowym.
- Dociśnij chip PDMS do szklanego szkiełka nakrywkowego, aby uzyskać dobre uszczelnienie. Upewnij się, że larwa jest całkowicie zamknięta w mikrokomorze, gdy chip PDMS dotyka szklanego szkiełka nakrywkowego.
- Włączyć zawór 3-drogowy w taki sposób, aby strzykawka mogła pobierać powietrze z mikrokomory PDMS (przez rurkę) w celu wytworzenia podciśnienia.
- Jedną ręką mocno chwyć chip/szklane szkiełko nakrywkowe PDMS. Drugą ręką pociągnąć za tłok strzykawki. Pobrać 2-2,5 ml powietrza, aż do wyczucia oporu w uchwycie strzykawki, aby wytworzyć podciśnienie. Próżnia zapewnia szczelne uszczelnienie między interfejsami chipa PDMS, oleju i szkiełka nakrywkowego oraz ogranicza ruchliwość larwy.
- Wyłączyć zawór w taki sposób, aby chip PDMS był odizolowany od strzykawki i od otoczenia. W rezultacie, w mikrokomorze utrzymywany jest względnie stabilny poziom podciśnienia bez konieczności trzymania tłoka strzykawki.
- Sprawdź larwę pod stereoskopem, aby upewnić się, że całe ciało zwierzęcia jest umieszczone w mikrokomorze i że zwierzę jest nieruchome. Tchawica powinna być widoczna. Reszta chipa PDMS powinna stykać się ze szkiełkiem nakrywkowym. Uwaga: Na rysunkach 2E i 2F przedstawiono przykłady zwierząt prawidłowo unieruchomionych w chipie. Niektóre nieprawidłowe orientacje są pokazane na rysunkach 2G i 2H.
- Umieść chip larwy (chip PDMS + szklane szkiełko nakrywkowe) na mikroskopie. Z chipem larwy, rurką i strzykawką należy obchodzić się ostrożnie, aby uniknąć oderwania się chipa PDMS od szkiełka nakrywkowego. W przypadku mikroskopu pionowego przymocuj "górną" stronę chipa do stolika mikroskopu za pomocą taśmy dwustronnej (Rysunek 1C).
- Użyj obiektywu o dużym powiększeniu (zalecane jest zanurzenie w olejku, 40-63X), aby zlokalizować interesujące zwierzę i wykonać obrazowanie. W niektórych przypadkach może być potrzebne mniejsze powiększenie, aby zidentyfikować żądany obszar do obrazowania przed przełączeniem na większe powiększenie.
- Po zakończeniu obrazowania zwolnij podciśnienie, przełączając zawór w pozycję otwartą na otoczenie.
- Odłącz chip PDMS od szkiełka nakrywkowego. Larwa powinna być natychmiast ruchliwa.
- Użyj kleszczy, aby usunąć larwę z mikrokomory i delikatnie umieść larwę na talerzu z sokiem winogronowym w celu odzyskania.
3. Wywoływanie uszkodzenia nerwów segmentowych larw
- Wykonaj krok 2.3 powyżej, aby wyizolować wcześnie stadiowane larwy w trzecim stadium rozwojowym o pożądanym genotypie. Jak opisano w kroku 2.3, wykąp larwy w wodzie, aby usunąć pokarm.
- Użyj standardowej stacji anestezjologicznej CO2 much, z podkładką CO2 przechowywaną pod stereomikroskopem preparacyjnym, aby ujarzmić larwy. Larwy powinny stać się nieruchome po umieszczeniu na podkładce CO2 na 1-2 min.
- Teraz umieść pojedynczą znieczuloną larwę na talerzu z sokiem winogronowym pod mikroskopem stereoskopowym. Odwróć brzuszną stronę zwierzęcia do góry, aby uwidocznić brzuszny rdzeń nerwowy i nerwy segmentowe przez naskórek (ryc. 3). Upewnij się, że larwa jest całkowicie nieruchoma.
- Za pomocą kleszczyków Dumostar numer 5 mocno ściśnij nerwy segmentowe przez naskórek przez 5-10 sekund. Gdy zostanie to wykonane prawidłowo, naskórek pozostaje nienaruszony, a ściana ciała nie jest przekłuwana. Uwaga: Uraz może być prowadzony w różnych pozycjach wzdłuż przednio-tylnej osi ciała, o ile brzuszny rdzeń nerwowy, gruczoły ślinowe i jelita nie są uszkodzone. Najbardziej efektywna lokalizacja urazu znajduje się pod koniec 3.segmentu brzucha, jak pokazano na rysunku 3D. Uraz w tym miejscu uszkadza najwięcej nerwów i jest najłatwiejszy do odtworzenia bez zabijania zwierzęcia.
- Po urazie obróć zwierzę tak, aby jego brzuszną stroną do dołu leżało na talerzu winogronowym. Powinien być w stanie poruszać głową i jeść. Jeśli uraz się powiódł, tylna połowa larwy zostanie sparaliżowana.
- Trzymać zranione zwierzęta na talerzu z sokiem winogronowym w temperaturze 25 °C przez żądany czas, zgodnie z celem doświadczenia. W przypadku motoneuronów kikut proksymalny zaczyna kiełkować w ciągu 8-10 godzin od urazu14, a kikut dystalny zaczyna się degenerować w ciągu 6-8 godzin15. W przypadku neuronów czuciowych klasy IV da kikut proksymalny zaczyna kiełkować w ciągu 4-6 godzin, a kikut dystalny zaczyna się degenerować w ciągu 3-4 godzin po urazie. Uwaga: przy odpowiednich sterownikach Gal4 i reporterach fluorescencyjnych można zaobserwować kiełkowanie i degenerację w chipie larwy (na przykład patrz rysunek 6).
Wyniki
Chip dla larw składa się z pojedynczej warstwy bloku PDMS (chip PDMS), którego konstrukcja została przedstawiona na schemacie na Rysunku 1. (Patrz również uzupełniający plik DXF w celu zaprojektowania własnej formy). Mikrokomora dla larw, port próżniowy oraz kanały obwodowe (Rysunek 1A) to wgłębienia o głębokości 140 μm w chipie PDMS. Chip jest umieszczany na wczesnym stadium 3rd stadium larwy, która spoczywa na szkiełku nakrywkowym z olejem (Rysunki 1B i 1C). Interfejs olej-szkło między szkiełkiem nakrywkowym a chipem PDMS pozwala na stworzenie szczelnego zamknięcia po zastosowaniu lekkiej próżni. Uszczelnienie to więzi larwy wewnątrz komory, a ponieważ larwa we wczesnym 3rd stadium jest nieco grubsza niż komora, zamknięcie komory powoduje fizyczny ucisk zwierzęcia, co skutecznie unieruchamia je i ogranicza jego ruchy. W tym stanie unieruchomienia niektóre brzuszne struktury ciała, takie jak brzuszny sznur nerwowy i segmenty, zostają przyciśnięte blisko szkiełka nakrywkowego. Jest to korzystne dla obrazowania, ponieważ w stanie unieruchomienia struktury te mogą znajdować się w zasięgu roboczym obiektywów 40X i 63X. Po zwolnieniu próżni larwę można łatwo usunąć z mikrokomory, co pozwala na przeprowadzenie dodatkowych eksperymentów. To czysto mechaniczne podejście do unieruchomienia pozwala zachować przy życiu 90% larw po okresach ciągłego unieruchomienia trwających do 1 hr12.
Próżnię wytwarza zwykła strzykawka 20 ml, dzięki czemu cały zestaw można łatwo transportować ze stereomikroskopu, gdzie odbywa się pozycjonowanie w komorze, do mikroskopu konfokalnego lub epifluorescencyjnego, w którym przeprowadzane jest obrazowanie na żywo. Strzykawka jest połączona z portem próżniowym za pomocą rurek polietylenowych i igieł dozujących 23 G (po usunięciu końcówek blokujących), zgodnie z opisem w krokach 1.6-1.14. W przypadku mikroskopów odwróconych rurki i strzykawka są podłączone przez górną część chipa (Rysunki 1B, 2A oraz 2B). W przypadku mikroskopów prostych są one podłączone przez port znajdujący się po bokach chipa (Rysunki 1C, 2C oraz 2D). Konfiguracja dla mikroskopów odwróconych jest nieco łatwiejsza w obsłudze. Tłok strzykawki jest odciągany w celu wytworzenia delikatnej próżni (około 10 psi), co powoduje przyleganie interfejsu olej-szkło-PDMS, tworząc szczelne połączenie między szkiełkiem podstawowym a urządzeniem z PDMS, co więzi i unieruchamia larwę wewnątrz komory.
Umieszczenie larwy w mikrokomorze (kroki 2.7-2.10 w protokole) ma kluczowe znaczenie dla skutecznej immobilizacji i przeżycia (Ryciny 2E-H). Jeśli zwierzę jest zbyt duże dla komory (Rycina 2G), lub jeśli jego głowa lub tchawka zostaną uwięzione między krawędzią komory a szkiełkiem nakrywką (Rycina 1H), prawdopodobieństwo przeżycia procedury jest niskie.
Poniżej przedstawiono kilka przykładów wykorzystania chipa larwalnego do badania różnych odpowiedzi komórkowych w neuronach (Rysunki 4-7, Film S1 oraz Film S2).
Obrazowanie szybkiego transportu aksonalnego: Chip z larwą został wykorzystany do obrazowania transportu pęcherzyków synaptycznych zapśredniczonego przez kinezynę w poszczególnych aksonach obwodowych (Rycina 4 oraz Film S1). Ruch anterogradny (~1,0 μm/sec) i retrogradny (~0,8 μm/sec) tych pęcherzyków można łatwo badać na podstawie filmów zarejestrowanych przy użyciu konfokalnego mikroskopu z wirującym dyskiem.
Pozycjonowanie zwierzęcia do mikrochirurgii laserowej: Dendryt neuronu sensorycznego został przecięty przy użyciu impulsowego UV lasera barwnikowego (Rycina 5 oraz Film S2). Protokoły dotyczące zastosowania tej metody w mikrochirurgii można znaleźć w innych źródłach16,17. Efektywna technika unieruchomienia pozwala na wykrywanie i pomiar szybkich zmian w czasie w uszkodzonym neuronie, takich jak zmiany wewnątrzkomórkowego poziomu wapnia (wykrywane za pomocą genetycznie kodowanego wskaźnika Ca2+ GCamp3.018) (Rycina 5).
Badanie odpowiedzi regeneracyjnych i degeneracyjnych na uraz: Jeśli zwierzęciu zapewniono odpoczynek między sesjami obrazowania, chip z larwą może zostać wykorzystany do badania zdarzeń komórkowych zachodzących w szerokim zakresie ram czasowych. Na przykład, zarówno odpowiedzi „regeneracyjne”, jak i degeneracyjne na uraz aksonalny, które następują w ciągu 15 hr, mogą być obrazowane w chipie z larwą (Rycina 6). W tym przykładzie aksony motoneuronów oktopaminergicznych zostały uszkodzone poprzez segmentowe zmiażdżenie nerwu (Rycina 3), opisane w części 3 protokołu. Proksymalny pień aksonu, w którym dochodzi do nowego wypustowania, oraz aksony dystalne, w których tworzą się żylaki (varicosities), a następnie dochodzi do fragmentacji w procesie degeneracji Wallera, mogą być obrazowane i badane w różnych odstępach czasu po urazie.
Śledzenie fotokonwertowalnych białek fluorescencyjnych w czasie in vivo: Opracowanie fotokonwertowalnych białek fluorescencyjnych, których fluorescencja zmienia się nieodwracalnie pod wpływem światła UV, pozwala na specyficzne znakowanie podgrupy białek wewnątrz komórki i śledzenie losów znakowanych białek w czasie19,20. Technika ta jest najczęściej stosowana w hodowlach komórkowych, jednak dzięki zastosowaniu chipa dla larw można śledzić genetycznie kodowane białka fotokonwertowalne w określonych komórkach in vivo. Jako przykład pokazujemy, że białko fuzyjne Denda2-α-tubulina, wyrażane w neuronach sensorycznych klasy IV da, może zostać poddane fotokonwersji w ciałach komórkowych (Ryciny 7A i 7B). Następnie można śledzić transport fotokonwertowanych białek w czasie: w ciągu dwóch dni można było wykryć znaczną ilość fotokonwertowanego białka w terminalach aksonalnych neuronów sensorycznych, które znajdują się ok. 1 mm od pierwotnej lokalizacji w ciele komórkowym (Ryciny 7A i 7C).
Wszystkie opisane przykłady (Ryciny 4-7 oraz Filmy S1 i S2) zostały obrazowane przy użyciu konfokalnego systemu z wirującym dyskiem, składającego się ze skanera Nipkow CSU10 i kamery C9100-50 EMCCD, zamontowanych na mikroskopie Axio Observer z obiektywem olejowym 63X (1.5 NA) i sterowanych za pomocą oprogramowania akwizycyjnego Volocity.
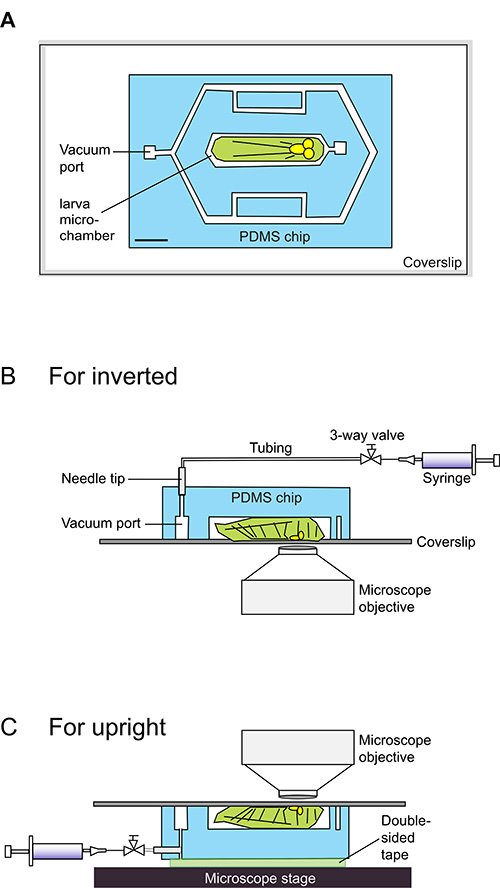
Rysunek 1. Schematyczne rysunki przedstawiające zastosowanie chipa dla larw.
(A) Chip dla larw składa się z chipa PDMS, zaznaczonego na jasnoniebiesko, przytwierdzonego do szkiełka nakrywki. Chip zawiera kanały mikrofluidyczne o grubości 140 µm, zaznaczone na biało. Centralna mikrokomorę została zaprojektowana tak, aby ściśle dopasować wczesne stadium 3rd instaru larwy Drosophila (przedstawionej schematycznie na jasnozielono). Plik DXF zawierający dokładne wymiary, które mogą posłużyć do zaprojektowania formy, jest dostępny w danych uzupełniających. Pasek skali = 1,5 mm. (B-C) Widoki boczne schematów ładowania larwy do chipa. Larwa spoczywa brzuszną stroną do dołu na szkiełku nakrywce, a jej ciało znajduje się wewnątrz mikrokomory o głębokości 140 µm. Strzykawka 20 ml jest podłączona do wlotu próżniowego i służy do wytworzenia łagodnej próżni. Interfejs olej Halocarbon-PDMS-szkło jest dzięki próżni ściśnięty w szczelną blokadę, która ogranicza ruchy larwy w mikrokomorze. Uszczelnienie to jest łatwo odwracalne poprzez zwolnienie ciśnienia ze strzykawki, po czym zwierzę natychmiast odzyskuje ruchomość. W przypadku mikroskopów prostych (B), próżnia ze strzykawki jest podłączona za pomocą rurki Polyethylene-50 z górnej części chipa. W przypadku mikroskopów odwróconych (C), połączenia te są wykonane z boku chipa, podczas gdy „góra” chipa jest przytwierdzona do stolika mikroskopu za pomocą taśmy dwustronnej.
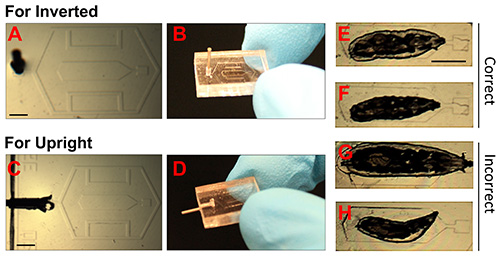
Rysunek 2. Zdjęcia chipów PDMS oraz prawidłowe pozycjonowanie larwy.
(A-D). Fotografie przedstawiające chipy PDMS do mikroskopów odwróconych i prostych. Końcówka igły dozującej 23 G została wprowadzona do portu próżniowego, co umożliwia połączenie za pomocą rurek z pompką próżniową (strzykawką). Pasek skali = 1,5 mm. (E-H). Obrazy w jasnym polu unieruchomionych larw Drosophila. E i F pokazują przykłady prawidłowo unieruchomionych zwierząt. Mniejsze zwierzę na zdjęciu F jest preferowane, jeśli planowane jest wykonanie wielu obrazów w długich odstępach czasu (>12 h). G pokazuje zwierzę zbyt duże, a H pokazuje małe zwierzę, które jest nieprawidłowo ustawione. Pasek skali = 1,5 mm. Kliknij tutaj, aby zobaczyć powiększony obraz.
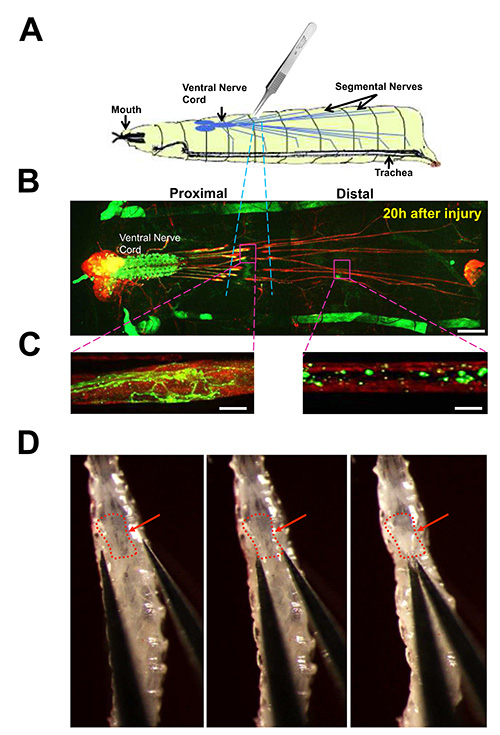
Rycina 3. Uraz zmiażdżeniowy nerwów segmentowych u larw Drosophila.
(A) Schemat testu zmiażdżenia nerwu. Nerwy segmentowe wewnątrz larwy 3ego stadium zostają zmiażdżone poprzez ściśnięcie brzusznej kutykuli pęsetą nr 5. (B) Widok układu nerwowego larwy z osobnika wypreparowanego 20 h po zmiażdżeniu nerwu. Immunobarwienie błon neuronalnych przeciwciałami anty-HRP (czerwony) uwidacznia płaty mózgu, brzuszną obręcz nerwową oraz długie nerwy segmentowe zawierające aksony motoneuronów i neuronów sensorycznych. Podzbiór pojedynczych motoneuronów został oznakowany poprzez wymuszenie ekspresji UAS-mCD8-GFP (zielony) za pomocą drivera m12-Gal4. Ciała komórkowe i dendryty tych neuronów znajdują się w brzusznej obręczy nerwowej, natomiast ich aksony biegną do mięśni ściany ciała poprzez nerwy segmentowe. (Driver ten wymusza również ekspresję GFP w mięśniu 12 dla każdego półsegmentu larwy, co razem widoczne jest jako pasy przednio-tylne po obu stronach zwierzęcia). Obszar uszkodzony przez zmiażdżenie zaznaczono niebieskimi liniami przerywanymi. Pasek skali = 70 µm. (C) Powiększone widoki uszkodzonych aksonów 20 h po urazie. Lewo: proksymalny odcinek aksonu przeszedł proces kiełkowania i nowego wzrostu. Prawo: dystalny odcinek aksonu jest pofragmentowany, z niewielką ilością pozostałego GFP, w wyniku degeneracji Wallera i usuwania debris. Pasek skali = 10 µm. (D) Obrazy zmiażdżenia nerwu u larwy we wczesnym 3im stadium. Czerwona strzałka wskazuje na brzuszną obręcz nerwową. Miejsce zmiażdżenia znajduje się w dolnej części 3. segmentu, zgodnie z opisem w tekście protokołu (Protokół 3). Obrazy w części D zostały pierwotnie opublikowane w J. Cell Biol. 191, 211-223, doi: 10.1083 (2010). Kliknij tutaj, aby wyświetlić powiększony obraz.
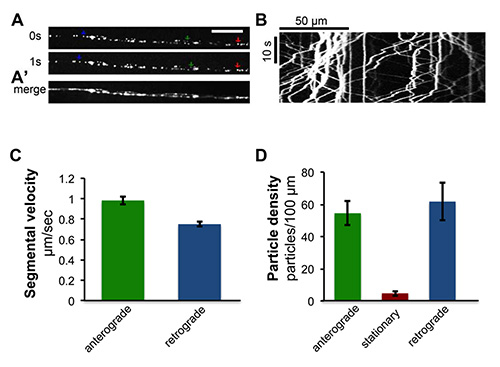
Rycina 4. Obrazowanie time-lapse transportu aksonalnego peptidergicznych pęcherzyków synaptycznych. Szczurzy atrialny peptyd natriuretyczny ANF znakowany GFP, UAS-ANF-GFP21, był ekspresowany w określonych neuronach ruchowych przy użyciu drivera eve-RRa-Gal422. Obrazowanie na żywo nerwów segmentowych wykazuje szybki transport pęcherzyków peptidergicznych znakowanych ANF-GFP w aksonach. Patrz również Film S1. (A) Pojedyncze klatki aksonów neuronów ruchowych z obrazowania time-lapse na żywo. Zielone, czerwone i niebieskie strzałki wskazują odpowiednio przykłady pęcherzyków transportowanych w kierunku anterogradnym, stacjonarnych oraz w kierunku retrogradnym. Pasek skali = 5 µm. (A') Poszczególne klatki czasowe z filmu zostały połączone przy użyciu programu ImageJ. (B) Kymograf wygenerowany z obrazowania time-lapse transportu ANF-GFP został stworzony z zestawu pojedynczych klatek obejmujących jedną minutę czasu obrazowania przy użyciu wtyczki „Multiple Kymograph” dla programu ImageJ23. (C) Ilościowe określenie średnich prędkości segmentowych, obliczonych z nachyleń podzielonych śladów na kymografach. Zielony słupek przedstawia anterogradną prędkość segmentową (n = 543), a niebieski słupek przedstawia retrogradną prędkość segmentową (n = 548) pęcherzyków z 10 kymografów. (D) Ilościowe określenie gęstości cząstek. Gęstość cząstek mierzono jako liczbę cząstek anterogradnych (słupek zielony), stacjonarnych (słupek czerwony) i retrogradnych (słupek niebieski) na 100 µm długości aksonu z 10 kymografów. Dane na tej rycinie zostały również opublikowane wcześniej w pracy Ghannad-Rezaie et al., PLoS One 7(1), e29869, doi:0.1371/journal.pone.0029869 (2012).
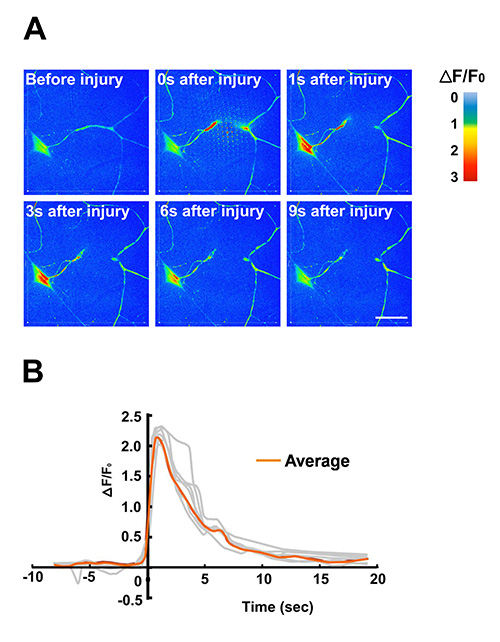
Rysunek 5. Zastosowanie chipa dla larw do mikrochirurgii laserowej i obrazowania wapnia.
Dendryt neuronu sensorycznego klasy IV zostaje przecięty za pomocą wysokoenergetycznych impulsów z pulsacyjnego laserowego barwnika UV. Protokoły stosowania tej metody w mikrochirurgii można znaleźć w innym źródle16. Skuteczna immobilizacja w chipie dla larw umożliwia badanie szybkich zmian wewnątrzkomórkowych poziomów wapnia za pomocą obrazowania na żywo. W tym przykładzie genetycznie kodowany wskaźnik wapnia GCaMP3.0 był ekspresowany w neuronach sensorycznych arboryzacji dendrytycznej klasy IV (C4da) przy użyciu drivera ppk-Gal4. (A) Obrazy poklatkowe intensywności GCaMP3.0 zostały poddane sztucznemu kolorowaniu zgodnie ze skalą intensywności koloru, aby wskazać zmiany intensywności w czasie. Poszczególne klatki zostały wyekstrahowane z filmu poklatkowego (Movie S2) zarejestrowanego na konfokalnym mikroskopie z dyskiem obrotowym przy 5 klatkach/s. (B) Ilościowa ocena dynamiki wapnia w odpowiedzi na mikrochirurgię laserową. Znormalizowana krotność zmiany intensywności fluorescencji GCaMP3.0 w somie (ΔF/F0) poszczególnych neuronów została naniesiona na oś czasu (n = 7, zaznaczone na szaro). Średnia wartość ΔF/F0 została przedstawiona na pomarańczowo. Szczytowy wzrost intensywności GCaMP3.0 zaobserwowano między 1-2 s po uszkodzeniu. Tło zostało odjęte od surowej intensywności fluorescencji G-CaMP3.0. Dane na tym rysunku zostały również opublikowane wcześniej w pracy Ghannad-Rezaie et al., (2012) PLoS One 7(1):e29869. doi: 10.1371/journal.pone.002986912.
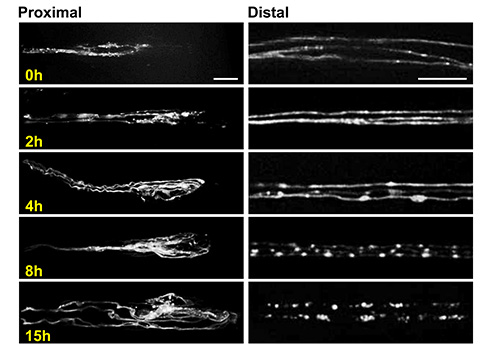
Rysunek 6. Obrazowanie kiełkowania i degeneracji aksonów z użyciem chipa dla larw. Reprezentatywne obrazy konfokalne kikuta proksymalnego (lewo) i kikuta dystalnego (prawo) aksonów oktopaminergicznych motoneuronów w różnych punktach czasowych po zmiażdżeniu nerwu. Obrazy wykonano w miejscach analogicznych do tych przedstawionych na Rysunku 3C. Neurony te są znakowane poprzez indukcję ekspresji transgenu UAS-mCD8-RFP za pomocą drivera Tdc2-Gal424,25. Ciała komórkowe tych neuronów znajdują się w brzusznych sznurach nerwowych24. W obrębie jednego nerwu segmentowego widoczne są trzy oddzielne aksony, które można łatwo od siebie rozróżnić. Jest to idealna sytuacja do badania pojedynczych zdarzeń komórkowych, takich jak fragmentacja degenerujących aksonów, która w przypadku tych neuronów kończy się w ciągu 15 hr. Obrazy uzyskano z żywych zwierząt przy użyciu chipa dla larw z powiększeniem 63X na konfokalnym mikroskopie z dyskiem obrotowym. Paski skali = 10 µm dla paneli lewych (kikuty proksymalne) i 20 µm dla paneli prawych (kikuty dystalne). Kliknij tutaj, aby wyświetlić powiększony obraz.
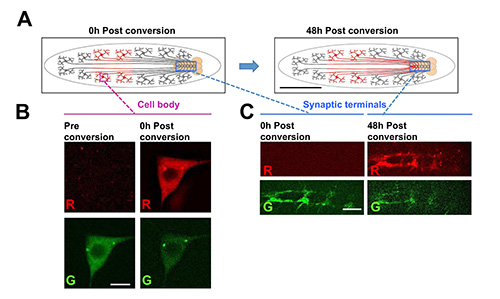
Rycina 7. Wykorzystanie chipa dla larw do śledzenia fotokonwertowalnych białek fluorescencyjnych w długich odstępach czasu i na dużych odległościach w żywych zwierzętach.
W tym przykładzie białko fuzyjne fotokonwertowalnego białka fluorescencyjnego Dendra219, połączone z α-tubuliną, jest ekspresowane z transgenu UAS-Dendra2-α-tubulin w neuronach sensorycznych klasy IV arboryzacji dendrytycznej (C4da) przy użyciu driwera ppk-Gal426. (A) Schemat eksperymentu z fotokonwersją. Ciała komórkowe neuronów C4da znajdują się na obwodzie i wysyłają aksony przez nerwy segmentalne, tworząc zakończenia synaptyczne w sznurze nerwowym. Dendra2-α-tubulin w podzbiorze ciał komórkowych w tylnej połowie zwierzęcia poddawana jest fotokonwersji poprzez naświetlanie UV przez 6 sec przy użyciu standardowego filtra DAPI z lampą Hg (rysunek po lewej). Po pewnym czasie fotokonwertowany Dendra2-α-tubulin może zostać wykryty w zakończeniach synaptycznych w brzusznym sznurze nerwowym. Wskazuje to, że białko tubuliny zostało przetransportowane na duży dystans (ok. 1-2 mm). Pasek skali = 1 mm (B) Przykładowe obrazy Dendra2-α-tubulin w ciele komórkowym neuronu sensorycznego klasy IV przed i po fotokonwersji. Pasek skali = 5 µm. (C) Przykładowe obrazy zakończeń synaptycznych neuronów sensorycznych klasy IV w czasie 0 hr lub 48 hr po fotokonwersji ciał komórkowych. Specyficzna obecność fotokonwertowanego Dendra2-α-tubulin w zakończeniach synaptycznych po upływie czasu sugeruje, że białko przemieściło się z ciała komórkowego do zakończenia aksonu. Fotokonwersja i obrazowanie we wszystkich punktach czasowych odbywały się w chipie dla larw. Pasek skali = 15 µm. Kliknij tutaj, aby wyświetlić powiększony obraz.
Film S1. Laserowa mikrochirurgia i obrazowanie wapnia neuronu C4da. Do przecięcia głównej gałęzi dendrytycznej użyto impulsowego lasera UV. Przecięcie laserowe wywołało szybki wzrost intensywności sygnału GCaMP, który rozpoczął się w miejscu uszkodzenia i przemieścił się do ciała komórki. UAS-GCaMP3.0 18 wykazano przy użyciu specyficznego dla C4da sterownika ppk-Gal426. Filmy zostały poddane fałszywej koloryzacji w celu wskazania względnych poziomów intensywności GCaMP3.0. Obrazowanie poklatkowe przeprowadzono przy użyciu konfokalnej mikroskopii z dyskiem obrotowym w tempie 5 klatek/s.
Film S2. Szybki transport aksonalny ANF-GFP w motoneuronach.
Szczurzy peptyd natriuretyczny przedziałowy ANF znakowany GFP, UAS-ANF-GFP21, był ekspresowany w specyficznych motoneuronach przy użyciu drivera eve-RRa-Gal422. Transport tych pęcherzyków peptydergicznych w obrębie segmentalnych nerwów larwalnych obrazowano na chipie dla larw z częstotliwością 300 ms/klatkę, wykorzystując konfokalny mikroskop z dyskiem wirującym.
Rysunek uzupełniający 1 (plik DXF)
Plik DXF do wykonania formy krzemowej. Plik jest przeznaczony dla negatywowej maski fotorezystu (maska ciemnego pola dla SU-8) na 4-calowym waflu krzemowym. Drugi rząd zawiera 5 form do tworzenia chipów dla larw wykorzystywanych w tym protokole. Każdy z tych chipów (w rzędzie 2) zawiera komorę o wymiarach ~5,4 mm x 1,5 mm, zaprojektowaną tak, aby pomieścić larwę we wczesnym stadium 3rd instaru. Pierwszy rząd (rząd 1) zawiera większą komorę (~5,4 mm x 2 mm), natomiast trzeci rząd (rząd 3) zawiera mniejszą komorę (~4,4 mm x 1,5 mm). Mogą one być odpowiednio wykorzystywane dla larw o większych i mniejszych rozmiarach. Pasek skali = 2 mm. Kliknij tutaj, aby pobrać ten rysunek.
Dyskusja
Wytwarzanie lub otrzymywanie chipa larwy:
Chip larwy składa się z bloku PDMS (zwanego "chipem PDMS") przymocowanego do szklanego szkiełka nakrywkowego. Protokół w kroku 1 opisuje procedurę wytwarzania i używania odczipów larw, zakładając, że dostępna jest pleśń SU-8. Forma SU-8 jest mikrofabrykowana przez fotolitograficzne modelowanie warstwy fotorezystu SU-8 o grubości 140 μm na płytce krzemowej (szczegóły patrz Ghannad-Rezaie i wsp.12). Ponieważ mikrofabrykacja formy SU-8 wymaga dostępu do specjalistycznego sprzętu, zalecamy zamówienie jej w zakładzie mikrofabrykacji (np. zakład LNF na Uniwersytecie Michigan14) lub w odlewni poprzez przesłanie projektu chipa, który jest dostarczany jako plik uzupełniający. Jeśli ktoś chce zmienić konstrukcję chipa PDMS (np. do użytku z larwami o różnych rozmiarach), można użyć oprogramowania CAD, które obsługuje pliki DXF (np. Autocad). Forma SU-8 może być również wykonana we własnym zakresie zgodnie z instrukcjami w Mondal i wsp.27 Wielu czytelników może uznać, że wygodnie jest po prostu zaopatrzyć się w próbkę chipa PDMS w celu wypróbowania tej techniki przed wyprodukowaniem własnych chipów. Zostaną one udostępnione bezpłatnie na żądanie.
Zastosowanie mikroprzepływowego "chipa larwowego" do obrazowania na żywo:
Metoda unieruchomienia w chipie larwy pozwala uniknąć stosowania środków znieczulających, a zamiast tego polega na wywieraniu nacisku, poprzez zastosowanie podciśnienia, w celu ograniczenia ruchów zwierzęcia. Podczas gdy zwierzęta mogą przetrwać unieruchomienie w chipie przez wiele godzin12, zalecany jest krótszy okres unieruchomienia (5-15 min). Jest to wystarczający czas na zobrazowanie wielu interesujących zdarzeń komórkowych, w tym zmian w wewnątrzkomórkowym wapniu lub szybkiego transportu aksonalnego. Jest to również wystarczający czas na pożądane manipulacje na żywych zwierzętach, takie jak mikrochirurgia laserowa, fotowybielanie i fotokonwersja.
Aby badać zdarzenia podłużnie w dłuższym okresie czasu u jednego zwierzęcia, zwierzęta można umieszczać w chipie i obrazować wiele razy, oddzielone okresami spoczynku. Talerze agarowe z sokiem winogronowym są idealne do odpoczynku między sesjami obrazowania, ponieważ zapewniają łatwe źródło pożywienia i wilgotność. Wielokrotne sesje obrazowania wpływają w pewnym stopniu na przeżywalność larw, ponieważ każda sesja niesie ze sobą pewne ryzyko uszkodzenia zwierzęcia (patrz część 2 w rozwiązywaniu problemów poniżej). Zwierzęta mogą być rutynowo obrazowane >5 razy w ciągu dwóch dni z ponad 50% wskaźnikiem przeżycia. Ponieważ zwierzęta nie są znieczulane, są zdrowe i ruchliwe natychmiast po uwolnieniu podciśnienia w chipie. W związku z tym nie ma potrzeby stosowania czasu rekonwalescencji między sesjami obrazowania, więc odstępy czasowe między sesjami są elastyczne i można je dostosować do celów eksperymentu.
Rozwiązywanie problemów:
Najczęstsze problemy techniczne z larwą chipa i zalecane rozwiązania są następujące:
(1) Zwierzę za bardzo się rusza. Zbyt duża mobilność może zakłócać realizację celów obrazowania. Najczęstszymi przyczynami takiego stanu rzeczy w przypadku chipa larwy są: a) zwierzę jest zbyt małe w stosunku do chipa lub b) podciśnienie stosowane na etapie unieruchomienia jest obniżone. Chip larwalny opisany w tym protokole jest przeznaczony dla larw w stadium wczesnym w stadium 3. Optymalna wielkość zwierzęcia to 3,5-4 mm długości (wzdłuż osi przednio-tylnej). Aby upewnić się, że podciśnienie jest wystarczające, pociągnij strzykawkę o 2-2,5 ml lub do momentu, gdy wyczujesz opór w uchwycie. Jedną z oznak, że próżnia działa, jest to, że można zobaczyć małe pęcherzyki w kanale obwodowym poruszające się powoli w kierunku źródła podciśnienia. Inną wskazówką jest to, że szkiełko nakrywkowe powinno zawsze przemieszczać się wraz z wiórem, gdy wiór jest podnoszony od góry (i jest to zalecana metoda transportu komory po umieszczeniu larw i włączeniu próżni). Próżnia może być zagrożona, jeśli w rurce są pęknięcia lub jeśli w rurce znajduje się olej. Można temu łatwo zaradzić, wymieniając końcówkę igły dozującej 23 G i rurkę z polietylenu-50 (z kroków 1.6-1.14).
(2) Zwierzę umiera po zobrazowaniu w chipie. Procedura ma na celu wywołanie minimalnego stresu u zwierzęcia, a zwierzęta o genotypie dzikiego mają >90% wskaźnik przeżycia, nawet po godzinie unieruchomienia na chipie12. Ponieważ niektóre genotypy mogą być mniej odporne na stres związany z chipem, najpierw sprawdź, czy zwierzęta typu dzikiego (na przykład Canton S) przetrwały technikę unieruchomienia. a) Najczęstszą przyczyną śmiertelności jest nieprawidłowe ułożenie larwy (patrz ryc. 2G-H). Jeśli części naskórka, głowy lub tchawicy nie znajdują się całkowicie w komorze, mogą ulec uszkodzeniu podczas unieruchomienia, a larwa, która jest zbyt duża dla chipa (>4 mm), ma mniejsze szanse na przeżycie. b) Rzadziej występującą przyczyną śmiertelności jest użycie zbyt dużego ciśnienia lub podciśnienia podczas ładowania chipa. Po prawidłowym umieszczeniu w chipie, ciśnienie wytwarzane przez podciśnienie jest dobrze tolerowane. Jednak nadmierny nacisk, zarówno ze strony podciśnienia, jak i w początkowej fazie ustawiania zwierzęcia, może stanowić problem. Stopień nacisku potrzebnego empirycznie najlepiej jest poznać w próbach z larwami typu dzikiego o odpowiedniej wielkości. c) Jeśli zbyt dużo oleju halowęglowego pokrywa tchawicę zwierzęcia, zwierzę może mieć problemy z długoterminowym przeżyciem. Olej odgrywa kilka ważnych ról w chipie: jest ważny dla wytwarzania próżni, optyki podczas obrazowania i przeciwdziała wysuszeniu w chipie. Należy jednak unikać nadmiaru oleju. (Może to również prowadzić do oleju w rurce i strzykawce, pogarszając próżnię). Sugerowany protokół pokrywa olejem tylko brzuszną stronę larwy, a następnie usuwa nadmiar oleju poprzez umieszczenie larwy na czystym szkiełku nakrywkowym przed przeniesieniem do ostatniego szkiełka nakrywkowego w celu obrazowania. d) Fototoksyczność może wystąpić podczas sesji obrazowania. Podobnie jak w przypadku każdej aplikacji do obrazowania na żywo, idealnym rozwiązaniem jest stosowanie krótkich czasów naświetlania przy świetle laserowym o niskiej intensywności, co najlepiej osiągnąć za pomocą bardzo czułej kamery lub detektora. Staraj się zminimalizować oświetlenie światłem UV, w tym światłem o szerokim spektrum wytwarzanym przez źródła światła Hg.
Inne zagadnienia i kierunki na przyszłość:
Ponieważ ta metoda nie wykorzystuje środków znieczulających, serce zwierzęcia nadal bije. Stwarza to pewną nieuniknioną mobilność, która wpływa na obrazowanie w niektórych miejscach bardziej niż w innych. Przedstawione przykłady pokazują, że brzuszny rdzeń nerwowy, nerwy segmentowe i ścianę ciała można łatwo zobrazować bez zakłóceń spowodowanych biciem serca. W przypadkach, gdy bicie serca wpływa na obrazowanie, regularne ruchy można czasami skorygować w oprogramowaniu analitycznym (na przykład wtyczka Image Stabilizer dla ImageJ). Działa to dobrze, gdy pojedyncze obiekty poruszają się w szybkiej skali czasowej (na przykład ~1 μm/s dla szybkiego transportu aksonalnego) lub w bardzo wolnej skali czasowej (od minut do godzin). Jednakże, gdy obiekt (obiekty) zainteresowania porusza się z różnymi prędkościami i kierunkami, może być trudniej skorygować ruchy wywołane biciem serca.
Inną kwestią jest niewielka zmienność optyki między zwierzętami lub między wieloma sesjami obrazowania tego samego zwierzęcia w chipie. Im głębiej obiekt zainteresowania znajduje się w zwierzęciu, tym większa będzie ta różnica. Nerwy segmentowe i brzuszny rdzeń nerwowy są zwykle zbyt głęboko w ciele zwierzęcia, aby można je było zobrazować pod zwykłym mikroskopem. Jednak łagodny nacisk odczuwany w wiórze larwy popycha te struktury bardzo blisko naskórka i szkiełka nakrywkowego. Dokładna odległość tych struktur od szkiełka nakrywkowego będzie się nieznacznie różnić w zależności od próby. Zmienność obiektów zamykających naskórek, takich jak ciała komórkowe neuronów czuciowych, jest mniejsza. Dlatego ważne jest, szczególnie przy dokonywaniu pomiarów intensywności, wykorzystanie dużej liczby zwierząt i niezależnych prób w celu uwzględnienia zmienności optyki.
Podczas gdy przedstawione tutaj przykłady koncentrowały się na procesach zachodzących w neuronach, podejście to powinno być podatne na obrazowanie dowolnej struktury zwierzęcia, którą można umieścić w zakresie ostrości obiektywu mikroskopu. Obejmuje to naskórek, mięśnie ściany ciała i ich NMJ. Można również zobrazować tchawicę po brzusznej stronie zwierzęcia i potencjalnie części przewodu pokarmowego. Zwierzę może być również umieszczone stroną grzbietową w kierunku szkiełka nakrywkowego w celu krótkotrwałego obrazowania struktur w pobliżu powierzchni grzbietowej. Zdolność do obrazowania struktur znajdujących się głęboko w ciele zwierzęcia jest ograniczona przez odległość roboczą zastosowanego obiektywu mikroskopu. Struktury takie jak dyski wyobrażeniowe są niedostępne dla obiektywów o dużym powiększeniu (np . 40X).
Chipy larw opisane w tym protokole są przeznaczone dla larw we wczesnym stadium3 stadium rozwojowym (o wielkości od 3,5 do 4 mm). Jednak wiele interesujących pytań wymaga obrazowania w różnych stadiach larwalnych. Mniejsze wióry, aby pomieścić larwy w 2. stadium lub większe wióry, aby pomieścić późne 3.stadium rozwojowe, można łatwo zaprojektować przy użyciu tej samej zasady. (Rysunek uzupełniający 1 zawiera łatwo modyfikowalny plik DXF do wykonywania form silikonowych o zmienionych rozmiarach komór). Prosta zasada odwracalnego uszczelnienia może być nawet zastosowana do innych organizmów, takich jak C. elegans lub danio pręgowany, przy czym głównym wariantem jest rozmiar komory. Użytecznym kierunkiem na przyszłość jest zaprojektowanie chipa, który może unieruchomić wiele zwierząt jednocześnie, do wykorzystania do celów przesiewowych. Jednak w tym celu projekt musiałby znacznie różnić się od obecnego urządzenia, w którym kwestie ułożenia zwierzęcia w chipie muszą być rozwiązywane dla każdego zwierzęcia niezależnie.
Test zmiażdżenia nerwu do badania reakcji na urazy w nerwach obwodowych larw:
Opisany tutaj test zmiażdżenia nerwów dla larw nerwów segmentowych jest prostą metodą wprowadzania uszkodzenia aksonów obwodowych u Drosophila. Do zalet tej metody należą: a) jest łatwa do przeprowadzenia przy użyciu standardowych narzędzi znalezionych w laboratorium Drosophila (źródło CO2 stereoskopu i kleszcze); b) można ją szybko przeprowadzić u wielu zwierząt, dzięki czemu możliwa jest analiza biochemiczna sznurów nerwowych po urazie14; c) Molekularne i komórkowe odpowiedzi na to uszkodzenie są wysoce powtarzalne14,15,28 i mogą być wykorzystane do odkrywania procesów, które są również ważne w neuronach kręgowców29,30.
Alternatywną metodą uszkadzania neuronów jest skupienie lasera o dużej mocy, na przykład lasera pulsacyjnego UV lub femtosekundowego, w celu przecięcia aksonu za pomocą mikrochirurgii laserowej17,31-33. Chip larwowy jest idealną metodą pozycjonowania zwierzęcia do takiej mikrochirurgii. Jednak ze względu na niewielkie różnice w optyce między próbami, omówione powyżej, metoda laserowa może być trudniejsza do odtworzenia u larw, szczególnie w nerwach segmentowych larw. Ponadto laserowe uszkodzenie aksonów wymaga więcej czasu na ustawienie każdego zwierzęcia, dlatego jest trudniejsze do przeprowadzenia na dużą skalę (przy dużej liczbie zwierząt).
Rozwiązywanie problemów:
Najczęstszym problemem technicznym związanym ze zmiażdżeniem nerwu jest śmierć z powodu uszkodzenia narządów wewnętrznych. Podczas przeprowadzania zgniatania ważne jest, aby nie szczypać brzusznego rdzenia nerwowego, gruczołów ślinowych ani jelit. Ważne jest również, aby nie nakłuwać naskórka. Problemów tych najlepiej uniknąć, przykładając kleszcze pod kątem 45° do powierzchni naskórka (patrz ryc. 3).
Jakość kleszczy ma duży wpływ na skuteczność zmiażdżenia i przeżycie po jego zakończeniu. Polecamy kleszcze Dumostar numer 5. Aby zachować ich ostrość, z kleszczami należy obchodzić się ostrożnie, nie używać ich do innych celów i wymieniać, gdy staną się lub zgięte.
Wielkość zwierzęcia może również wpływać na skuteczność zmiażdżenia. Małe zwierzęta (poniżej 3 mm długości) mają znacznie mniejsze szanse na przeżycie urazu. W przypadku dużych zwierząt (wędrujących w 3. stadium) trudniej jest zlokalizować nerwy i uniknąć uszkodzenia większych gruczołów ślinowych i jelit, a także jest mniej czasu na badanie reakcji na uraz przed przepoczwarzeniem. Zmiażdżenie nerwu jest najskuteczniej przeprowadzane we wczesnych larwach 3rd instar (które mają ~3-4,5 mm długości wzdłuż osi przednio-tylnej).
Źródło pożywienia, na którym zwierzę jest hodowane, może wpływać na wytrzymałość naskórka i przetrwanie po zmiażdżeniu. Zaleca się hodowlę zwierząt w żywności wykonanej ze standardowej receptury drożdżowo-glukozowej.
Najlepszą metodą nauczenia się, jak skutecznie wykonać zauroczenie, jest ćwiczenie na wielu zwierzętach, najpierw z głównym celem osiągnięcia przeżycia (a nie przepoczwarzenia) 24 godziny po zmiażdżeniu. Początkujący zwykle mają niski wskaźnik przeżycia (np. 10%), ale gdy technika zostanie opanowana, wskaźniki przeżycia mogą osiągnąć ~90%.
Inne zagadnienia i kierunki na przyszłość:
Test zgniatania stanowi potężną metodę badania kiełkowania aksonu proksymalnie do miejsca urazu oraz zwyrodnienia aksonów i synaps dystalnie do miejsca urazu. Chociaż tempo degeneracji różni się w zależności od typu neuronu, są one wysoce powtarzalne w obrębie danego typu neuronu, co świadczy o odtwarzalności testu urazu.
W przeciwieństwie do tego, "regeneracyjna" reakcja kiełkowania obserwowana w proksymalnych aksonach jest trudniejsza do zbadania. Wszystkie aksony w nerwie segmentowym inicjują rozległe kiełkowanie w pobliżu miejsca urazu (na przykład patrz ryc. 6 i ryc. 3). Jednak zakres kiełkowania może się różnić w zależności od neuronu i jest trudny do oszacowania. Podobny stopień i zmienność kiełkowania można zaobserwować po bardziej ogniskowych uszkodzeniach pojedynczych neuronów ruchowych w nerwach segmentowych wprowadzonych za pomocą impulsowego lasera barwnikowego UV. Interpretujemy, że niedyskryminująca kierunkowość kiełkowania wynika z braku wskazówek prowadzących w nerwach segmentowych. W przeciwieństwie do tego, aksony neuronów czuciowych uszkodzone przez laser w pobliżu ich ciał komórkowych przechodzą nowy wzrost aksonów w tym samym kierunku, co utracony akson34. Aksony w tym regionie zwierzęcia są prawdopodobnie narażone na bardziej szczegółowe informacje o położeniu w celu kierowania regenerującymi się aksonami. Jest mało prawdopodobne, aby środowisko w nerwach segmentowych miało duże podobieństwo do środowiska, w którym aksony pierwotnie poruszały się podczas prowadzenia w zarodku, dlatego nie oczekuje się, że będzie miało informacje kierujące regenerującymi się aksonami.
Innym ograniczeniem w badaniu regeneracji za pomocą segmentalnego testu zmiażdżenia nerwu jest to, że uszkodzone aksony czuciowe i ruchowe neuronów nadal mają znaczną odległość do pokonania (0,25-1 mm), aby dotrzeć do celu, oraz ograniczony czas (<3 dni), zanim zwierzę przejdzie przepoczwarzenie. Niedawne badania zidentyfikowały manipulację genetyczną receptora hormonu prothoraciotropowego, która trzykrotnie wydłuża czas trwania 3. stadium larwalnegow 35. stadium rozwojowym. Ta manipulacja znacznie wydłuży ramy czasowe badania regeneracji i degeneracji neuronów po urazie, do 9 zamiast 3 dni. Może to być wystarczająco długie, aby zaobserwować nowe zdarzenia, takie jak ponowne połączenie uszkodzonego aksonu z jego celem postsynaptycznym, zwłaszcza jeśli uraz jest wywołany blisko zakończenia synaptycznego.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Ta praca była wspierana przez National Science Foundation (grant numer IOS-0842701 dla C.A.C.) oraz National Institute of Health (R00MH080599 do B.Y., R21 NS062313 do N.C, a NS069844 do C.A.C.). Chcielibyśmy podziękować Jamesowi Schuttowi, Emily Han i Leni Truong za wsparcie techniczne, a także centrum Bloomington Stock za linki muchowe. Wszystkie chipy zostały wyprodukowane w Lurie Nanofabrication Facility na Uniwersytecie Michigan.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Rurka polietylenowa 0,5 mm | Fisher Scientific | 14-170-11B | Rurka polietylenowa, ID = 0,023 cala OD = 0,038 cala |
| mm Rurka poliuretanowa | Fisher Scientific | BB521-63 | Rurka poliuretanowa, ID = 0,063 cala OD = 0,125 cala |
| Złącze kolczasto-kolczaste | Bio Rad | 732-8300 | Łącznik 0,8 mm z zadziorem |
| 3-drogowy zawór odcinający | Bio Rad | 732-8104 | Przykręcany zawór do strzykawki |
| Strzykawka (20 ml) | Fisher Scientific | 14-817-33 | Przykręcana strzykawka 20 ml do wytwarzania próżni |
| Igły dozujące, 23 G (0,4 mm średnica wewnętrzna, 0,6 mm średnica zewnętrzna) | McMaster-Carr | 75165A684 | Igła do podłączenia wylotu |
| Igły dozujące, 21 G, (0,6 mm średnica wewnętrzna, 0,8 mm średnica zewnętrzna) | McMaster-Carr | 75165A679 | Igła do podłączenia wylotu |
| Olej halowęglowy | Sigma | H8898 | Olej halowęglowy 700 |
| Dumostar Kleszcze numer 5 | Roboz | RS-498 | Do zmiażdżenia nerwów |
| Zestaw PDMS (baza i utwardzacz) | Ellsworth | 184 SIL ELAST KIT 0,5 KG | Dow Corning Sylgard 184 Silikonowa kapsułka 0,5 kg Zestaw Przezroczyste |
| szkło Nakrywki | Fisher Scientific | 12-544-C | 24 mm x 40 mm (grubość zgodnie z zaleceniami dla obiektywu mikroskopu) |
| Jednorazowy plastikowy kubek (9 uncji) | |||
| Plastikowe mieszadełko | |||
| Żyletka Talerze | |||
| agarowe z sokiem winogronowym | Zobacz przepis http://cshprotocols.cshlp.org/content/2007/4/pdb.rec10925 |
Bibliografia
- Pilling, A. D., Horiuchi, D., Lively, C. M., Saxton, W. M. Kinesin-1 and Dynein are the primary motors for fast transport of mitochondria in Drosophila motor axons. Mol. Biol. Cell. 17, 2057-2068 (2006).
- Gunawardena, S., et al. Disruption of axonal transport by loss of huntingtin or expression of pathogenic polyQ proteins in Drosophila. Neuron. 40, 25-40 (2003).
- Miller, K. E., et al. Direct observation demonstrates that Liprin-alpha is required for trafficking of synaptic vesicles. Curr. Biol. 15, 684-689 (2005).
- Zito, K., Parnas, D., Fetter, R. D., Isacoff, E. Y., Goodman, C. S. Watching a synapse grow: noninvasive confocal imaging of synaptic growth in Drosophila. Neuron. 22, 719-729 (1999).
- Fuger, P., Behrends, L. B., Mertel, S., Sigrist, S. J., Rasse, T. M. Live imaging of synapse development and measuring protein dynamics using two-color fluorescence recovery after photo-bleaching at Drosophila synapses. Nat. Protoc. 2, 3285-3298 (2007).
- Schmid, A., et al. Activity-dependent site-specific changes of glutamate receptor composition in vivo. Nat. Neurosci. 11, 659-666 (2008).
- Fuentes-Medel, Y., et al. Glia and muscle sculpt neuromuscular arbors by engulfing destabilized synaptic boutons and shed presynaptic debris. PLoS Biol. 7, (2009).
- Andlauer, T. F., Sigrist, S. J. Building an imaging chamber for in vivo imaging of Drosophila larvae. , Cold Spring Harb. Protoc. 476-480 (2012).
- Sandstrom, D. J. Isoflurane reduces excitability of Drosophila larval motoneurons by activating a hyperpolarizing leak conductance. Anesthesiology. 108, 434-446 (2008).
- Sandstrom, D. J. Isoflurane depresses glutamate release by reducing neuronal excitability at the Drosophila neuromuscular junction. J. Physiol. 558, 489-502 (2004).
- Mondal, S., Ahlawat, S., Rau, K., Venkataraman, V., Koushika, S. P. Imaging in vivo neuronal transport in genetic model organisms using microfluidic devices. Traffic. 12, 372-385 (2011).
- Ghannad-Rezaie, M., Wang, X., Mishra, B., Collins, C., Chronis, N. Microfluidic chips for in vivo imaging of cellular responses to neural injury in Drosophila larvae. PloS one. 7, (2012).
- Schmid, A., Sigrist, S. J. Analysis of neuromuscular junctions: histology and in vivo imaging. Methods Mol. Biol. 420, 239-251 (2008).
- Xiong, X., et al. Protein turnover of the Wallenda/DLK kinase regulates a retrograde response to axonal injury. J Cell Biol. 191, 211-223 (2010).
- Xiong, X., Collins, C. A. A conditioning lesion protects axons from degeneration via the Wallenda/DLK MAP kinase signaling cascade. J. Neurosci. 32, 610-615 (2012).
- Byrne, A. B., Edwards, T. J., Hammarlund, M. In vivo Laser Axotomy in C. elegans. J. Vis. Exp. (51), (2011).
- Williams, W., Nix, P., Bastiani, M. Constructing a Low-budget Laser Axotomy System to Study Axon Regeneration in C. elegans. J. Vis. Exp. (57), (2011).
- Tian, L., et al. Imaging neural activity in worms, flies and mice with improved GCaMP calcium indicators. Nat. Methods. 6, 875-881 (2009).
- Chudakov, D. M., Lukyanov, S., Lukyanov, K. A. Tracking intracellular protein movements using photoswitchable fluorescent proteins PS-CFP2. 2, 2024-2032 (2007).
- Gurskaya, N. G., et al. Engineering of a monomeric green-to-red photoactivatable fluorescent protein induced by blue light. Nat. Biotechnol. 24, 461-465 (2006).
- Rao, S., Lang, C., Levitan, E. S., Deitcher, D. L. Visualization of neuropeptide expression, transport, and exocytosis in Drosophila melanogaster. J. Neurobiol. 49, 159-172 (2001).
- Fujioka, M., et al. Even-skipped, acting as a repressor, regulates axonal projections in Drosophila. Development. 130, 5385-5400 (2003).
- Rietdorf, J., Steitz, A., Heidelberg, E. Linear unmixing macro for ImageJ. European Advanced Light Microscopy Network. , (2004).
- Koon, A. C., et al. Autoregulatory and paracrine control of synaptic and behavioral plasticity by octopaminergic signaling. Nat. Neurosci. 14, 190-199 (2011).
- Yarali, A., Gerber, B. A Neurogenetic Dissociation between Punishment-, Reward-, and Relief-Learning in Drosophila. Front. Behav. Neurosci. 4, (2010).
- Kuo, C. T., Jan, L. Y., Jan, Y. N. Dendrite-specific remodeling of Drosophila sensory neurons requires matrix metalloproteases, ubiquitin-proteasome, and ecdysone signaling. Proc. Natl. Acad. Sci. U.S.A. 102, 15230-15235 (2005).
- Mondal, S., Ahlawat, S., Koushika, S. P. Simple Microfluidic Devices for in vivo Imaging of C. elegans, Drosophila. J. Vis. Exp. (67), (2012).
- Xiong, X., et al. The highwire ubiquitin ligase promotes axonal degeneration by tuning levels of nmnat protein. PLoS Biol. 10, (2012).
- Shin, J. E., et al. Dual leucine zipper kinase is required for retrograde injury signaling and axonal regeneration. Neuron. 74, 1015-1022 (2012).
- Watkins, T. A., et al. DLK initiates a transcriptional program that couples apoptotic and regenerative responses to axonal injury. Proc. Natl. Acad. Sci. U.S.A. 110, 4039-4044 (2013).
- Hammarlund, M., Nix, P., Hauth, L., Jorgensen, E. M., Bastiani, M. Axon regeneration requires a conserved MAP kinase pathway. Science. 323, 802-806 (2009).
- Guo, S. X., et al. Femtosecond laser nanoaxotomy lab-on-a-chip for in vivo nerve regeneration studies. Nat. Methods. 5, 531-533 (2008).
- O'Brien, G. S., Rieger, S., Martin, S. M., Cavanaugh, A. M., Portera-Cailliau, C., Sagasti, A. Two-photon axotomy and time-lapse confocal imaging in live zebrafish embryos. J. Vis. Exp. (24), (2009).
- Stone, M. C., Nguyen, M. M., Tao, J., Allender, D. L., Rolls, M. M. Global up-regulation of microtubule dynamics and polarity reversal during regeneration of an axon from a dendrite. Mol. Biol. Cell. 21, 767-777 (2010).
- Miller, D. L., Ballard, S. L., Ganetzky, B. Analysis of synaptic growth and function in Drosophila with an extended larval stage. J. Neurosci. 32, 13776-13786 (2012).
Przedruki i uprawnienia
