Morfogeneza i migracja neuronów są kluczowymi wydarzeniami leżącymi u podstaw prawidłowego rozwoju mózgu. W tym miejscu opisujemy metody genetycznej manipulacji hodowanymi neuronami ziarnistymi móżdżku i rozwijającym się móżdżkiem w celu oceny morfologii i cech migracyjnych neuronów.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Manipulacja genetyczna neuronów ziarnistych móżdżku in vitro i in vivo w celu zbadania morfologii i migracji neuronów
W tym artykule
Podsumowanie
Streszczenie
Zdarzenia rozwojowe w mózgu, w tym morfogeneza neuronów i migracja, są wysoce zaaranżowanymi procesami. Analizy in vitro i in vivo pozwalają na dogłębną charakterystykę w celu zidentyfikowania szlaków zaangażowanych w te zdarzenia. Neurony ziarniste móżdżku (CGN), które wywodzą się z rozwijającego się móżdżku, są idealnym systemem modelowym, który pozwala na analizy morfologiczne. W tym miejscu opisujemy metodę, jak genetycznie manipulować CGN i jak badać aksonogenezę i dendrytogenezę poszczególnych neuronów. Dzięki tej metodzie efekty interferencji RNA, nadekspresji lub małych cząsteczek można porównać do neuronów kontrolnych. Ponadto kora móżdżku gryzonia jest łatwo dostępnym systemem in vivo ze względu na dominujący rozwój pourodzeniowy. Przedstawiamy również technikę elektroporacji in vivo do genetycznej manipulacji rozwijającą się móżdżkiem i opisujemy kolejne analizy móżdżku w celu oceny morfologii i migracji neuronów.
Wprowadzenie
Móżdżek jest doskonałym systemem do badania mechanizmów wzrostu i migracji aksonów. Móżdżek jest przedmiotem badań anatomicznych od zarania neurobiologii1. Współczesna mikroskopia i techniki immunohistochemiczne znacznie poszerzyły i udoskonaliły początkowe odkrycia Santiago, Ramona i Cajala2-4. Genetyka myszy i badania molekularne ujawniły niezbędne czynniki wzrostu i transkrypcji w kontroli rozwoju móżdżku, co doprowadziło do lepszego zrozumienia kluczowych zdarzeń wymaganych do prawidłowego okablowania różnych typów neuronów, w tym neuronów ziarnistych móżdżku (CGN)5-7.
Móżdżek jest pochodną rombomeru 1 rozwijającego się tyłomózgowia8. Rombowa warga, która jest częścią dachuczwartej komory, daje początek przodkom neuronów ziarnistych móżdżku, które będą stanowić najliczniejszą populację neuronów w dorosłym móżdżku9. Po migracji rostralnej osiedlają się w anlage móżdżku. W tym przypadku mitoza prekursorów neuronów ziarnistych prowadzi do dramatycznej ekspansji zewnętrznej warstwy ziarnistej (EGL), która ma miejsce po urodzeniu u gryzoni. Z EGL neurony zaczynają migrować do wewnątrz przez warstwę molekularną (ML), obok warstwy komórek Purkinjego, aby ostatecznie zamieszkać w wewnętrznej warstwie ziarnistej (IGL2). Podczas tego procesu migracji uzyskują kształt dwubiegunowy z dwoma aksonami rozciągającymi się w głąb ML. Podczas dalszej migracji ciało komórki migruje z dala od aksonów, a oba procesy łączą się, tworząc jeden rozwidlony akson10 w kształcie litery T. Następnie aksony te fascykulują się i są określane jako włókna równoległe. Po osiedleniu się w IGL, CGN wytwarzają dendryty, które tworzą dendrytyczne pazury, tworząc synapsy z omszałymi włóknami. Aby zbadać podstawowe procesy zachodzące w rozwijającym się móżdżku, połączone podejście in vitro i in vivo pozwala na uzyskanie wiarygodnych wyników i wniosków.
CGN są nie tylko najliczniejszymi neuronami móżdżku, ale całego mózgu i mogą być hodowane do wysokiej czystości11-13. W kulturze ta wysoce jednorodna populacja neuronów szybko staje się postmitotyczna i uzyskuje polarną morfologię z łatwymi do zidentyfikowania aksonami i dendrytami. Hodowane CGN okazały się niezwykle przydatne do badania różnych aspektów rozwoju neuronów, w tym proliferacji progenitorów, różnicowania, rozwoju aksonów i dendrytów, migracji neuronów, apoptozy i właściwości elektrofizjologicznych (14-19 i wiele innych). Zastosowanie manipulacji genetycznej rozszerzyło wszechstronność hodowanych CGN i pozwoliło na dalszy mechanistyczny wgląd w wyżej wymienione zdarzenia. Transfekcja wyhodowanych neuronów przy użyciu metod fosforanu wapnia lub lipofilowych o niskiej wydajności, a następnie immunocytochemia z markerami polarności lub analiza wspomagana przez oprogramowanie ułatwiają ocenę np. morfologii poszczególnych neuronów w gęstej kulturze neuronalnej. Dzięki takiemu podejściu można badać rolę interesujących białek we wzroście aksonów lub dendrytów20-25,26-28. Ten system hodowli jest jednak mniej przydatny do analizy migracji neuronów, ponieważ migracja jest bardzo ograniczona w kulturach o dużej gęstości i wymagałaby kokultur. Analiza in vitro wzrostu aksonów i dendrytów pozwala również na badanie połączonych ze sobą białek szlaku sygnałowego przy użyciu kombinacji interferencji RNA (i), nadekspresji lub małych cząsteczek.
Aby ustalić znaczenie białka będącego przedmiotem zainteresowania w regulacji wzrostu aksonów i dendrytów lub migracji neuronów, technika elektroporacji in vivo (IVE) pozwala na analizę w rozwijającej się korze móżdżku. Ze względu na fakt, że rozwój móżdżku u gryzoni trwa aż do pierwszych dwóch tygodni po urodzeniu, móżdżek stanowi dostępną strukturę mózgu do manipulacji genetycznych w celu zbadania rozwoju aksonów i dendrytów, migracji neuronów, synaptogenezy i apoptozy20-24,29,30,26,27,31-34. Ponadto ten system modelowy jest również przydatny w innych aspektach rozwoju neuronów, które wymagają nienaruszonej kory móżdżku, takich jak odnajdywanie ścieżki aksonów, okablowanie i łączność neuronów oraz interakcje neuron-glej Podsumowując, protokół ten zapewnia techniki in vitro i in vivo w celu rozwiązania problemu komplementarnego podejścia do morfogenezy i migracji neuronów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
CGN można przygotować z myszy w 5. dniu postnatalnym (P5) lub szczurów w 6. dniu postnatalnym (P6). Stosujemy protokół opisany przez Bilimorię i współpracowników, w którym wykorzystuje się inhibitor mitozy w celu wyselekcjonowania postmitotycznych CGN13.
Oświadczenie etyczne:
Wszystkie eksperymenty z udziałem żywych zwierząt zostały przeprowadzone zgodnie z protokołem dotyczącym zwierząt zatwierdzonym przez „Verbraucherschutz und Lebensmittelsicherheit” w Dolnej Saksonii w Niemczech.
In vitro test:
1. Przygotowanie plazmidu DNA, pożywek i buforów do metody transfekcji fosforanem wapnia
- Rozpuścić plazmidowe DNA w sterylnej wodzie wolnej od endotoksyn; DMEM (wysoka zawartość glukozy); przygotować CaCl2 2,5 M; przygotować 2x HBSS (rozpuścić 4 g NaCl, 0,1775 g KCl, 0,095 g Na2HPO4 •7H2O, 0,675 g glukozy i 2,5 g HEPES w 250 ml wody ultrapure i dostosować pH do 7,05, 7,08 lub 7,11). Uwaga: Podczas przygotowywania roztworu 2x HBSS należy sprawdzić, która wartość pH daje najlepsze wyniki w zakresie wydajności transfekcji dla danej kombinacji plazmidów.
2. Transfekcja hodowanych neuronów
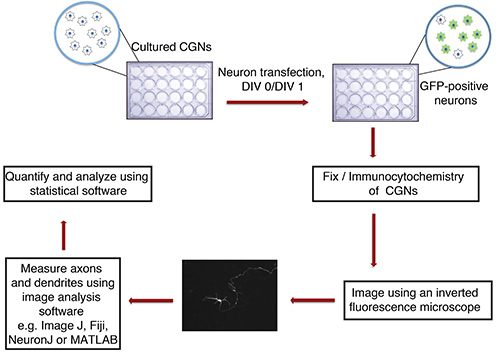
Rycina 1. Schemat blokowy testu wzrostu aksonów i dendrytów in vitro. Hodowane CGN (płytka 24-dołkowa z szklanymi lamélkami), izolowane od szczurząt P6, są transfekowane w DIV 0 lub 1 precypitatem DNA zawierającym fluorescencyjny marker transfekcji (np. GFP). Po fiksacji i immunocytochemii neurony są obrazowane w sposób zaślepiony. Obrazy są importowane do programu ImageJ, a następnie mierzone są procesy. Pomiary są następnie przetwarzane przy użyciu programu statystycznego.
- Wysiać CGNs (20 x 106 na płytkę 24-dołkową; BME, 10% serum cielęce, 2 mM penicylina-streptomycyna-glutamina (PSG), 25 mM KCl) na szklane szkiełka nakrywkowe o średnicy 12 mm, przemyte kwasem azotowym i powlekone poliornityną, w płytce 24-dołkowej, stosując 500 μl pożywki na dołek.
- W dniu in vitro (DIV) 0 (co najmniej 8 h po wysianiu) lub DIV 1 zebrać pożywkę wzrostową i przechowywać ją w temperaturze 37 °C. Przemyć neurony dwukrotnie 500 μl uprzednio ogrzanego DMEM i dodać 500 μl DMEM.
- Umieścić neurony w inkubatorze (37 °C, 5% CO2) na 45 min.
- Przygotować 40 μl osadu DNA dla każdego dołka poprzez zmieszanie: DNA (2-2,5 μg/dołek, 10% całkowitej ilości DNA powinno stanowić marker transfekcji, np. GFP w celu wizualizacji transfekowanych neuronów), wody (do objętości 18 μl), dodać 2 μl 2,5 M CaCl2, dokładnie wymieszać i dodać 20 μl 2x HBSS.
- Inkubować osad DNA przez 5 min w temperaturze pokojowej (RT).
- Dodać osad DNA do każdego dołka i inkubować neurony przez 18 min w inkubatorze.
- Usunąć mieszaninę DMEM/DNA i przemyć neurony dwukrotnie 500 μl uprzednio ogrzanego DMEM.
- Dodać do neuronów zebraną w kroku 2.2 pożywkę. Jeśli neurony będą hodowane przez więcej niż 3 dni, w dniu DIV 3 uzupełnić pożywkę o 25 mM glukozy, aby odnowić źródło węgla.
- Po 1-5 dniach poddać neurony immunocytochemii z użyciem przeciwciał przeciwko GFP.
- Wykonać obrazy co najmniej 30 pojedynczych neuronów dla każdego wariantu w sposób zaślepiony, używając mikroskopu fluorescencyjnego.
3. Pomiar aksonów i dendrytów za pomocą NeuronJ, wtyczki do programu ImageJ opracowanej przez NIH
Ważne: Należy upewnić się, że obrazy są przeskalowane prawidłowo, stosując odpowiedni stosunek pikseli do μm w zależności od powiększenia i rozdzielczości obrazu.
- Konwertuj obrazy do formatu 8-bitowego w programie ImageJ: otwórz obraz, wybierz 'Image' -> 'Type' -> '8-bit' -> 'Save' (zapisz obraz).
- Uruchom wtyczkę NeuronJ i otwórz obraz 8-bitowy.
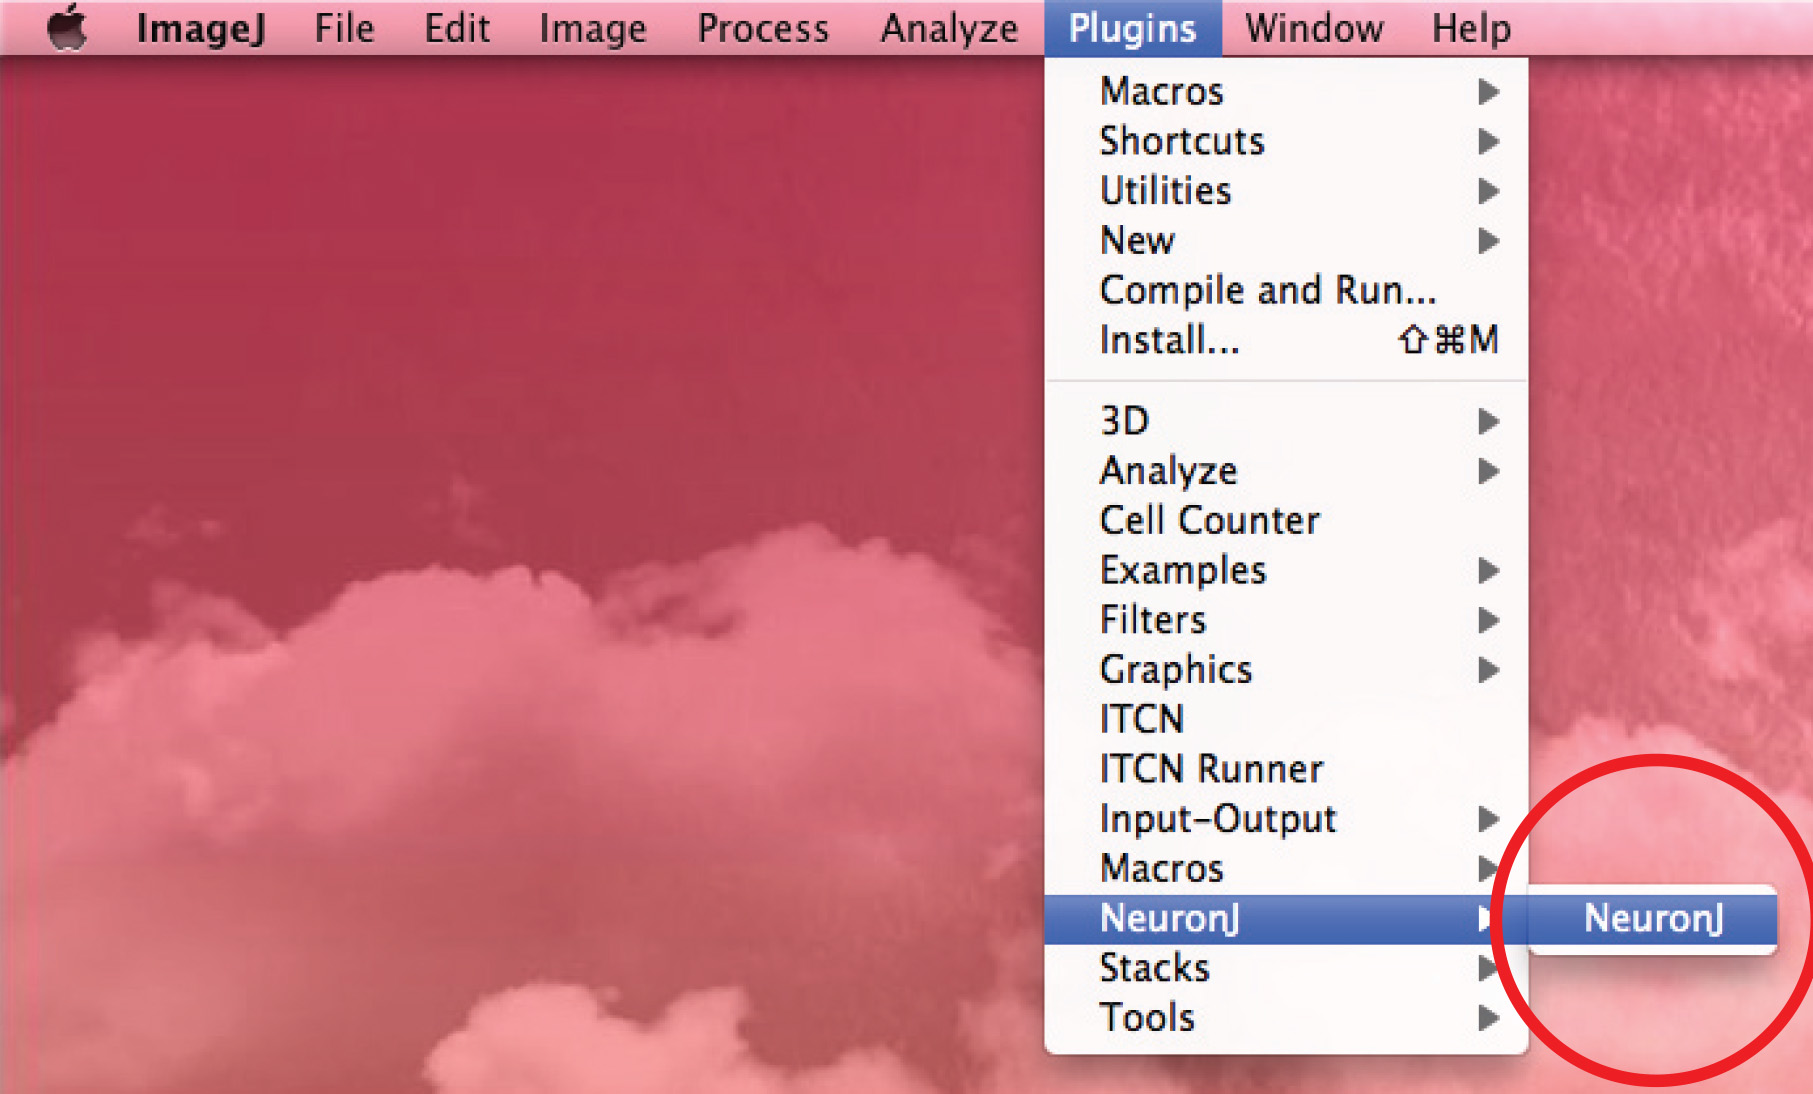
- Użyj opcji 'Add tracings', aby śledzić akson: kliknij raz lewym przyciskiem myszy na początku aksonu i przesuń mysz wzdłuż wypustki. Kliknij dwukrotnie na końcówce aksonu, jeśli ścieżka odpowiada kształtowi aksonu.
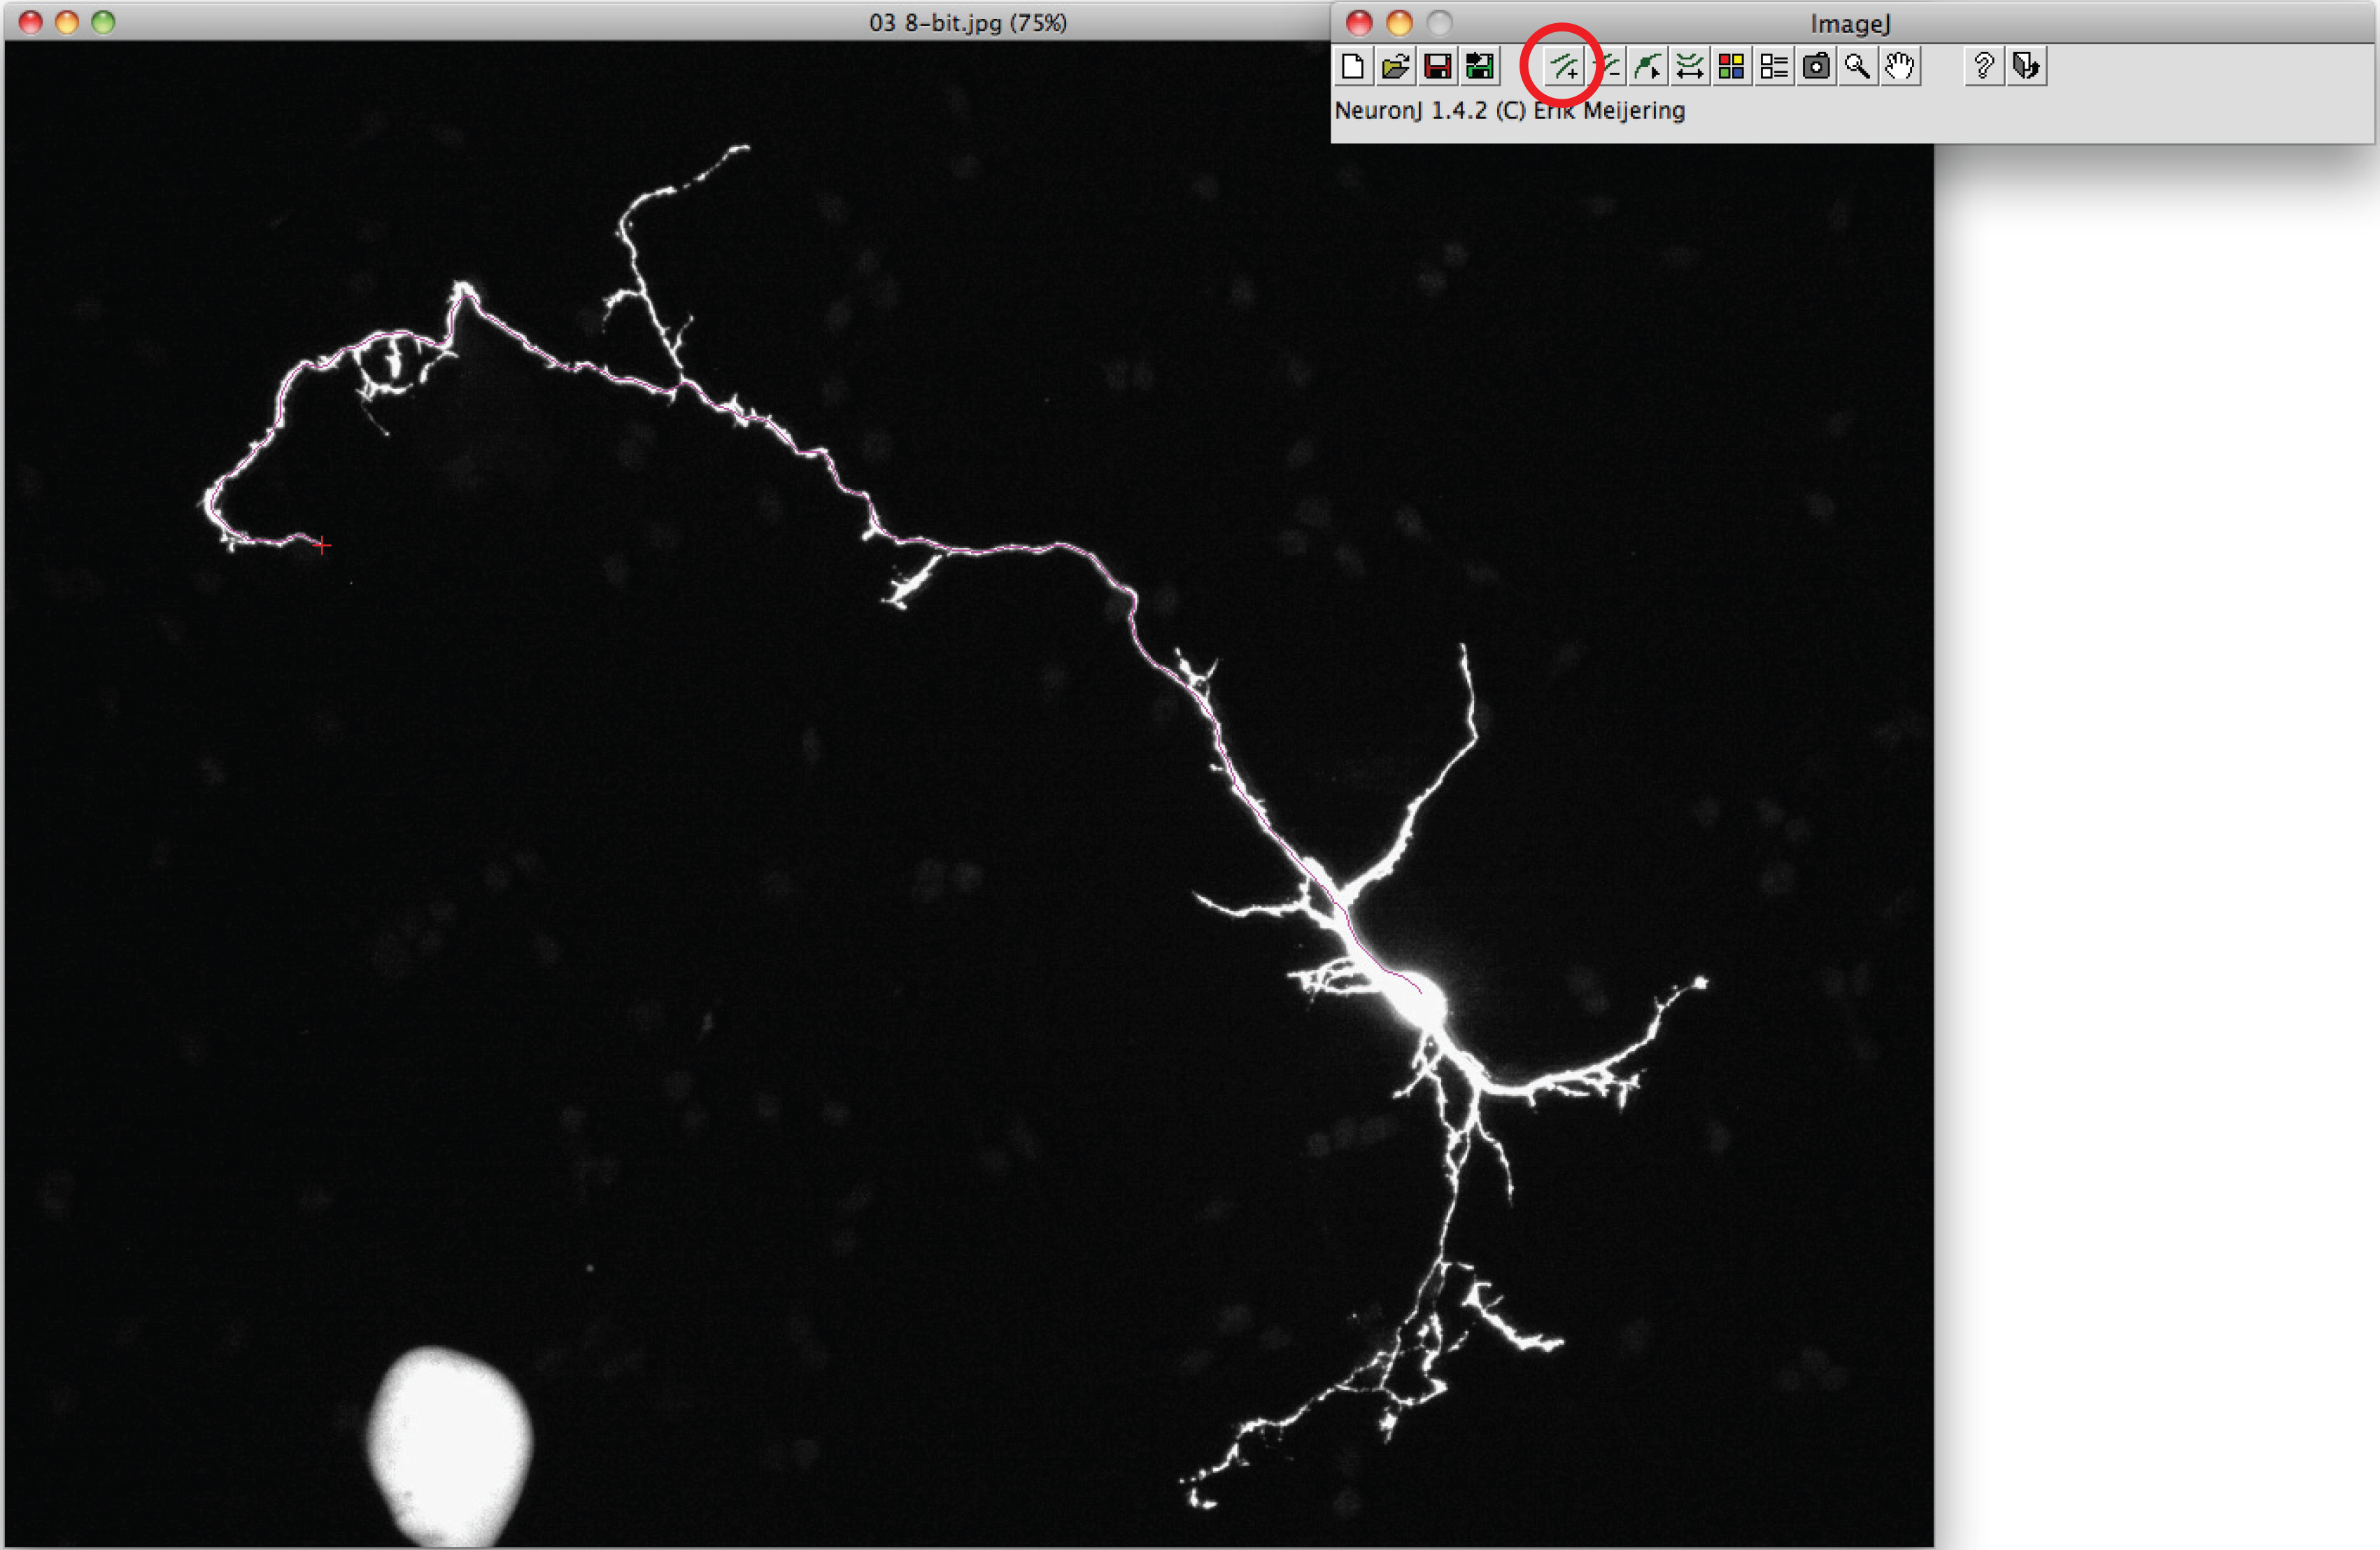
Uwaga: Jeśli sugerowana ścieżka różni się od kształtu aksonu, kliknij raz na wypustce aksonalnej, aby zakotwiczyć ścieżkę, a następnie kliknij dwukrotnie na końcówce aksonu. - Kliknij 'Measure tracings', wybierz opcję 'Display tracing measurements' i naciśnij 'Run'. Wszystkie pomiary aksonu zostaną wyświetlone w nowym oknie. W przypadku dendrytów wybierz opcję 'Display group measurements' i naciśnij 'Run'.
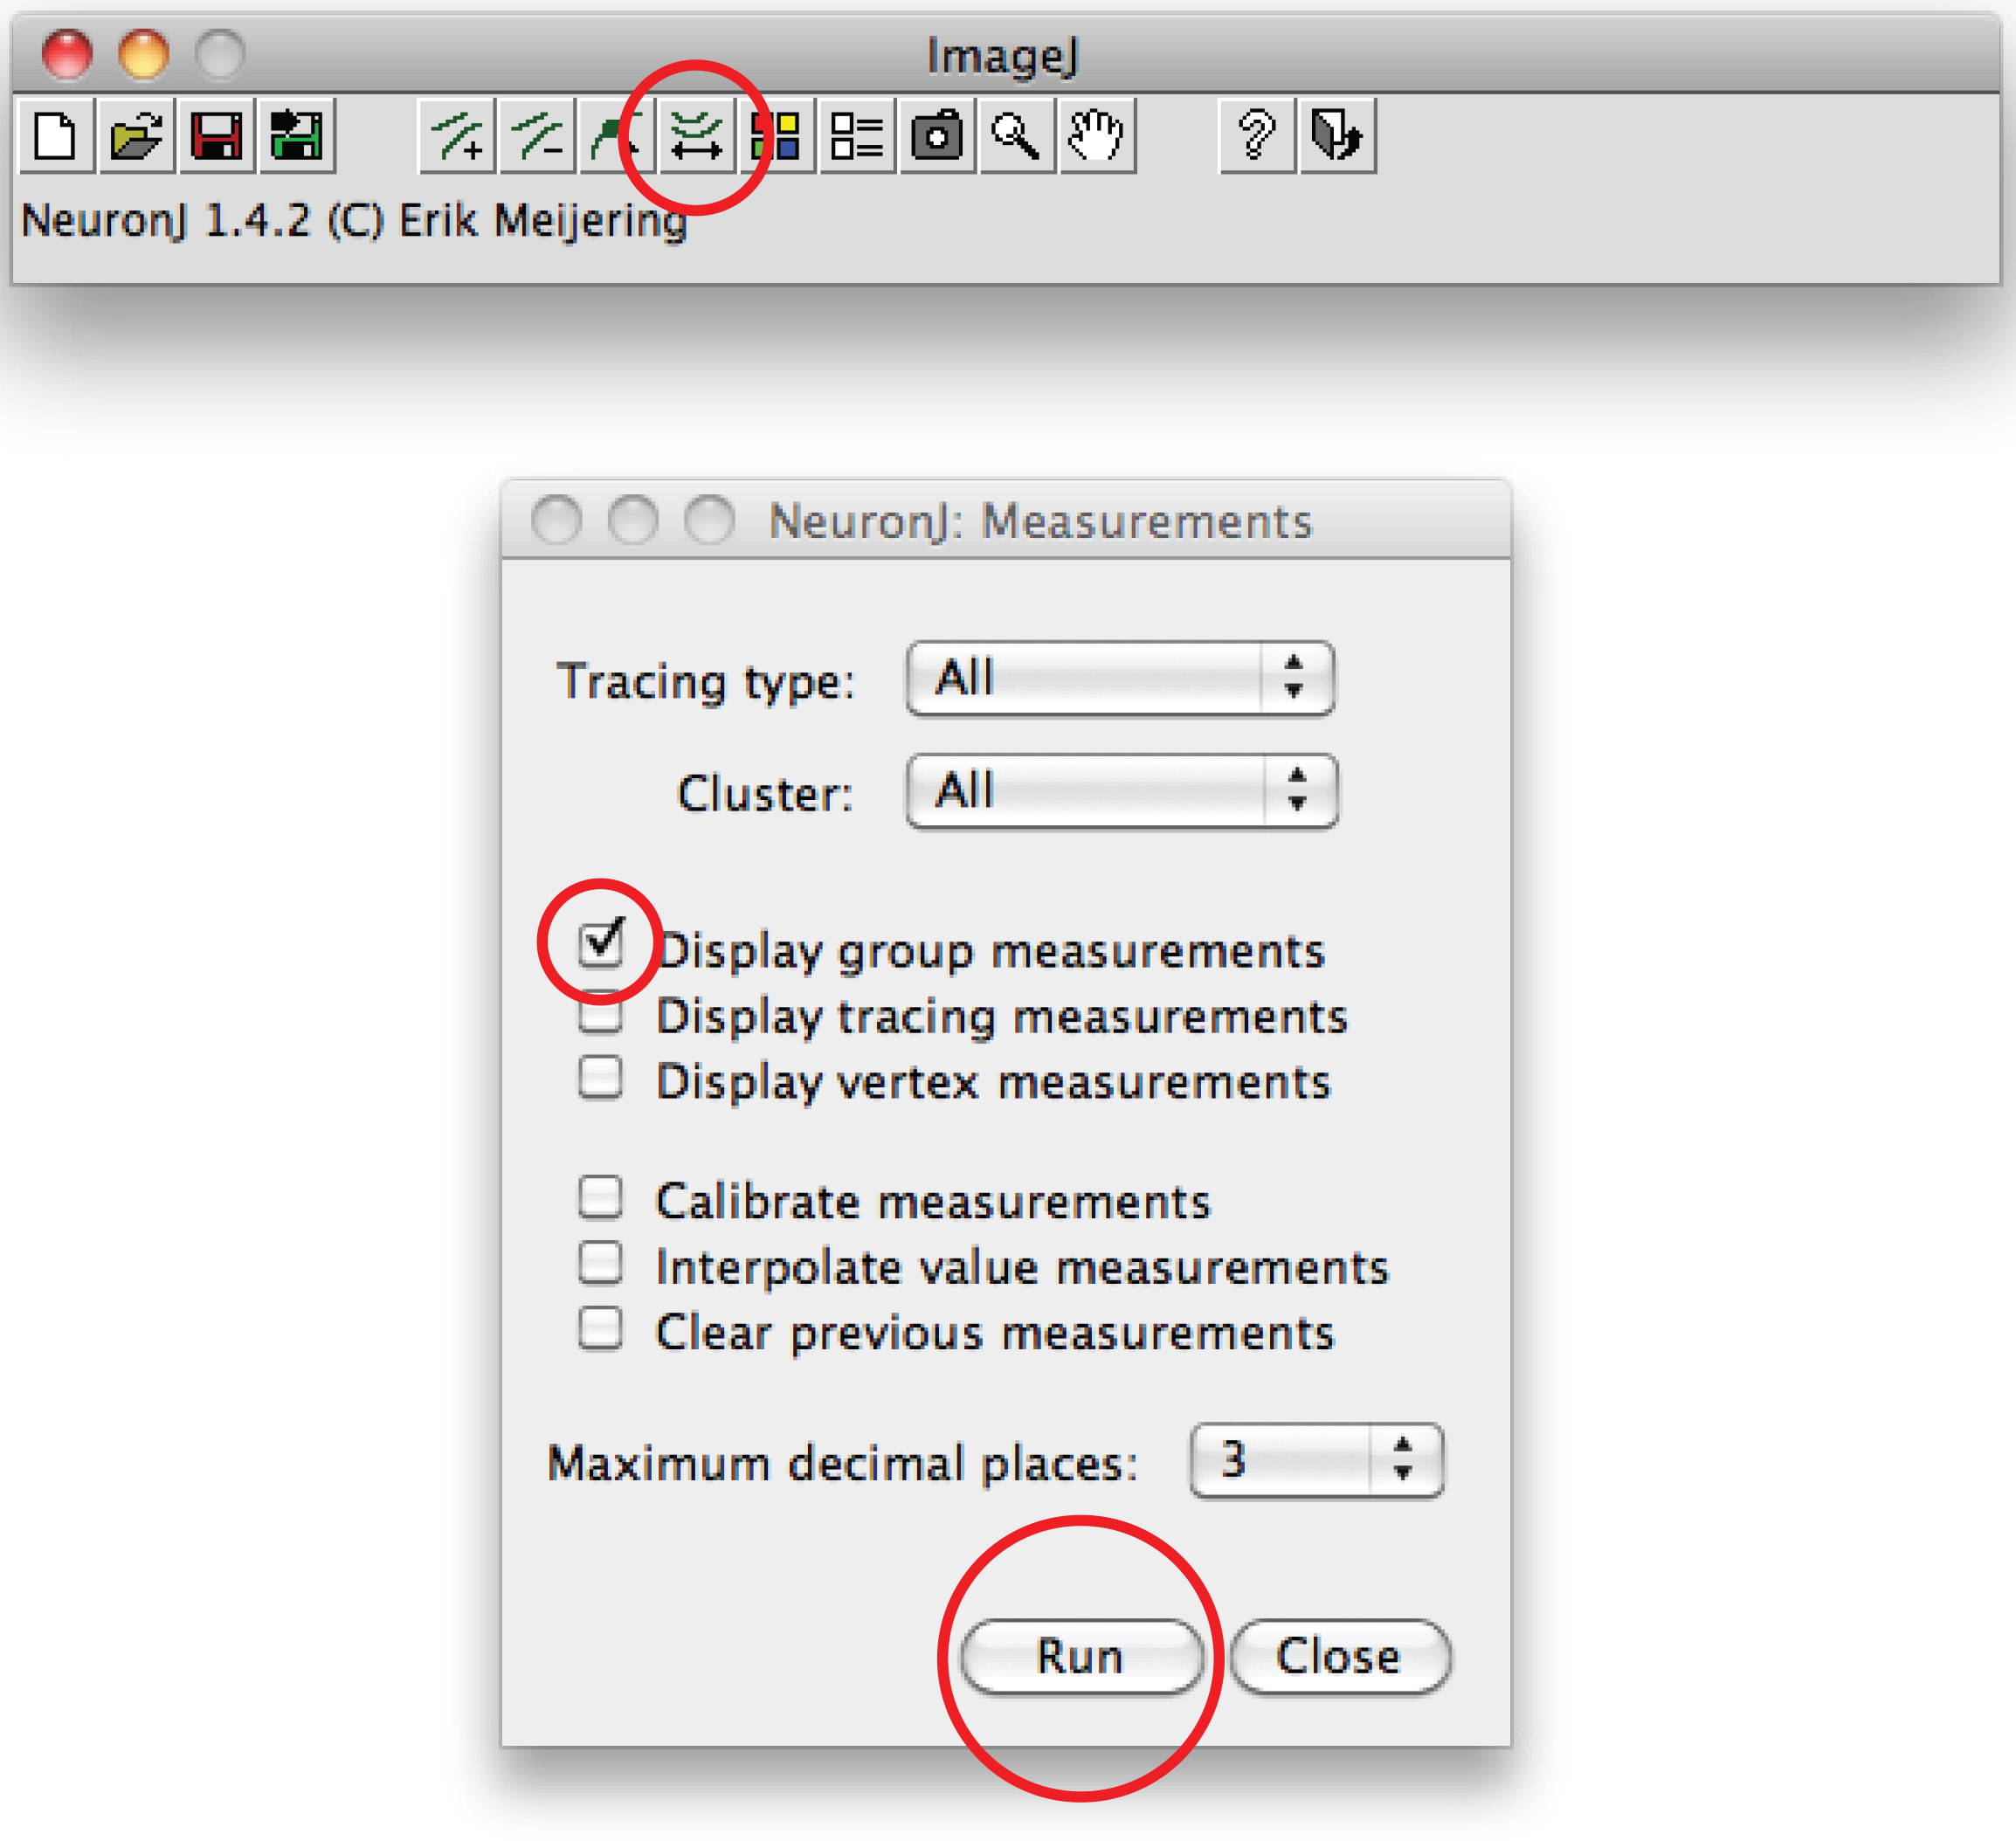
Całkowite pomiary dendrytów zostaną wyświetlone w nowym oknie. Zapisz je jako osobny plik, który można otworzyć w dowolnym programie do arkuszy kalkulacyjnych. - Alternatywnie, w przypadku ręcznego śledzenia, użyj oprogramowania Fiji: kliknij prawym przyciskiem myszy na opcji 'Straight line', wybierz 'Freehand line',
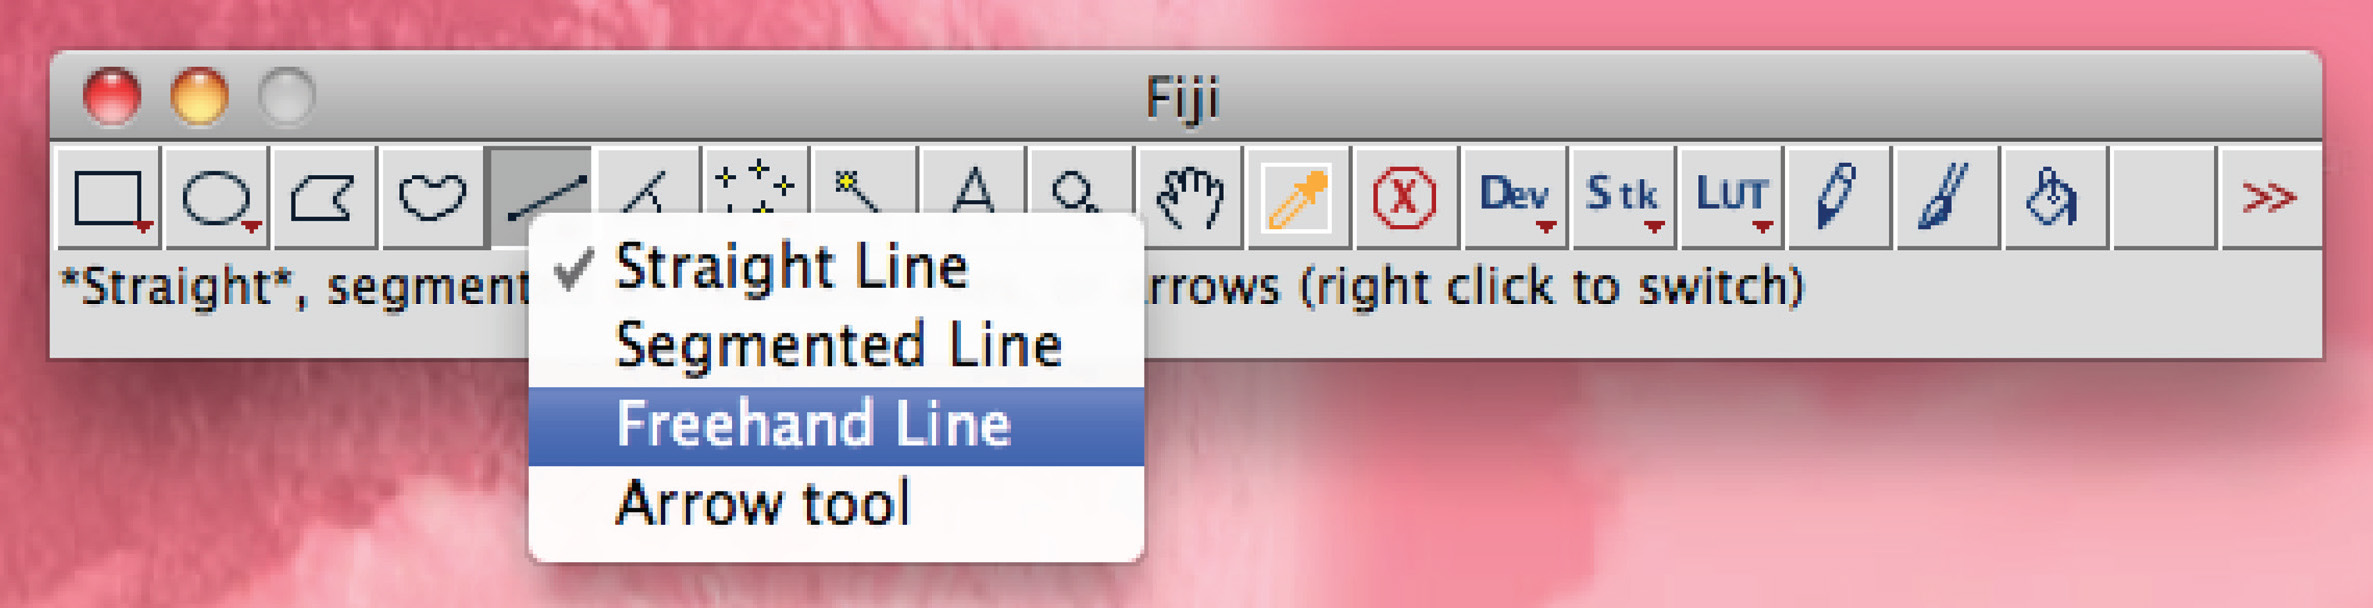
przytrzymaj lewy przycisk myszy i ręcznie obrysuj wypustkę, a następnie naciśnij 'Ctrl+M', aby dokonać pomiaru. - Oblicz średnią długość aksonalną/dendrytyczną dla każdego stanu i zastosuj odpowiedni test statystyczny.
In vivo elektroporacja:
1. Sprzęt i przygotowanie odczynników
- Niezbędne są: igły 30 G, dystanss (1-2 mm), strzykawka, reduktor objętości martwej (DVR), elektroporator, tweezertrody, mata grzewcza lub lampa grzewcza na podczerwień, lampa z gęsim szyją oraz izofluran.
- Włóż DVR do igły, następnie przymocuj igłę do strzykawki, a na koniec załóż dystans na igłę (Rysunek 2).
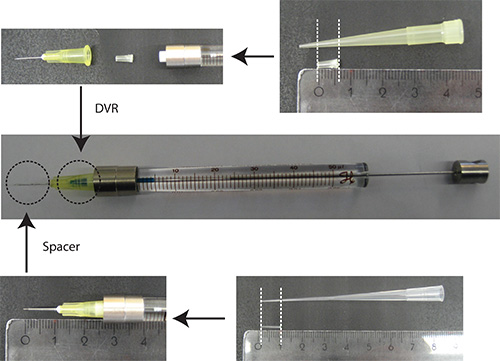
Rysunek 2. Przygotowanie igły. DVR jest wyciętym fragmentem końcówki pipety 200 μl i jest umieszczany w igle w celu zredukowania objętości martwej. Dystans jest wykonany z końcówki do nakładania próbek 200 μl i jest umieszczany na końcu igły, aby regulować głębokość penetracji do móżdżku do około 2 mm. Jednostki linijki: cm - Rozpuść DNA w PBS/0,03% Fast Green. Uwaga: Jako marker transfekcji korzystne jest użycie białka fluorescencyjnego pod promotorem specyficznym dla neuronów (np. Synapsin), aby wizualizować wyłącznie neurony. 25% całkowitej ilości plazmidu powinno stanowić plazmid kodujący marker transfekcji.
- Przygotuj 70% etanol.
- Wymieszaj równe objętości OCT i 30% sacharozy rozpuszczonej w PBS.
- Napełnij strzykawkę 4 μl DNA (4 μg/μl plazmidowego DNA w PBS/0,03% Fast Green).
2. IVE u młodych szczurów
Schemat blokowy IVE: patrz Rycina 3
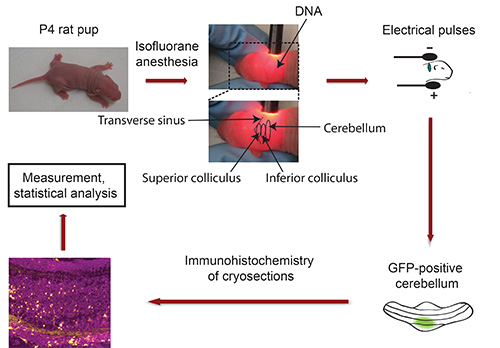
Rycina 3. Schemat blokowy elektroporacji in vivo. Szczurze pisklęta P4 są znieczulane izofluranem, a do móżdżku wstrzykuje się plazmidowe DNA kodujące fluorescencyjny marker transfekcji (np. GFP), po czym poddaje się je działaniu 5 impulsów elektrycznych. Pięć dni później wyizolowane móżdżki dodatnie dla GFP są sekcjonowane i poddawane badaniu immunohistochemicznemu. Obrazy są rejestrowane za pomocą mikroskopu konfokalnego i analizowane przy użyciu oprogramowania Imaris. Dane są przetwarzane za pomocą programu statystycznego.
- Należy wykorzystać szczury w 4. dniu postnatalnym (P4) z linii albinosów (Wistar lub Long Evans).
- Szczury należy znieczulić (jedno po drugim) izofluranem w małym pudełku (np. pudełku na końcówki do pipety P1000) z 200 μl izofluranu (nasączonego w tkance) przez 1-2 min, aż zwierzę przestanie się poruszać. Należy zadbać o to, aby szczury nie miały kontaktu z ciekłym izofluranem. Czas należy monitorować ściśle, ponieważ poszczególne osobniki różnie reagują na znieczulenie.
- Tył głowy szczura należy wysterylizować 70% etanolem.
- Głowę szczura należy unieruchomić między kciukiem a palcem wskazującym i użyć lampy z gęsimi szyjkami, aby zlokalizować móżdżek u albino. Zatoka poprzeczna wyraźnie oddziela śródmózgie (wzgórka górne i dolne) od półkul korowych (Rysunek 3). Móżdżek znajduje się sąsiadująco ze śródmózgiem i ma ciemniejszy odcień. Należy zaznaczyć móżdżek kropką za pomocą niezmywalnego markera. Ważne: Należy utrzymać szczura w ustalonej pozycji! Uwaga: Jeśli znieczulenie przestanie działać podczas tej procedury, należy ponownie poddać szczura działaniu izofluranu przed wstrzyknięciem DNA.
- Należy wprowadzić igłę (Rysunek 3) i powoli wstrzyknąć 3 μl DNA do móżdżku.
- Należy odczekać 30-60 s, aby roztwór DNA uległ dyfuzji.
- Głowę szczura należy umieścić między elektrodami typu tweezertrode w taki sposób, aby biegun ujemny stykał się z tyłem głowy (obszarem móżdżku), a biegun dodatni z przeciwległą stroną głowy (Rysunek 3).
- Szczury należy poddać 5 impulsom elektrycznym. Napięcie należy dostosować do masy szczurów, aby zapewnić dobrą wydajność elektroporacji bez pogorszenia przeżywalności (Tabela 1).
Tabela 1. Elektroporacja szczurów P4.Masa Napięcie Impuls Odstęp 8-9 g 160 V 50 msec 950 msec 9-10 g 165 V 50 msec 950 msec > 10 g 170 V 50 msec 950 msec - Szczury należy pozostawić do wybudzenia na podgrzewanej podkładce lub pod lampą podczerwieni, a następnie zwrócić do samicy. Ważne: Należy upewnić się, że źródło ciepła nie powoduje oparzeń.
- Szczury należy uśmiercić 5 dni po elektroporacji poprzez umieszczenie w CO2, a następnie dekapitację.
- Należy wyizolować móżdżki i wyselekcjonować te dodatnie pod kątem GFP za pomocą mikroskopu fluorescencyjnego.
- Móżdżki należy utrwalić w 4% PFA przez noc (O/N) w 4 °C, a następnie inkubować w 30% sacharozie w 4 °C, aż móżdżki opadną na dno probówki.
- Móżdżki należy zalać w OCT/30% sacharozie i wykonać koronalne przekroje o grubości 40 μm przy użyciu kriotomu. Uwaga: Każdy móżdżek należy przeciąć w sposób zaślepiony.
- Przekroje należy poddać immunohistochemii z użyciem przeciwciała przeciwko GFP. Należy zastosować kontrastowe barwienie jądrowe (DAPI lub Hoechst 33258) i określić lokalizację co najmniej 200 transfekowanych neuronów na zwierzę.
- W celu przeprowadzenia szczegółowej analizy należy podzielić IGL na dwie połowy, otrzymując górną część IGL skierowaną ku ML oraz dolną część IGL skierowaną ku istoci białej, a następnie policzyć neurony GFP-dodatnie znajdujące się w każdej z połówek. Uwaga: Liczenie neuronów GFP-dodatnich w każdym przekroju należy przeprowadzić w sposób zaślepiony.
3. Pomiar długości dendrytów, pozyskiwanie obrazów przekroju w płaszczyznach x, y, z przy użyciu mikroskopu konfokalnego
Uwaga: na przykład należy użyć 40 obrazów dla przekroju o grubości 40 μm przy kroku z (z-step) wynoszącym 1 μm.
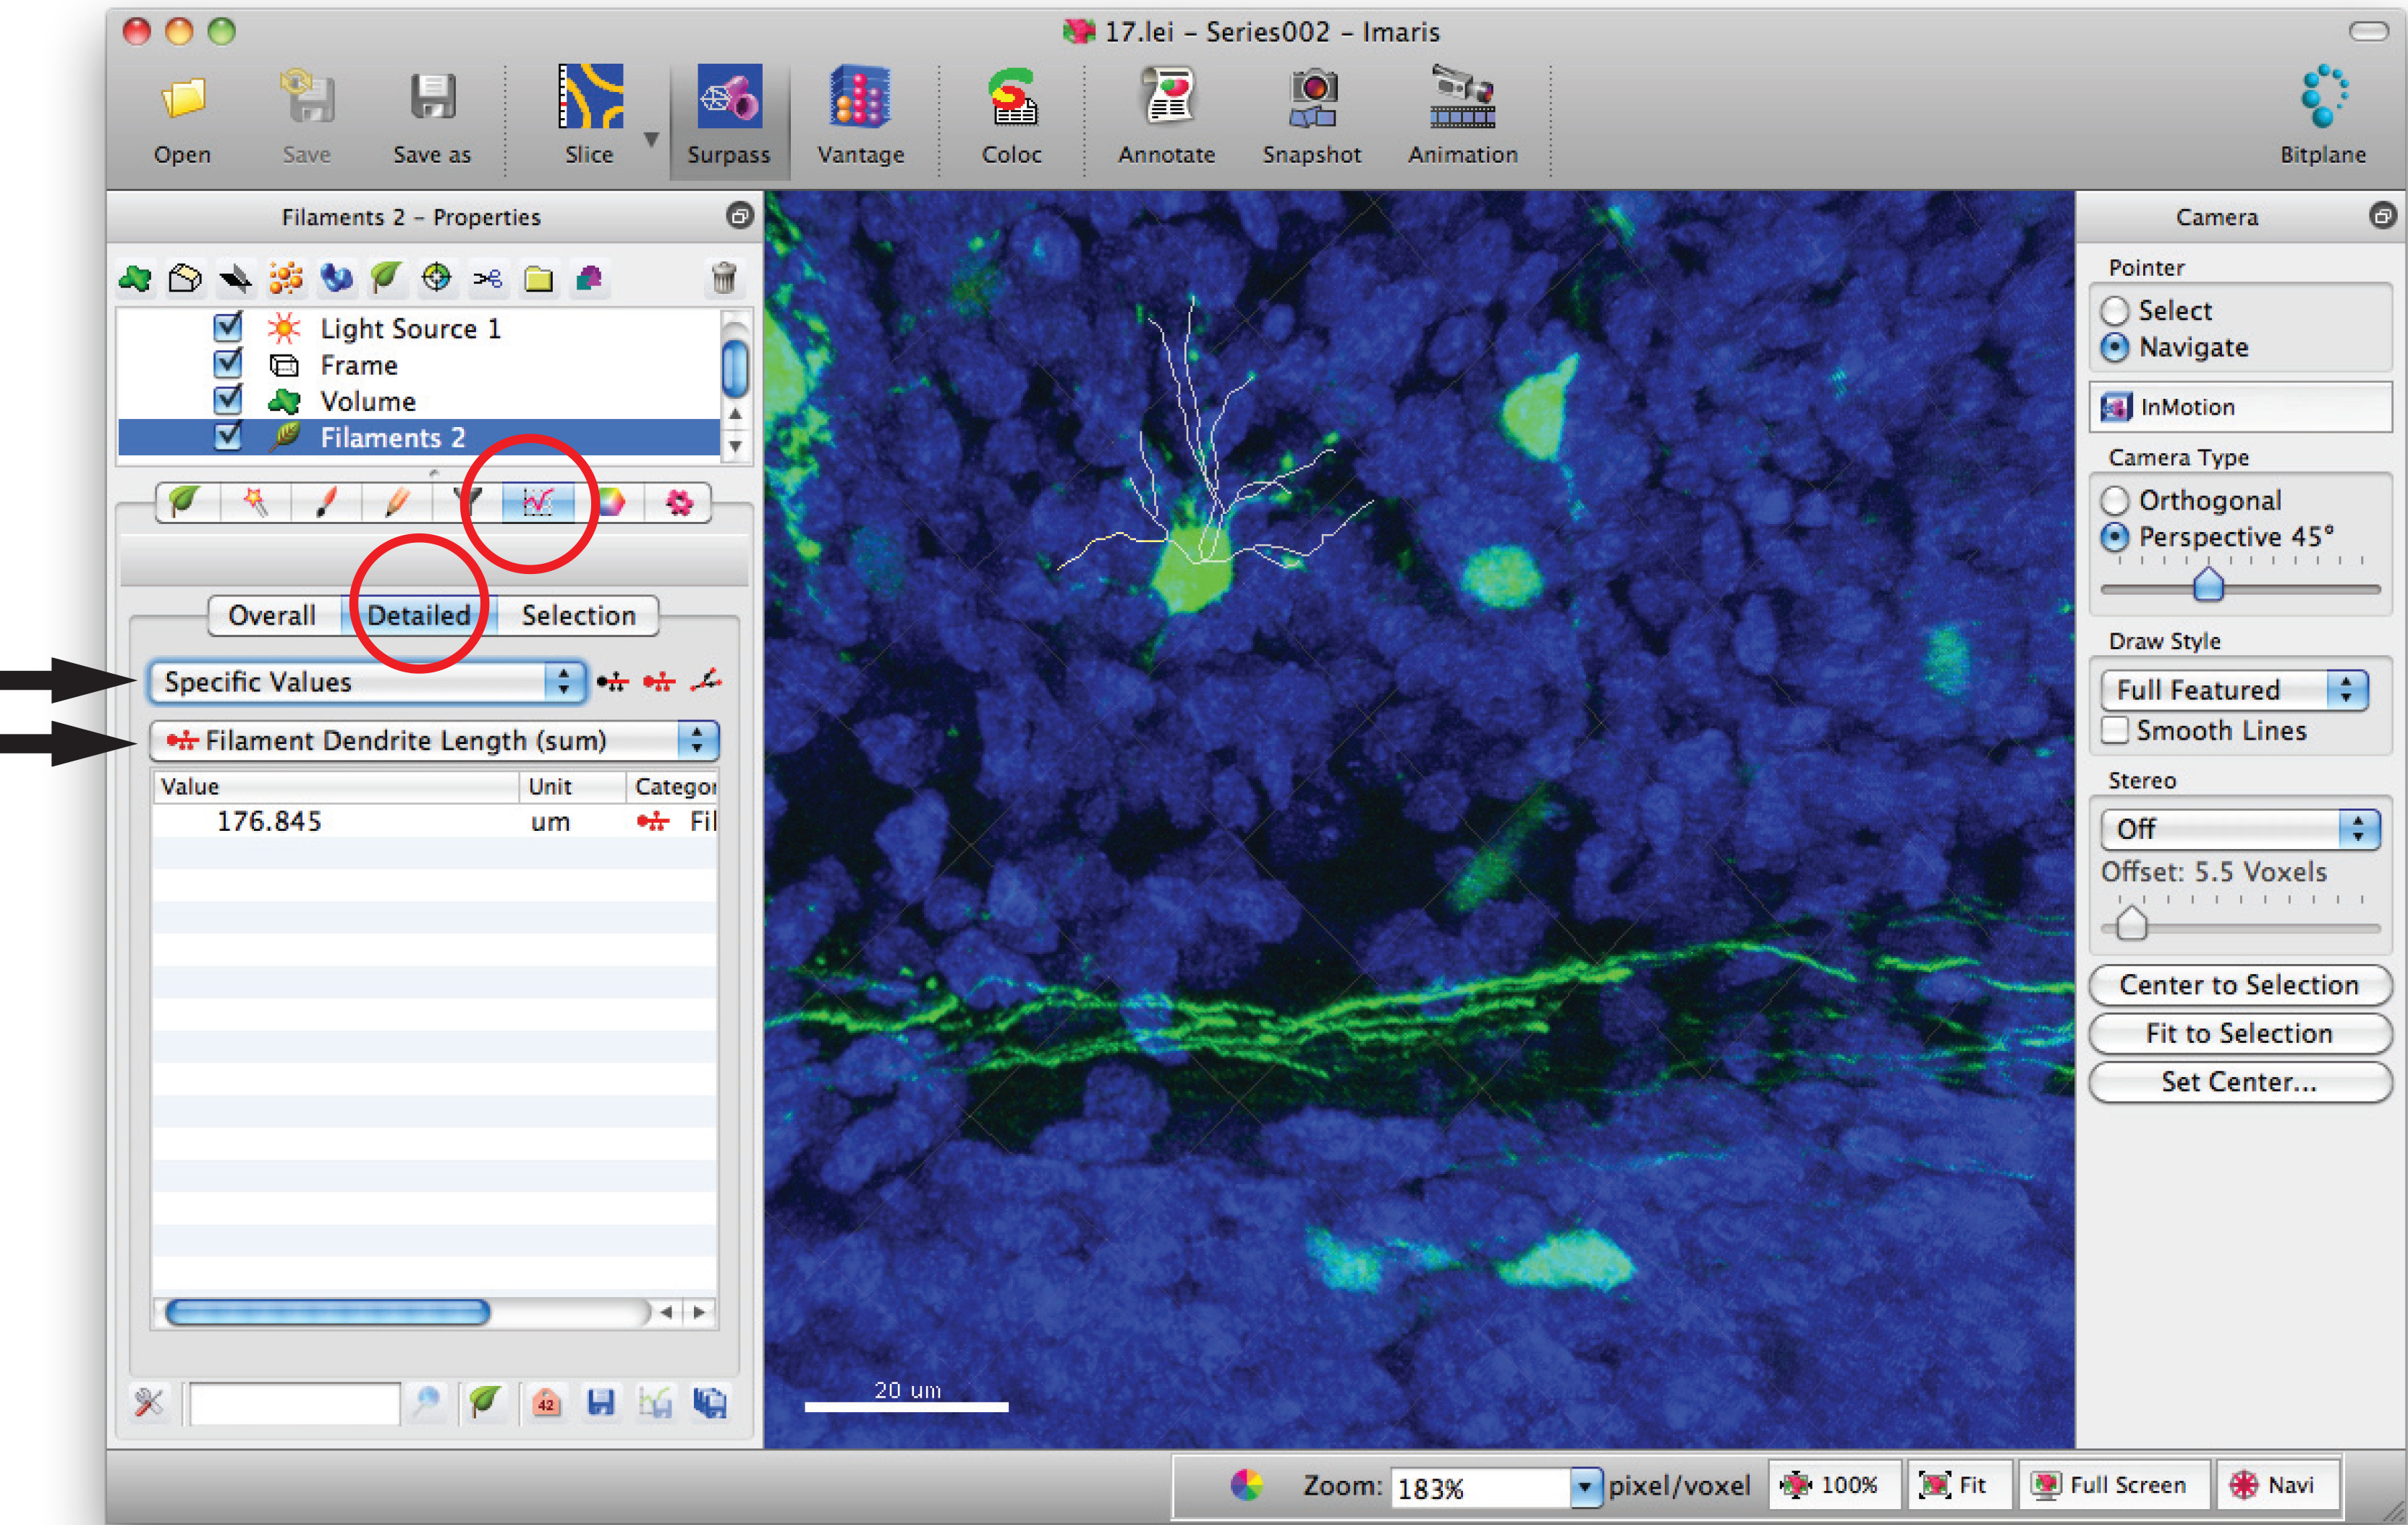
- Otwórz serie obrazów w oprogramowaniu Imaris, aby wygenerować obraz 3D dendrytów.
- Kliknij tryb „Surpass”, aby wyświetlić neuron w 3D.
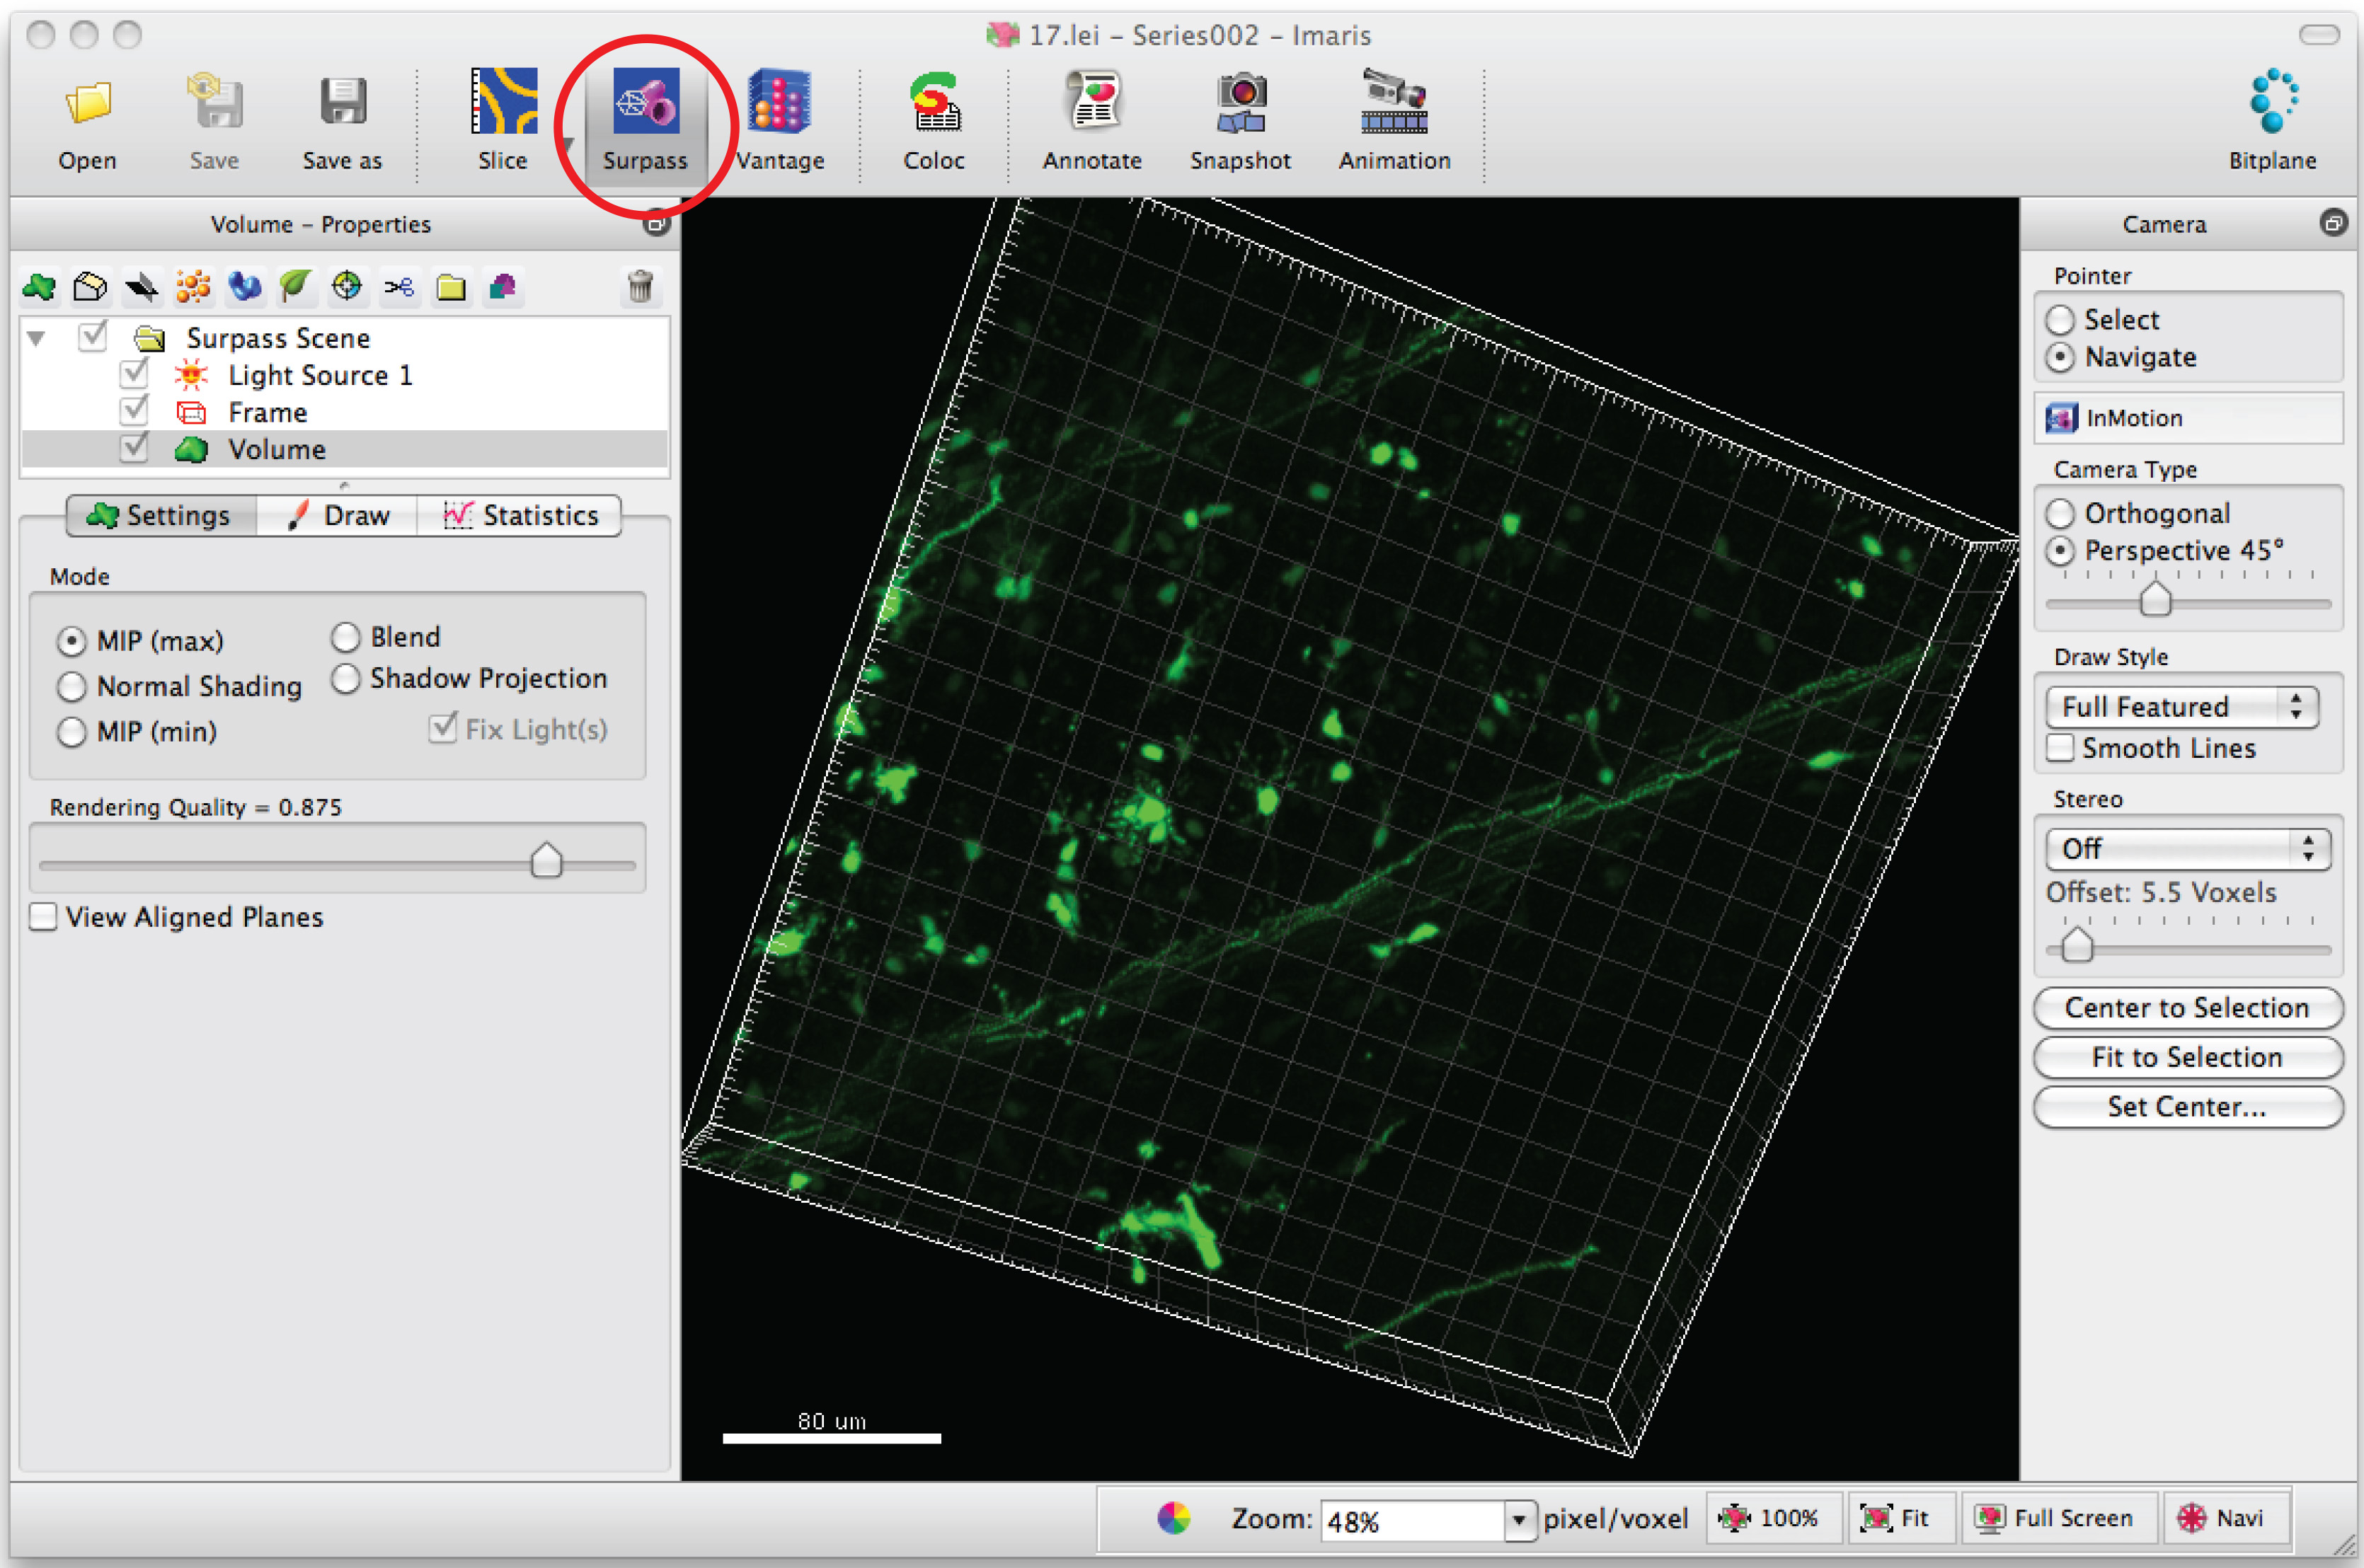
- Wybierz „Add new filament” i kliknij „Skip automatic creation”, aby rozpocząć półautomatyczne śledzenie.
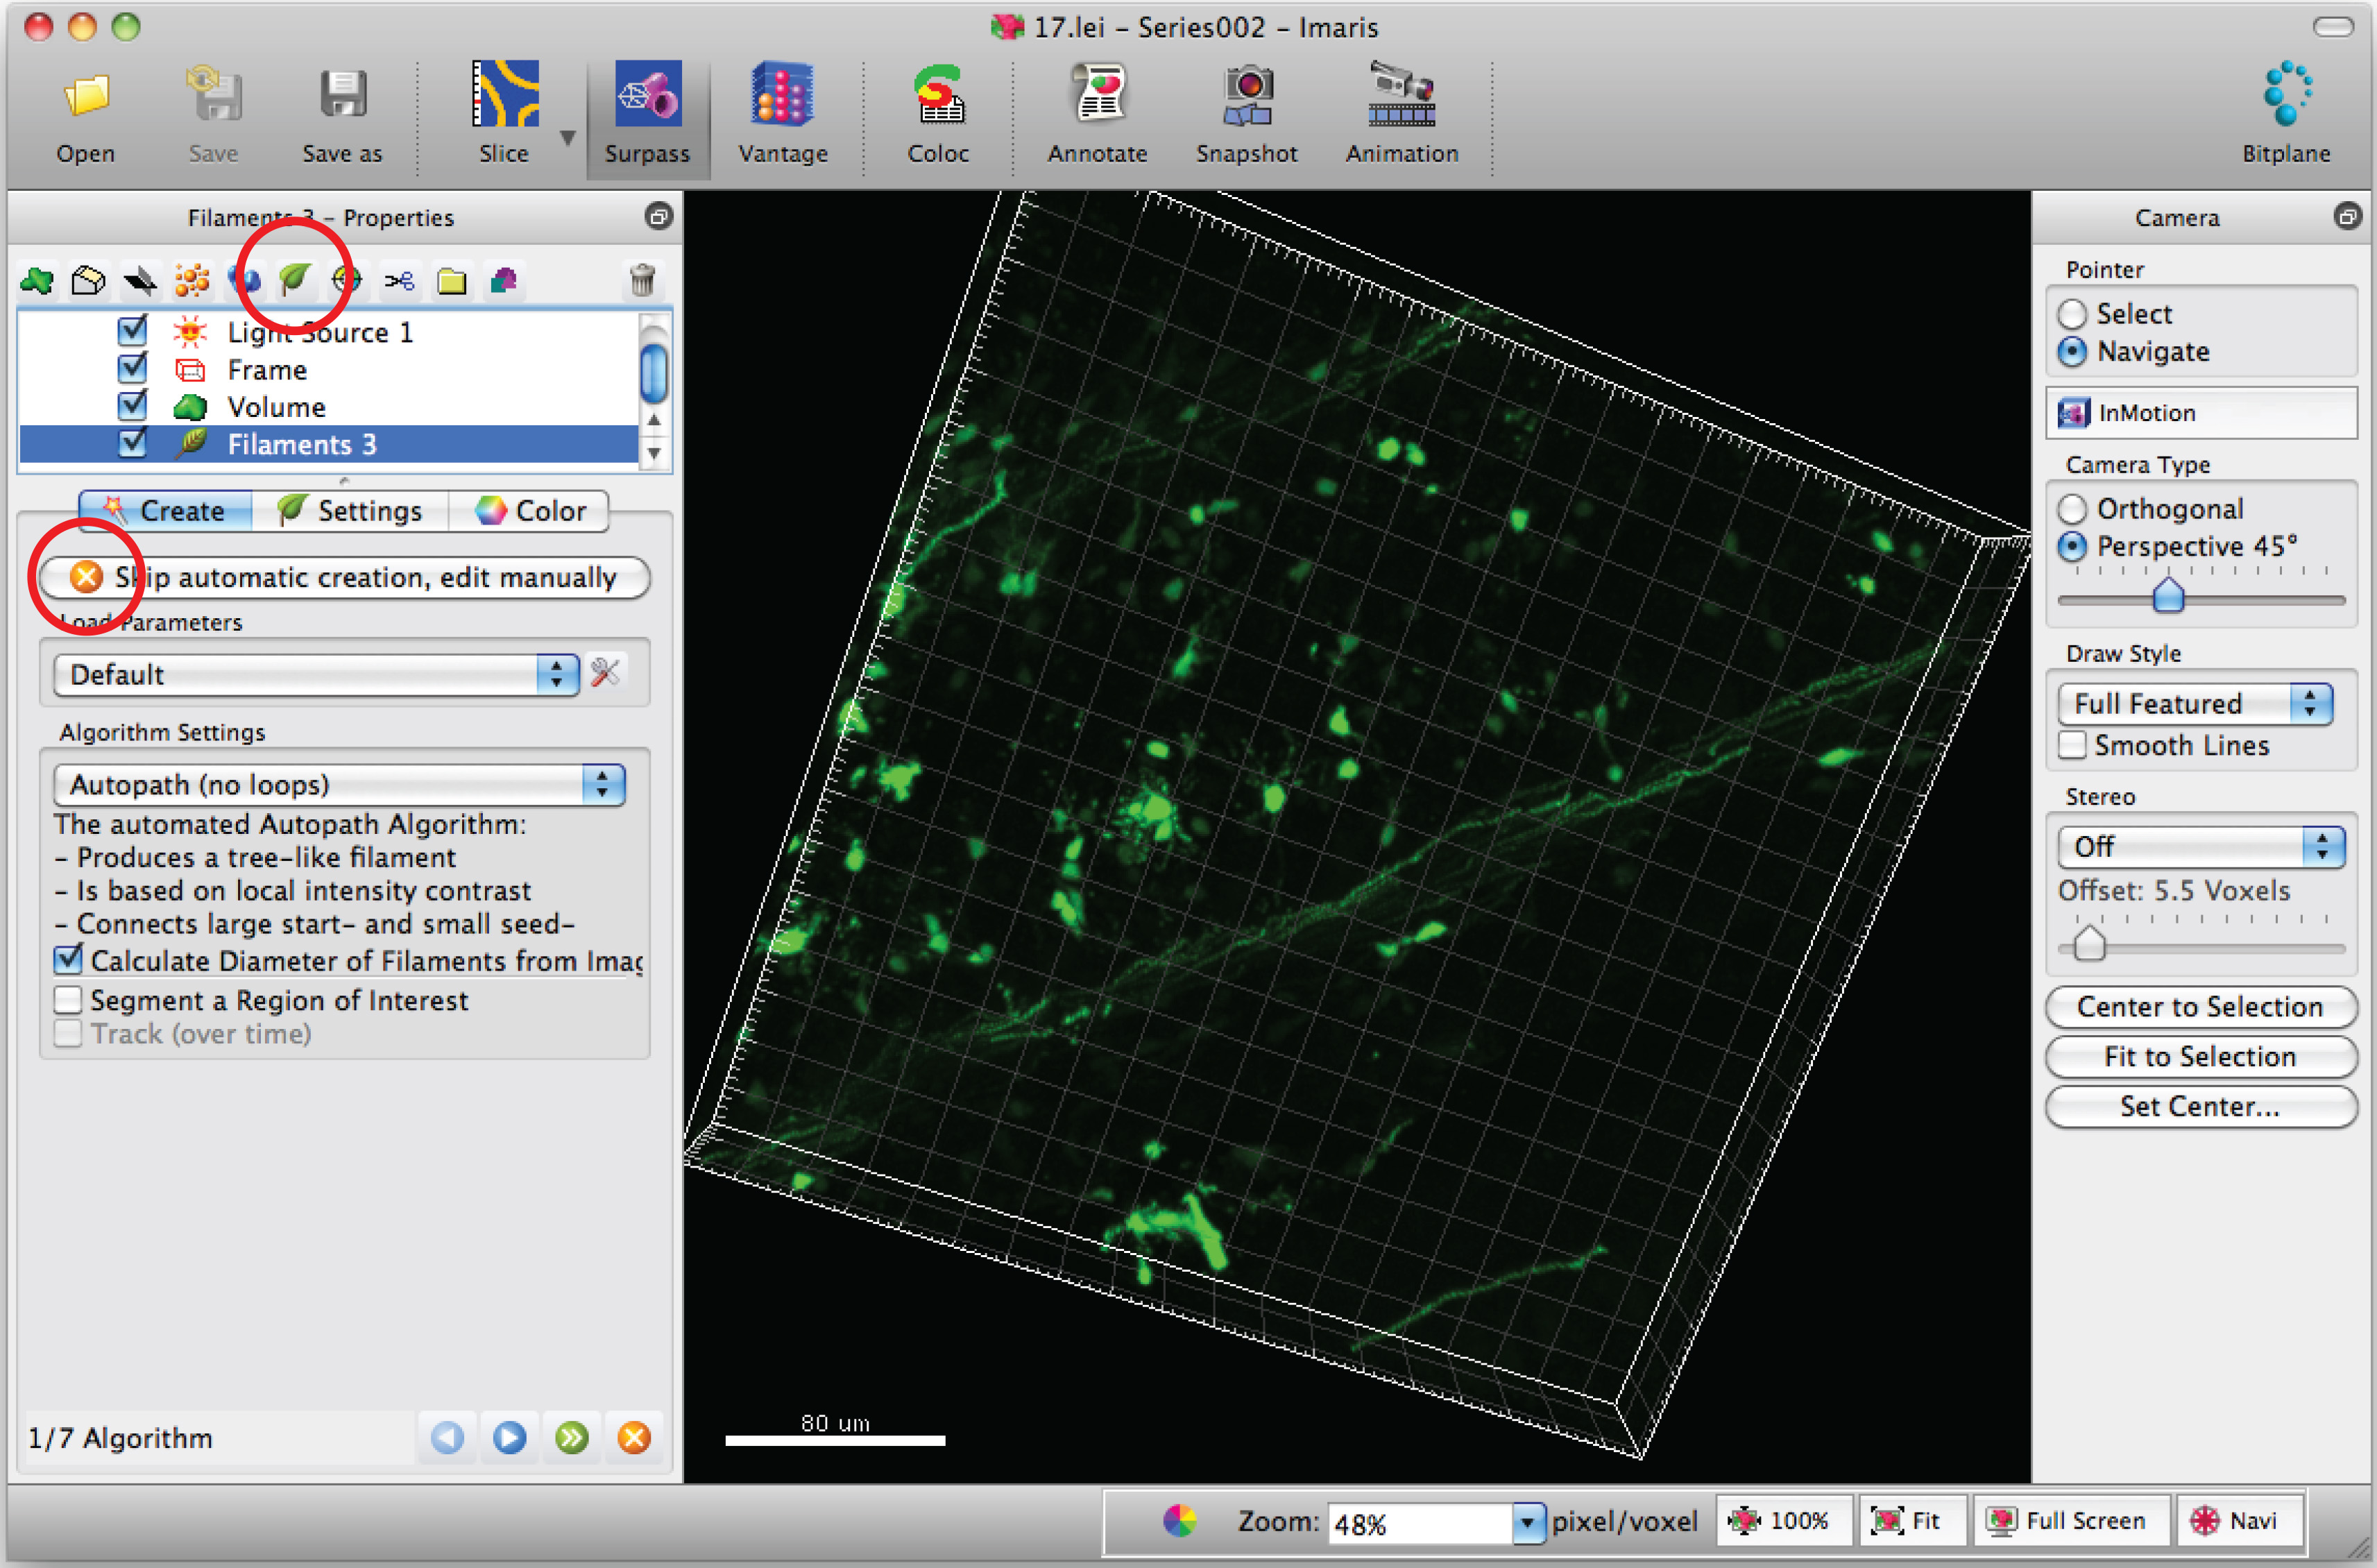
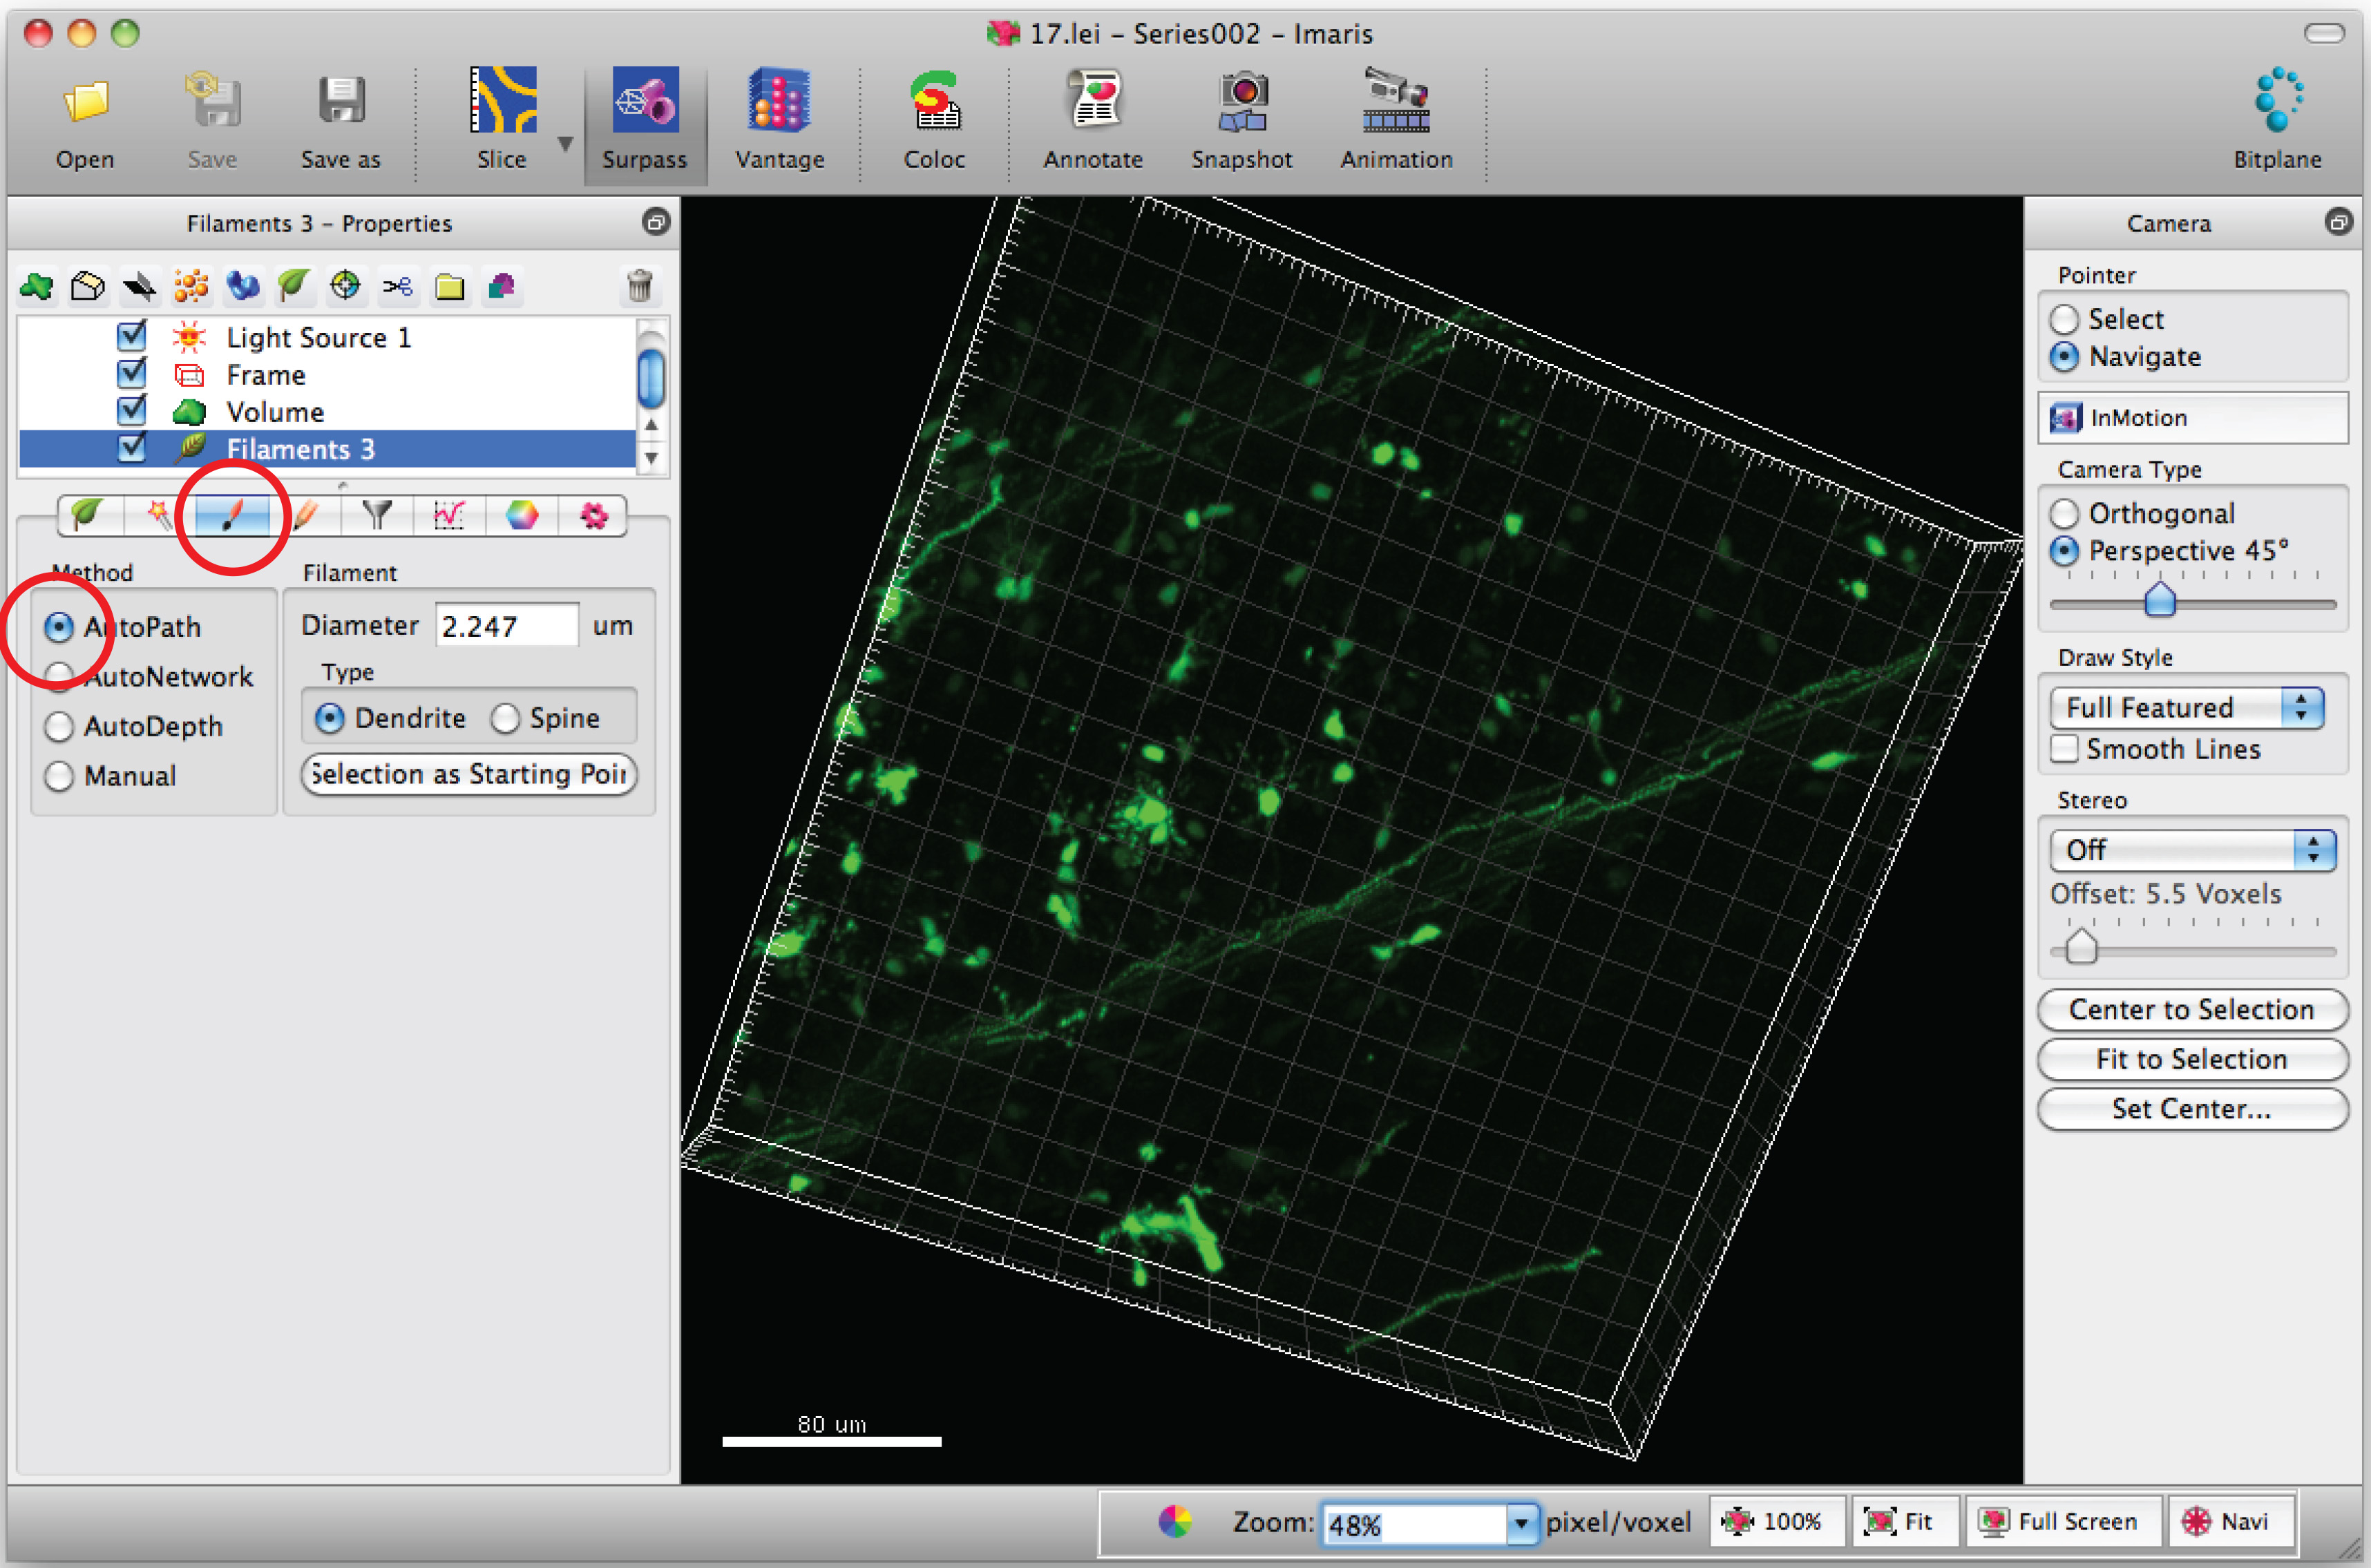
Uwaga: Każdy obraz 3D należy analizować metodą ślepej próby. - Wybierz kartę „Draw” oraz opcję „AutoPath”.
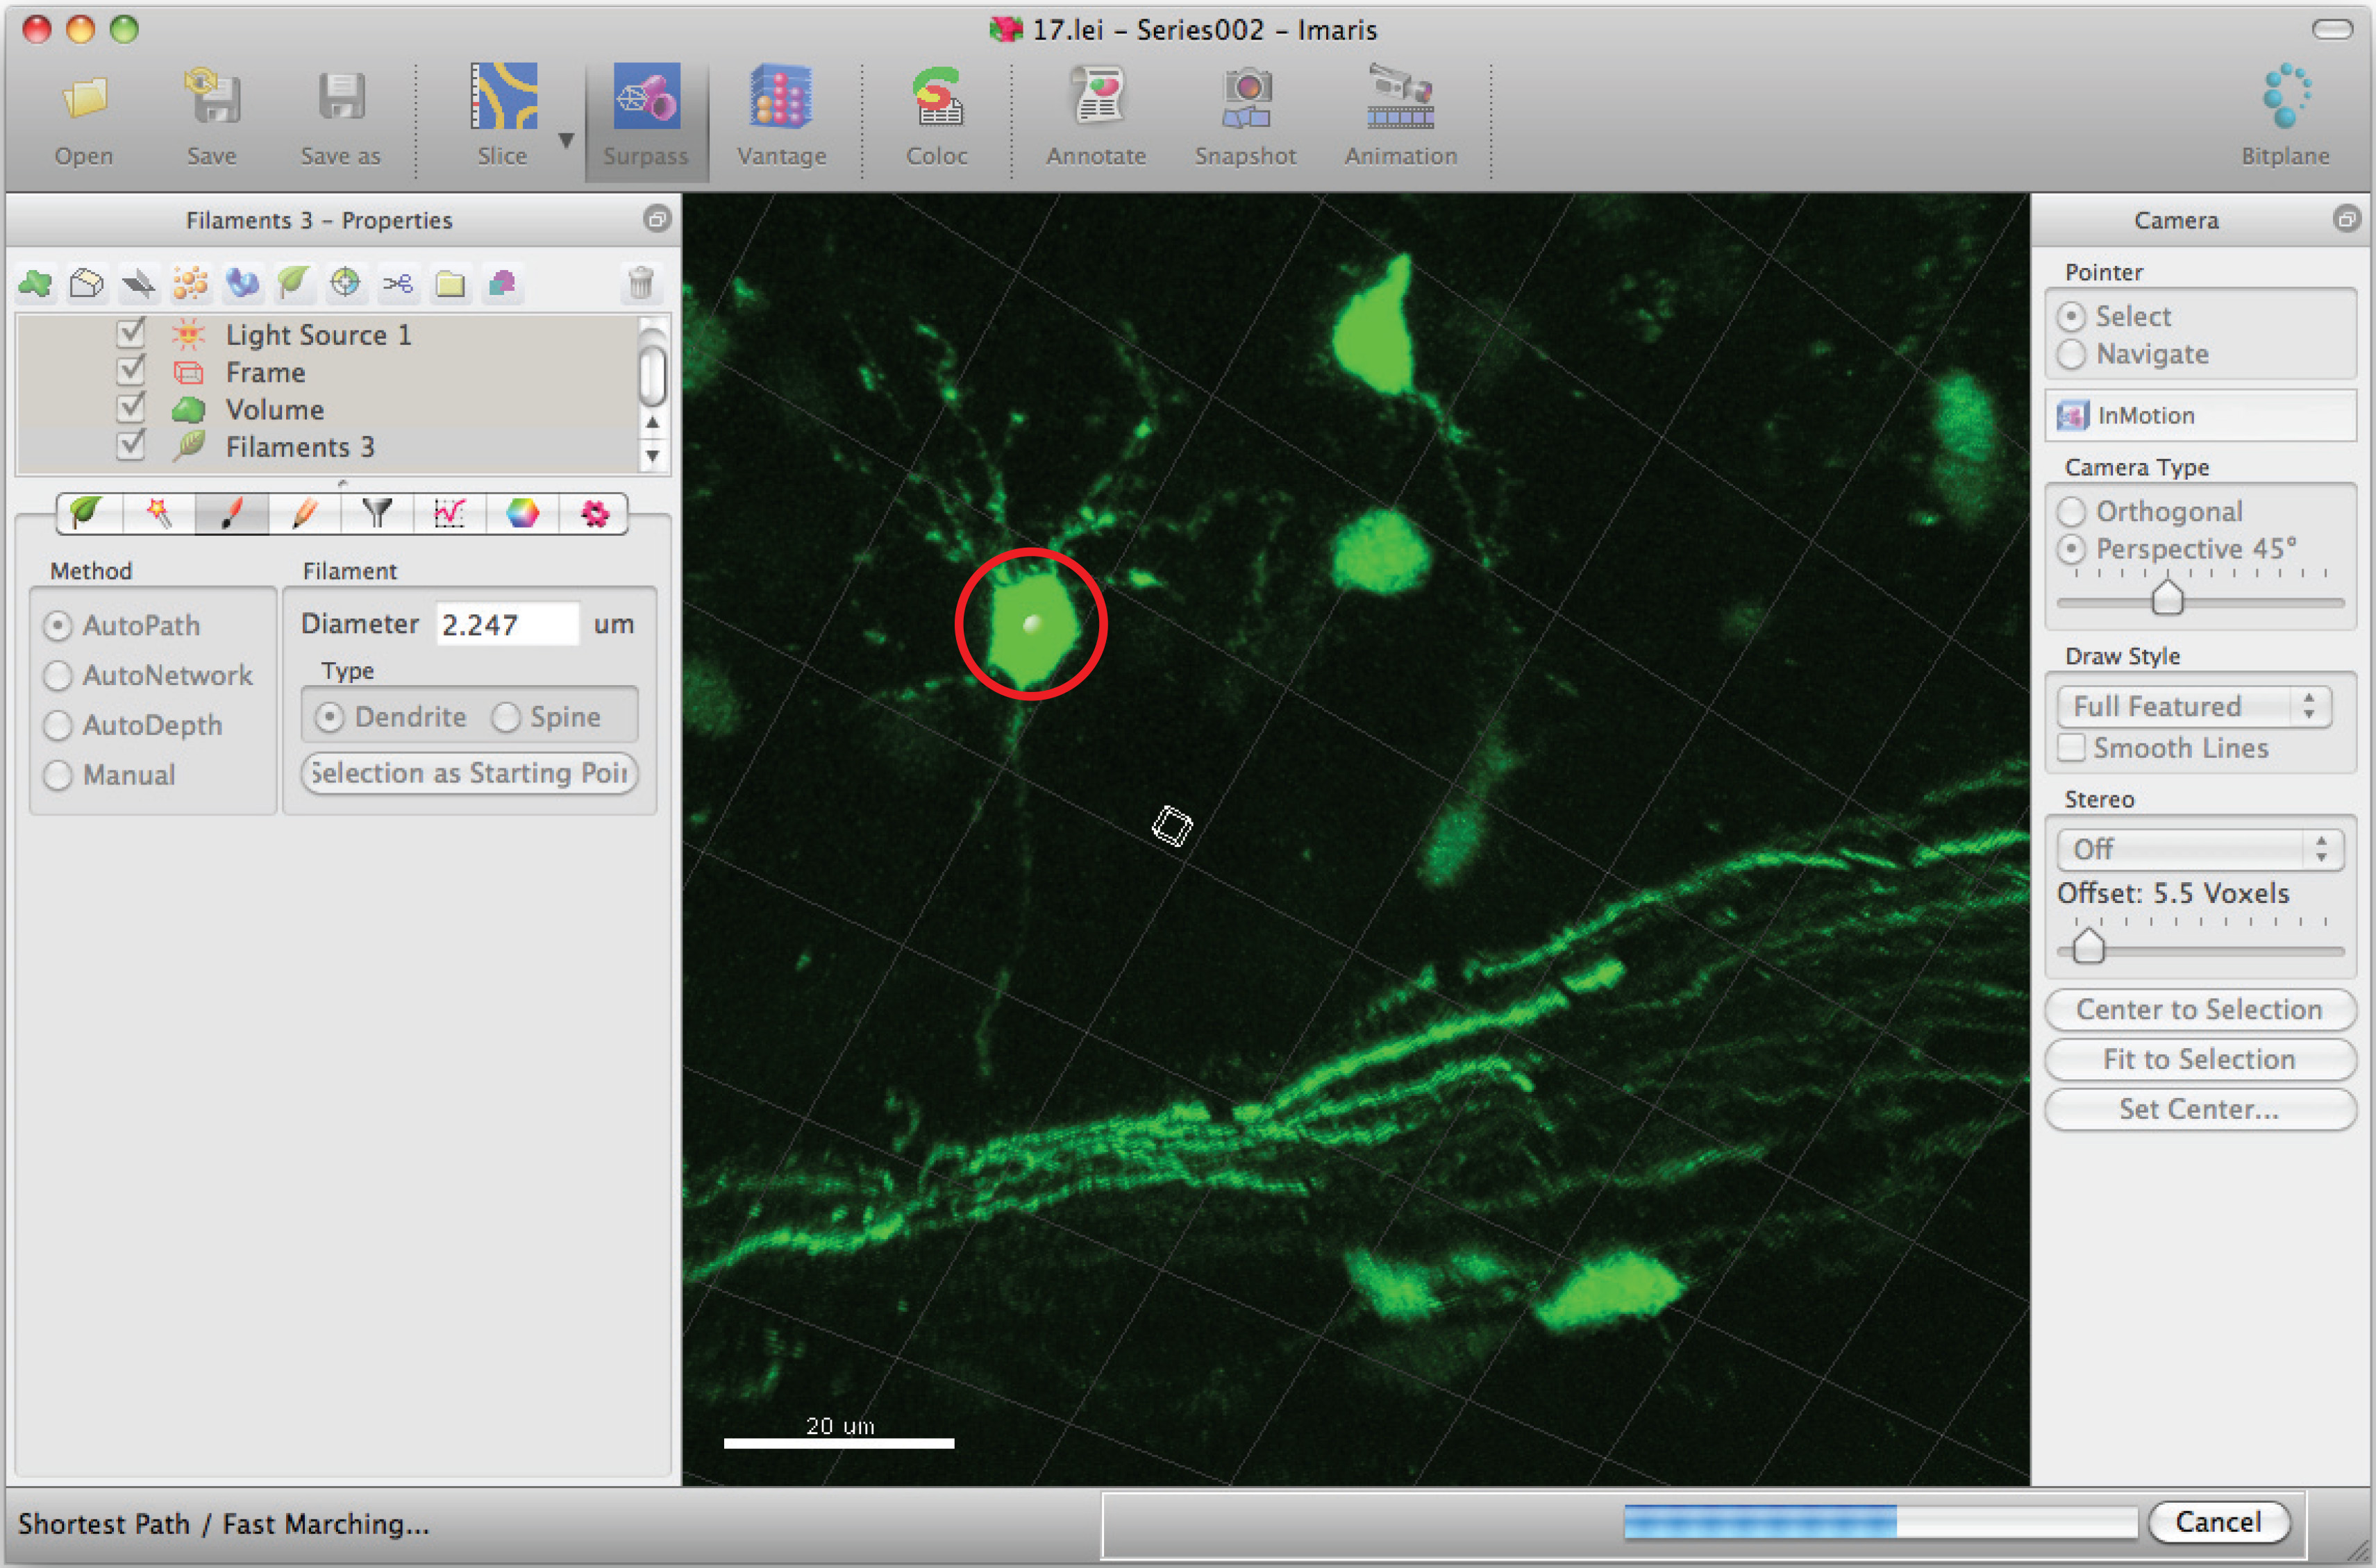
- Najedź kursorem myszy na ciało komórki i naciśnij Shift + prawy przycisk myszy, aby zaznaczyć ciało komórki. Uwaga: Automatyczne obliczenia wykonywane przez oprogramowanie mogą potrwać kilka minut.
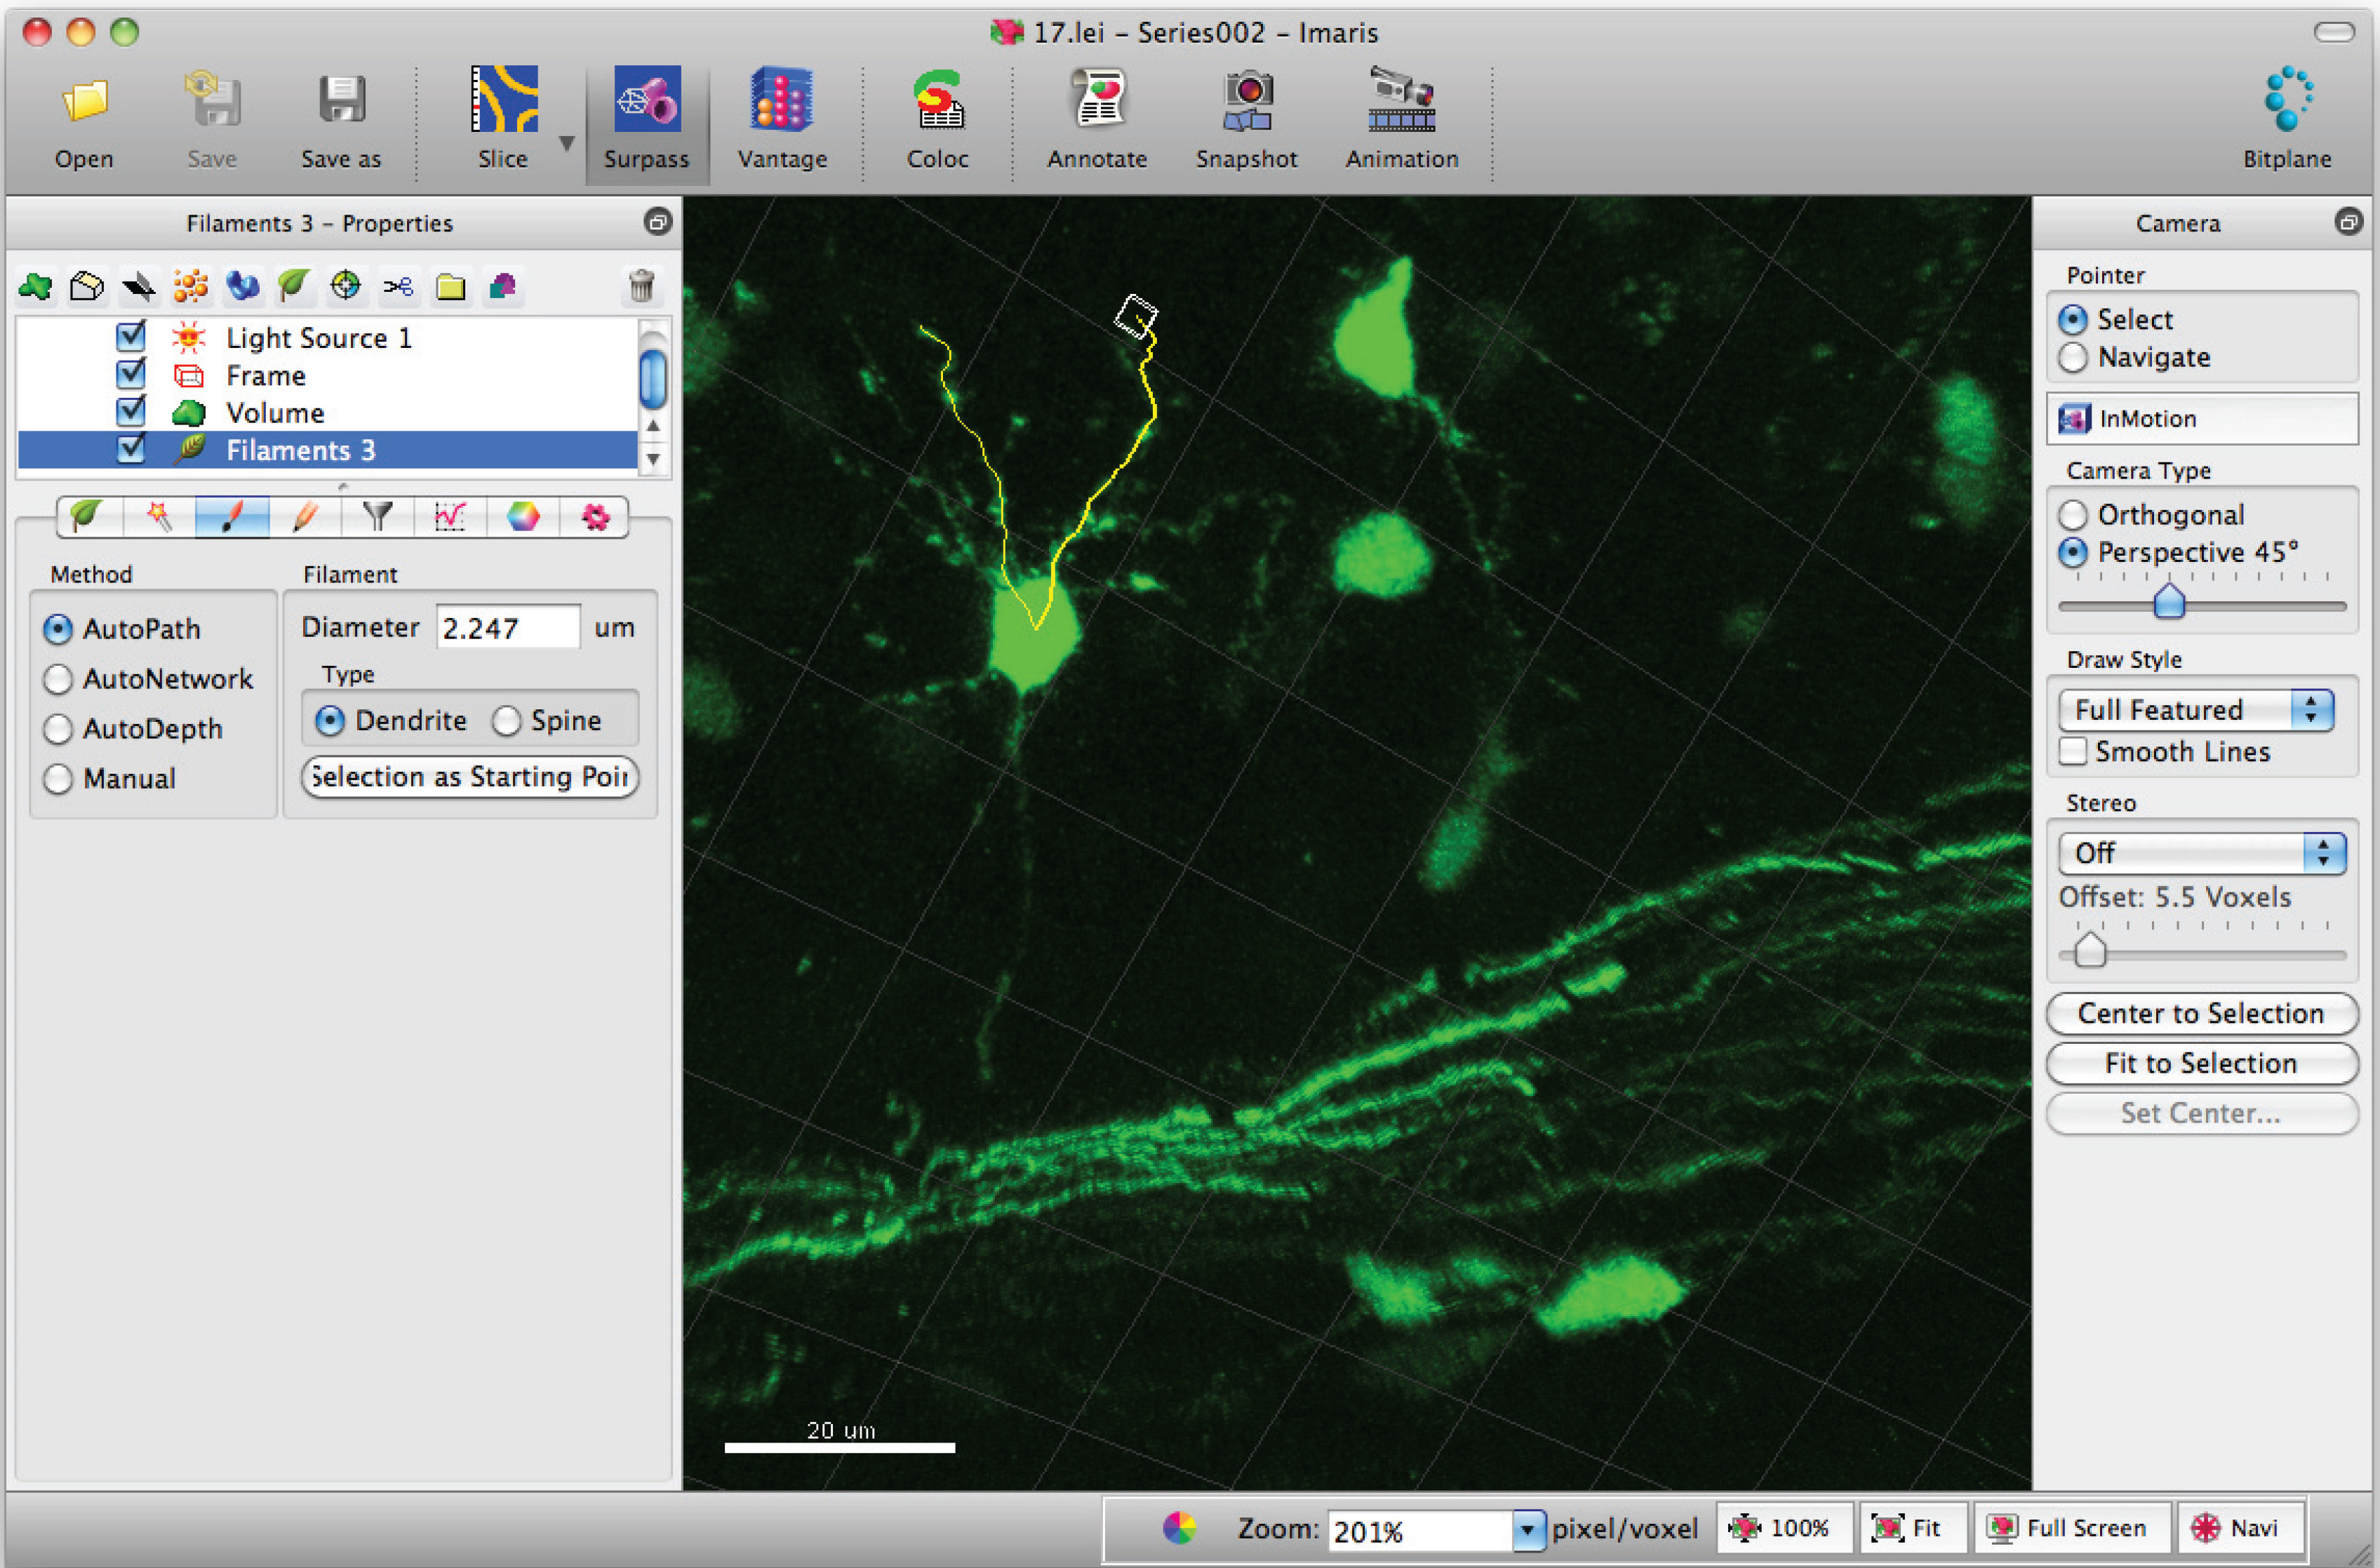
- Dodawaj ścieżki do filamentu (dendrytu), używając Shift + lewy przycisk myszy. Uwaga: Ścieżki można wizualizować w czasie rzeczywistym.
- Przejdź do okna statystyk filamentów i kliknij „Detailed”, „Specific values” oraz „Filament dendrite length (sum)”, aby uzyskać sumę całkowitej długości dendrytu.
- Użyj odpowiednich testów statystycznych do analizy danych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Aby przeanalizować morfologię CGN w odpowiedzi na różne warunki hodowli, dokonaliśmy transfekcji neuronów w dniu DIV 0 zgodnie z powyższym opisem. Po transfekcji jedną grupę neuronów umieściliśmy w medium pełnym (BME, 10% surowicy cielęcej, 2 mM PSG, 25 mM KCl), a drugą w medium minimalnym zawierającym insulinę (BME, 25 mM glukozy, 2 mM PSG, 10 μg/ml insuliny). W dniach DIV 1, 2 i 3 przeprowadziliśmy immunocytochemię neuronów z użyciem przeciwciała przeciwko GFP, a następnie zmierzono długość aksonów i dendrytów dla grup...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Zalety i ograniczenia opisywanych metod in vitro i in vivo :
Hodowane CGN od myszy i szczurów równie dobrze nadają się do analiz morfologicznych. Ze względu na większy rozmiar móżdżku szczura, wydajność CNG ze szczeniąt szczurów jest 3-4 razy większa niż u młodych myszy. Oprócz CGN, neurony korowe i hipokampa mogą być również wykorzystywane jako system hodowli. Metoda fosforanu wapnia skutkuje niską (0,01-5%) wydajnością transfekcji, co jest pożądane do analizy morfologii pos...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Dziękujemy N. Schwedhelm-Domeyerowi za doskonałą pomoc techniczną, C. Hammerowi i S. Papiolowi za pomoc w analizach statystycznych. Nasza praca jest finansowana przez Towarzystwo Maxa Plancka, Deutsche Forschungsgemeinschaft, Centrum Mikroskopii Nanoskalowej i Fizjologii Molekularnej Mózgu (CNMPB), Getynga, Niemcy oraz przez stypendium GGNB Junior Group Uniwersytetu w Getyndze.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| DMEM | Gibco | 11960-044 | |
| BME | Gibco | 41010-026 | |
| Insulina | Sigma-Aldrich | Si-1-4011 | |
| Poli-L-Ornityna | Sigma-Aldrich | P-2533 | |
| CaCl2 | Appli-Chem | A3652 | |
| Isoflurane | Actavis Deutschland | ||
| Tissue-Tek OCT | Sakura | ||
| ECM 830 i pęsety | Aparat | ||
| Mikroskop epifluorescencyjny i kamera | Nikon | ||
| SP2 | Leica | ||
| ImageJ | NIH | ||
| Imaris 7.4.2 | Bitplane, Inc. | ||
| GraphPad Prism | GraphPad Software, Inc. | ||
| MS Excel | Microsoft | ||
| Końcówka ładowania 1-200 i mikro; l | Costar | 4853 | |
| Końcówka do pipet 200 i mikro; l | Sarstedt | 70.760.502 | |
| Microlance 3 igły, 30 G | BD | 302200 | |
| 50 µ l gazoszczelna strzykawka 1705 | Hamilton | ||
| Glass Szkiełka nakrywkowe | Thermo Scientific Menzel Glaeser | CB00120RA1 |
Bibliografia
- Cajal, S. R. Histology of the nervous system of man and vertebrates. , Oxford University Press. (1995).
- Altman, J., Bayer, S. A. Development of the cerebellar system : in relation to its evolution, structure, and functions. , CRC Press. (1997).
- White, J. J., Reeber, S. L., Hawkes, R., Sillitoe, R. V. Wholemount immunohistochemistry for revealing complex brain topography. J. Vis. Exp. , (2012).
- Palay, S. L., Chan-Palay, V. Cerebellar cortex: cytology and organization. , Springer. (1974).
- Hatten, M. E., Alder, J., Zimmerman, K., Heintz, N. Genes involved in cerebellar cell specification and differentiation. Curr. Opin. Neurobiol. 7, 40-47 (1997).
- Hatten, M. E., Heintz, N. Mechanisms of neural patterning and specification in the developing cerebellum. Annu. Rev. Neurosci. 18, 385-408 (1995).
- Sillitoe, R. V., Joyner, A. L. Morphology molecular codes, and circuitry produce the three-dimensional complexity of the cerebellum. Ann. Rev. Dev. Biol. 23, 549-577 (2007).
- Zervas, M., Millet, S., Ahn, S., Joyner, A. L. Cell behaviors and genetic lineages of the mesencephalon and rhombomere 1. Neuron. 43, 345-357 (2004).
- Wingate, R. J. The rhombic lip and early cerebellar development. Curr. Opin. Neurobiol. 11, 82-88 (2001).
- Kawaji, K., Umeshima, H., Eiraku, M., Hirano, T., Kengaku, M. Dual phases of migration of cerebellar granule cells guided by axonal and dendritic leading processes. Mol. Cell Neurosci. 25, 228-240 (2004).
- Hatten, M. E., Gao, W. -Q., Morrison, M. E., Mason, C. A. Cellular and molecular neuroscience. , MIT Press. 419-41 Forthcoming.
- Lee, H. Y., Greene, L. A., Mason, C. A., Manzini, M. C. Isolation and culture of post-natal mouse cerebellar granule neuron progenitor cells and neurons. J. Vis. Exp. , (2009).
- Bilimoria, P. M., Bonni, A. Cultures of cerebellar granule neurons. CSH Protoc. 2008, (2008).
- Rivas, R. J., Hatten, M. E. Motility and cytoskeletal organization of migrating cerebellar granule neurons. J. Neurosci. 15, 981-989 (1995).
- Kuhar, S. G., et al. Changing patterns of gene expression define four stages of cerebellar granule neuron differentiation. Development. 117, 97-104 (1993).
- Baird, D. H., Hatten, M. E., Mason, C. A. Cerebellar target neurons provide a stop signal for afferent neurite extension in vitro. J. Neurosci. 12, 619-634 (1992).
- Segal, R. A., Pomeroy, S. L., Stiles, C. D. Axonal growth and fasciculation linked to differential expression of BDNF and NT3 receptors in developing cerebellar granule cells. J. Neurosci. 15, 4970-4981 (1995).
- Gallo, V., Ciotti, M. T., Coletti, A., Aloisi, F., Levi, G. Selective release of glutamate from cerebellar granule cells differentiating in culture. Proc. Natl. Acad. Sci. U.S.A. 79, 7919-7923 (1982).
- Smith, T. C., Wang, L. Y., Howe, J. R. Distinct kainate receptor phenotypes in immature and mature mouse cerebellar granule cells. Physiol. 517 (1), 51-58 (1999).
- Konishi, Y., Stegmuller, J., Matsuda, T., Bonni, S., Bonni, A. Cdh1-APC controls axonal growth and patterning in the mammalian brain). Science. 303, 1026-1030 (2004).
- Stegmuller, J., Huynh, M. A., Yuan, Z., Konishi, Y., Bonni, A. TGFbeta-Smad2 signaling regulates the Cdh1-APC/SnoN pathway of axonal morphogenesis. J. Neurosci. 28, 1961-1969 (2008).
- Stegmuller, J., et al. Cell-intrinsic regulation of axonal morphogenesis by the Cdh1-APC target SnoN. Neuron. 50, 389-400 (2006).
- Kannan, M., Lee, S. J., Schwedhelm-Domeyer, N., Nakazawa, T., Stegmuller, J. p250GAP is a novel player in the Cdh1-APC/Smurf1 pathway of axon growth regulation. PLoS One. 7, (2012).
- Kannan, M., Lee, S. J., Schwedhelm-Domeyer, N., Stegmuller, J. The E3 ligase Cdh1-anaphase promoting complex operates upstream of the E3 ligase Smurf1 in the control of axon growth. Development. 139, 3600-3612 (2012).
- Gaudilliere, B., Konishi, Y., de la Iglesia, N., Yao, G., Bonni, A. A. CaMKII-NeuroD Signaling Pathway Specifies Dendritic Morphogenesis. Neuron. 41, 229-241 (2004).
- Yang, Y., et al. A Cdc20-APC ubiquitin signaling pathway regulates presynaptic differentiation. Science. 326, 575-578 (2009).
- Litterman, N., et al. An OBSL1-Cul7Fbxw8 ubiquitin ligase signaling mechanism regulates Golgi morphology and dendrite patterning. PLoS Biol. 9, (2011).
- Kim, A. H., et al. A centrosomal Cdc20-APC pathway controls dendrite morphogenesis in postmitotic neurons. Cell. 136, 322-336 (2009).
- Shalizi, A., et al. A calcium-regulated MEF2 sumoylation switch controls postsynaptic differentiation. Science. 311, 1012-1017 (2006).
- Vadhvani, M., Schwedhelm-Domeyer, N., Mukherjee, C., Stegmuller, J. The Centrosomal E3 Ubiquitin Ligase FBXO31-SCF Regulates Neuronal Morphogenesis and Migration. PLoS One. 8, (2013).
- Puram, S. V., et al. A CaMKIIbeta signaling pathway at the centrosome regulates dendrite patterning in the brain. Nat. Neurosci. , (2011).
- Jia, Y., Zhou, J., Tai, Y., Wang, Y. TRPC channels promote cerebellar granule neuron survival. Nat. Neurosci. 10, 559-567 (2007).
- Huynh, M. A., et al. An isoform-specific SnoN1-FOXO1 repressor complex controls neuronal morphogenesis and positioning in the mammalian brain. Neuron. 69, 930-944 (2011).
- de la Torre-Ubieta, L., Bonni, A. Transcriptional regulation of neuronal polarity and morphogenesis in the mammalian brain. Neuron. 72, 22-40 (2011).
- Calissano, P., et al. Recombinant human insulin-like growth factor I exerts a trophic action and confers glutamate sensitivity on glutamate-resistant cerebellar granule cells. Proc. Natl. Acad. Sci. U.S.A. 90, 8752-8756 (1993).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
