Malowanie chromosomów jest użyteczną metodą do badania organizacji jądra komórkowego i ewolucji kariotypu. W tym miejscu demonstrujemy podejście do izolowania i amplifikacji określonych regionów zainteresowania z pojedynczych chromosomów politenowych, które są następnie wykorzystywane do dwu- i trójwymiarowej fluorescencyjnej hybrydyzacji in situ (FISH).
Artykuł metodologiczny
Malowanie chromosomów 2D i 3D u komarów malarii
W tym artykule
Podsumowanie
Streszczenie
Fluorescencyjna hybrydyzacja in situ (FISH) sond chromosomowych całego ramienia jest solidną techniką mapowania interesujących regionów genomu, wykrywania rearanżacji chromosomów i badania trójwymiarowej (3D) organizacji chromosomów w jądrze komórkowym. Pojawienie się mikrodysekcji wychwytu laserowego (LCM) i amplifikacji całego genomu (WGA) pozwala na uzyskanie dużych ilości DNA z pojedynczych komórek. Zwiększona czułość zestawów WGA skłoniła nas do opracowania farb chromosomowych i wykorzystania ich do badania organizacji i ewolucji chromosomów w organizmach niemodelowych. W tym miejscu przedstawiamy prostą metodę izolowania i amplifikacji euchromatycznych segmentów ramion pojedynczego chromosomu polietylenowego z komórek pielęgniarskich jajników afrykańskiego komara malarii Anopheles gambiae. Procedura ta zapewnia wydajną platformę do otrzymywania farb chromosomowych, jednocześnie zmniejszając ogólne ryzyko wprowadzenia obcego DNA do próbki. Zastosowanie WGA pozwala na kilka rund reamplifikacji, co skutkuje dużymi ilościami DNA, które można wykorzystać do wielu eksperymentów, w tym 2D i 3D FISH. Wykazaliśmy, że opracowane farby chromosomowe mogą być z powodzeniem wykorzystywane do ustalenia zgodności między euchromatycznymi częściami polietylenu a mitotycznymi ramionami chromosomów u An. gambiae. Ogólnie rzecz biorąc, połączenie LCM i jednochromosomowego WGA stanowi skuteczne narzędzie do tworzenia znacznych ilości docelowego DNA do przyszłych badań cytogenetycznych i genomicznych.
Wprowadzenie
Malowanie chromosomów jest użyteczną techniką do badania ewolucji kariotypów 1-5 i do wizualizacji nieprawidłowości cytogenetycznych poprzez hybrydyzację znakowanego fluorescencyjnie chromosomalnego DNA 1,6-8. Metoda ta jest również stosowana do badania dynamiki 3D terytoriów chromosomowych w rozwoju 9 i patologii 10. Różnicowo znakowane farby chromosomowe są używane do wizualizacji poszczególnych chromosomów mitotycznych 11,12, mejotycznych 13,14 lub interfazowych chromosomów niepolitenowych 15,16 i politenowych 9,11,17. Prosty i solidny protokół otrzymywania farb chromosomowych byłby bardzo przydatny w rozszerzeniu tej techniki na organizmy niemodelowe, takie jak komary. Kompleks Anopheles gambiae to grupa siedmiu morfologicznie nierozróżnialnych komarów, które różnią się zachowaniem i adaptacją, w tym zdolnością do przenoszenia malarii. Komary te służą jako doskonały model do lepszego zrozumienia ewolucji blisko spokrewnionych gatunków, które różnią się znacznie pod względem zdolności wektorowej. Większość badań cytogenetycznych na komarach malarii przeprowadzono przy użyciu dobrze opracowanych, wysoce upolityzowane chromosomy (omówione w 18,19). Czytelne wzory prążków chromosomów politenowych pozwoliły naukowcom wykazać związek między inwersjami polimorficznymi a adaptacjami ekologicznymi u Anopheles gambiae 20. Scharakteryzowano również specyficzne tkankowo 21 i gatunkowo 22 cechy organizacji chromosomów politenu 3D w kompleksie An. macullipennis. Jednak badanie chromosomów mitotycznych może dostarczyć dodatkowych ważnych informacji. Na przykład wyższy poziom polimorfizmu heterochromatyny obserwowany w chromosomach mitotycznych został skorelowany ze zmniejszoną aktywnością kojarzenia i płodnością u An. gambiae 23. Zgodność między euchromatycznymi segmentami ramion chromosomów politenowych i mitotycznych może być trudna do ustalenia tylko poprzez porównanie ich względnych długości. Dzieje się tak, ponieważ heterochromatyna stanowi znaczną część chromosomów mitotycznych, ale jest niedostatecznie reprezentowana w chromosomach politenowych 24. Dostępność farb chromosomowych dla komarów malarycznych pozwoliłaby naukowcom znacznie rozszerzyć badania cytogenetyczne poprzez włączenie dodatkowych gatunków, jednocześnie znacznie zmniejszając koszty i czas analiz ewolucji kariotypowej i dynamiki 3D chromosomów w tej grupie epidemiologicznie ważnych owadów.
W celu uzyskania dużych odcinków chromosomów, mikrodysekcja stała się integralną techniką manipulowania i izolowania określonych obszarów zainteresowania dopełniacza chromosomowego. W połączeniu z amplifikacją całego genomu (WGA), mikrodysekcja daje potężne dalsze zastosowania, w tym FISH 11,12 i sekwencjonowanie genomu nowej generacji 25-27. Wcześniej technika ta wymagała użycia specjalistycznych igieł do mikrodysekcji, które musiały być ręcznie sterowane przez doświadczonego użytkownika 28. Postęp w dziedzinie mikrodysekcji laserowej (LCM) zaowocował uproszczonym narzędziem, które lepiej nadaje się do izolowania pojedynczych komórek 29,30 lub pojedynczych chromosomów 31-33 ze zmniejszonym ryzykiem zanieczyszczenia. Takie podejście pozwala użytkownikowi na badanie heterogenności genetycznych i nieprawidłowości chromosomalnych, które występują w pojedynczych komórkach, zamiast krajobrazu konsensusu, który wynika z łączenia wielu komórek razem 34-36. Do amplifikacji DNA powstałego w wyniku mikrodysekcji zastosowano wiele metod. DOP-PCR, technika przydatna do amplifikacji wysoce powtarzalnych sekwencji, została wykorzystana do amplifikacji mikrowypreparowanych chromosomów od gatunków, w tym konika polnego 37, węgorza kolczastego 38 i tilapii nilowej 39. Ostatnio zestaw pojedynczych komórek GenomePlex WGA4 oparty na PCR i zestaw pojedynczych komórek Repli-G oparty na wielokrotnej amplifikacji przemieszczenia (MDA) stały się Cenne narzędzia do eksperymentów obejmujących analizę genetyczną pojedynczych komórek ludzkich, a także chromosomów40-42, w tym systemów chromosomów B u koników polnych 37 i szarańczy 43. Każdy z tych dwóch zestawów ma zalety i wady, ale wykazano ich wyraźną wyższość nad innymi dostępnymi systemami wzmacniającymi 44.
Ilość DNA, którą można uzyskać z pojedynczego chromosomu lub segmentu chromosomu, jest znacznie mniejsza niż w przypadku całego jądra. Dlatego mikrodysekcja, amplifikacja i późniejsza analiza pojedynczego chromosomu są znacznie trudniejsze, zwłaszcza w organizmach o małych genomach, takich jak Drosophila czy Anopheles. Chociaż farby zostały opracowane z pojedynczych mikropreparowanych chromosomów człowieka 33 i osy 45, udany eksperyment FISH wymagał wielu (co najmniej 10-15) mikrowypreparowanych chromosomów mitotycznych muszki owocowej 11. Jednak zdolność do mikrodysekcji i amplifikacji pojedynczego chromosomu byłaby ważna dla (i) zmniejszenia ryzyka zanieczyszczenia materiałem z innego chromosomu, (ii) zminimalizowania liczby preparatów chromosomowych potrzebnych do mikrodysekcji, (iii) obniżenia polimorfizmu nukleotydów i strukturalnego mikrowypreparowanej próbki zarówno w zastosowaniach FISH, jak i sekwencjonowania. Chromosomy polietylenowe występujące u wielu gatunków muchówek dają wyjątkową możliwość uzyskania znacznie większej początkowej ilości DNA. Zapewniają również wyższą rozdzielczość i strukturę chromosomów, których nie można osiągnąć za pomocą chromosomów mitotycznych. Ta dodatkowa rozdzielczość może mieć kluczowe znaczenie w wizualizacji rearanżacji chromosomów, struktury chromatyny i segmentów chromosomów, które mają być mikropreparowane 28,46.
Tutaj prezentujemy procedurę efektywnego izolowania segmentu euchromatycznego z pojedynczego ramienia chromosomu polietylenowego, amplifikacji DNA i wykorzystania go w dalszych aplikacjach FISH u komarów malarii. Po pierwsze, stosujemy LCM do izolacji i ekstrakcji pojedynczego ramienia chromosomu ze specjalnie przygotowanych szkiełek membranowych. Po drugie, WGA służy do amplifikacji DNA z mikrowypreparowanego materiału. Po trzecie, hybrydyzujemy amplifikowane DNA w eksperymentach FISH z preparatami dyni polietylenowej 47, szkiełkami chromosomowymi metafazy i interfazowymi 48, a także próbkami 3D całych jajników. Procedura ta została wykonana w celu pomyślnego pomalowania większości euchromatyny w ramionach chromosomów An. gambiae.
Protokół
1) Przygotowanie preparatów chromosomów politenicznych do laserowej mikrodysekcji
- Przeprowadzić sekcję częściowo ciążnych samic Anopheles 25 godzin po karmieniu krwią. Utrwalić jajniki z około pięciu samic w 500 µl świeżego zmodyfikowanego roztworu Carnoya (100% metanol: octowy bezwodny, 3:1) w temperaturze pokojowej przez 24 godziny. Przenieść jajniki do -20 °C w celu długoterminowego przechowywania.
- Przygotować roztwór Carnoya (100% etanol: octowy bezwodny, 3:1) oraz 50% kwas propionowy bezpośrednio przed przygotowaniem preparatów chromosomowych.
- Umieścić jedną parę jajników w jednej kropli roztworu Carnoya na szkiełku Zeiss 1.0 z membraną PET. W zależności od wielkości, podzielić jajniki na około 2-4 sekcje za pomocą igieł sekcyjnych i umieścić je w kropli 50% kwasu propionowego na czystych szkiełkach pod mikroskopem sekcyjnym.
- Oddzielić pęcherzyki i usunąć pozostałą tkankę za pomocą ręcznika papierowego pod stereomikroskopem sekcyjnym. Dodać nową kroplę 50% kwasu propionowego do pęcherzyków i pozostawić je na 3-5 min w temperaturze pokojowej.
- Położyć silikonizowane szkiełko nakrywkę na kropli. Pozostawić preparat na około 1 min.
- Przykryć szkiełko materiałem chłonnym (w tej metodzie stosuje się papier filtracyjny) i, używając gumki z ołówka, wywrzeć znaczny nacisk na szkiełko nakrywką, wielokrotnie w nią uderzając.
- Podgrzać szkiełko do 60 °C w systemie do denaturacji/hybrydyzacji przez 15-20 min, aby wspomóc spłaszczenie chromosomów politenicznych. Umieścić szkiełka w komorze wilgotnościowej w temperaturze 4 °C przez noc, aby kwas mógł dalej spłaszczać chromosomy.
- Umieścić szkiełka w zimnym 50% etanolu na 10 min. Ostrożnie zdjąć szkiełko nakrywkę i ponownie umieścić w zimnym 50% etanolu na kolejne 10 min.
- Odwodnić szkiełka w 70%, 90% i 100% etanolu przez 5 min w każdym z roztworów. Wysuszyć szkiełka na powietrzu.
- Przygotować roztwór buforu GURR, dodając jedną tabletkę buforową do 1 L wody destylowanej. Autoklawować.
- Przygotować roztwór Giemsy, dodając 1 ml roztworu barwiącego Giemsy do 50 ml buforu GURR.
- Umieścić wysuszone na powietrzu szkiełka w roztworze Giemsy na 10 min i przemyć trzykrotnie w 1X PBS. Ponownie wysuszyć szkiełka na powietrzu w kontrolowanych warunkach sterylnych, aby uniknąć kontaminacji.
2) Mikrosekcja laserowa pojedynczego ramienia chromosomu politenicznego
W tej sekcji szczegółowo opisano sposób korzystania z oprogramowania PALMRobo, które jest dostarczane wraz z systemem PALM MicroBeam Laser Microdissection.
- Oczyść mikroskop 100% etanolem. Sterylizuj rękawiczki i probówki światłem UV w crosslinkerze UV.
- Włącz mikroskop PALM MicroBeam Laser Microdissection i uruchom laser. Otwórz zestaw do mikrodysekcji laserowej PALMRobo i skonfiguruj ustawienia „Power” oraz „Focus” zgodnie z potrzebami.
- Znajdź interesujące ramię chromosomu politenicznego.
- Za pomocą narzędzia „Pencil” obrysuj wybrany obszar.
- Otwórz okno „Elements window” z paska menu.
- Wybierz „Drawn element” i upewnij się, że zaznaczono opcję „Cut”.
- Zamontuj probówkę z nakrętką adhezyjną w uchwycie i umieść ją nad szkiełkiem, pozostawiając niewielką szczelinę o rozmiarze <1 mm, a następnie rozpocznij cięcie laserowe.
- Umieść „Catapult selection” w miejscu cięcia, pozostawiając odstęp między krawędzią a chromosomem.
- Wybierz „LPC” z opcji rozwijanych i rozpocznij wyrzut (catapulting).
- Naciśnij ikonę „Eye”, aby sprawdzić, czy próbka została wyrzucona do nakrętki.
3) Oczyszczanie DNA z pojedynczego mikrodyssekcyjnego ramienia chromosomu politenicznego
Postępuj zgodnie z instrukcją zestawu QIAamp DNA Micro Kit w celu uwolnienia i oczyszczenia zebranego DNA. Krok 3.1 został zmodyfikowany, aby uwzględnić odwróconą probówkę.
- Do odwróciutkiej probówki (do wnętrza zakrętki) dodać 15 µl Buforu ATL oraz 10 µl proteinazy K i inkubować w temperaturze 56 °C przez 3 godz.
- Dodać 25 µl buforu ATL, 50 µl buforu AL oraz 1 µl RNA nośnikowego; wymieszać. Dodać 50 µl 100% EtOH; wymieszać.
- Przenieść lizat do kolumny QIAamp; odwirować. Przemyć, dodając 500 µl buforu AW1; odwirować. Umieścić kolumnę w nowej probówce do zbierania frakcji, dodać 500 µl buforu AW2; odwirować. Umieścić kolumnę w nowej probówce; odwirować w celu usunięcia nadmiaru cieczy.
- Umieścić kolumnę w probówce do mikrocentryfugi o pojemności 1,5 µl i dodać 20 µl wody do elucji; odwirować.
- Odparować świeżo eluowane DNA do końcowej objętości 9 µl za pomocą wirówki próżniowej.
4) Amplifikacja DNA z pojedynczego ramienia mikrodissekowanego chromosomu politenicznego
Do wzmocnienia całego genomu (WGA) pojedynczego ramienia chromosomu zastosowano dwa różne protokoły.
- Amplifikacja DNA i przygotowanie sondy za pomocą GenomePlex WGA
- Należy postępować zgodnie z protokołem zestawu GenomePlex Single Cell WGA4 w celu otrzymania pierwszej partii amplifikowanego DNA:
- Do 9 µl próbki dodać świeżo przygotowany roztwór proteinazy K; wymieszać. Inkubować DNA w temperaturze 50 °C przez 1 h, a następnie podgrzać do 99 °C przez 4 min. Przechowywać w lodzie.
- Dodać 2 µl 1X Single Cell Library Preparation Buffer oraz 1 µl Library Stabilization Solution; wymieszać. Podgrzać próbkę do 95 °C przez 2 min. Schłodzić w lodzie i odwirować.
- Dodać 1 µl Library Preparation Enzyme; wymieszać i odwirować. Inkubować zgodnie z poniższym schematem:
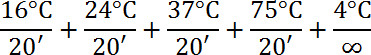
- Dodać 7,5 µl 10X Amplification Master Mix, 48,5 µl wody oraz 5,0 µl WGA DNA Polymerase; wymieszać i odwirować.
- Przeprowadzić cykliczne zmiany temperatury (termocykling) zgodnie z poniższym schematem:
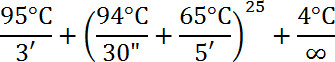
- Oczyścić DNA za pomocą zestawu Genomic DNA Clean & Concentrator Kit. Protokół przebiega następująco:
- Dodać bufor wiążący DNA do próbki DNA w stosunku 5:1 (specjalnie dla DNA genomowego o długości poniżej 2 kb; jeśli DNA w próbce ma więcej niż 2 kb, należy zastosować stosunek 2:1) i przenieść do dołączonej kolumny wirowej. Odwirować.
- Dodać 200 µl DNA Wash Buffer i odwirować. Powtórzyć etap płukania. Następnie dodać 50 µl wody i eluować DNA do nowej probówki 1,5 ml.
- Ponownie amplifikować DNA z próbki, korzystając z zestawu GenomePlex WGA3 Reamplification Kit w następujący sposób:
- Do probówki PCR dodać 10 µl DNA (zestaw zaleca łącznie 10 ng DNA), 49,5 µl wody, 7,5 µl 10x Amplification Master Mix, 3,0 µl mieszaniny dNTP 10 mM oraz 5,0 µl WGA DNA Polymerase. Wymieszać i odwirować.
- Zastosować następujący profil reakcji:
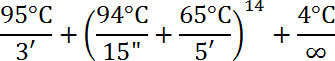
- Przechowywać DNA w temperaturze -20 °C.
- Znakować DNA do badania FISH, używając zestawu GenomePlex WGA3 Reamplification Kit w następujący sposób:
- Przygotować master mix z zestawu GenomePlex WGA3 Reamplification Kit, dodając 10 µl DNA do probówki PCR wraz z 49,5 µl wody, 7,5 µl 10X Amplification Master Mix, 3,0 µl mieszaniny dNTP 1 mM (1 mM dATP, dCTP, dGTP, 0,3 µl 1 mM dTTP – w przypadku użycia znakowanego dUTP), 1 µl znakowanego dUTP 25 nM oraz 5,0 µl WGA DNA Polymerase.
- Zastosować następujący profil reakcji:
- Wytrącić znakowaną sondę za pomocą etanolu, dodając 1/10 końcowej objętości reakcji (7,5 µl dla reakcji 75 µl) 3 M octanu sodu pH 5,2 oraz 2-3 objętości 100% etanolu. Schłodzić próbkę DNA w temperaturze -80 °C przez co najmniej 30 min.
- Odwirować próbkę w temperaturze 4 °C przez 10 min, aby utworzyć znakowany osad; usunąć nadsącz i wysuszyć osad powietrzem.
- Przygotować bufor hybrydyzacyjny w następujący sposób:
0,2 g siarczanu dekstranu
1200 µl formamidy dejonizowanej
580 µl H2O
120 µl 20X SSC - Dodać 40 µl buforu hybrydyzacyjnego do wysuszonego powietrzem osadu.
- Należy postępować zgodnie z protokołem zestawu GenomePlex Single Cell WGA4 w celu otrzymania pierwszej partii amplifikowanego DNA:
- Amplifikacja DNA i przygotowanie sondy za pomocą REPLI-G Single Cell WGA, a następnie translacji z nacięciem (nick-translation)
- Postępować zgodnie z protokołem zestawu REPLI-g Single Cell WGA w celu otrzymania amplifikowanego DNA:
- Przygotować bufor D2 (3 µl 1 M DTT + 33 µl Buffer DLB).
- Wymieszać 4 µl oczyszzczonego materiału z mikrodysekcji z 3 µl buforu D2. Delikatnie potrząsać probówką, aby wymieszać. Inkubować przez 10 min w temperaturze 65 °C. Dodać 3 µl roztworu Stop; wymieszać.
- Do próbki dodać 9 µl H2O, 29 µl REPLI-g Reaction Buffer oraz 2 µl REPLI-g DNA Polymerase. Inkubować w temperaturze 30 °C przez 8 h. Inaktywować polimerazę DNA, podgrzewając do 65 °C przez 3 min. Przechowywać DNA w temperaturze -20 °C.
- Postępować zgodnie z protokołem translacji z nacięciem (nick translation), aby znakować DNA amplifikowane metodą REPLI-g:
- Przygotować następującą mieszaninę do znakowania:
1 µg amplifikowanego DNA
5 µl 10X DNA Polymerase Buffer
5 µl 10X dNTP
5 µl 1X BSA
1 µl 1 mM znakowanych dNTP
4 µl 1 U/µl DNase I
1 µl 10 U/µl DNA Polymerase I
H2O do objętości 50 µl - Inkubować w temperaturze 15 °C przez 2 h. Dodać 2 µl 0,5 M EDTA, aby zatrzymać reakcję. Sprawdzić wielkość fragmentów DNA, przeprowadzając elektroforezę w żelu.
- Postępować zgodnie z krokami od 4.1.4.3 do 4.1.4.6 w celu wytrącenia i rozpuszczenia osadu.
- Przygotować następującą mieszaninę do znakowania:
- Postępować zgodnie z protokołem zestawu REPLI-g Single Cell WGA w celu otrzymania amplifikowanego DNA:
5) 2D FISH w preparatach z rozgnieceniem chromosomów politenicznych i mitotycznych
W celu uzyskania szczegółowych protokołów FISH dla preparatów zgniatów chromosomów politenicznych 47 oraz preparatów chromosomów mitotycznych 48 należy zapoznać się z odpowiednimi materiałami. Poniżej przedstawiamy skrócone protokoły.
- FISH na preparatach zgniatanych chromosomów politenicznych
- Zanurzyć szkiełka w 1X PBS na 20 min w RT. Utrwalić preparaty w 4% Paraformaldehydzie w 1X PBS przez 1 min.
- Odwodnić szkiełka poprzez przemywanie etanolem: 50%, 70%, 90%, 100% przez 5 min każdy w RT. Osuszyć szkiełka na powietrzu.
- Podgrzać sondę w buforze do hybrydyzacji do 37 °C. Nanieść 10-20 µl sondy na szkiełko. Przykryć szkiełkiem cover-slip 22 X 22 mm. Usunąć pęcherzyki powietrza za pomocą końcówki pipety.
- Zdenaturować chromosomy i sondę w 90 °C przez 10 min. Uszczelnić brzegi szkiełka cover-slip cementem gumowym. Przenieść szkiełko do komory wilgotnościowej i inkubować w 39 °C przez noc.
- Przemyć szkiełka 1X SSC w 39 °C przez 20 min. Przemyć szkiełka 1X SSC w RT przez 20 min. Opłukać szkiełka w 1X PBS, a następnie dodać Prolong anti-fade z DAPI. Przykryć szkiełkiem cover-slip i przechowywać w kasecie na szkiełka w 4 °C przez co najmniej godzinę przed wizualizacją.
- FISH na preparatach zgniatanych chromosomów mitotycznych
- Wyizolować chromosomy mitotyczne z tarczek wyobraźnych larwy An. gambiae 4tego stadium.
- Przygotować szkiełka z chromosomami odpowiednie do FISH.
- Dodać 2-3 µl znakowanej sondy DNA do buforu do hybrydyzacji w probówce i delikatnie wymieszać za pomocą pipety.
- Nanieść 10 µl mieszaniny sondy na szkiełko i przykryć szkiełkiem cover-slip 22 X 22 mm. Usunąć pęcherzyki powietrza za pomocą końcówki pipety.
- W celu kontrastowania i detekcji nanieść Prolong anti-fade z DAPI na preparat i przechowywać w ciemności przez co najmniej godzinę przed wizualizacją.
6) 3D FISH na całych preparatach tkanki jajnika
- Przygotować następującą mieszaninę Buforu A:
60 mM KCl
15 mM NaCl
0,5 mM spermidyny
0,15 mM sperminy
2 mM EDTA
0,5 mM EGTA
15 mM PIPES - Przygotować szkiełka do wizualizacji jąder, nakładając lakier do paznokci w kształcie kwadratu dopasowanego do rozmiaru szkiełek podstawkowych. Tworzy to wypukłą powierzchnię, która zapobiega zgniataniu jąder podczas późniejszego nakładania szkiełka podstawkowego.
- Wypreparować świeże jajniki od samic Christophera w stadium 3 i umieścić je w 150-250 µl Buforu A z 0,5% digitoniną. Przesunąć większą igłą preparacyjną po pęcherzykach (w probówce z Buforem A z 0,5% digitoniną), aby zniszczyć błonę pęcherzykową.
- Wymieszać w wirówce vortex przez 5-10 min, aby dodatkowo rozbić pęcherzyki. Zeskrobać wszelkie duże fragmenty pęcherzyków i wirować probówkę przez 30 s przy najniższych obrotach, ok. 500 obrotów na minutę (RPM). Przenieść nadsącz do nowej probówki Eppendorf 2 ml i dodać 100 µl Buforu A. Powtórzyć krok 6.3 od 5 do 7 razy, aż widoczna tkanka zostanie rozbita na małe cząstki.
- Wirować obie probówki przez 10 min przy 2,000 RPM. Odlać nadsącz z obu probówek. Uwaga: Obie probówki zostaną wykorzystane do przygotowania końcowych szkiełek do wizualizacji jąder. Probówka z zebranym nadsączem powinna zawierać głównie wyekstrahowane jądra, natomiast oryginalna probówka z tkanką będzie zawierać mieszaninę tkanki i jąder zatopionych w komórkach pielęgnacyjnych. Dodać 200 µl Buforu A z 0,1% Tritonem i inkubować przez noc w 4 °C. Wirować przez 5 min przy 10,000 RPM (10,621 x G) i usunąć nadsącz.
- Dodać 200 µl 4% paraformaldehydu w PBS. Inkubować w termomikserze przez 30 min, mieszając przy 450 RPM. Wirować przez 5 min przy 5,000 RPM (2,655 x G) i usunąć nadsącz. Przemyć Buforem A z 0,1% Tritonem przez 5 min, mieszając przy 450 RPM w termomikserze. Wirować przez 5 min przy 5,000 RPM (2,655 G) i usunąć nadsącz.
- Dodać do probówki wcześniej podgrzaną do 37 °C znakowaną sondę. Denaturować w 95 °C w termomikserze, mieszając przy 450 RPM, przez 10 min. Kontynuować denaturację w 80 °C przez 15 min przy ciągłym mieszaniu. Inkubować w 37 °C w termomikserze, mieszając przy 450 RPM przez noc. Wirować przez 5 min przy 5,000 RPM (2,655 x G). Usunąć nadsącz.
- Przemyć Buforem A z 0,1% Tritonem przez 5 min. Wirować przez 5 min przy 5,000 RPM (2,655 x G). Powtórzyć 2 razy. Nanieść kroplę Prolong Anti-fade z DAPI.
- Ostrożnie pobrać pipetą roztwór jąder/DAPI (unikając pęcherzyków powietrza), nanieść na szkiełko i przykryć szkiełkiem podstawkowym.
Wyniki
Rysunek 1 przedstawia ogólny przebieg protokołu opisanego w niniejszym artykule. Użytkownik rozpoczyna od mikrodysekcji próbek DNA chromosomowego z preparatów na szkiełkach membranowych. Materiał poddany mikrodysekcji jest ekstrahowany i oczyszczany. Następnie oczyszczone DNA jest amplifikowane, reamplifikowane, znakowane, a następnie wykorzystywane w metodzie FISH do znakowania preparatów chromosomowych.
Protokół LCM można podzielić na trzy główne etapy: 1) wyszukiwanie interesujących chromosomów i przygotowanie obszaru do wycięcia (Rysunek 2A), 2) wycinanie i wyrzucanie (katapultowanie) interesującego regionu chromosomu za pomocą lasera (Rysunek 2B) oraz 3) sprawdzenie, czy próbka została faktycznie wyrzucona do nasadki z klejem (Rysunek 2C). Proces LCM zastosowany w przypadku chromosomów politenicznych szczepu Sua An. gambiae przedstawiono w Video 1. Film szczegółowo opisuje cały proces, od uruchomienia programu, wliczając w to ważne funkcje oprogramowania i praktyczne wskazówki.
Zestawy do WGA z pojedynczych komórek GenomePlex i REPLI-g użyte w tym protokole znacznie różnią się pod względem wielkości produktu końcowego oraz całkowitej wydajności. Rysunek 3 przedstawia wyniki elektroforezy żelowej przeprowadzonej dla zestawów GenomePlex i REPLI-g, a także ilościowe oznaczenie próbek za pomocą Nanodrop.
Materiał poddany mikrodyssekcji został wykorzystany do stworzenia sond FISH celujących w regiony euchromatyczne chromosomu. Rysunek 4 przedstawia FISH pięciu sond wygenerowanych z materiału poddanego mikrodyssekcji na chromosomach politenicznych An. gambiae. Cztery ramiona autosomalne zostały znakowane trzema fluoroforami przy użyciu zestawu WGA3: chromosom 3R jest znakowany na zielono (fluoresceina), chromosom 3L w mieszaninie czerwonego (Cy-3) i żółtego (Cy-5), chromosom 2R na żółto (Cy-5), a chromosom 2L na czerwono (Cy-3). Chromosom X został znakowany na pomarańczowo (Cy-3) przy użyciu translacji z nacięciem (nick-translation) materiału REPLI-g w oddzielnym eksperymencie. Aby ustalić odpowiedniość między częściami euchromatycznymi ramion chromosomów politenicznych a mitotycznych, farby chromosomowe (chromosome paints) zhybrydyzowano z chromosomami w interfazie, profazie, prometafazie i metafazie An. gambiae (Rysunek 5). W celu wizualizacji organizacji 3D pojedynczego ramienia chromosomu politenicznego w jądrze komórkowym, przeprowadzono FISH na preparatach całych komórek (whole mount FISH) w komórkach pielęgnacyjnych jajnika szczepu Sua An. gambiae (Wideo 2). Wyraźne terytoria ramion chromosomów są widoczne w jądrach z chromosomami w interfazie (Rysunek 5D) oraz politenicznymi (Wideo 2).
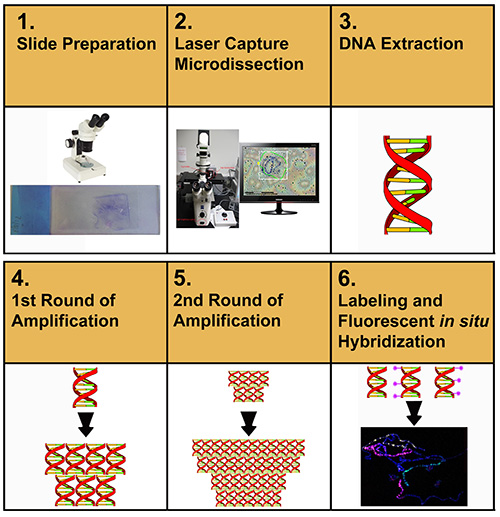
Rysunek 1. Schematyczne przedstawienie procedur eksperymentalnych prowadzących do przygotowania sond malujących chromosomy. Kliknij tutaj, aby wyświetlić powiększony obraz.

Rysunek 2. Główne etapy mikrodysekcji chromosomów. A) Cięcie wspomagane laserem interesującego regionu chromosomowego przez membranę. B) Membrana z otworem po wykonaniu procedury „katapultowania”. C) Widok „wokatapultowanego” fragmentu membrany z zawartym w niej segmentem chromosomu, przymocowany do lepkawej nasadki. Strzałka wskazuje heterochromatynę chromosomu X, która pozostała na szkiełku. Gwiazdka oznacza fragment innego chromosomu, który pozostał na szkiełku. Kliknij tutaj, aby wyświetlić powiększony obraz.
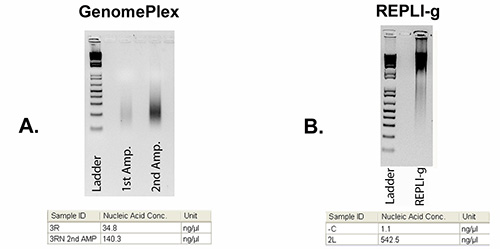
Rycina 3. Obrazy żelu agarozy przedstawiające DNA po WGA. A) DNA o niskiej masie cząsteczkowej (200-500 bp) z ramienia 3R po zastosowaniu zestawów WGA4 i WGA3 GenomePlex. B) DNA o wysokiej masie cząsteczkowej (10-20 kb) z ramienia 2L po amplifikacji metodą REPLI-g. Marker 100 bp widoczny jest w lewych ścieżkach. Tabele poniżej obrazów żelu przedstawiają stężenia DNA zmierzone za pomocą Nanodrop. Kliknij tutaj, aby wyświetlić powiększony obraz.
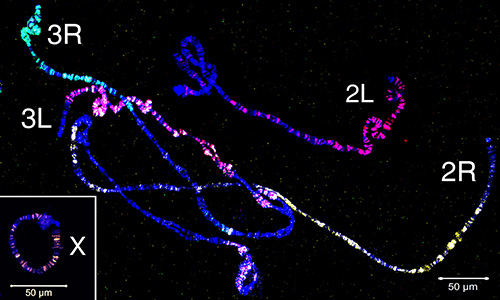
Rycina 4. Malowanie chromosomów politenicznych z komórek pielęgnacyjnych jajnika An. gambiae przy użyciu czterech sond wygenerowanych z materiału mikrodyssekcyjnego. Chromosom X jest znakowany na pomarańczowo (Cy-3) poprzez translację z nacięciem materiału REPLI-g. Ramie 2R jest znakowane na żółto (Cy-5); ramie 2L na czerwono (Cy-3); ramie 3R jest znakowane na zielono (fluoresceina); ramie 3L jest znakowane mieszanką czerwonej (Cy-3) i żółtej (Cy-5) farby. Autosomy są znakowane za pomocą zestawu amplifikacyjnego WGA3. Chromatyna jest barwiona na niebiesko (DAPI). Nazwy chromosomów umieszczono w pobliżu regionów telomerowych. Kliknij tutaj, aby wyświetlić większy obraz.
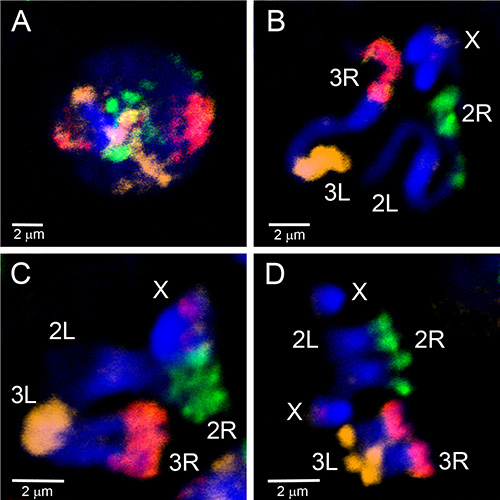
Rycina 5. Malowanie chromosomów w fazie interfazy (A), profazy (B), prometafazy (C) i metafazy (D) z tarczek imaginalnych larw szczepu Mopti An. gambiae przy użyciu trzech sond wygenerowanych z materiału mikrodyssekcyjnego znakowanego metodą WGA3. Ramiona 2R są znakowane na zielono (fluoresceina); ramiona 2L pozostają nieznakowane; ramiona 3R są różowe, co stanowi mieszaninę koloru czerwonego (Cy-3) i pomarańczowego (Cy-5); ramiona 3L są znakowane na pomarańczowo (Cy-5). Chromosom X posiada czerwoną etykietę odpowiadającą sondzie 18S rDNA. Chromatyna jest barwiona na niebiesko (DAPI). Intensywnie zabarwione regiony chromosomów odpowiadają heterochromatynie. Kliknij tutaj, aby wyświetlić większy obraz.
Wideo 1. Proces LCM chromosomów politenicznych An. gambiae. Kliknij tutaj, aby obejrzeć Wideo 1.
Wideo 2. 3D FISH w preparacie całego organu wykonany na komórkach pielęgnatorskich jajnika An. gambiae. Sonda jest znakowana Cy-3 (przedstawiona na niebiesko) i została przygotowana z mikropreparowanego ramienia chromosomu 2R. Chromatynę barwiono DAPI, co przedstawiono za pomocą pseudokolorowania cyjanowego (jasnoniebieskiego). Kliknij tutaj, aby obejrzeć Wideo 2.
Dyskusja
Istnieje wiele etapów krytycznych dla pomyślnej amplifikacji DNA z mikrowypreparowanych próbek chromosomów politenowych. W protokole wykorzystano LCM, metodę, która zarówno zwiększa ogólną wydajność, jak i zmniejsza narażenie na obce DNA poprzez usunięcie interakcji narzędzi fizycznych z próbką. Jednak amplifikacja obcego DNA jest nadal największą potencjalną pułapką tego eksperymentu. Dlatego podczas całego procesu ważne jest, aby chronić próbki przed zanieczyszczeniem. Na wszystkich etapach przygotowania szkiełek i mikrodysekcji konieczne jest mycie etanolem igieł preparacyjnych, szkiełek nakrywkowych, a także miejsca pracy. Zaleca się również poddanie działaniu promieni UV całego odpowiedniego sprzętu (igieł, szkiełek, szkiełek nakrywkowych) przed użyciem.
Błona na szkiełkach rozwarstwiających bardzo utrudnia rozprzestrzenianie się chromosomów. Ważne jest, aby podczas wykonywania tych szkiełek użyć większej ilości jajnika (od połowy do pełnej pary jajników), aby zapewnić większą szansę na znalezienie dobrze rozłożonego jądra. Zaleca się również używanie świeżej tkanki podczas wykonywania preparatów, Ponieważ tempo amplifikacji wydaje się spadać wraz z wiekiem tkanek w wieku 49 lat, a rozprzestrzenianie się chromosomów staje się coraz trudniejsze. Przygotowanie preparatów do mikrodysekcji jest najbardziej czasochłonnym krokiem w tym protokole. Chromosomy muszą być dobrze rozsiane, aby uniknąć przypadkowego pozyskania niechcianego materiału. Barwienie Giemsa pozwala użytkownikowi sprawdzić jakość rozprzestrzeniania się za pomocą mikroskopu z kontrastem fazowym przed użyciem systemu mikrodysekcji.
Połączenie mikrodysekcji i amplifikacji daje możliwość ekstrakcji i analizy fragmentów chromosomów o różnej wielkości, od małych obszarów zainteresowania do większości ramion. Protokół ten pozwala użytkownikowi uzyskać DNA z morfologicznie odrębnych regionów, takich jak inwersje, specyficzne pasma euchromatyczne i międzypasmowe, heterochromatyna telomeryczna, centromerowa i interkalarna. Użytkownik może zastosować wygenerowane sondy malarskie do badania nieprawidłowych chromosomów, badania homologii międzygatunkowej w określonych loci lub charakteryzowania organizacji przestrzennej chromosomów w nienaruszonym jądrze 3D. Do opracowania farb chromosomowych wybraliśmy segmenty euchromatyczne, aby uniknąć hybrydyzacji powtarzalnego DNA z wieloma regionami chromosomalnymi. W rezultacie uzyskaliśmy malowanie specyficzne dla ramienia bez użycia konkurenta, takiego jak całkowite genomowe DNA lub frakcja DNA C0t-1.
Zdecydowaliśmy się na użycie zestawów GenomePlex WGA i REPLI-G w oparciu o recenzje, w których porównano skuteczność i wskaźnik rezygnacji zestawów do wielokrotnej amplifikacji 40,44. Oba zestawy wypadły najlepiej spośród dostępnych metod zarówno pod względem wskaźnika rezygnacji (GenomePlex miał wskaźnik 12,5% w porównaniu do 37,5% REPLI-g%), jak i odsetka amplifikowanych markerów (GenomePlex miał 45,24% wskaźnik amplifikacji w porównaniu z 30,0% REPLI-g%) 40. Zestaw GenomePlex zapewnił również większą ilość DNA, a tym samym uczynił go lepszym kandydatem do wielu dalszych technik. Dostępny jest również zestaw do reamplifikacji systemu GenomePlex, który pozwala na dalszą amplifikację DNA. Należy jednak pamiętać, że amplifikacja nie jest doskonała. Istnieje możliwość, że udana amplifikacja może wprowadzić błędy lub mieć skłonność do określonych loci w docelowym DNA. Ważne jest, aby wziąć pod uwagę ostateczny rozmiar fragmentu dostępnych metod amplifikacji genomu. Fragmentacja GenomePlex daje bibliotekę z fragmentami w zakresie od 200-500 pz, podczas gdy zestaw REPLI-g wytwarza fragmenty o rozmiarze około 10-20 kb. Zamierzonym dalszym zastosowaniem tego protokołu jest FISH, co sprawia, że zestaw GenomePlex jest bardziej wykonalną opcją, ponieważ zapewnia pożądany rozmiar fragmentu i możliwość znakowania fragmentów DNA bezpośrednio przez WGA. Długie cząsteczki DNA wytworzone przez amplifikację REPLI-g muszą zostać rozdrobnione w dalszej reakcji znakowania przez translację nacięcia.
Protokół ten został dostosowany do skutecznej amplifikacji DNA z pojedynczego ramienia chromosomu politenowego. Inne protokoły wymagają połączenia wielu (zwykle 10-30) fragmentów chromosomów w celu pomyślnej amplifikacji próbki 7,11,28,40. Chociaż łączenie wielu chromosomów jest możliwe przy użyciu naszej metody, zwiększone prawdopodobieństwo zanieczyszczenia próbki podkreśla znaczenie rozpoczęcia eksperymentu od as jak najmniej chromosomów, jak to możliwe. Jeśli chromosomy politenowe nie są dostępne, nasz protokół może zostać zaadaptowany do stosowania w chromosomach mitotycznych. Może być jednak konieczne zebranie 10-15 chromosomów mitotycznych przed amplifikacją w celu pomyślnego FISH 11. Błąd amplifikacji jest mniejszy przy dużych ilościach początkowego matrycowego DNA 50. Chromosomy politenowe dostarczają około 512 kopii pojedynczej sekwencji DNA i 1024 kopii dwóch homologicznych sekwencji DNA. W ten sposób łączenie chromosomów mitotycznych pomoże zwiększyć ogólną jakość produktu DNA po amplifikacji.
Procedura ta ma wiele potencjalnych zastosowań w badaniach cytogenetycznych i genomicznych. Tutaj użyliśmy farb chromosomowych, aby ustalić zgodność między euchromatycznymi segmentami politenu a mitotycznymi ramionami chromosomów w An. gambiae. Te same sondy malarskie można zastosować do cytogenetycznej charakterystyki linii komórkowych An. gambiae. Rozległe rearanżacje genomowe i zmiany liczby chromosomów są wspólnymi cechami linii komórkowych 51,52. Aneuploidia, poliploidalność i rearanżacje chromosomów, takie jak translokacje, inwersje, delecje i chromosomy pierścieniowe, zostały wykryte w różnych liniach komórkowych komarów 53,54. Klasyczne obserwacje cytogenetyczne 55 i mapowanie fizyczne 56 wykazały występowanie translokacji chromosomowych w całym ramieniu w ewolucji komarów malarii. W związku z tym materiał z mikropreparacji może być wykorzystany w połączeniu z eksperymentami FISH w celu porównania homologii regionów chromosomowych między gatunkami. Z powodzeniem przeprowadziliśmy badanie 3D FISH za pomocą sondy do malowania 2R na chromosomach politenu w całych komórkach pielęgniarskich jajnika. Metoda ta ułatwi śledzenie trajektorii chromosomów i badanie architektury jądrowej w Anopheles. Techniki takie jak genotypowanie DNA 57,58, sekwencjonowanie genomu nowej generacji 26,27, opracowanie map fizycznych i sprzężeń oraz generacja sond do malowania chromosomów 33,59 mogą skorzystać z mikrodysekcji specyficznej dla ramienia i regionu. Łącząc technologię LCM i rozwijając jednokomórkową WGA, demonstrujemy wydajną, praktyczną metodę wytwarzania rozsądnych ilości DNA z pojedynczego ramienia chromosomu polietylenowego.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została wsparta grantem z National Institutes of Health 1R21AI094289 dla Igora V. Sharakhova
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas octowy | Fisher Scientific | A491-212 | |
| Metanol | Fisher Scientific | A412-4 | |
| Kwas propionowy | Sigma-Aldrich | 402907 | |
| Szkiełka membranowe 1.0 PET | Zeiss | 415190-9051-000 | |
| Tabletki buforowe " GURR" | Life Technologies | 10582-013 | |
| KaryoMAX Giemsa Stain | Life Technologies | 10092-013 | |
| System denaturacji/hybrydyzacji ThermoBrite Slide | Abbott Molecular | 30-144110 | |
| Próżniowy koncentrator próżniowy | Eppendorf | 22820001 | |
| Spectroline Sterowany mikroprocesorowo sieciownik UV XL-1000 | Fisher Scientific | 11-992-89 | |
| Thermo Scientific NanoDrop | Fisher Scientific | ND-2000 | |
| REPLI-g Zestaw pojedynczych komórek | Qiagen | 150343 | |
| GenomePlex (WGA4) | Sigma-Aldrich | WGA4-10RXN | |
| Zestaw do reamplifikacji GenomePlex WGA (WGA3) | Sigma-Aldrich | WGA3-50RXN | |
| MZ6 Mikroskop stereoskopowy Leica | VA-OM-E194-354 | Można użyć innego mikroskopu stereoskopowego | |
| Mikroskop fazowy Olympus CX41 | Olympus | CX41RF-5 | Można użyć mikroskopu fazowego |
| PALM MicroBeam Laserowy mikroskop mikrodysekcyjny | Zeiss | ||
| Thermomixer | Eppendorf | 22670000 | |
| 10x | PBS Invitrogen | P5493 | |
| 50x Denhardt& rsquo; s roztwór | Sigma-Aldrich | D2532 | |
| 99% formamid | Fisher Scientific | BP227500 | |
| Sól sodowa siarczanu dekstranu | Sigma | D8906 | |
| 20x bufor SSC | Invitrogen | AM9765 | |
| ProLong Gold z DAPI | Invitrogen | P-36931 | |
| dATP, dCTP, dGTP, dTTP | Fermentas | R0141, R0151, R0161, R0171 | |
| Cy3-dUTP, Cy5-dUTP | GE Healthcare | PA53022, PA55022 | |
| BSA | Sigma-Aldrich | A3294 | |
| Polimeraza DNA I | Fermentas | EP0041 | |
| DNaza I | Fermentas | EN0521 | |
| Spermine | Sigma-Aldrich | S3256-1G | |
| Spermidine | Sigma-Aldrich | S0266-1G | |
| Chlorek potasu (KCl) | Fisher Scientific | BP366-500 | |
| Chlorek sodu (NaCl) | Fisher Scientific | BP3581 | |
| EGTA | Sigma-Aldrich | E0396-25G | |
| RURY | Sigma-Aldrich | P6757-25G | |
| EDTA | Fisher Scientific | S311-500 | |
| Digitonina | Sigma-Aldrich | D141-100MG | |
| Triton-X100 | Fisher Scientific | BP151-100 | |
| AdhesiveCap 500 przezroczysty | Zeiss | 415190-9211-000 | |
| QIAamp DNA Micro Kit (50) | Qiagen | 56304 | |
| Zestaw do czyszczenia i koncentratora genomowego DNA | Zymo Research | D4010 | |
| 37% paraformaldehydu | Fisher Scientific | F79-500 |
Bibliografia
- Ried, T., Schrock, E., Ning, Y., Wienberg, J. Chromosome painting: a useful art. Human molecular genetics 7. , 1619-1626 (1998).
- Yang, F., et al. Reciprocal chromosome painting illuminates the history of genome evolution of the domestic cat, dog and human. Chromosome Res. 8, 393-404 (2000).
- Badenhorst, D., Dobigny, G., Robinson, T. J. Karyotypic evolution of hapalomys inferred from chromosome painting: a detailed characterization contributing new insights into the ancestral murinae karyotype. Cytogenet Genome Res 136. , 83-88 (2012).
- Trifonov, V. A., et al. Chromosomal evolution in Gekkonidae. I. Chromosome painting between Gekko and Hemidactylus species reveals phylogenetic relationships within the group. Chromosome Res. 19, 843-855 (2011).
- Nie, W., et al. Chromosomal rearrangements and karyotype evolution in carnivores revealed by chromosome painting. Heredity (Edinb. , 108-1017 (2012).
- Guan, X. Y., et al. Detection of chromosome 6 abnormalities in melanoma cell lines by chromosome arm painting probes). Cancer Genet Cytogenet. 107, 89-92 (1998).
- Guan, X. Y., et al. Characterization of a complex chromosome rearrangement involving 6q in a melanoma cell line by chromosome microdissection. Cancer genetics and cytogenetics 134. , 65-70 (2002).
- Breen, M., et al. Detection of equine X chromosome abnormalities in equids using a horse X whole chromosome paint probe (WCPP). Vet J. 153, 235-238 (1997).
- Kokhanenko, A. A., Anan'ina, T. V., Stegniy, V. N. The changes in chromosome 6 spatial organization during chromatin polytenization in the Calliphora erythrocephala Mg. (Diptera: Calliphoridae) nurse cells. Protoplasma 250. , 141-149 (2013).
- Timme, S., et al. Nuclear position and shape deformation of chromosome 8 territories in pancreatic ductal adenocarcinoma. Anal Cell Pathol (Amst. 34, 21-33 (2011).
- Drosopoulou, E., et al. Sex chromosomes and associated rDNA form a heterochromatic network in the polytene nuclei of Bactrocera oleae (Diptera: Tephritidae). Genetica. 140, 169-180 (2012).
- Pazian, M. F., Shimabukuro-Dias, C. K., Pansonato-Alves, J. C., Oliveira, C., Foresti, F. Chromosome painting of Z and W sex chromosomes in Characidium (Characiformes). Crenuchidae). Genetica. 141, 1-9 (2013).
- Howe, E. S., Murphy, S. P., Bass, H. W. Three-dimensional acrylamide fluorescence in situ hybridization for plant cells. Methods Mol Biol 990. , 53-66 (2013).
- Lysak, M. A., Mandakova, T. Analysis of plant meiotic chromosomes by chromosome painting. Methods Mol Biol 990. , 13-24 (2013).
- Ji, Z., Zhang, L. Chromosomics: detection of numerical and structural alterations in all 24 human chromosomes simultaneously using a novel OctoChrome FISH assay. J Vis Exp. 10, (2012).
- Idziak, D., et al. Painting the chromosomes of Brachypodium: current status and future prospects. Chromosoma. 120, 469-479 (2011).
- Fuchs, J., Kuhfittig, S., Reuter, G., Schubert, I. Chromosome painting in Drosophila. Chromosome Res. 6, 335-336 (1998).
- Zhimulev, I. F. Morphology and structure of polytene chromosomes. 34, Academic Press. 1-490 (1996).
- Sharakhov, I. V., Sharakhova, M. V. in Chromosome Mapping Research Developments eds. J.F. Verrity & L.E. Abbington) (Nova Science. , Publishers, Inc. (2008).
- Coluzzi, M., Sabatini, A., Torre, della, Di Deco, A., A, M., Petrarca, V. A polytene chromosome analysis of the Anopheles gambiae species complex). Science. 298, 1415-1418 (2002).
- Stegnii, V. N. Systemic reorganization of the architectonics of polytene chromosomes in the onto- and phylogenesis of malaria mosquitoes. Genetika. 23, 821-827 (1987).
- Stegnii, V. N. Systemic reorganization of the architectonics of polytene chromosomes in the onto- and phylogenesis of malarial mosquitoes. II. Species specificity in the pattern of chromosome relations with the nuclear envelope of nutrient ovarian cells. Genetika. 23, 1194-1199 (1987).
- Bonaccorsi, S., Santini, G., Gatti, M., Pimpinelli, S., Colluzzi, M. Intraspecific polymorphism of sex chromosome heterochromatin in two species of the Anopheles gambiae complex. Chromosoma. 76, 57-64 (1980).
- Zhimulev, I. F. Polytene chromosomes, heterochromatin, and position effect variegation. Adv Genet. 37, 1-566 (1998).
- Seifertova, E., et al. Efficient high-throughput sequencing of a laser microdissected chromosome arm. BMC Genomics. 14, 1471-2164 (2013).
- Weise, A., et al. High-throughput sequencing of microdissected chromosomal regions. European journal of human genetics. EJHG. 18, 457-462 (2010).
- Murphy, S. J., et al. Mate pair sequencing of whole-genome-amplified DNA following laser capture microdissection of prostate cancer. DNA research : an international journal for rapid publication of reports on genes and genomes 19. , 395-406 (2012).
- Moshkin, Y. M., et al. Microdissection and sequence analysis of pericentric heterochromatin from the Drosophila melanogastermutant Suppressor of Underreplication. Chromosoma. 111, 114-125 (2002).
- Decarlo, K., Emley, A., Dadzie, O. E., Laser Mahalingam, M. capture microdissection: methods and applications. Methods Mol Biol 755. , 1-15 (2011).
- Iyer, E. P., Cox, D. N. Laser capture microdissection of Drosophila peripheral neurons. J Vis Exp. 10, (2010).
- Kubickova, S., Cernohorska, H., Musilova, P., Rubes, J. The use of laser microdissection for the preparation of chromosome-specific painting probes in farm animals. Chromosome Res. 10, 571-577 (2002).
- Fukova, I., et al. Probing the W chromosome of the codling moth, Cydia pomonella, with sequences from microdissected sex chromatin. Chromosoma. 116, 135-145 (2007).
- Thalhammer, S., Langer, S., Speicher, M. R., Heckl, W. M., Geigl, J. B. Generation of chromosome painting probes from single chromosomes by laser microdissection and linker-adaptor PCR. Chromosome Res. 12, 337-343 (2004).
- Sims, C. E., Allbritton, N. L. Analysis of single mammalian cells on-chip. Lab on a chip 7. , 423-440 (2007).
- Hutchison, C. A., 3rd,, Venter, J. C. Single-cell genomics. Nature biotechnology. 24, 657-658 (2006).
- Lasken, R. S., Egholm, M. Whole genome amplification: abundant supplies of DNA from precious samples or clinical specimens. Trends in biotechnology 21. , 531-535 (1016).
- Teruel, M., et al. Microdissection and chromosome painting of X and B chromosomes in the grasshopper Eyprepocnemis plorans. Cytogenet Genome Res. 125, 286-291 (2009).
- Liu, J. D., et al. Sex chromosomes in the spiny eel (Mastacembelus aculeatus) revealed by mitotic and meiotic analysis. Cytogenet Genome Res. 98, 291-297 (2002).
- Harvey, S. C., et al. Molecular-cytogenetic analysis reveals sequence differences between the sex chromosomes of Oreochromis niloticus: evidence for an early stage of sex-chromosome differentiation. Cytogenet Genome Res. 97, 76-80 (2002).
- Hockner, M., Erdel, M., Spreiz, A., Utermann, G., Kotzot, D. Whole genome amplification from microdissected chromosomes. Cytogenet Genome Res. 125, 98-102 (2009).
- Kitada, K., Taima, A., Ogasawara, K., Metsugi, S., Aikawa, S. Chromosome-specific segmentation revealed by structural analysis of individually isolated chromosomes. Genes Chromosomes Cancer. 50, 217-227 (2011).
- Ma, L., et al. Direct determination of molecular haplotypes by chromosome microdissection. Nature methods. 7, 299-301 (2010).
- Teruel, M., et al. Microdissection and chromosome painting of X and B chromosomes in Locusta migratoria. Chromosome Res. 17, 11-18 (2009).
- Treff, N. R., Su, J., Tao, X., Northrop, L. E., Scott, R. T. Single-cell whole-genome amplification technique impacts the accuracy of SNP microarray-based genotyping and copy number analyses. Molecular human reproduction 17. , 335-343 (2011).
- Rutten, K. B., et al. Chromosomal anchoring of linkage groups and identification of wing size QTL using markers and FISH probes derived from microdissected chromosomes. in Nasonia(Pteromalidae : Hymenoptera). Cytogenetic and Genome Research 105. , 126-133 (2004).
- Post, R. J., Kruger, A., Somiari, S. B. Laser-assisted microdissection of polytene chromosomes from Diptera for the development of molecular markers. Molecular Ecology Notes. 6, 634-637 (2006).
- George, P., Sharakhova, M. V., Sharakhov, I. V. High-throughput physical mapping of chromosomes using automated in situ hybridization. Journal of visualized experiments : JoVE. 10, (2012).
- Timoshevskiy, V. A., Sharma, A., Sharakhov, I. V., Sharakhova, M. V. Fluorescent in situ Hybridization on Mitotic Chromosomes of Mosquitoes. J Vis Exp. 10, (2012).
- Frumkin, D., et al. Amplification of multiple genomic loci from single cells isolated by laser micro-dissection of tissues. BMC biotechnology. 8, 10-1186 (2008).
- Raghunathan, A., et al. Genomic DNA amplification from a single bacterium. Applied and environmental microbiology 71. , 3342-3347 (2005).
- Cassio, D. Long term culture of MDCK strains alters chromosome content. BMC Res Notes. 6, 162-1610 (2013).
- Landry, J. J., et al. The Genomic and Transcriptomic Landscape of a HeLa Cell Line. G3. , Bethesda. (1534).
- Steiniger, G. E., Mukherjee, A. B. Insect chromosome banding: technique for G- and Q-banding pattern in the mosquito Aedes albopictus. Can J Genet Cytol. 17, 241-244 (1975).
- Brown, S. E., et al. Toward a physical map of Aedes aegypti. Insect Mol Biol. 4, 161-167 (1995).
- Green, C., Hunt, R. Interpretation of variation in ovarian polytene chromosomes of Anopheles funestus Giles. A. parensis Gillies, and A. aruni? Genetica. 51, 187-195 (1980).
- Sharakhova, M. V., Xia, A., Leman, S. C., Sharakhov, I. V. Arm-specific dynamics of chromosome evolution in malaria mosquitoes. BMC evolutionary biology. 11, 10-1186 (2011).
- Gu, L. H., et al. DNA genotyping of oral epithelial cells by laser capture microdissection]. Fa yi xue za zhi 22. , 196-197 (2006).
- Rook, M. S., Delach, S. M., Deyneko, G., Worlock, A., Wolfe, J. L. Whole genome amplification of DNA from laser capture-microdissected tissue for high-throughput single nucleotide polymorphism and short tandem repeat genotyping. The American journal of pathology 164. , 23-33 (2004).
- Houen, A., Field, B. L., Saunders, V. A. Microdissection and chromosome painting of plant B chromosomes. Methods in cell science : an official journal of the Society for In. Vitro Biology. 23, 115-124 (2001).
Przedruki i uprawnienia
