Mikroskopia lokalizacyjna aktywowana fotoaktywem (PALM) w połączeniu ze śledzeniem pojedynczych cząsteczek umożliwia bezpośrednią obserwację i kwantyfikację interakcji białko-DNA w żywych komórkach Escherichia coli.
Artykuł metodologiczny
Wizualizacja interakcji białko-DNA w żywych komórkach bakteryjnych za pomocą fotoaktywowanego śledzenia pojedynczych cząsteczek
W tym artykule
Podsumowanie
Streszczenie
Interakcje białko-DNA są sercem wielu podstawowych procesów komórkowych. Na przykład replikacja, transkrypcja, naprawa i organizacja chromosomów DNA są regulowane przez białka wiążące DNA, które rozpoznają określone struktury lub sekwencje DNA. Eksperymenty in vitro pomogły w stworzeniu szczegółowych modeli funkcji wielu typów białek wiążących DNA, jednak dokładne mechanizmy tych procesów i ich organizacja w złożonym środowisku żywej komórki pozostają znacznie mniej poznane. Niedawno wprowadziliśmy metodę ilościowego określania czynności naprawy DNA w żywych komórkach Escherichia coli za pomocą mikroskopii lokalizacji aktywowanej fotoaktywowaną (PALM) w połączeniu ze śledzeniem pojedynczych cząsteczek. Nasze ogólne podejście identyfikuje indywidualne zdarzenia wiązania DNA na podstawie zmiany ruchliwości pojedynczego białka po powiązaniu z chromosomem. Frakcja związanych cząsteczek stanowi bezpośrednią ilościową miarę aktywności białka i obfitości substratów lub miejsc wiązania na poziomie pojedynczej komórki. W tym miejscu opisujemy koncepcję metody i demonstrujemy procedury przygotowania próbek, akwizycji i analizy danych.
Wprowadzenie
Ten protokół opisuje bezpośredni pomiar interakcji białko-DNA w żywych komórkach Escherichia coli. Technika ta wykorzystuje zmianę współczynnika dyfuzji pojedynczego białka znakowanego fluorescencyjnie, gdy wiąże chromosom (ryc. 1). Aby zademonstrować metodę, używamy polimerazy DNA I (Pol1), prototypowego białka wiążącego DNA, które wypełnia luki w DNA w szlakach replikacji opóźnionej nici i naprawy przez wycinanie1.
Pojawienie się mikroskopii fluorescencyjnej o wysokiej rozdzielczości umożliwia wizualizację struktur molekularnych w komórkach z rozdzielczością nanometrów. Mikroskopia lokalizacji aktywowanej fotoaktywem (PALM) wykorzystuje białka fluorescencyjne, które mogą być aktywowane z początkowego stanu ciemnego do stanu fluorescencyjnego (ryc. 2). Tylko podzbiór wszystkich znakowanych cząsteczek jest aktywowany w dowolnym momencie w celu określenia ich pozycji w sposób sekwencyjny, niezależnie od całkowitego stężenia znakowanych cząsteczek w próbce2. Precyzja lokalizacji na cząsteczkę zależy głównie od wielkości fluorescencyjnej funkcji rozproszenia punktu (PSF), liczby zebranych fotonów i sygnału tła3. Wiele zastosowań tej metody skupia się na lepszej wizualizacji struktur komórkowych. Uświadomienie sobie, że PALM można połączyć ze śledzeniem pojedynczych cząsteczek4, otworzyło nowe możliwości bezpośredniego śledzenia ruchu dowolnej liczby znakowanych białek w żywych komórkach. Zwiększona czułość i rozdzielczość czasowa mikroskopów fluorescencyjnych umożliwia teraz śledzenie pojedynczych dyfuzyjnych białek fluorescencyjnych w cytoplazmie bakteryjnej5.
Tutaj używamy PAmCherry, zmodyfikowanego białka fluorescencyjnego, które nieodwracalnie przekształca się z początkowego stanu niefluorescencyjnego w stan fluorescencyjny po napromieniowaniu światłem o długości fali 405 nm6. Aktywowane fluorofory PAmCherry mogą być obrazowane przez wzbudzenie przy długości fali 561 nm i śledzone przez kilka klatek, aż do fotowybielania. Wykazujemy zdolność metody do identyfikacji przejściowych zdarzeń wiązania DNA pojedynczych białek przy użyciu fuzji Pol1 i PAmCherry. Traktowanie komórek metanosulfonianem metylu (MMS) powoduje uszkodzenie metylacji DNA, które jest przekształcane w przerwane substraty DNA przez enzymy naprawcze przez wycinanie zasad. Nasza metoda pokazuje wyraźne wiązanie pojedynczych cząsteczek Pol1 w odpowiedzi na uszkodzenie MMS7.
Protokół
1. Hodowla komórkowa
Użyj sterylnych probówek hodowlanych i końcówek do pipet. Szczep E. coli AB1157 polA-PAmCherry przenosi C-końcową fuzję PAmCherry Pol1. Fuzja została wprowadzona w natywnej lokalizacji chromosomalnej poprzez zastąpienie genu typu dzikiego za pomocą rekombinacji lambda-czerwonej, jak opisano w Datsenko i wsp.8 Potwierdzono funkcjonalność białka fuzyjnego, ocenianą na podstawie tempa wzrostu komórek i wrażliwości na czynnik uszkadzający DNA, metanosulfonian metylu (MMS). Więcej informacji na temat budowy szczepu komórkowego można znaleźć w pracy Uphoff i wsp.7, Datsenko i wsp.8 oraz Reyes-Lamothe i wsp.9 Hodowle komórkowe są hodowane w minimalnym pożywce M9 w celu zmniejszenia autofluorescencji i uniknięcia cząstek tła na szkiełku mikroskopowym. Alternatywnie można użyć zdefiniowanego podłoża bogatego w składniki odżywcze10.
- Szczep E. coli AB1157 polA-PAmCherry należy przetrzeć z zamrożonego wywaru glicerolowego na płytce z agarozą Luria Bulion (LB) z selektywnymi antybiotykami (tutaj 25 μg/ml kanamycyny) i inkubować w temperaturze 37 °C przez noc.
- Zaszczepić 5 ml kultury LB z kolonii pojedynczej komórki i rosnąć w temperaturze 37 °C, wytrząsając z prędkością 220 obr./min przez 3 godziny.
- Rozcieńczyć kulturę w stosunku 1:10 000 w 5 ml minimalnej pożywki (pożywka M9, aminokwasy MEM + prolina, witaminy MEM, 0,2% glicerolu) i inkubować w temperaturze 37 °C, wstrząsając z prędkością 220 obr./min przez noc.
- Następnego ranka zmierzyć gęstość optyczną (OD) za pomocą spektrofotometru i rozcieńczyć kulturę w 5 ml świeżej pożywki o minimalnej pożywce do OD 0,025. Rosnąć przez 2 godziny w temperaturze 37 °C, wstrząsając z prędkością 220 obr./min do wczesnej fazy wykładniczej (OD 0,1).
- Zagęścić 1 ml komórek w probówce do mikrowirówek o pojemności 1,5 ml przez odwirowanie przy 2 300 x g przez 5 minut. Usunąć supernatant i ponownie zawiesić osad komórkowy w 20 μl pozostałej pożywki i wirować.
2. Przygotowanie preparatu mikroskopowego
- Przygotować 1,5% roztwór agarozy o niskiej fluorescencji w dH2O. Za pomocą kuchenki mikrofalowej rozpuść agarozę, aż roztwór będzie klarowny. Wymieszaj 500 μl stopionego roztworu agarozy z 500 μl 2x minimalnej pożywki, delikatnie pipetując kilka razy w górę i w dół.
- Rozprowadzić równomiernie roztwór agarozy na środku szkiełka nakrywkowego mikroskopu (o grubości 1,5). Należy to zrobić szybko, zanim agaroza ostygnie, unikając pęcherzyków.
- Spłaszcz podkładkę za pomocą drugiego szkiełka nakrywkowego (o grubości nr 1,5). Aby usunąć fluorescencyjne cząstki tła, szkiełka nakrywkowe były wcześniej spalane w piecu w temperaturze 500 °C przez 1 godzinę. Spalone szkiełka nakrywkowe można przechowywać tygodniami w temperaturze pokojowej przykryte folią aluminiową.
- Do eksperymentów z uszkodzeniem DNA należy przygotować podkładkę z agarozy zawierającą 100 mM MMS. Postępować zgodnie z procedurą opisaną w krokach 2.1-2.3, ale dodać 8,3 μl MMS do 500 μl pożywki M9 przed zmieszaniem z 500 μl stopionej 1,5% agarozy, aby uzyskać końcowe stężenie 100 mM MMS. (Uwaga! MMS jest toksyczny i mutagenny i należy się z nim obchodzić w rękawiczkach, masce, okularach i fartuchu laboratoryjnym).
- Zdjąć górne szkiełko z podkładki i dodać 1 μl skoncentrowanej zawiesiny komórek na wkładkę. Unieruchomić komórki, przykrywając podkładkę nieużywanym spalonym szkiełkiem nakrywkowym (o grubości nr 1,5, pasującej do specyfikacji obiektywu mikroskopu) i bardzo delikatnie dociskając szkiełko. Komórki należy zobrazować w ciągu 45 minut od unieruchomienia, zanim podkładka agarozowa wyschnie. Aby zapobiec wysychaniu podczas dłuższych eksperymentów, podkładki agarozowe można uszczelnić za pomocą uszczelek silikonowych.
- W przypadku eksperymentów z uszkodzeniem DNA, przed obrazowaniem inkubuj komórki unieruchomione na podkładce agarozowej zawierającej 100 mM MMS przez 20 minut w wilgotnym pojemniku w temperaturze pokojowej.
3. Przygotowanie do akwizycji danych mikroskopowych
PALM polega na wykrywaniu i precyzyjnej lokalizacji pojedynczych białek fluorescencyjnych. Czułość i optymalne ustawienie mikroskopu ma kluczowe znaczenie dla jakości danych. Mikroskopy fluorescencyjne jednocząsteczkowe zazwyczaj wykorzystują oświetlenie całkowitego wewnętrznego odbicia (TIR) w celu zwiększenia stosunku sygnału do szumu poprzez wzbudzanie tylko fluoroforów w cienkim odcinku nad powierzchnią szkiełka nakrywkowego. W tym przypadku obrazowanie wewnątrz E. coli wymaga silnie nachylonego oświetlenia11, które można uzyskać pod mikroskopem TIRF, nieznacznie zmniejszając kąt światła wzbudzającego. Obrazowanie PAmCherry wymaga ponadto lasera fotoaktywacyjnego 405 nm i lasera wzbudzającego 561 nm. Emisja fluorescencji jest rejestrowana w kamerze CCD zwielokrotniającej elektrony (EMCCD) w powiększeniu, co daje długość piksela 114,5 nm/piksel. Aby uzyskać optymalną precyzję lokalizacji, rozmiar piksela powinien być w przybliżeniu zgodny z szerokością odchylenia standardowego PSF, aby zapewnić wystarczające próbkowanie bez rozpraszania sygnału na zbyt wiele pikseli. Rysunek 3 przedstawia schemat minimalnej konfiguracji PALM. Film 1 daje wrażenie procesu budowy mikroskopu na zamówienie; patrz Uphoff i wsp. 7 w celu uzyskania szczegółowego opisu instrumentu.
- Wykonywanie rutynowego ustawiania mikroskopu. Zmierz natężenie fali ciągłej 405 nm i 561 nm przed obiektywem. Dostosuj intensywność 561 nm do 3.5 mW (~400 W/cm2) i intensywność 405 nm do 10 μW (~1 W/cm2). Użyj bezstopniowego koła filtrów o neutralnej gęstości, które umożliwia stopniową regulację intensywności 405 nm w zakresie 0-10 μW. Wyłącz oświetlenie laserowe do czasu rozpoczęcia eksperymentu.
- Umieścić próbkę na stoliku mikroskopu i ustawić ostrość komórek w trybie mikroskopii w świetle przechodzącym (ryc. 4A). Wzmocnienie kamery EMCCD musi być wyłączone, aby zapobiec uszkodzeniu aparatu przez prześwietlenie.
- Zdefiniuj przycięte pole widzenia, aby zmniejszyć rozmiar danych i zwiększyć szybkość odczytu z kamery.
- Przykryj próbkę przed światłem otoczenia i włącz wzmocnienie kamery EMCCD.
- Ustaw liczbę klatek na sekundę na 15,26 ms/klatkę (w tym czas odczytu kamery 0,26 ms). Zobacz "Czas ekspozycji i intensywność wzbudzenia" w sekcji Dyskusja.
- Wyświetl dane kamery, aby sprawdzić sygnał ciemnego tła (Rysunek 4B).
- Włącz laser o długości fali 561 nm i sprawdź sygnał tła wzbudzenia (rysunek 4C).
- Włącz laser 405 nm do fotoaktywacji białek fuzyjnych Pol1-PAmCherry i zwiększaj intensywność, aż pojawią się fluorescencyjne PSF.
- Wyreguluj kąt wiązki wzbudzenia tak, aby oświetlała tylko cienką część próbki w pobliżu powierzchni szkiełka nakrywkowego.
- W tym celu wiązka lasera jest skupiana na tylnej płaszczyźnie ogniskowej obiektywu 100X NA 1.4 (rysunek 3). Przesunięcie soczewki skupiającej prostopadle do wiązki przesuwa ostrość od środka obiektywu, powodując, że wiązka opuszcza obiektyw pod pewnym kątem.
- Staraj się zmaksymalizować intensywność fluorescencji i zminimalizować sygnał tła. Należy zauważyć, że ścisłe wzbudzenie TIR jest optymalne do obrazowania fluoroforów w promieniu 100 nm od powierzchni szkiełka nakrywkowego, jednak obrazowanie białek wiążących DNA związanych z nukleoidem E. coli wymaga głębszego oświetlenia do 0,8 μm.
4. Akwizycja danych
Tutaj opisujemy ogólny protokół pozyskiwania filmu PALM. Ta sama procedura dotyczy obrazowania białek fuzyjnych Pol1-PAmCherry w nieuszkodzonych komórkach E. coli i w ciągłym leczeniu uszkodzeń DNA za pomocą MMS. Zastosowanie tej metody do białek fuzyjnych o różnej masie cząsteczkowej lub liczbie kopii na komórkę będzie wymagało różnych ustawień akwizycji (patrz sekcja Dyskusja).
- Znajdź nowe pole widzenia (FOV) komórek w trybie mikroskopii światła przechodzącego i ustaw ostrość obrazu. Zrób migawkę z kamery, aby nagrać kontury komórek (Rysunek 4A).
- Przykryj próbkę przed światłem otoczenia i włącz wzmocnienie kamery EMCCD.
- Włącz laser 561 nm i wybiel autofluorescencję komórkową i plamy tła na szkiełku nakrywkowym przez kilka sekund przed rozpoczęciem zbierania danych. W przypadku komórek hodowanych i obrazowanych na pożywce M9 i przy użyciu spalonych szkiełek nakrywkowych zwykle występuje bardzo mało tła fluorescencyjnego; jednak wstępne wybielanie może być przydatne do obrazowania komórek w bogatej pożywce wzrostowej, takiej jak LB. Należy pamiętać, że intensywne oświetlenie jest toksyczne dla komórek, więc wstępne wybielanie powinno być ograniczone do minimum.
- Rozpocznij akwizycję filmu PALM w ciągłym wzbudzeniu 561 nm z prędkością 15,26 ms/klatkę.
- Włącz laser o długości fali 405 nm i stopniowo zwiększaj intensywność w trakcie trwania filmu, osiągając aż do 1 W/cm2. Unikaj wyższych intensywności 405 nm, które powodują autofluorescencję komórkową. Zwróć uwagę na gęstość cząsteczek fluorescencyjnych - ważne jest, aby utrzymywać szybkość aktywacji na niskim poziomie, tak aby PSF były wyraźnie wyizolowane w każdej ramce (rysunki 4D-F).
- Nagrywaj 10 000 klatek na film (w zależności od liczby cząsteczek do zobrazowania na komórkę); jeden film trwa zwykle 2-3 minuty i wymaga 0,5-1 GB miejsca na dysku twardym, w zależności od rozmiaru pola widzenia.
- Powtórz procedurę akwizycji dla wielu FOV. Należy pamiętać, że każde pole widzenia można zobrazować tylko raz, ponieważ fluorofory PAmCherry ulegają fotoaktywacji i nieodwracalnemu wybielaniu.
5. Analiza danych
Zautomatyzowana i solidna struktura analizy danych jest niezbędna dla wydajności i efektywności metody. Korzystamy z autorskiego oprogramowania napisanego w MATLAB.
- Wykonaj analizę lokalizacji przy użyciu algorytmów opisanych w Crocker i wsp.12, Holden i wsp.13, HoldenI i wsp. 14 oraz Wieser i wsp.15 PSF jest najpierw identyfikowanych na obrazie z filtrem pasmowo-przepustowym przy użyciu jądra Gaussa o średnicy 7 pikseli (rysunek 5A). Pozycje kandydujące odpowiadają PSF o szczytowej intensywności pikseli powyżej 4,5-krotności odchylenia standardowego sygnału tła (rysunek 5B). Najjaśniejszy lokalnie piksel na kandydata na PSF służy jako wstępne przypuszczenie do dopasowania eliptycznej funkcji Gaussa (rysunek 5C). Parametry swobodnego dopasowania to: pozycja x, pozycja y, szerokość x, szerokość y, kąt obrotu, amplituda i przesunięcie tła. Eliptyczna maska Gaussa odpowiada za cząsteczkę w czasie ekspozycji, która rozmywa i deformuje PSF.
- Wykreślić wynikowe lokalizacje (x, y) ze wszystkich klatek filmu PALM na obrazie mikroskopii w świetle przechodzącym o tym samym polu widzenia. Lokalizacje Pol1-PAmCherry powinny pojawić się w centralnym obszarze komórek E. coli (Figura 6A). Jeśli wiele lokalizacji pojawia się poza komórkami, oznacza to, że próg lokalizacji został ustawiony zbyt nisko lub próbka zawierała fluorescencyjne cząstki tła.
- W przypadku automatycznej analizy śledzenia implementacja algorytmu MATLAB opisanego w Crocker et al.Można użyć 12 (patrz "Analiza dyfuzji" w sekcji Dyskusja). Pozycje, które pojawiają się w kolejnych klatkach w oknie śledzenia zdefiniowanym przez użytkownika, są łączone w celu utworzenia trajektorii. W przypadku, gdy wiele lokalizacji występuje w tym samym oknie, ścieżki są jednoznacznie przypisywane poprzez zminimalizowanie sumy długości kroków. Aby uzyskać szczegółowe omówienie różnych czynników branych pod uwagę przy obliczaniu współczynników dyfuzji na podstawie danych śledzenia pojedynczych cząstek, zobacz Wieser et al.15
- Algorytm używa parametru pamięci, aby uwzględnić przejściowe lub pominięte lokalizacje podczas ścieżki. Tutaj ustawiamy parametr pamięci na 1 klatkę; Wyższe wartości można wykorzystać do śledzenia fluoroforów z długotrwałymi stanami ciemnymi.
- Wybierz odpowiednie okno śledzenia w oparciu o następujące kroki kalibracji. Dla Pol1 używamy 0,57 μm (5 pikseli).
- Uruchom algorytm śledzenia dla szeregu parametrów okna śledzenia. Oblicz liczbę zmierzonych ścieżek na komórkę w funkcji okna śledzenia, aby zidentyfikować najmniejsze możliwe okno śledzenia, które nie dzieli ścieżek (Rysunek 6B).
- Narysuj wynikowe ścieżki na obrazie mikroskopowym w świetle przechodzącym o tym samym polu widzenia, aby zobrazować przestrzenny rozkład ruchu cząsteczek w komórkach. Ścieżki Pol1 powinny wykazywać dyfuzję zamkniętą w pojedynczych komórkach (rysunki 6C-D).
- Jeśli wydaje się, że część ścieżek przechodzi między komórkami, sugeruje to, że oddzielne cząsteczki zostały błędnie połączone, ponieważ okno śledzenia zostało wybrane zbyt duże i / lub szybkość fotoaktywacji była zbyt wysoka (Figura 6E).
- Wykreśl skumulowany rozkład długości kroków między kolejnymi lokalizacjami (Rysunek 6F). Krzywa wznosi się i nasyca płynnie dla wystarczająco dużych okien śledzenia, ale pokazuje krawędź odcięcia, jeśli okno zostało wybrane jako zbyt małe.
- Aby przeanalizować charakterystykę dyfuzji Pol1, oblicz przemieszczenie średniokwadratowe (MSD) między kolejnymi lokalizacjami dla każdej ścieżki z sumą N kroków):
MSD = 1/(N-1) ∑ i = 1 N-1 (xi+1 – xi)2 + (yi+1 – yi)2 ,
Uwzględnij tylko ścieżki z co najmniej 4 krokami (N ≥ 5 lokalizacjami), aby zmniejszyć niepewność statystyczną wartości MSD. - Wykreśl krzywą wartości MSD w zakresie czasów opóźnienia, obliczając przemieszczenia w wielu klatkach (Rysunek 6G). Kształt krzywej MSD może pomóc w klasyfikacji obserwowanego ruchu molekularnego (ryc. 6H).
- Obliczyć współczynnik dyfuzji pozornej D* na ścieżkę z MSD:
D* = MSD/(4 Δt) – σloc2/Δt .
Drugi składnik koryguje szacowany błąd lokalizacji (tutaj σloc = 40 nm i Δt = 15,26 ms, patrz Wieser i wsp.Rozdział 15). - Narysuj histogram zmierzonych wartości D* ze wszystkich ścieżek w polu widzenia (Rysunek 7A).
- Zidentyfikuj poszczególne cząsteczki Pol1, które wydają się być związane z chromosomem, na podstawie zmierzonej wartości D* na ścieżkę. Oddziel populacje cząsteczek związanych (ostry rozkład wyśrodkowany na D* ~ 0 μm2 / s) i swobodnie dyfuzyjnych (szeroki rozkład wyśrodkowany na D* ~ 0,9 μm2 / s), ustalając próg D* < 0,15 μm2 / s (czerwone paski na rysunkach 7A i 7D).
- Przeprowadź analizę lokalizacji, śledzenia i dyfuzji Pol1 w nieuszkodzonych komórkach (ryc. 7A-C) oraz w komórkach poddanych leczeniu uszkodzenia DNA za pomocą MMS (ryc. 7D-E). Frakcja związanych ścieżek stanowi bezpośrednią ilościową miarę aktywności naprawczej DNA Pol1 in vivo.
Wyniki
Koncepcja śledzenia pojedynczych cząsteczek z fotoaktywacją w celu badania oddziaływań białko-DNA in vivo została przedstawiona na Rysunku 1. Białka fuzyjne PAmCherry są wykrywane w żywych komórkach E. coli w sposób sekwencyjny poprzez stochastyczną fotoaktywację pojedynczych cząsteczek światłem o długości fali 405 nm z częstotliwością mniejszą niż jedna cząsteczka na komórkę w danym czasie. Aktywowane cząsteczki są obrazowane przy ciągłym wzbudzeniu światłem 561 nm. Ruch cząsteczek w komórce można śledzić poprzez łączenie bliskich lokalizacji w serii klatek aż do nieodwrzalnego fotobleachingu. Ponieważ dyfuzja białek wiążących DNA ulega spowolnieniu po związaniu z chromosomem, pozorny współczynnik dyfuzji D* uzyskany dla każdej ścieżki bezpośrednio informuje o pojedynczych oddziaływaniach białko-DNA.
Rysunek 2 przedstawia fotoaktywację białek fuzyjnych Pol1-PAmCherry w żywych komórkach E. coli. Wpływ natężenia światła 405 nm na gęstość cząsteczek fluorescencyjnych można zobaczyć na Rysunku 4. Należy zauważyć, że gęstość nie jest determinowana wyłącznie przez natężenie światła 405 nm, lecz dodatkowo przez liczbę cząsteczek dostępnych do aktywacji; pula pozostałych cząsteczek ulega wyczerpaniu w trakcie trwania filmu PALM.
Analizę lokalizacji przeprowadza się dla każdej klatki filmu PALM, zgodnie z ilustracją na Rysunku 5. Precyzję lokalizacji zmierzono przy użyciu nieruchomych cząsteczek w utrwalonych komórkach lub cząsteczek związanych w żywych komórkach. Nasze ustawienia akwizycji pozwoliły uzyskać precyzję lokalizacji σloc = 40 nm, co jest zgodne z przewidywaniami teoretycznymi3.
Wynikowe lokalizacje Pol1 zajmują centralny obszar komórki (Rycina 6A), w dużym stopniu odzwierciedlając organizację przestrzenną nukleoidu E. coli7. Większość trajektorii Pol1 w nieuszkodzonych komórkach wykazuje dyfuzję, co przedstawiono na Rycini 6C. Typowa komórka zawiera kilkaset trajektorii Pol1 (Rycina 6D), co jest zgodne z liczbą kopii wynoszącą około 400 cząsteczek Pol1 na komórkę E. coli1. Ryciny 6B oraz 6E-F stanowią wskazówkę przy wyborze odpowiedniego parametru okna śledzenia – jeśli okno śledzenia jest zbyt duże, wzrasta prawdopodobieństwo błędnego powiązania różnych cząsteczek w jedną trajektorię; jeśli okno śledzenia jest zbyt małe, trajektorie z dłuższymi krokami zostaną rozdzielone. Krzywa MSD dla Pol1 rośnie liniowo dla krótkich czasów opóźnienia i nasyca się przy dłuższych czasach opóźnienia z powodu ograniczenia przestrzennego w komórce (Rycina 6G). Różne rodzaje ruchu molekularnego można zidentyfikować za pomocą analizy MSD. Ruch kierowany daje krzywą paraboliczną; ruchy Browna charakteryzują się linią prostą; krzywa dyfuzji ograniczonej osiąga plateau; przesunięcie krzywej MSD dla cząstek nieruchomych reprezentuje niepewność lokalizacji (Rycina 6H). Dodatkowe informacje na temat śledzenia pojedynczych cząsteczek oraz wskazówki dotyczące rozwiązywania problemów można znaleźć w pracy Arnauld et al.16
Wcześniej zastosowaliśmy tę metodę do pomiaru aktywności naprawy DNA Pol1 w odpowiedzi na egzogenne uszkodzenia alkilacyjne DNA7. Histogram D* dla trajektorii Pol1 w nieuszkodzonych komórkach wykazuje dominującą populację dyfundujących cząsteczek (Rysunki 7A-C). Niewielka frakcja 2,7% związanych cząsteczek Pol1 prawdopodobnie bierze udział w replikacji nici opóźnionej oraz naprawie endogennych uszkodzeń DNA. Przy ciągłym uszkadzaniu 100 mM MMS populacja trajektorii z D* ~ 0 µm2/sec wzrasta do 13,8% (Rysunek 7D). Trajektorie te reprezentują pojedyncze cząsteczki Pol1 przeprowadzające syntezę naprawczą DNA w celu wypełnienia jednonukleotydowych luk w ramach szlaku naprawy przez wycinanie zasad. Pozycje związanych trajektorii wskazują miejsca poszczególnych uszkodzeń i naprawy DNA (Rysunek 7E-F).
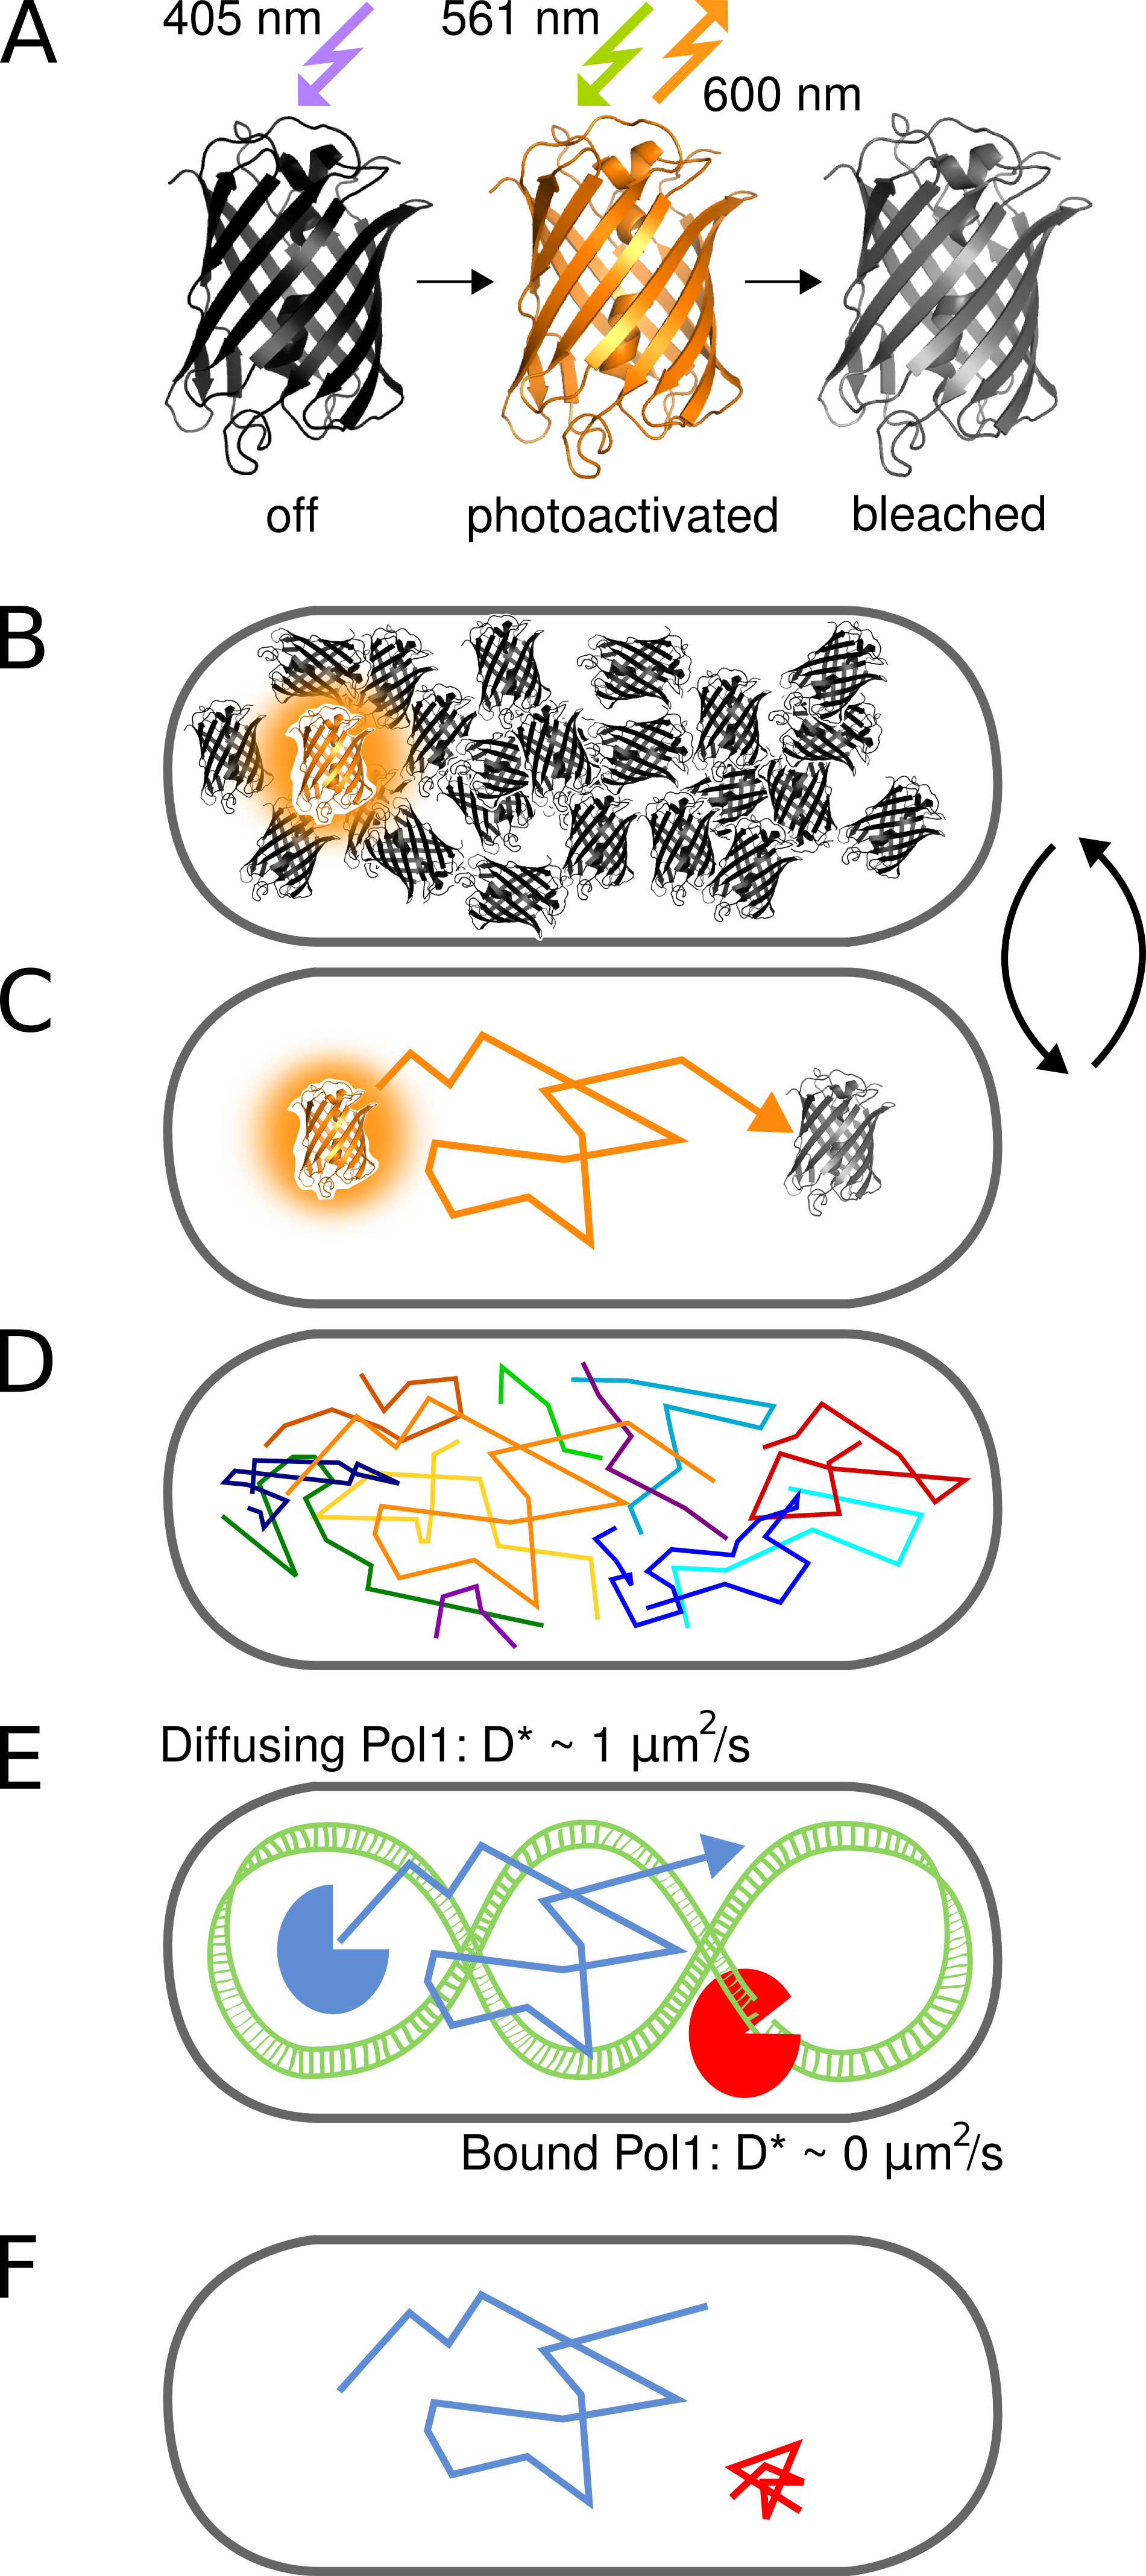
Rysunek 1. Graficzna reprezentacja metody. (A) Fluorescencyjne białko PAmCherry może zostać fotoaktywowane z początkowego stanu niefluorescencyjnego po naświetleniu światłem o długości 405 nm. Stan jasny jest wzbudzany przy 561 nm i emituje fluorescencję w okolicach 600 nm, aż do nieodwracalnego wybielenia fluoroforu. (B) Kontrola szybkości fotoaktywacji pozwala na obrazowanie w dowolnym momencie tylko jednego, stochastycznie aktywowanego białka fuzyjnego PAmCherry na komórkę, podczas gdy dowolnie duża pula cząsteczek, które nie zostały jeszcze aktywowane lub zostały już wybielone, pozostaje w stanie ciemnym. (C) Położenie fluorescencyjnej cząsteczki jest wyznaczane z centrum wyizolowanej PSF i śledzone przez kilka klatek aż do fotowybielenia. (D) Trajektorie wielu cząsteczek są rejestrowane sekwencyjnie. (E-F) Interakcja białka wiążącego DNA z chromosomalną sekwencją lub strukturą docelową zatrzymuje losowy ruch dyfuzyjny. Cząsteczki związane i niezwiązane są rozróżniane na podstawie pozornego współczynnika dyfuzji D* wyznaczonego z pojedynczych trajektorii. Wynikowa frakcja cząsteczek związanych stanowi ilościową miarę aktywności białka wiążącego DNA in vivo. Kliknij tutaj, aby wyświetlić powiększony obraz.

Rycina 2. Fotoaktywacja Pol1-PAmCherry w żywych komórkach E. coli. Paski skali: 1 µm. Schematy przedstawiono pod każdym panelem. (A) Obraz z mikroskopii w świetle przechodzącym komórek unieruchomionych na podkładce agarozowej. (B) Fotoaktywacja pojedynczego fluoroforu PAmCherry w jednej komórce. (C) Wyższa szybkość fotoaktywacji zwiększa liczbę cząsteczek fluorescencyjnych. (D) Zintegrowana fluorescencja PAmCherry z filmu PALM. Kliknij tutaj, aby wyświetlić większy obraz.

Rycina 3. Schemat minimalnego układu PALM do fotoaktywacji i obrazowania białek fuzyjnych PAmCherry. D1: Lustro dichroiczne (np. długoprzepustowe 550 nm). D2: Lustro dichroiczne (np. długoprzepustowe 570 nm). L1: Soczewka kolimująca. L2: Soczewka TIR. L3: Soczewka tubusowa. Kliknij tutaj, aby wyświetlić powiększony obraz.
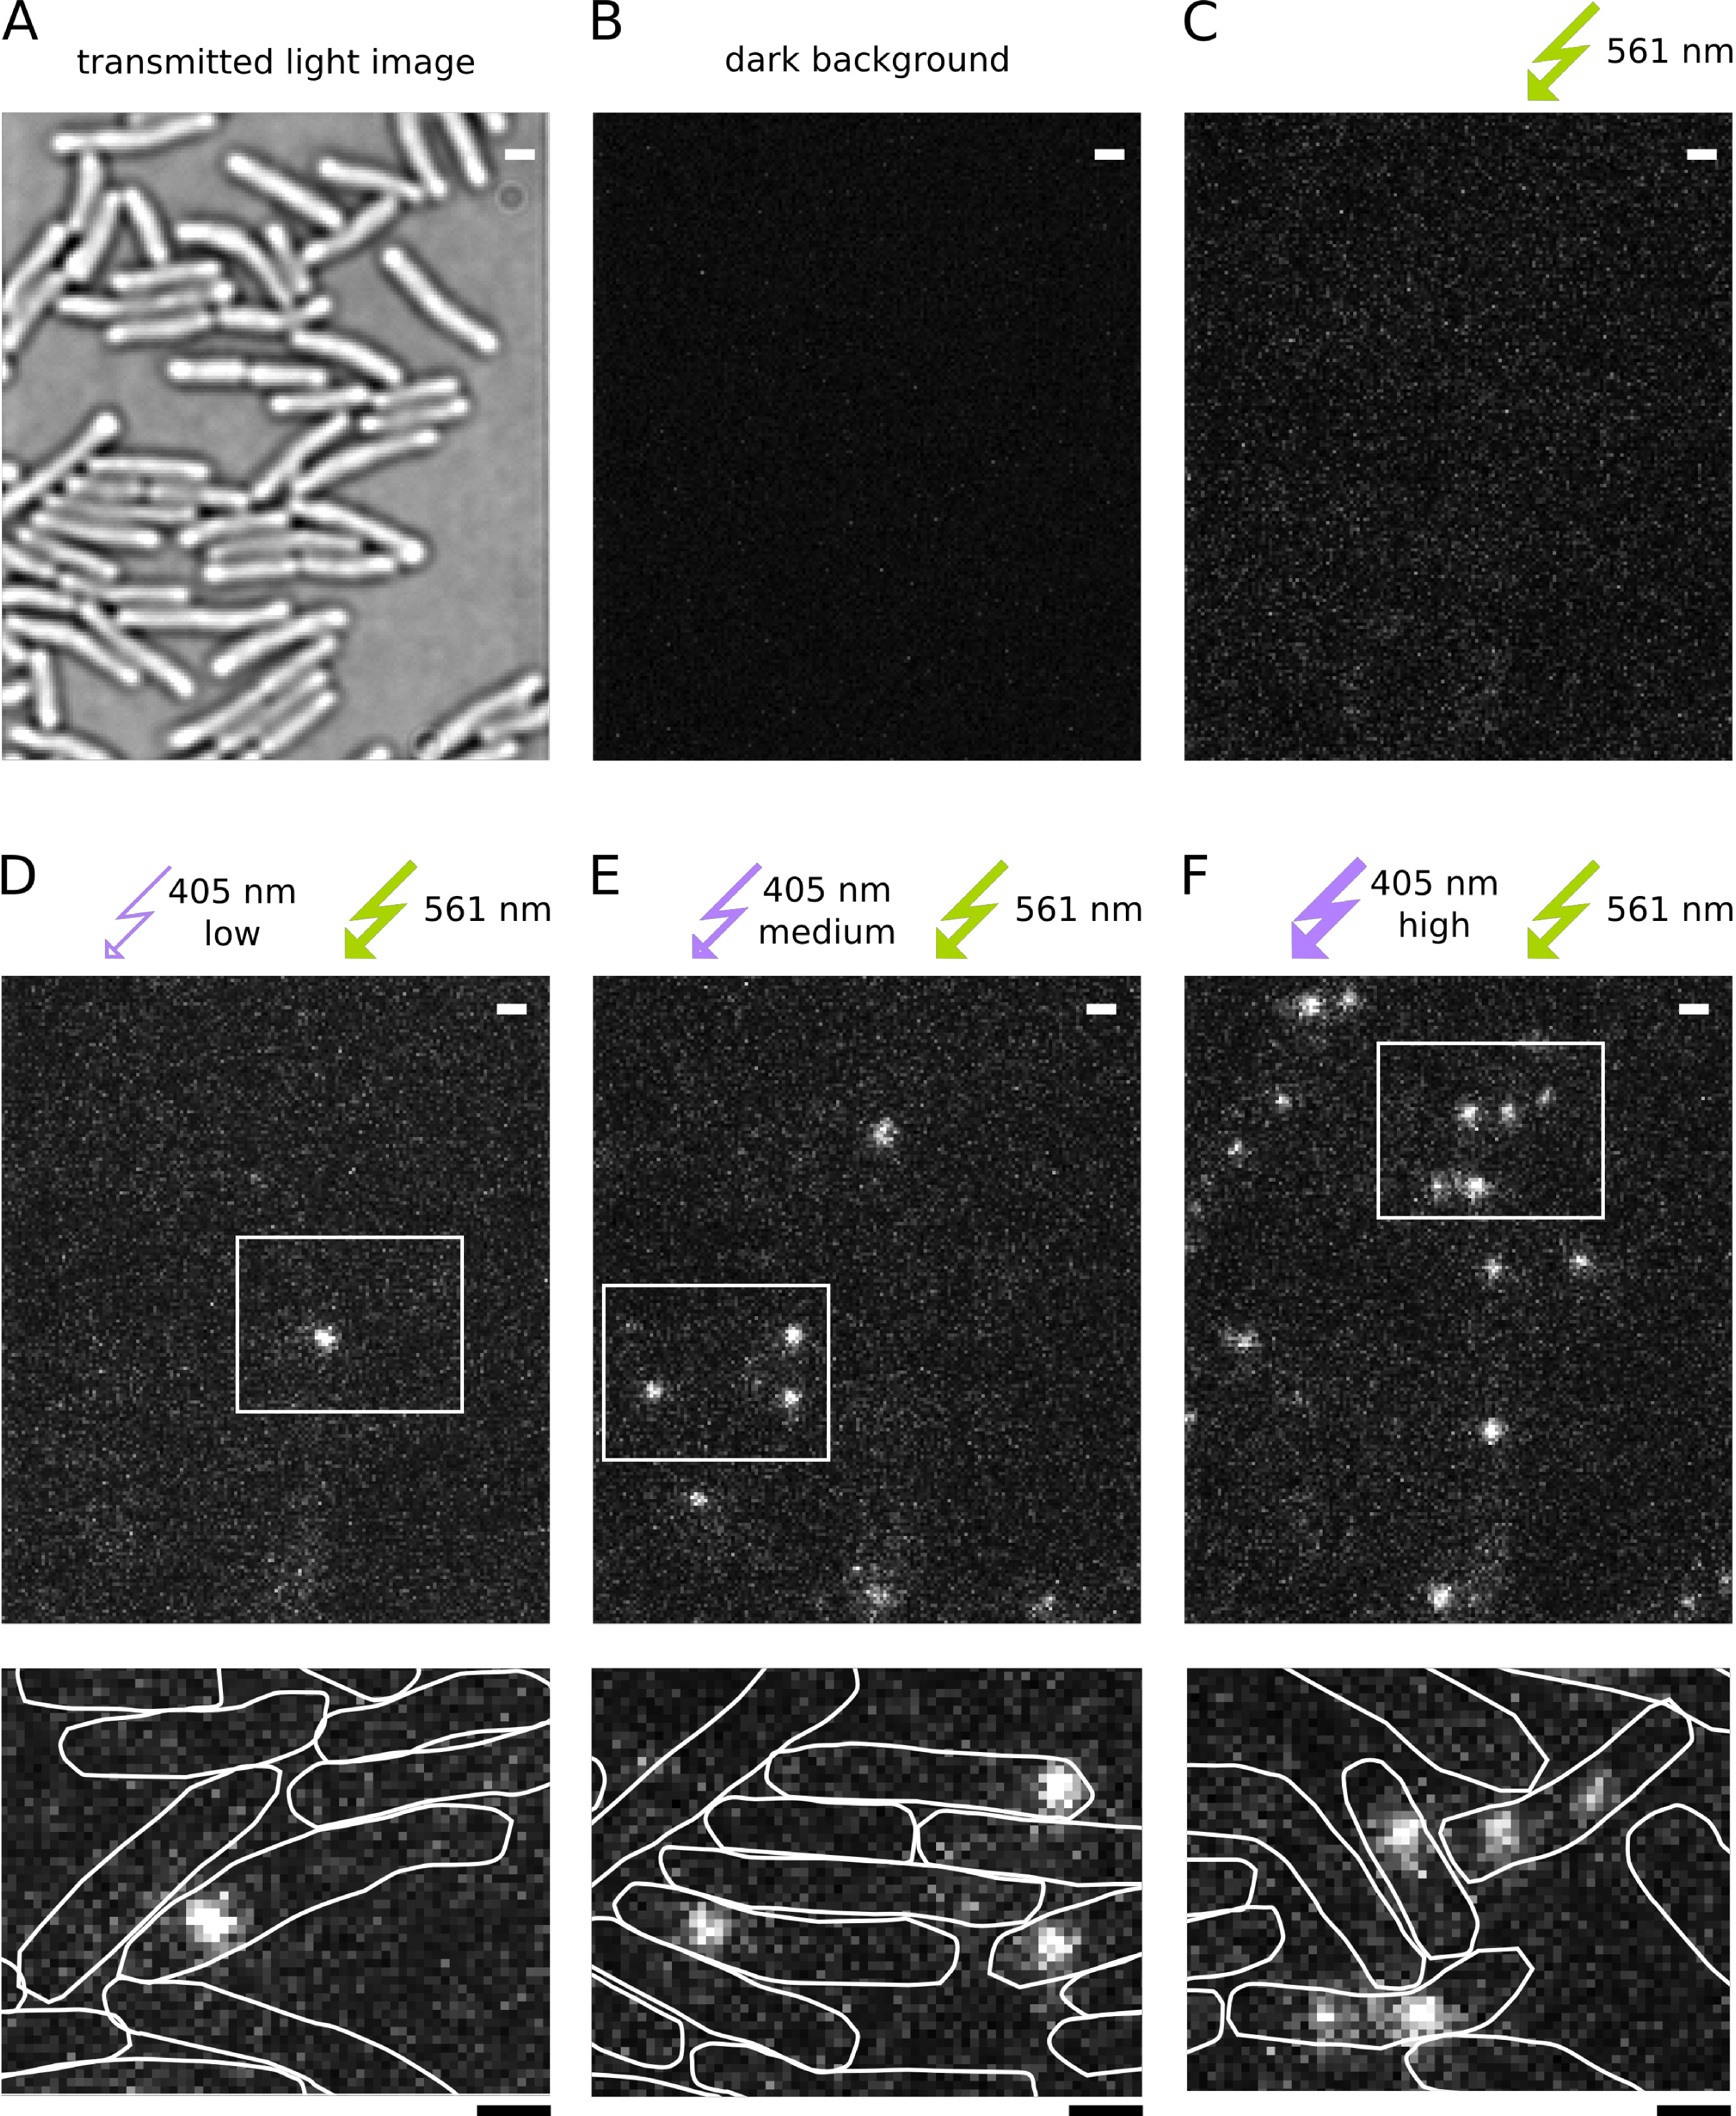
Rysunek 4. Reprezentatywne obrazy z filmu PALM z czasem 15,26 msec/klatkę. Paski skali: 1 µm. (A) Obraz w świetle przechodzącym komórek unieruchomionych na podkładce z agarozy. (B) Obraz ciemnego tła zarejestrowany kamerą EMCCD przy wyłączonych laserach. (C) Obraz tła wzbudzenia przy ciągłym wzbudzeniu 561 nm przed fotoaktywacją. (D-F) Zwiększenie intensywności 405 nm prowadzi do wyższych szybkości fotoaktywacji PAmCherry, obrazowanych przy ciągłym wzbudzeniu 561 nm. Obszary w ramkach są przedstawione w powiększeniu poniżej. (D) Niska intensywność 405 nm (<1 µW) aktywuje bardzo mało cząsteczek fluorescencyjnych na FOV. (E) Średnia intensywność 405 nm (~2 µW) podczas fotoaktywacji skutkuje dobrą gęstością PSF dla analizy lokalizacji i śledzenia. (F) Wyższa intensywność 405 nm (~10 µW) aktywuje więcej niż jedną cząsteczkę fluorescencyjną w niektórych komórkach, co utrudnia analizę lokalizacji i śledzenia. Kliknij tutaj, aby wyświetlić większy obraz.
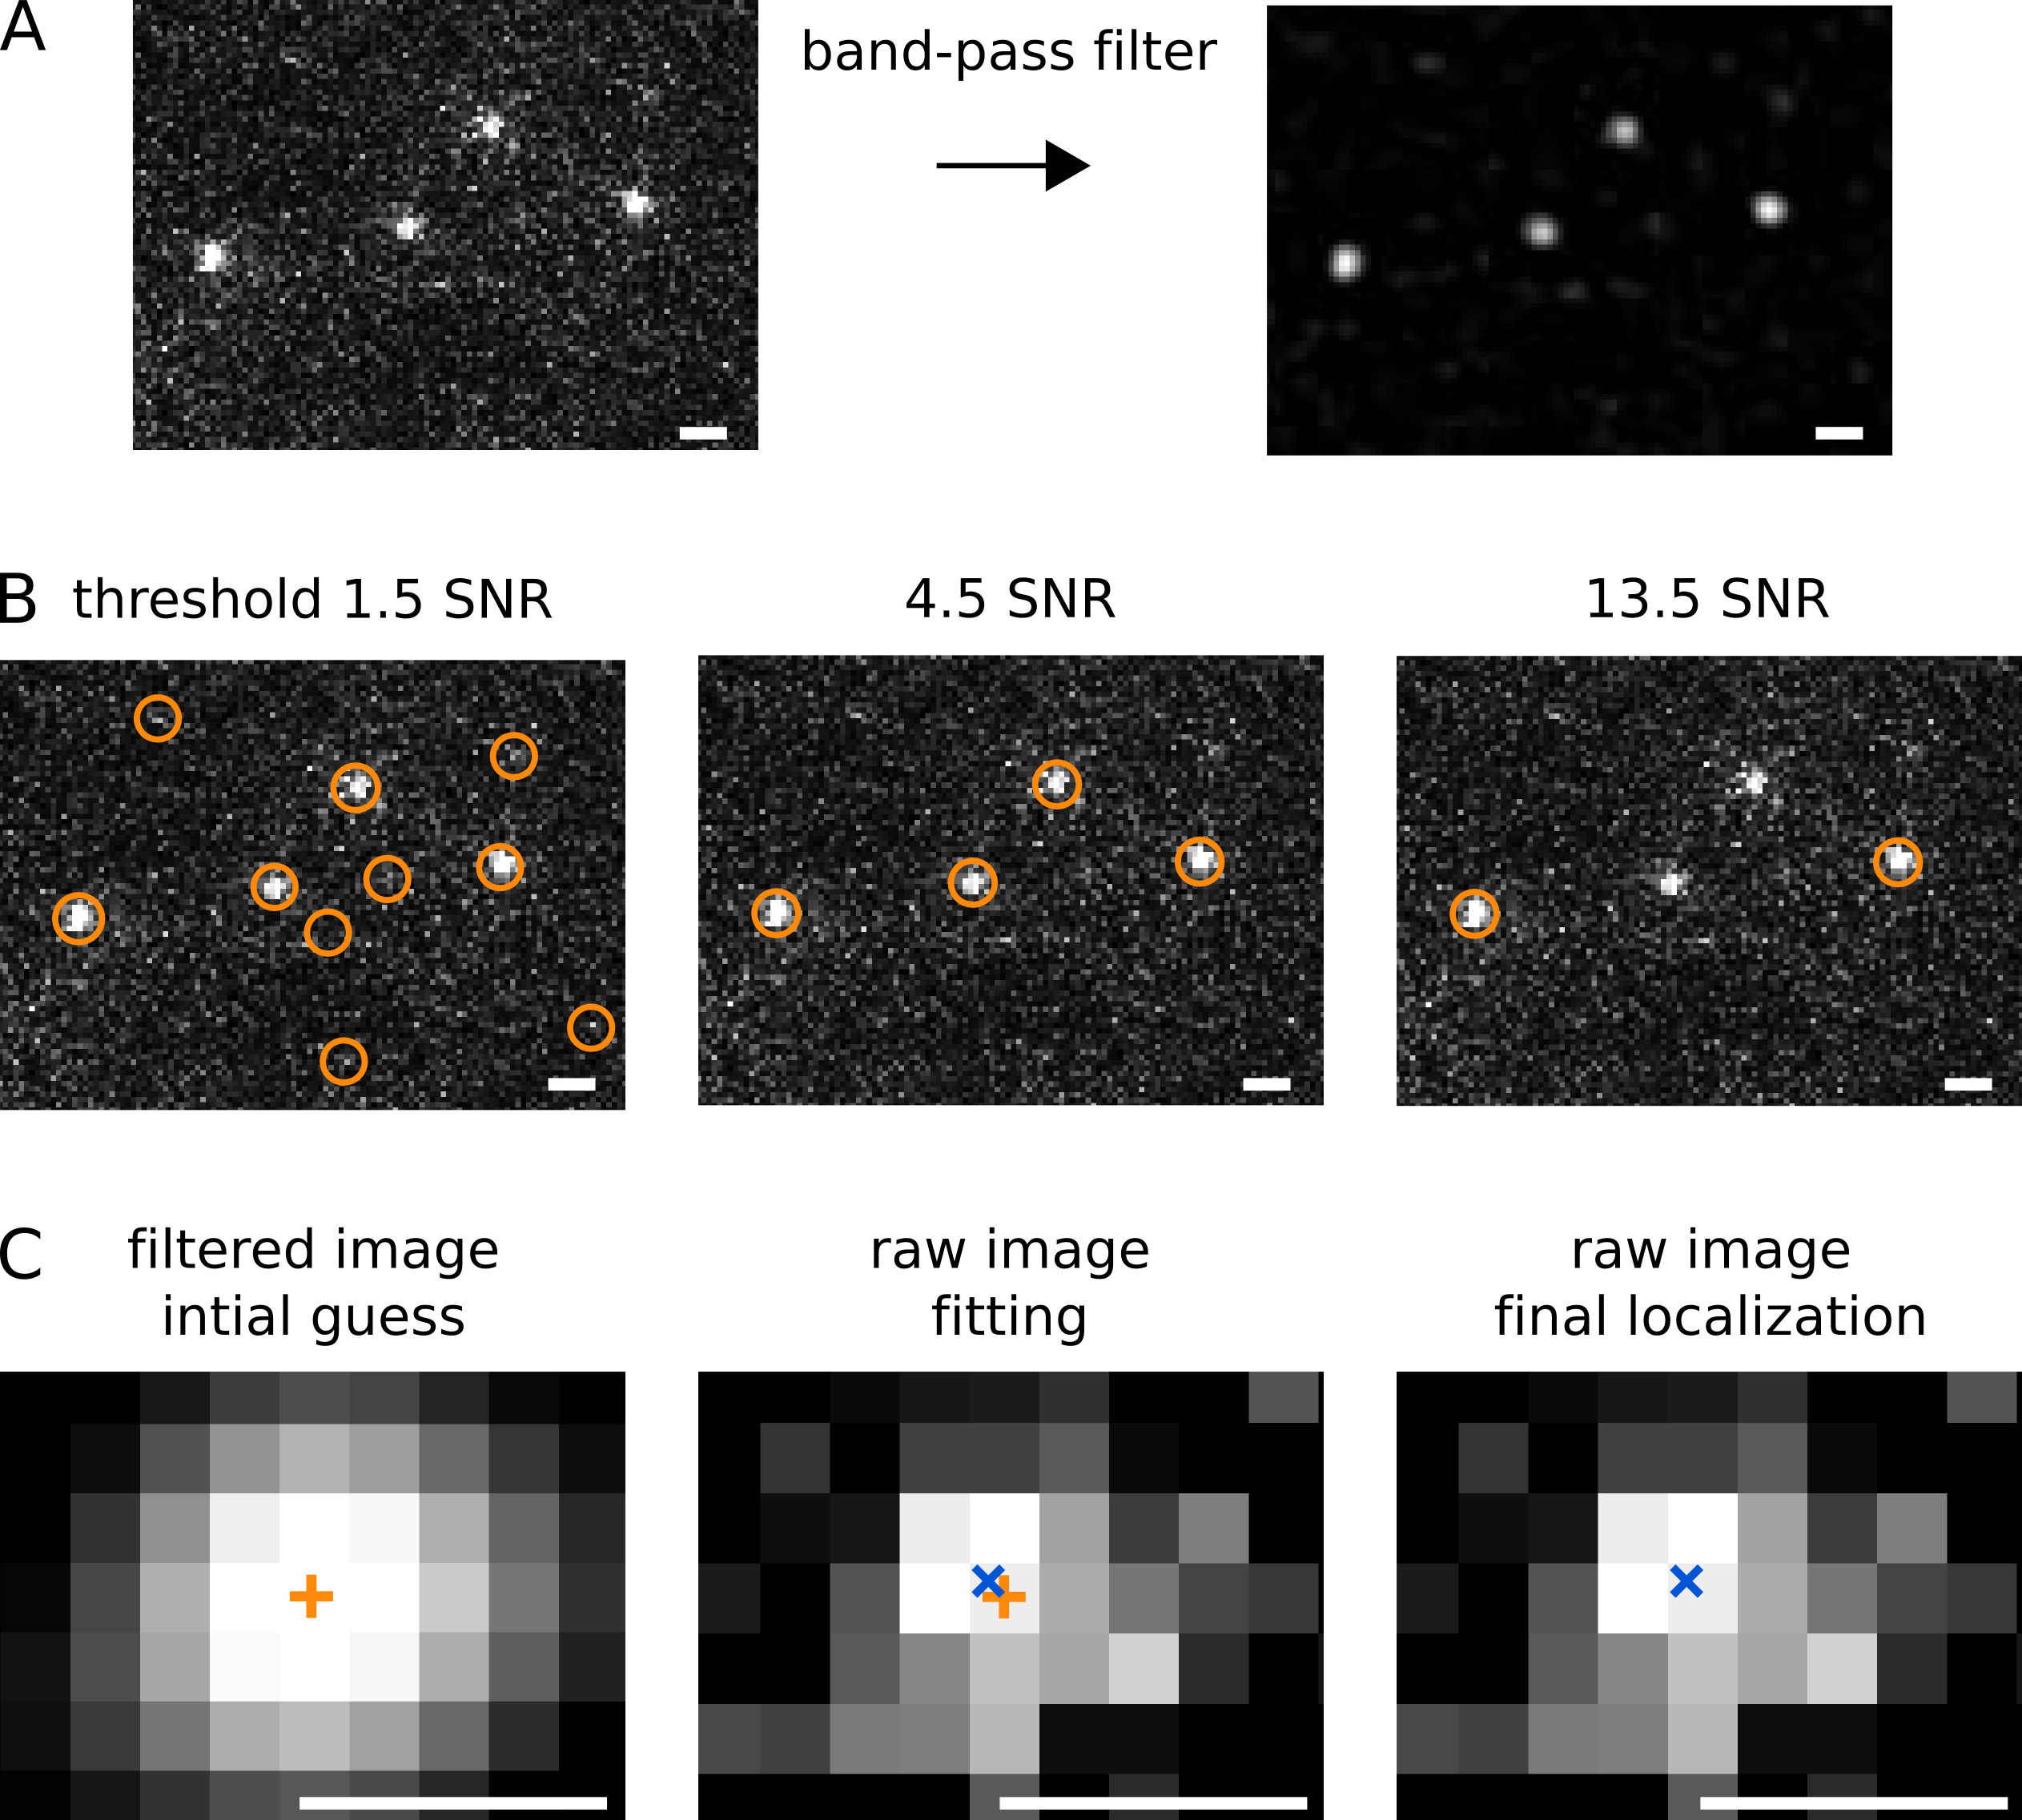
Rycina 5. Ilustracja analizy lokalizacji. Paski skali: 1 µm. (A) Filtrowanie pasmowe usuwa przypadkowy szum pikseli i wyrównuje gradienty intensywności w całym polu widzenia (FOV). (B) Potencjalne funkcje rozproszenia punktowego (PSF) są identyfikowane na przefiltrowanym obrazie na podstawie zdefiniowanego przez użytkownika progu, który jest dobierany w celu zminimalizowania wyników fałszywie dodatnich i fałszywie ujemnych. Próg odpowiada minimalnej intensywności piksela kandydata podzielonej przez odchylenie standardowe tła (stosunek sygnału do szumu, SNR). (C) Lokalnie najjaśniejszy piksel przekraczający próg służy jako wstępne przybliżenie lokalizacji (pomarańczowy krzyżyk) dla dwuwymiarowego dopasowania Gaussa do elipsy. Paski skali: 0,5 µm. Wynikowa lokalizacja w superrozdzielczości (niebieski krzyżyk) posiada średnią precyzję σloc = 40 nm. Kliknij tutaj, aby wyświetlić powiększony obraz.

Rysunek 6. Ilustracja analizy śledzenia. Paski skali: 1 µm. (A) Wszystkie wykryte lokalizacje Pol1-PAmCherry w przykładowej komórce. (B) Liczba ścieżek wykrytych w przykładowej komórce w funkcji okna śledzenia. Małe okna śledzenia dzielą trajektorie cząsteczek, co prowadzi do artefaktycznie wysokiej liczby ścieżek. Linia przerywana wskazuje nasz wybór parametru okna śledzenia (0.57 µm, 5 pikseli) – zapewnia to dobry kompromis między wykrywaniem pełnego rozkładu kroków a zachowaniem nienaruszonych trajektorii różnych cząsteczek. (C) Przykładowa ścieżka pojedynczej cząsteczki Pol1-PAmCherry. (D) Wszystkie zmierzone ścieżki przedstawione w losowych kolorach. (E) Artefakty śledzenia w przypadku wybrania zbyt dużego okna śledzenia (tutaj 0.8 µm, 7 pikseli) lub zbyt wysokiej gęstości PSF na klatkę. (F) Rozkłady skumulowane długości kroków dla okien śledzenia: 0.34 µm (3 piksele, linia czerwona), 0.57 µm (5 pikseli, linia niebieska) oraz 0.80 µm (7 pikseli, linia zielona). Należy zauważyć, że okno śledzenia 0.34 µm odcina kroki dłuższe niż 0.34 µm, co wyraźnie ucina pełny rozkład kroków. Okno śledzenia 0.57 µm wykrywa niemal taki sam rozkład kroków, jak okno śledzenia 0.80 µm. (G) Krzywa MSD wykazuje dyfuzję ograniczoną Pol1. (H) Schematyczne krzywe MSD dla ruchu kierowanego, ruchu Browna, dyfuzji ograniczonej oraz cząsteczek nieruchomych. Kliknij tutaj, aby wyświetlić powiększony obraz.
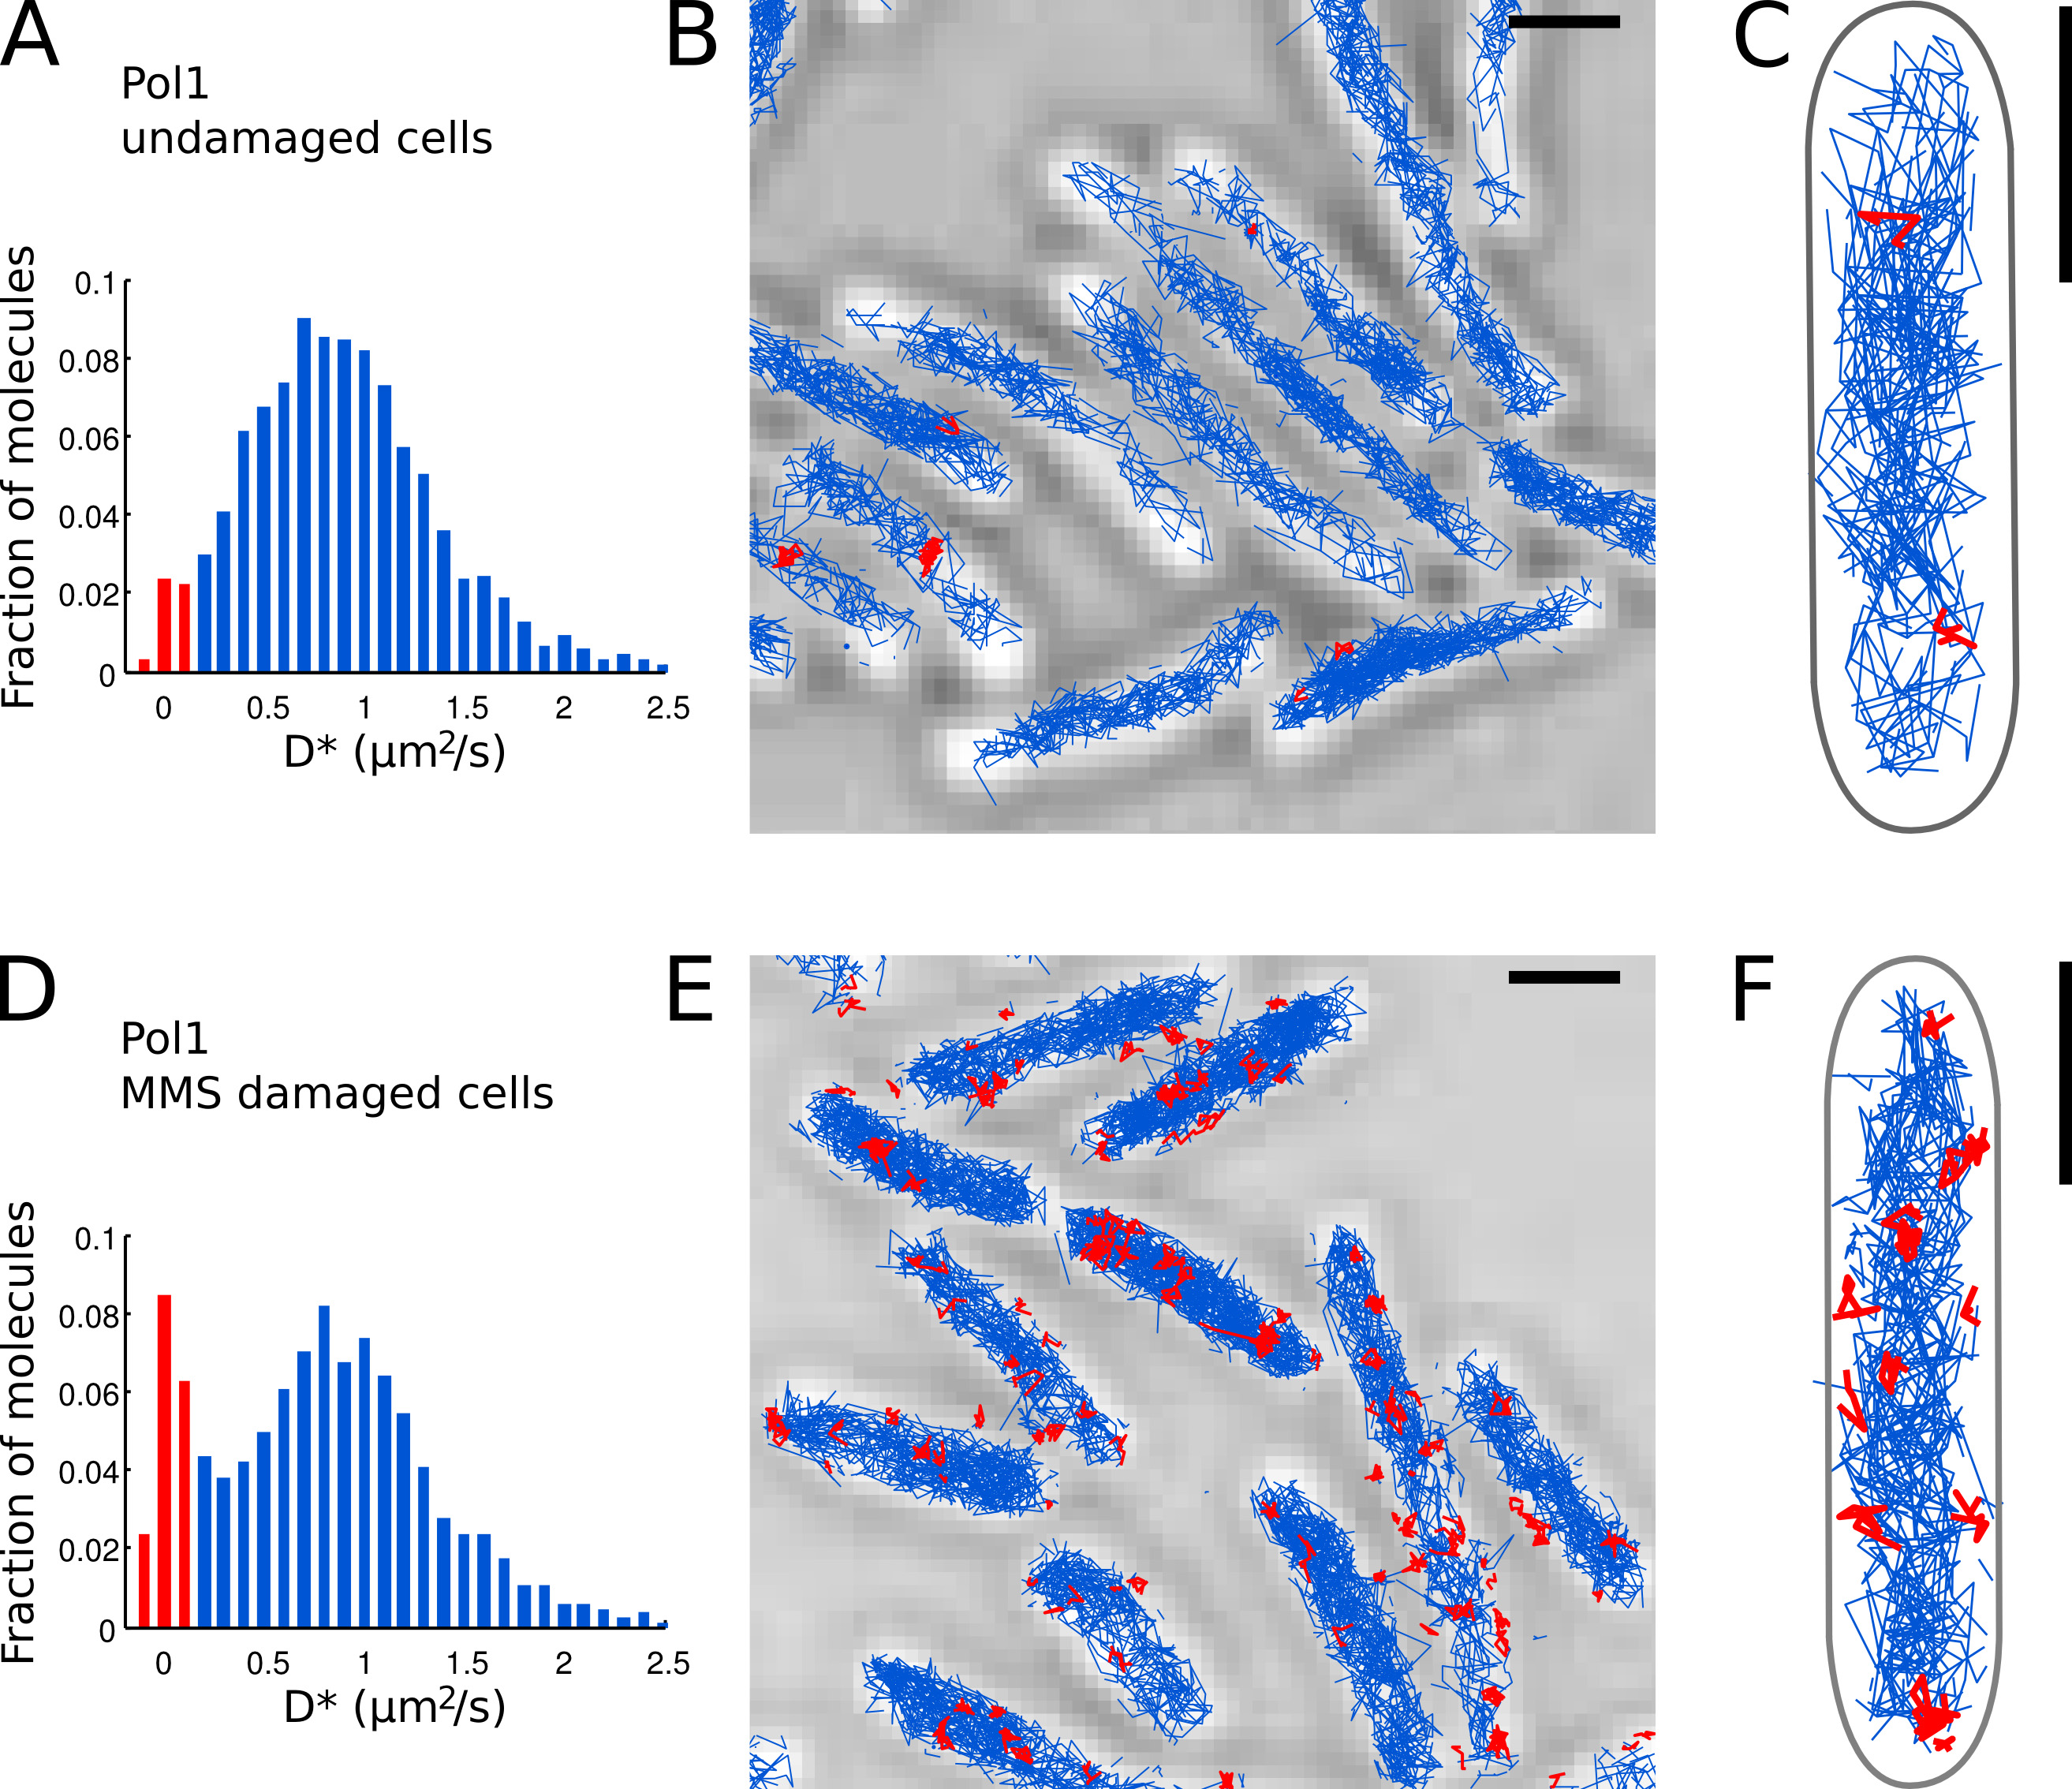
Rycina 7. Bezpośredni pomiar aktywności naprawy DNA przez Pol1 w żywych komórkach E. coli. Paski skali: 1 µm. (A) Histogram pozornego współczynnika dyfuzji D* dla wszystkich trajektorii składających się z 4 lub więcej kroków w polu widzenia komórek nieuszkodzonych (N = 4 162 trajektorie). Populacja cząsteczek sklasyfikowanych jako związane jest zaznaczona na czerwono. (B-C) Trajektorie Pol1-PAmCherry przedstawione na obrazie z mikroskopii w świetle przechodzącym. Trajektorie sklasyfikowane jako związane na podstawie ich współczynnika dyfuzji są zaznaczone na czerwono. (D) Histogram D* dla trajektorii Pol1 mierzonych w komórkach unieruchomionych na podkładce agarozowej z 100 mM MMS i inkubowanych przez 20 min przed obrazowaniem (N = 2 128 trajektorii). Populacja cząsteczek związanych uczestniczących w naprawie DNA jest pokazana na czerwono. (E-F) Trajektorie Pol1-PAmCherry na obrazie z mikroskopii w świetle przechodzącym, pokazujące trajektorie pojedynczych zdarzeń naprawy DNA przez Pol1 zaznaczone na czerwono. Kliknij tutaj, aby wyświetlić większy obraz.

Film 1. Budowa specjalistycznego układu PALM. Kliknij tutaj, aby obejrzeć wideo.
Dyskusja
Omówiono kilka kluczowych czynników decydujących o powodzeniu eksperymentu.
Wybór i ekspresja fluorescencyjnego białka fuzyjnego: Istnieje duża paleta fotoaktywowanych i fotoprzełączalnych białek fluorescencyjnych17. Konkretny wybór zależy od charakterystyki mikroskopu, w szczególności dostępnych laserów i filtrów. Połączenie 405 nm i 561 nm jest idealne dla popularnych fotoaktywowalnych białek fluorescencyjnych. Wybraliśmy PAmCherry6 , ponieważ jest monomeryczny i nie wykazał agregacji w komórkach. Co więcej, nieodwracalna fotoaktywacja umożliwia zliczanie liczby aktywowanych fluoroforów w celu zmierzenia liczby kopii białek na komórkę. Zamiast ekspresji białka fuzyjnego z plazmidu, preferujemy chromosomalną insercję genu kodującego białko fuzyjne w locus typu dzikiego. Zapewnia to całkowite zastąpienie interesującego białka wersją fluorescencyjną i utrzymanie poziomu ekspresji typu dzikiego.
Szybkość fotoaktywacji: Ważne jest, aby dostosować szybkość fotoaktywacji w taki sposób, aby średnio mniej niż jedna cząsteczka na komórkę była w stanie fluorescencyjnym w dowolnej klatce filmu. Zależy to od intensywności 405 nm i liczby cząsteczek pozostałych do aktywacji. Jednak przy bardzo niskich gęstościach obrazowania nie wszystkie cząsteczki zostaną zobrazowane przed końcem filmu lub konieczne jest pozyskanie bardzo długich filmów. Liczba klatek nagrywanych na film zależy od liczby kopii białek fuzyjnych na komórkę i średniego czasu życia PAmCherry po fotowybielaniu w zastosowanych warunkach wzbudzenia. Liczba kopii Pol1 wynosi ~400 cząsteczek/komórkę1 , a średnia wartość wykładniczego rozkładu czasu życia fotowybielania wynosiła ~4 klatki. Poprzez stopniowe zwiększanie intensywności 405 nm, aktywacja jest równomiernie rozłożona na 10 000 klatek filmu. W związku z tym każda komórka jest zajęta przez cząsteczki fluorescencyjne przez łącznie ~1,600 klatek, co zapewnia niewielkie nakładanie się PSF i śledzenie komplikacji w filmie zawierającym 10,000 klatek.
Czas ekspozycji i intensywność wzbudzenia: Przede wszystkim czasy naświetlania muszą być wystarczająco krótkie, aby można było zaobserwować ostre PSF z niewielkim rozmyciem ruchu. Jednak liczba klatek na sekundę powinna być tak dobrana, aby uzyskać obserwowalny ruch molekularny między kolejnymi klatkami poza niepewnością lokalizacji; W przeciwnym razie kluczowe fotony są marnowane przez nadpróbkowanie ścieżki. Ruch cząsteczek niezwiązanych musi być pobierany w wystarczająco długich odstępach czasu, aby można go było wyraźnie odróżnić od pozornego ruchu cząsteczek związanych ze względu na niepewność lokalizacji. Po ustawieniu czasu naświetlania należy dostosować intensywność PSF. Precyzja lokalizacji PSF wzrasta wraz z liczbą fotonów wykrytych w czasie trwania klatki. Wyższe intensywności wzbudzenia zwiększają szybkość emisji fotonów, ale także szybkość fotobielenia i sygnał tła. Użyj najniższej intensywności wzbudzenia, która zapewnia żądaną precyzję lokalizacji. Dla Pol1-PAmCherry wybraliśmy 15,26 ms/klatkę i wzbudzenie 3,5 mW 561 nm (400 W/cm2). Ważne jest, aby potwierdzić żywotność komórek w określonych warunkach obrazowania poprzez monitorowanie wzrostu i morfologii komórek przed i po pozyskaniu danych (patrz Informacje uzupełniające w Uphoff i wsp.7).
Pol1 wykazuje czas wiązania ~ 2 sekundy z substratem DNA z przerwami in vivo7; W związku z tym spodziewamy się, że większość cząsteczek będzie w stanie związanym lub niezwiązanym przez cały czas trwania ścieżki. Związane cząsteczki wydają się zasadniczo nieruchome, ponieważ miejsca chromosomów mają współczynnik dyfuzji o kilka rzędów wielkości niższy (~10-5 μm2 / s, Elmore i wsp.18) niż dyfuzja Pol1 w cytoplazmie (~1 μm2/s).
Analiza dyfuzji: Współczynnik dyfuzji pozornej D* oblicza się na podstawie MSD poszczególnych ścieżek, uśrednionego w co najmniej 4 krokach (5 klatek) w celu zmniejszenia błędu statystycznego. Należy zauważyć, że ~75% cząsteczek wybiela się w czasie krótszym niż 5 klatek dla opisanych warunków obrazowania. Takie krótkie ścieżki nie zapewniają wystarczającej pewności statystycznej do rozróżnienia cząsteczek związanych i niezwiązanych. Jednak względne frakcje cząsteczek związanych i niezwiązanych, które informują o aktywności białka, są niezależne od całkowitej liczby analizowanych ścieżek.
Użyteczne jest uwzględnienie błędu lokalizacji PSF (σloc) w obliczeniach D*, ponieważ niepewność dodaje pozorny losowy krok do każdej lokalizacji cząsteczki15.
Aby poprawić klasyfikację cząsteczek związanych i dyfuzyjnych, zalecamy obliczenie D* zarówno na podstawie przemieszczeń jednoetapowych, jak i przemieszczeń w czasie dwóch ramek. Możliwe jest wówczas ustawienie dwóch oddzielnych progów D*: D*(15 ms) < 0,15 μm2/s oraz D*(30 ms) < 0,075 μm2/sek.
Należy zauważyć, że D* jest pozornym współczynnikiem dyfuzji, na który wpływa uwięzienie komórek w ścieżkach i rozmycie ruchu spowodowane dyfuzją w czasie ekspozycji. Aby wyodrębnić dokładne, bezstronne współczynniki dyfuzji, przydatne okazało się porównanie obserwowanego ruchu z danymi symulowanymi opartymi na stochastycznym modelu ruchu Browna5,7. Symulowane dane mogą być również wykorzystywane do testowania procedur analizy danych.
Potencjalne zastosowania tej metody: Opisaliśmy ogólne podejście do wizualizacji i kwantyfikacji interakcji białko-DNA in vivo poprzez zmianę ruchliwości białka po związaniu się z chromosomem. Aktywność białek wiążących DNA lub RNA zaangażowanych w naprawę, replikację, transkrypcję i utrzymanie chromosomów może być zatem śledzona w czasie rzeczywistym na poziomie pojedynczej komórki z rozdzielczością przestrzenną poniżej granicy dyfrakcji optycznej. Śledzenie pojedynczych cząsteczek aktywowanych fotoaktywem rozszerza konwencjonalne metody śledzenia, które są ograniczone do kilku znakowanych cząsteczek na komórkę. Alternatywną metodą, która mierzy dyfuzję molekularną in vivo , jest odzyskiwanie fluorescencji po fotowybielaniu (FRAP). Chociaż FRAP jest bardzo przydatny do pomiaru charakterystyki globalnej dyfuzji w dużych komórkach, jego zdolność do rozpoznawania kilku gatunków molekularnych o różnej ruchliwości w przestrzennie niejednorodnym środowisku jest ograniczona, szczególnie w przypadku małych komórek bakteryjnych.
Zastosowaliśmy fotoaktywowane śledzenie pojedynczych cząsteczek do pomiaru aktywności wiązania DNA i lokalizacji subkomórkowych szeregu różnych białek w E. coli , w tym Pol1, ligazy DNA, białka Bis, polimerazy DNA III7, a także utrzymania strukturalnego białek chromosomów MukB, E i F19. Przewidujemy, że metodę tę można również dostosować do innych typów komórek.
Oświadczenia
Autorzy deklarują, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Dziękujemy Justinowi Pinkneyowi i Johannesowi Hohlbeinowi za pomoc w budowie mikroskopu na zamówienie oraz Seamusowi Holdenowi za oprogramowanie lokalizacyjne. Rodrigo Reyes-Lamothe otrzymuje podziękowania za dostarczenie szczepu E. coli. Badania zostały sfinansowane przez Komisję Europejską w ramach Siódmego Programu Ramowego Grant FP7/2007-2013 HEALTH-F4-2008-201418, UK Biotechnology and Biological Sciences Research Council Grant BB/H01795X/1 oraz Europejski Komitet ds. Badań Naukowych Grant 261227 dla A.N.K. D.J.S. został sfinansowany z grantu Wellcome Trust Program Grant WT083469. S.U. otrzymał stypendium doktoranckie MathWorks.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| E. coli szczep przenoszący insercję chromosomalną dla białka | utworzonego przez rekombinację aminokwasów | ||
| MEM | Lambda-Red Invitrogen | 11130-051 | minimalny suplement |
| MEM witaminy | Invitrogen | 11120-052 | minimalny średni suplement |
| Agaroza | BioRad | 161-3100 | certyfikowany stopień biologii molekularnej |
| Szkiełka nakrywkowe mikroskopu Grubość nr 1,5 | Menzel | BB024060SC | usuwa cząstki tła poprzez podgrzewanie szkiełek w piecu w temperaturze 500 & stopni; C dla 1 godziny |
| Metanosulfonian metylu (MMS) | Sigma-Aldrich | 129925 | UWAGA: toksyczna |
| konfiguracja PALM | w domu | opisana w Uphoff et al.7 | |
| MATLAB | MathWorks | do analizy i wizualizacji danych | |
| Oprogramowanie lokalizacyjne | napisane na zamówienie, dostępne online | http://www.physics.ox.ac.uk/Users/kapanidis/Group/Main.Software.html | pakiet oprogramowania MATLAB i C++, który można dostosować do analizy lokalizacji. Cytuj Holdena et al.13 jeśli są używane w publikacji. |
| Oprogramowanie śledzące | dostępne online | http://physics.georgetown.edu/matlab/Implementacja | MATLAB przez Blaira i Dufresne'a. Cytuj Crockera i Grier12 jeśli użyto go w publikacji. |
Bibliografia
- Friedberg, E. C. DNA Repair and Mutagenesis. , American Society for Microbiology. Washington, DC. (2006).
- Betzig, E., et al. Imaging intracellular fluorescent proteins at nanometer spatial resolution. Science. 313 (5793), 1642-1645 (2006).
- Mortensen, K. I., Churchman, L. S., Spudich, J. A., Flyvbjerg, H. Optimized localization analysis for single-molecule tracking and super-resolution microscopy. Nat. Methods. 7 (5), 377-381 (2010).
- Manley, S., et al. High-density mapping of single-molecule trajectories with photoactivated localization microscopy. Nat. Methods. 5 (2), 155-157 (2008).
- English, B. P., et al. Single-molecule investigations of the stringent response machinery in living bacterial cells. Proc. Natl. Acad. Sci. U.S.A. 108 (31), (2011).
- Subach, F. V., et al. Photoactivatable mCherry for high-resolution two-color fluorescence microscopy. Nat. Methods. 6 (2), 153-159 (2009).
- Uphoff, S., Reyes-Lamothe, R., Garza de Leon, F., Sherratt, D. J., Kapanidis, A. N. Single-molecule DNA repair in live bacteria. Proc. Natl. Acad. Sci. U.S.A. 110 (20), 8063-8068 (2013).
- Datsenko, K. A., Wanner, B. L. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc. Natl. Acad. Sci. U.S.A. 97 (12), 6640-6645 (2000).
- Reyes-Lamothe, R., Possoz, C., Danilova, O., Sherratt, D. J. Independent positioning and action of Escherichia coli replisomes in live cells. Cell. 133 (1), 90-102 (2008).
- Neidhardt, F. C., Bloch, P. L., Smith, D. F. Culture medium for enterobacteria. J. Bacteriol. 119 (3), 736-747 (1974).
- Tokunaga, M., Imamoto, N., Sakata-Sogawa, K. Highly inclined thin illumination enables clear single-molecule imaging in cells. Nat. Methods. 5 (2), 159-161 (2008).
- Crocker, J. C., Grier, D. G. Methods of digital video microscopy for colloidal studies. J. Colloid. Interface. Sci. 179 (1), 298-310 (1996).
- Holden, S. J., et al. Defining the limits of single molecule FRET resolution in TIRF microscopy. Biophys. J. 99 (9), 3102-3111 (2010).
- Holden, S. J., Uphoff, S., Kapanidis, A. N. DAOSTORM: an algorithm for high-density super-resolution microscopy. Nat. Methods. 8 (4), 279-280 (2011).
- Wieser, S., Schütz, G. J. Tracking single molecules in the live cell plasma membrane-Do's and Don't's. Methods. 46 (2), 131-140 (2008).
- Arnauld, S., Nicolas, B., Hervé, R., Didier, M. Multiple-target tracing (MTT) algorithm probes molecular dynamics at cell surface. Protoc. Exch. , Available from: http://dx.doi.org/10.1038/nprot.2008.128 (2008).
- Lippincott-Schwartz, J., Patterson, G. H. Photoactivatable fluorescent proteins for diffraction-limited and super-resolution imaging. Trends Cell Biol. (11), 555-565 (2009).
- Elmore, S., Müller, M., Vischer, N., Odijk, T., Woldringh, C. L. Single-particle tracking of oriC-GFP fluorescent spots during chromosome segregation in Escherichia coli. J. Struct. Biol. 151 (3), 275-287 (2005).
- Badrinarayanan, A., Reyes-Lamothe, R., Uphoff, S., Leake, M. C., Sherratt, D. J. In vivo architecture and action of bacterial Structural Maintenance of Chromosome proteins. Science. 338 (6106), 528-531 (2012).
Przedruki i uprawnienia
