Tutaj opisujemy adaptację protokołów używanych do indukowania plastyczności homeostatycznej w neuronach do badania plastyczności receptorów sprzężonych z białkiem G astrocytów. Metoda ta, ostatnio wykorzystana do badania zmian w mGluR grupy astrocytarnej I u młodych myszy, może być stosowana do pomiaru skalowania różnych astrocytarnych GPCR w tkance dorosłych myszy in situ i in vivo oraz do lepszego zrozumienia wrażliwości receptorów astrocytarnych na zmiany aktywności neuronalnej.
Artykuł metodologiczny
Indukowanie plastyczności receptorów astrocytarnych poprzez manipulację szybkością odpalania neuronów
W tym artykule
Podsumowanie
Streszczenie
Blisko dwie dekady badań wykazały, że astrocyty in situ i in vivo wyrażają liczne receptory sprzężone z białkiem G (GPCR), które mogą być stymulowane przez przekaźnik uwalniany przez neurony. Jednak zdolność receptorów astrocytarnych do wykazywania plastyczności w odpowiedzi na zmiany w aktywności neuronalnej spotkała się z niewielkim zainteresowaniem. Tutaj opisujemy system modelowy, który można wykorzystać do globalnego skalowania w górę lub w dół metabotropowych receptorów glutaminianu grupy I astrocytów (mGluR) w ostrych wycinkach mózgu. Uwzględniono metody przygotowania przystrzałkowych wycinków hipokampa, konstruowania komór odpowiednich do długotrwałej inkubacji plastrów, dwukierunkowego manipulowania częstotliwością neuronalnego potencjału czynnościowego, ładowania astrocytów i procesów astrocytowych fluorescencyjnym wskaźnikiem Ca2 + oraz pomiaru zmian w aktywności astrocytarnej Gq GPCR poprzez rejestrowanie spontanicznych i wywołanych astrocytów Ca2+ zdarzenia za pomocą mikroskopii konfokalnej. Zasadniczo przedstawiono "mapę drogową wapnia" dotyczącą sposobu pomiaru plastyczności astrocytarnych Gq GPCR. Omówiono zastosowania tej techniki do badania astrocytów. Zrozumienie, w jaki sposób zmiany w aktywności neuronalnej wpływają na sygnalizację receptora astrocytowego, ma ważne implikacje zarówno dla normalnej funkcji synaptycznej, jak i procesów leżących u podstaw zaburzeń neurologicznych i chorób neurodegeneracyjnych.
Wprowadzenie
Astrocyty reagują w ciągu kilku sekund na stymulację neuronów lub aksonów neuronalnych wzrostem cytoplazmatycznego Ca2+, wynikającym prawie wyłącznie z aktywacji astrocytarnych Gq GPCR. Na przykład receptory muskarynowe acetylocholiny1, receptory kannabinoidowe2, receptory adrenergiczneα 1A 3,4 i mGluR grupy I (patrz poniżej) są podtypami astrocytarnych Gq GPCR, które ostro reagują na aktywność neuronalną. Aktywacja mGluRs grupy astrocytarnej I została wykazana najszerzej, po stymulacji neuronalnych aferentów glutaminergiczny in situ (takich jak ostre wycinki hipokampa)5-7, a także w korze mięśniowej dorosłej myszy in vivo po stymulacji sensorycznej8. Wynik aktywacji astrocytarnej sygnalizacji Gq GPCR na biologię i fizjologię astrocytów, neuronów lub interakcji astrocyty-neuron był przedmiotem debaty9-12. Minie trochę czasu, zanim funkcja sygnalizacji receptora neuron-astrocyt zostanie w pełni doceniona.
Chociaż jest jasne, że neurony mogą aktywować receptory astrocytowe za pomocą eksperymentalnych protokołów, istnieją aspekty komunikacji między neuronami a receptorami astrocytów, które pozostają słabo poznane. Po pierwsze, rzeczywista ilość aktywności neuronalnej wymaganej do aktywacji astrocytarnych Gq GPCR nie jest dobrze zdefiniowana, a po drugie, zdolność receptorów astrocytarnych do wykazywania plastyczności zależnej od użycia nie spotkała się z dużym zainteresowaniem. Aby zacząć odpowiadać na te pytania, niedawno opracowaliśmy protokół indukowania dwukierunkowego skalowania mGluR grupy astrocytów I w ostrych młodzieńczych wycinkach hipokampa w odpowiedzi na długoterminowe zmiany w aktywności synaptycznej zależnej od neuronalnego potencjału czynnościowego (AP). Podobnie jak odkryto dla dwukierunkowej plastyczności homeostatycznej neuronalnych jonotropowych receptorów glutaminianu13,14, mGluR grupy astrocytarnej I skalują się w górę po zablokowaniu neuronalnych potencjałów czynnościowych i zmniejszają się, gdy częstotliwość neuronalnego potencjału czynnościowego jest zwiększona15. Te kompensacyjne zmiany w receptorach astrocytarnych można zmierzyć, rejestrując spontaniczne i wywołane stany przejściowe astrocytów Ca2+ i porównując właściwości tych zdarzeń z tymi z astrocytów w warunkach kontrolnych. W tym manuskrypcie opisujemy pełną metodologię stosowania tego protokołu, w tym przygotowanie ostrych wycinków hipokampa, warunki inkubacji w celu wywołania skalowania receptora astrocytów, ładowanie barwnika wskaźnikowego Ca2 + astrocytów, techniki obrazowania Ca2 + przy użyciu mikroskopii konfokalnej oraz oczekiwany wpływ na aktywność Gq GPCR astrocytów. Przewidywalny wpływ na właściwości sygnalizacyjne astrocytów Ca2 + - które są zgodne z tymi zarejestrowanymi wcześniej w hodowanych komórkach transfekowanych różnymi poziomami ekspresji Gq GPCR - zapewnia "mapę drogową", która może być wykorzystana w przyszłych badaniach do oznaczania zmian w ekspresji astrocytarnej GPCR. Konsekwencje i potencjalne zastosowania tej techniki przyczynią się do naszego zrozumienia interakcji astrocytów-neuronów w zdrowym i chorym mózgu.
Protokół
Poniższe procedury zostały zatwierdzone przez Instytucjonalną Komisję ds. Opieki nad Zwierzętami i Użytkowania Uniwersytetu Kalifornijskiego w Riverside.
1. Budowa komory inkubacyjnej i uchwytu na plastry
- Budowa komory inkubacyjnej: Zbuduj komorę inkubacyjną z materiału, który jest nietoksyczny. Upewnij się, że komora ma kontrolowaną cyrkulację powietrza, mieści wystarczającą ilość ACSF, aby uchwyt na plastry mógł unosić się na wodzie, i jest wystarczająco duża, aby uchwyt na plasterki mógł unosić się na jednym końcu komory, podczas gdy dyspersja gazu z przewodów tlenowych następuje na drugim końcu. Część szufladowa pojemnika do przechowywania pipet z hermetyczną pokrywą (Rysunek 1A) dobrze spełnia te kryteria.
- Wywierć mały otwór z boku pojemnika około 11/4 cala od góry i 1/4 cala z boku. Przełóż kawałek elastycznej rurki przez otwór (Rysunek 1B). Uważaj, aby wiercić na tyle nisko, aby rurka nie została ściśnięta, gdy pokrywa jest zamknięta, a jednocześnie na tyle wysoko, aby znajdowała się nad roztworem.
- Nałożyć silikonowy uszczelniacz szwów ("uszczelniacz szwów akwariowych"), aby uzyskać wodoszczelne uszczelnienie między przewodem tlenowym a komorą.
- Podłącz "zewnętrzny" koniec rurki do zbiornika gazu (95% tlenu, 5% dwutlenku węgla) za pomocą męskiej złączki Luer. Aby uzyskać indywidualne dopasowanie, przyciąć na wymiar naturalnie fazowaną końcówkę pipety o pojemności 200 μl (Rysunek 1C).
- Podłącz "wewnętrzny" koniec rurki do plastikowego kolektora o długości od jednej do sześciu linii. Przycięte do montażu sześć końcówek do pipet do mikroładowarek Eppendorf o pojemności 20 μl do każdego wlotu kolektora (rysunek 1D). Precyzyjne otwarcie mikroładowarek jest idealne do wytwarzania stałego strumienia małych pęcherzyków.
- Aby umożliwić wentylację, wywierć dwa małe otwory w pokrywie pojemnika (Rysunek 1E).
- Konstruowanie uchwytu na plasterki: Uchwyt na plasterki jest wykonany z pływającego stojaka na bąbelki (Rysunek 1F).
- Zdejmij dolne "nogi" stojaka na bąbelki i przytnij górę do około 13/4 cala.
- Przyklej kawałek siatki nylonowej do dna okrągłego stojaka za pomocą kleju cyjanoakrylowego (takiego jak standardowy klej Krazy Glue), aby utworzyć ośmiodołkowy uchwyt na plastry (Rysunek 1G). W każdej studzience może zmieścić się pojedynczy plasterek hipokampa myszy.
- Zamontować uchwyt na plastry na jednym końcu komory inkubacyjnej, a aparat do mikroładowania kolektora na drugim końcu. Pozwól, aby końcówki mikroładowarki spoczywały na dnie komory (Rysunek 1H). Ta konfiguracja została zaprojektowana tak, aby zapewnić wystarczające natlenienie zarówno do góry, jak i do dołu ostrych plastrów hipokampa oraz aby uniknąć wydostawania się pęcherzyków bezpośrednio pod uchwytem plastra, aby zminimalizować mieszanie plastrów i zapobiec bezpośredniemu kontaktowi pęcherzyków z plastrami hipokampa.
- Po każdym eksperymencie dokładnie przepłukać komory inkubacyjne i pojemniki na plastry ddH2O i odkazić 70% EtOH co tydzień. W przypadku inkubacji plastrów w różnych roztworach potrzebnych będzie wiele komór/uchwytów na plastry.
2. Rozwiązania i leki
- Sztuczny płyn mózgowo-rdzeniowy (ACSF): Przygotuj 4 l standardowego ACSF w ddH2O, używając następujących składników (w mM): 125 NaCl, 2,5 KCl, 2,5 CaCl2, 1,3 MgCl2, 1,25 NaH2PO4, 26,0 NaHCO3, 15 glukozy i 0,1 Trolox. Zmierzyć osmolarność roztworu za pomocą osmometru; powinno dojść do ~310 mOsm. Składy ACSF dla warunków doświadczalnych są opisane poniżej (patrz Protokół 3). Przefiltruj wszystkie roztwory za pomocą filtra butelkowego 0,22 μm do autoklawowanych szklanych butelek. Roztwory są stabilne w temperaturze 4 °C przez okres do miesiąca.
- Bufor do krojenia: Przygotuj plastry przy użyciu zmodyfikowanego ACSF zawierającego (w mM): 125 NaCl, 2,5 KCl, 3,8 MgCl2, 1,25 NaH2PO4, 26,0 NaHCO3, 15 glukozy i 1,3 kwasu askorbinowego. Zmierzyć osmolarność roztworu za pomocą osmometru; powinno dojść do ~310 mOsm. Zastąpienie CaCl2 przez MgCl2 w buforze do krojenia poprawia zdrowie plastrów.
- Sulforodamina 101 (SR-101, 1 μM) służy do identyfikacji astrocytów w ostrych wycinkach hipokampa. Przygotować 1 mM zapas SR-101, rozcieńczając 60,67 mg SR-101 w 100 ml zmodyfikowanego ACSF o niskiej zawartości wapnia przygotowanego w następujący sposób (w mM): 125 NaCl, 2,5 KCl, 0,5 CaCl2, 6 MgCl2, 1,25 NaH2PO4, 26,0 NaHCO3, 15 glukozy i 1,3 kwasu askorbinowego. Sprawdź, czy osmolarność ACSF o niskiej zawartości wapnia wynosi ~310 mOsm. Rozcieńczyć zapas 1 mM SR-101 1,000 razy w zmodyfikowanym ACSF o niskiej zawartości Ca2+ do ładowania. Końcowy roztwór SR-101 należy przechowywać w temperaturze 4 °C i chronić przed światłem do czasu, gdy będzie on potrzebny do eksperymentu.
3. Manipulowanie długoterminowym tempem wypalania neuronów w ostrych wycinkach hipokampa
Użyj jednego z dwóch protokołów inkubacji w oddzielnych eksperymentach, aby manipulować długoterminowym tempem wypalania neuronów:
- Hamować wypalanie neuronów: Inkubować w tetrodotoksynie (TTX, 1 μM): UWAGA: Z TTX należy obchodzić się ostrożnie, ponieważ może to być śmiertelne, jeśli zostanie spożyte w wystarczających ilościach. Zalecane są rękawice i okulary. TTX całkowicie znosi odpalanie neuronów sterowane przez AP w ostrych warstwach. Inkubować plastry w 3,5 mM K+ ACSF plus 1 μM TTX w warunkach doświadczalnych. W warunkach kontrolnych inkubować plastry w 3,5 mM K+ ACSF bez TTX. Porównanie tych dwóch warunków ujawnia efekt zwiększania skali aktywności astrocytarnej Gq GPCR. 3,5 mM K+ ACSF służy jako warunek kontrolny (w przeciwieństwie do, powiedzmy, 2,5 mM K+) w celu maksymalizacji efektu leczenia TTX.
-- LUB --
- Zwiększ wypalanie neuronów powyżej dawki podstawowej: Inkubuj w wysokiej zawartości potasu: Zwiększenie zewnątrzkomórkowego stężenia K+ depolaryzuje neurony i zwiększa ich podstawową szybkość wypalania. Inkubacja w 5,0 mM K+ ACSF znacznie podnosi częstotliwość neuronalnego potencjału czynnościowego w porównaniu z 2,5 mM K+ ACSF15. Inkubować plastry w 5,0 mM K+ ACSF dla warunków eksperymentalnych, a dla warunków kontrolnych, inkubować plastry w standardowym 2,5 mM K+ ACSF. Porównanie tych dwóch warunków ujawnia efekt zmniejszania aktywności gpc gq w astrocytach.
4. Przygotowanie ostrego plastra hipokampa
- Ustawianie ciepłej komory odzysku:
- Podgrzać łaźnię wodną do temperatury 35 °C, a następnie umieścić w niej przygotowane komory inkubacyjne. Napełnij łaźnię wodną wodą do wysokości ACSF w komorach inkubacyjnych (rysunek 1G).
- Natlenić eksperymentalny i kontrolny ACSF za pomocą 95% O2, 5% CO2 . Bąbelki emitowane z aparatu do mikroładowania i kolektora powinny być małe i obfite, ale także delikatne; w komorze nie powinno być żadnych widocznych ruchów ACSF.
- Ustawianie lodowatej komory rozwarstwiania:
- Weź dwa wiadra lodu. Umieść butelkę z około 300 ml buforem do krojenia w jednym wiadrze z lodem i utrzymuj ją natlenioną 95%O2, 5% CO2 przez 20 minut. Zanurz szalkę Petriego o średnicy 100 mm w drugim wiadrze z lodem, tuż pod powierzchnią lodu. Upewnij się, że bok szalki Petriego ma bezpośredni kontakt z lodem. Wlej trochę buforu do krojenia na szalkę Petriego i utrzymuj ją również natlenioną.
- Schłodź krawędź tnącą jednoostrzowej żyletki, zanurzając ją w lodowatym buforze do krojenia w szalce Petriego na dłużej niż 1 minutę.
- Konfiguracja wibratomu:
- Włącz wibratomium i upewnij się, że drenaż jest zamknięty.
- Zabezpiecz komorę tnącą w wibratomie i owiń lód wokół komory tnącej. Schłodzić do temperatury 0-4 °C.
- Usuń fabryczne smary z żyletki z podwójną krawędzią, mocząc ją w 70% EtOH przez 5 minut, a następnie spłukując ddH2O. Ostrożnie przekrój go na pół (nie zginaj ostrza) i zamontuj jedną połówkę ostrza na bloku tnącym.
- Usuwanie mózgu myszy:
- Znieczulenie dwunasto- lub osiemnastodniowej myszy C57BL/6J w małej komorze wstępnie załadowanej 0,5 ml izofluranu nasączonego Kimwipe lub wacikiem. Delikatnie uszczypnij palce u nóg zwierzęcia, aby upewnić się, że nie ma odruchu bólowego.
- Odetnij głowę myszy za pomocą ostrych nożyczek, a następnie usuń skórę głowy za pomocą małych kleszczy. Użyj małych nożyczek do kości, aby przeciąć czaszkę od móżdżku do opuszki węchowej wzdłuż podłużnej szczeliny. Usuń płatki czaszki za pomocą małych kleszczy. Delikatnie wyjmij mózg szpatułką i zanurz go w lodowatym natlenionym buforze do krojenia na szalce Petriego.
- Przetnij mózg myszy schłodzoną żyletką na szalce Petriego, aby zapewnić większą powierzchnię do chłodzenia i natleniania. Pozostaw półkule podzielone na pół w lodowatym buforze do krojenia na 2-3 minuty. Mózg powinien stać się całkowicie chłodny i solidniejszy.
- Nałóż cienką warstwę kleju cyjanoakrylowego na platformę wibratomu. Przyklej obie półkule do platformy przecięte bokiem do dołu i bocznymi stronami do góry, z opuszką węchową skierowaną do przodu. Zabezpiecz platformę w komorze cięcia, a następnie napełnij komorę krojenia lodowatym, dobrze natlenionym buforem do krojenia.
- Kontynuuj natlenianie komory krojenia, przygotowując plastry przystrzałkowe o grubości 300 μm za pomocą wibratomu. Pokrój plastry z częstotliwością 85 Hz, prędkością 0,20 mm/s i amplitudą 1,40 mm. UWAGA: Odkryliśmy, że najważniejszą zmienną w przygotowaniu zdrowych ostrych plastrów hipokampa jest jakość wibratomu. Nasze laboratorium korzysta z wibratomu z napędem magnetycznym Leica VT 1200 S z funkcją wibrocheck w celu zmniejszenia wibracji "z".
- Po pokrojeniu wypreparuj hipokamp i przylegającą korę śródwęchową z każdego plasterka przystrzałkowego za pomocą ostrych kleszczy. Wykonaj tę procedurę w lodowatym, dobrze natlenionym buforze do krojenia w komorze tnącej wibratomu. Ostrość kleszczy jest bardzo ważna dla zdrowia plastrów, ponieważ minimalizuje obchodzenie się z plastrami.
- Wykonaj pipetę transferową, odłamując długą końcówkę szklanej pipety Pasteura i przykrywając ułamaną część bańką pipety. Umożliwia to użycie dużej końcówki pipety do przenoszenia plastrów. Upewnij się, że zamawiasz pipety bez bawełnianej zatyczki na dużym końcu (patrz tabela materiałów). Ponieważ plastry są przygotowywane w warunkach niesterylnych, nie jest konieczne autoklawowanie pipety przed użyciem, chociaż do każdego eksperymentu należy przygotować i używać nowej pipety.
- Przenieść każdą wycinkę hipokampa do komór inkubacyjnych w łaźni wodnej o temperaturze 35 °C, zanurzając pipetę transferową w ACSF wewnątrz każdej studzienki uchwytu na plastry i zasysając plasterek. Zminimalizuj ruch plasterka podczas tego procesu. Bezpośrednie przeniesienie plastrów do ciepłej kąpieli inkubacyjnej skutkuje lepszą jakością plastrów niż stopniowe "podkręcanie" temperatury.
- Pozwól plastrom hipokampa zregenerować się w ciepłej łaźni wodnej przez łącznie 45 minut, podzielonych w następujący sposób: Inkubuj plastry przez 20 minut w 1 μM SR-101 rozcieńczonym w ACSF o niskiej zawartości wapnia, a następnie przenieś je do ACSF o niskiej zawartości wapnia (bez SR-101) na 10 minut. Następnie przenieść plastry do kontrolnego lub doświadczalnego ACSF na pozostałe 15 minut ciepłej inkubacji.
- Po 45 minutach odzysku ciepła ostrożnie przenieść komory inkubacyjne z łaźni wodnej o temperaturze 35 °C na blat stołu, a następnie pozostawić plastry do dalszej inkubacji w temperaturze pokojowej przez łączny czas inkubacji wynoszący 3 godziny przed rozpoczęciem protokołu ładowania bolusem (patrz poniżej).
5. Ładowanie astrocytów w bolusie za pomocą wskaźnika Ca2+
- Przygotowanie wskaźnika Ca2+ barwnika obciążającego bolusem:
- Do każdej fiolki barwnika (50 μg) dodać 3,87 μl świeżego dimetylosulfotlenku (DMSO) i dokładnie wymieszać. Świeżość DMSO jest ważna dla dobrego załadunku, dlatego za każdym razem należy otwierać świeżą ampułkę.
- Wymieszać z 9 μl 20% kwasu pluronowego i dokładnie odwirować. Wymieszać barwnik ze 100 μl odpowiedniego doświadczalnego lub kontrolnego ACSF i dobrze odwirować, aby uzyskać końcowe stężenie barwnika 10 μM.
- Przefiltrować roztwór za pomocą rurki filtracyjnej wirówki. Ten krok zapobiega zatykaniu się pipety ładującej podczas wyrzucania barwnika.
- Przygotować pipetę z kapilary ze szkła borokrzemianowego podciągniętej do rezystancji około 1,3 MΩ po napełnieniu roztworem barwnika.
- Umieścić wycinek hipokampa w komorze rejestracyjnej przeznaczonej do użytku z mikroskopem i w sposób ciągły wykonywać z natlenionym ACSF o tym samym składzie, w którym był inkubowany (1,5 ml/min). Przełączaj się między warunkami kontrolnymi i eksperymentalnymi podczas wybierania wycinka hipokampa.
- Wyrzuć niezdrowo wyglądające plastry hipokampa. Jakość plastrów będzie się różnić nawet w obrębie danego eksperymentu. Nie ma ustalonych kryteriów ilościowego określania zdrowia plasterków; Dlatego określenie zdrowia Slice jest subiektywne i opiera się głównie na doświadczeniu.
- Ogólnie rzecz biorąc, trzymaj plasterki, które mają gładką powierzchnię i wysoki procent zdrowych komórek piramidalnych CA1 (ryc. 2A). Komórki piramidowe CA1 są szczególnie wrażliwe i podatne na uszkodzenia OUN, więc posiadanie dużego odsetka (≥75%) zdrowych neuronów piramidowych CA1 może być użytecznym kryterium akceptacji lub odrzucenia wycinka.
- Odrzuć wycinki, które mają około >25% martwych neuronów. Martwe neurony mają wygląd podobny do jajka sadzonego (ryc. 2B). UWAGA: Zaobserwowaliśmy, że kąt cięcia odgrywa główną rolę w tym, czy neurony wydają się zdrowe, czy nie. Jeśli dendryty neuronalne wystają w górę (poza plasterek), to neurony będą w większości martwe. Dzieje się tak prawdopodobnie dlatego, że tak duża część objętości neuronu jest zawarta w drzewie dendrytycznym, że przecięcie dendrytów jest śmiertelne dla komórek. Z drugiej strony, jeśli dendryty wystają równolegle lub pod kątem w dół od powierzchni plasterka, będzie wysoki odsetek zdrowych neuronów. Czasami więc neurony będą w większości martwe po jednej stronie plastra i zdrowo wyglądające po drugiej stronie.
- Zlokalizuj odpowiednie pole astrocytów SR 40-70 μm poniżej powierzchni plastra w oparciu o rozmiar, morfologię i lokalizację za pomocą optyki kontrastu interferencyjnego różnicowego (DIC).
- Załaduj szklaną pipetę roztworem barwnika i opuść ją na powierzchnię plasterka powyżej tego pola za pomocą standardowego uchwytu mikroelektrody z zaciskiem krosowym. Trzymając pipetę na powierzchni plasterka, przyłóż do niej ciśnienie wsteczne, aby rozpocząć wyrzucanie barwnika. Wyrzut barwnika będzie widoczny zarówno pod optyką DIC, jak i odpowiednim laserem, takim jak linia 488 dla zielonego barwnika.
- Powoli opuść pipetę do około 40 μm poniżej powierzchni plastra za pomocą mikromanipulatora i pozwól barwnikowi wypłynąć na około 45-60 sekund. Następnie opuść pipetę o dodatkowe 35 μm (75 μm poniżej powierzchni plastra) i wyrzuć barwnik na około 45-60 sekund. Powoli zdejmij końcówkę pipety z plastra. Krótszy czas wstrzykiwania może skutkować niewystarczającym ładowaniem barwnika, podczas gdy dłuższy wtrysk ma tendencję do zwiększania obciążenia tła, co zmniejsza stosunek sygnału do szumu nagrania.
- Aby upewnić się, że duża liczba astrocytów wchłonie barwnik, zwykle pomocne jest wstrzyknięcie drugiego bolusa z barwnikiem w niewielkiej odległości. Podnieś pipetę z powrotem na powierzchnię plasterka, upewnij się, że pipeta nie jest zatkana, a następnie przesuń pipetę o około 80-100 μm od miejsca pierwszego wstrzyknięcia, wzdłuż warstwy promieniowej. Powtórzyć wstrzyknięcie bolusa w tym miejscu.
- Odczekaj 30-45 minut przed obrazowaniem, aby astrocyty wchłonęły barwnik i sygnał tła zmniejszył się. W tym czasie pozostaw plasterek w komorze perfuzyjnej. Upewnij się, że ten czas inkubacji jest wbudowany w całkowity 4-godzinny czas leczenia eksperymentu. Pobierz następny wycinek i powtórz kroki 5.2-5.8.
6. Rejestrowanie spontanicznej i wywołanej przez agonistę Gq GPCR aktywności astrocytarnej Ca2+ w wycinkach hipokampa
- Konfiguracja mikroskopu konfokalnego do obrazowania:
- Ograniczenie ekspozycji plastrów na światło lasera ma ogromne znaczenie, ponieważ wysoka ekspozycja może prowadzić do wybielania barwnika i/lub fototoksyczności. Użycie większego powiększenia optycznego lub zwiększonego ustawienia zoomu zwiększa ekspozycję światła na obrazowane pole. Dlatego ustaw wartości domyślne dla każdego lasera na wysokie ustawienie fotopowielacza, 1x wzmocnienie i 0.5% mocy wyjściowej lasera.
- Zastosuj 1,5-krotne powiększenie, aby lepiej zobrazować procesy astrocytów.
- Ustaw rozdzielczość pola na 512 x 512 pikseli.
- Ustaw szybkość skanowania na najwyższą możliwą wartość, która wynosi ~1,2 sekundy na skanowanie w trybie skanowania jednokierunkowego.
- Zbieraj widma emisyjne za pomocą filtrów pasmowoprzepustowych 503-548 nm dla lasera 488 nm i 624-724 nm dla lasera 559 nm. Ustawienia te umożliwiają obrazowanie pola ~5-8 astrocytów ze stosunkowo dużą prędkością w rozdzielczości wystarczającej do obserwacji ciał komórek astrocytów i głównych procesów. Idealnie byłoby, gdyby astrocyty w terenie były wystarczająco jasne, aby były wyraźnie widoczne, ale bez nasycenia pikseli.
- Potwierdź tożsamość komórek załadowanych barwnikiem Ca2 + jako astrocytów, wizualizując współznakowanie SR-101 za pomocą lasera 559 nm.
- Rejestrowanie aktywności astrocytów Ca2+:
- Za pomocą oprogramowania do akwizycji obrazu narysuj pola w obszarach zainteresowania (ROI) w komórce, w tym przypadku nad ciałami komórek astrocytów. Pola nie powinny zawierać pikseli tła, aby uzyskać najlepszy możliwy stosunek sygnału do szumu. Narysuj jedno pole na tle jako odniesienie.
- Przełącz perfuzję na eksperymentalny ACSF plus 1 μM TTX (Abcam) przez pozostałą część eksperymentu. Eliminuje to wszelkie możliwe neuronalne odpowiedzi wapniowe astrocytów napędzane przez AP. Pozostały wzrost stężenia astrocytarnego Ca2 + będzie następnie spowodowany ilościowym uwalnianiem pęcherzykowym, konstytutywną (podstawową) aktywnością GPCR lub pewną kombinacją obu mechanizmów.
- Rejestruj fluorescencję w czasie ze wszystkich zwrotów z inwestycji. Wszelkie wzrosty fluorescencji w stosunku do linii podstawowej wskazują na wzrost cytoplazmatycznego stężenia Ca2 + 16, a tym samym aktywności GPCR w astrocytach10,17,18. Aby uniknąć możliwego wczesnego efektu skalowania receptorów astrocytarnych przez TTX, należy przeprowadzić eksperymenty w ciągu 40 minut od momentu rozpoczęcia perfuzji 1 μM TTX.
- Po uzyskaniu 10 minut wyjściowego zapisu spontanicznej aktywności Ca2+, należy zastosować agonistę będącego przedmiotem zainteresowania (takiego jak DHPG) w sekwencyjnie rosnących stężeniach. Pozostaw co najmniej 5 minut między aplikacjami, aby zmniejszyć ewentualne odczulenie receptorów.
- Na końcu nagrania zastosuj koktajl agonistów dla innych astrocytarnych Gq GPCR jako pozytywną kontrolę dla nienaruszonych astrocytarnych szlaków sygnałowych Gq GPCR. Składniki koktajlu agonistycznego będą zależeć od receptora będącego przedmiotem zainteresowania. 10 μM każdego z agonistów Gq GPCR histaminy, karbacholu i 2Na-ATP w celu stymulacji receptorów histaminowych H1 [H1R], muskarynowych receptorów acetylocholiny [mAchR] i receptorów purynergicznych [P2YR], odpowiednio, jest powszechnie stosowanym koktajlem agonistów.
- Akwizycja obrazu po eksperymencie:
- Po zakończeniu zapisu Ca2+ wykonaj zdjęcia za pomocą laserów 488 nm i 559 nm, aby później potwierdzić tożsamość astrocytów i położenie ROI. W tym momencie można dowolnie zmieniać moc lasera i ustawienia HV, aby uzyskać optymalny obraz do kolokalizacji, ponieważ nie ma już obaw, że natężenie światła laserowego wpłynie na dane (rysunek 2A).
- Powtórz kroki 6.1-6.3, aby uzyskać w sumie około 8 plasterków i 40 astrocytów/grupę. Plasterki powinny pochodzić z co najmniej 3 różnych myszy.
7. Analiza aktywności astrocytów Ca2+
- Definiowanie wysokości Ca2+: Standaryzacja w definiowaniu stanów nieustalonych Ca2+ nie została mocno ugruntowana w społeczności naukowej. Poniżej znajduje się typowy protokół, który maksymalizuje czułość, jednocześnie ograniczając wykrywanie zdarzeń fałszywie dodatnich poza wyjściowym szumem.
- Poproś innego członka laboratorium, aby przypisać każdemu wycinkowi kod numeryczny, aby móc je ślepo analizować. Na zakończenie analizy zdekoduj każdy wycinek.
- Analizuj spontaniczne i wywołane uniesienia astrocytów Ca2+ w trybie offline za pomocą oprogramowania do analizy obrazowania. Przerysuj i/lub dostosuj rozmiar, kształt i położenie ROI zgodnie z potrzebami.
- Wynik zwiększa intensywność fluorescencji w stosunku do linii podstawowej jako wzrost Ca2+, jeśli amplituda piku jest większa niż dwa odchylenia standardowe (SD) powyżej średniej 30 sekund średniej fluorescencji wyjściowej dla co najmniej dwóch kolejnych punktów próbki. W przypadku szczególnie hałaśliwych nagrań (niski stosunek sygnału do szumu) kryterium to może wymagać dostosowania do 3 S.D. powyżej średniej fluorescencji wyjściowej. Zdefiniuj początek każdej elewacjiCa2+ jako ostatni punkt danych, zanim intensywność fluorescencji przekroczy jedno odchylenie standardowe powyżej średniej.
- Rozróżnienie między zdarzeniami wieloszczytowymi a kolejnymi pojedynczymi szczytami. Oceń zdarzenie jako "wieloszczytowe", gdy intensywność fluorescencji nie powraca do wartości wyjściowej (poniżej średniej wartości wyjściowej +2 SD) przez ≤9 kolejnych punktów danych (10,8 s) między szczytami. W związku z tym pojedyncze zdarzenia szczytowe będą miały 10 lub więcej kolejnych punktów danych linii bazowej między nimi.
- Klasyfikuj zdarzenia jako reakcje typu "plateau", gdy intensywność fluorescencji utrzymuje amplitudę piku (±10% wartości szczytowej) przez co najmniej 3,6 sekundy.
- Przeanalizuj amplitudę, częstotliwość i kinetykę spontanicznych i wywołanych agonistami stanów przejściowych wapnia.
- Zdefiniuj amplitudę piku wysokości Ca2+ jako punkt danych o najwyższej wartości intensywności (w przypadku odpowiedzi "wieloszczytowych" należy użyć pierwszego piku; patrz rysunek 2B).
- Obliczyć czas narastania jako różnicę między początkiem odpowiedzi a czasem odpowiadającym amplitudzie piku. UWAGA: Może być konieczne użycie czasu narastania od 0 do 100%, aby uzyskać wystarczającą liczbę punktów danych do uzyskania wartości czasu; Szybkość skanowania jest tutaj ważną zmienną.
- Oblicz opóźnienie jako czas od rozpoczęcia perfuzji agonistycznej do wystąpienia odpowiedzi. Czas narastania może być bardziej użyteczną miarą w wycinkach mózgu, ponieważ długie czasy zmywania powodują zamieszanie w obliczaniu opóźnień odpowiedzi.
- Określ, czy istnieją statystycznie istotne różnice między dwiema grupami dla każdego parametru, korzystając z niezależnego testu t-Studenta. Użyj liczby astrocytów jako "n". Użyj testu chi-kwadrat Pearsona, aby porównać wzorce aktywności Ca2+ między grupą kontrolną a grupą leczoną. Użyj dokładnego testu 2-ogonowego Fishera, aby porównać procenty określonych wzorców aktywności Ca2 + między grupą kontrolną a grupą leczoną. Różnice należy wyrazić jako *p < 0,05, **p < 0,01 i ***p < 0,001.
Wyniki
Reprezentatywne wyniki przedstawione na Rysunku 3 pokazują wpływ inkubacji ostrych skrawków hipokampa mysiego w TTX przez 4-6 h na aktywność Ca2+ astrocytów w s.r. Dane obejmują zarówno spontaniczne przejściowe wzrosty stężenia Ca2+, jak i odpowiedzi Ca2+ wywołane przez DHPG za pośrednictwem mGluR grupy I, ze skrawków inkubowanych w kontrolnym ACSF vs. ACSF z dodatkiem TTX. Poza podstawowymi cechami morfologicznymi, takimi jak gwieździste wypustki i niewielki rozmiar somy (~10 µm), astrocyty w s.r. identyfikowano poprzez nałożenie obrazu z wskaźnika Ca2+ OGB-1 AM na selektywny marker astrocytów SR-10119,20 (Rysunek 3A). Ponumerowane ramki nad ciałami komórek astrocytów odpowiadają ponumerowanym śladom fluorescencji w czasie przedstawionym na Rysunku 3B . Agonista mGluR grupy 1 (RS)-3.5-DHPG jest stosowany w celu określenia specyficznych efektów skalowania mGluR grupy 1 w astrocytach. Aby odróżnić fizjologię specyficzności efektu skalowania mGluR grupy 1 od innych GPCR sprzężonych z białkiem Gq, na koniec każdego eksperymentu stosuje się koktajl agonistów. W tym przypadku użyto po 10 µM agonistów GPCR Gq: histaminy, chlorku karbamylcholiny (karbacholu) oraz dwusodowego 5’-ATP adenozyny (Na-ATP). Koktajl agonistów służy również jako kontrola pozytywna do identyfikacji żywotnych, responsywnych astrocytów w przypadkach, gdy komórki nie reagują na DHPG, co prawdopodobnie wynika z faktu, że dane astrocyty nie wykazują wystarczającej ekspresji receptora, aby wywołać odpowiedź na DHPG.
W celu pomostowania zmian w astrocytarnych mGluR grupy I zastosowano różne stężenia DHPG, w tym 5 µM i 15 µM (Rysunek 3B) oraz 30 µM i 50 µM (Rysunek 4A). Zależność między komórkowymi odpowiedziami Ca2+ a poziomami ekspresji Gq GPCR była wcześniej badana in vitro21-24. Po pierwsze, próg odpowiedzi na określone stężenie agonisty zależy od gęstości receptorów wyrażanych przez każdą komórkę. W populacji komórek więcej z nich wykazuje wzrost poziomu Ca2+ w odpowiedzi na dane stężenie agonisty, gdy komórki są transfekowane przy wyższej gęstości receptorów. Po inkubacji skrawków w TTX odsetek astrocytów w populacji reagujących na stałe stężenie agonisty wzrasta (Rysunki 3B oraz 3C). Stwierdzono, że stężenia 5 µM i 15 µM DHPG ujawniają wyraźne różnice w odsetku reagujących astrocytów między komórkami kontrolnymi a komórkami traktowanymi TTX, natomiast stężenia 30 i 50 µM DHPG są niezbędne do porównania odpowiedzi mGluR grupy I w komórkach traktowanych 5.0 mM K+ w stosunku do komórek kontrolnych (Rysunek 4A).
Zależność między wzorcami odpowiedzi Ca2+ w astrocytach a stężeniem agonisty była badana również in situ. Zwiększenie stężenia agonisty zmienia wzorzec odpowiedzi Ca2+ w astrocytach z pojedynczych szczytów wzrostu poziomu Ca2+ na wieloszczytowe i plateau wzrosty Ca2+25-27. W oparciu o te wcześniejsze ustalenia przewidywaliśmy, że wzorzec odpowiedzi na pojedyncze stężenie agonisty ulegnie zmianie, jeśli wystąpią zmiany w poziomie ekspresji receptorów. Zatem, w zależności od tego, która z dwóch metod skalowania jest stosowana (hamowanie lub zwiększanie aktywności neuronalnej), stężenie agonisty niezbędne do wywołania konkretnego wzorca odpowiedzi wzrośnie lub zmaleje. Na przykład astrocyty inkubowane w TTX zmieniają wzorzec odpowiedzi Ca2+ wywołanej DHPG w kierunku wzrostów Ca2+ typu plateau i reagują na niższe stężenia agonisty w porównaniu z astrocytami kontrolnymi (Rycyna 3C). Biorąc pod uwagę wcześniejsze badania, obserwacje te sugerują, że poziom ekspresji receptorów mGluR grupy I w astrocytach wzrósł.
Wykazano również, że czas narastania oraz początek (latencja) wzrostów poziomu Ca2+ korelują bezpośrednio ze zmianami poziomów ekspresji GPCR Gq w hodowlach komórkowych22-24. Wyższe poziomy ekspresji receptorów skutkują krótszą latencją odpowiedzi i szybszym czasem narastania, podczas gdy zmniejszenie gęstości receptorów wywołuje efekt przeciwny. W przypadku astrocytów inkubowanych w TTX, przejściowe wzrosty Ca2+ wywołane aplikacją DHPG charakteryzują się znacznie szybszym czasem narastania w porównaniu z astrocytami inkubowanymi w kontrolnym ACSF (Rycina 3D). Jak wspomniano wcześniej, amplitudy odpowiedzi Ca2+ wywołanych agonistą pozostają niezmienione niezależnie od stężenia agonisty lub modelu skalowania15 (Rycina 3D).
Oprócz zmian zaobserwowanych podczas bezpośredniej aktywacji mGluRs grupy I za pomocą DHPG, manipulacja ta znacząco wpływa również na spontaniczną aktywność Ca2+ w astrocytach. Zaobserwowaliśmy 2,26-krotny wzrost odsetka spontanicznie aktywnych astrocytów inkubowanych w TTX w porównaniu z grupą kontrolną. Wzrost ten obejmował zwiększenie odsetka astrocytów wykazujących spontaniczną aktywność w somie z zaledwie 12,9% w grupie kontrolnej do 42,1% w astrocytach inkubowanych w TTX (Rycina 3E). Ponieważ wiadomo, że GPCR wykazują aktywność „wewnątrzpochodną” lub konstytutywną wobec braku agonisty21,26,28, a poziom tej aktywności wewnątrzpochodnej rośnie wraz ze wzrostem poziomu ekspresji receptorów, dane te sugerują, że gęstość astrocytarnych GPCR Gq zwiększa się po długotrwałym ograniczeniu częstotliwości wyładowań potencjałów czynnościowych neuronów. Podobnie jak w przypadku odpowiedzi wywołanych agonistą, zwiększony jest również czas narastania spontanicznych wzrostów poziomu Ca2+ (Rycina 3E).
Reprezentatywne dane uzyskane przy użyciu drugiego protokołu, polegającego na inkubacji w podwyższonym stężeniu potasu zewnątrzkomórkowego (5,0 mM), przedstawiono na Ryc. 4. Zwiększenie stężenia zewnątrzkomórkowego K+ z 2,5 do 5,0 mM skutkuje znacznym wzrostem podstawowej częstotliwości potencjałów czynnościowych neuronów CA315. W celu wywołania odpowiedzi Ca2+ zależnych od mGluR grupy I w astrocytach inkubowanych w wysokim stężeniu potasu niezbędne są wyższe stężenia DHPG (30 µM i 50 µM) (Ryc. 4A i 4B). Jest to zgodne z obniżonym poziomem reaktywności mGluR grupy I w astrocytach po długotrwałym wzroście liczby potencjałów czynnościowych neuronów. Ponadto wzorzec odpowiedzi wywołanej stałym stężeniem DHPG przesuwa się z odpowiedzi typu plateau w stronę słabszych odpowiedzi jednopieczowych (Ryc. 4B). Analiza odsetka spontanicznie aktywnych astrocytów w dwóch warunkach stężenia potasu wykazuje, że mniej astrocytów inkubowanych w wysokim K+ wykazuje aktywność spontaniczną w porównaniu z warunkiem kontrolnym (Ryc. 4C). Efekt ten jest przeciwny do obserwowanego w warunkach z TTX, w których odsetek astrocytów wykazujących spontaniczne wzrosty poziomu Ca2+ ulega zwiększeniu. Na koniec, zarówno wywołane, jak i spontaniczne wzrosty poziomu Ca2+ charakteryzują się wolniejszym czasem narastania w astrocytach inkubowanych w wysokim K+ w porównaniu z warunkiem kontrolnym (Ryc. 4C i 4D). Ogólnie dane te sugerują, że poziomy ekspresji astrocytarnych receptorów Gq GPCR skalują się dwukierunkowo w zależności od poziomu aktywności potencjałów czynnościowych neuronów w dłuższym okresie czasu.

Rysunek 1. Konstrukcja i konfiguracja komory inkubacyjnej do skrawków tkanki. (A) Do konstrukcji komory inkubacyjnej wykorzystuje się szufladę pojemnika do przechowywania pipet Brinkmann wraz ze szczelną pokrywką. (B) Należy wywiercić otwór w boku pojemnika w odległości około 1¼ in od góry i ¼ in od boku. Następnie należy dopasować fragment elastycznego wężyka. (C) Połącz aparaturę rozdzielacza mikroladującego z wewnętrznym końcem elastycznego wężyka. Zwróć uwagę na przyciętą do wymiaru naturalną końcówkę pipety 200 µl (biała strzałka). (D) Sześć mikroladerów Eppendorf 20 µl zostaje przycięte do wymiaru i połączone z rozdzielaczem linii jeden-do-sześciu w celu stworzenia aparatury rozdzielacza mikroladującego. (E) Wywierć dwa małe otwory w pokrywce. (F) Pływająca statywa bąbelkowa (Floating Bubble Rack) użyta do wykonania uchwytu na skrawki. (G) Dolne „nóżki” pływającej statywy bąbelkowej zostają usunięte, aby do spodu można było przykleić fragment siatki nylonowej. (H) Napełnij komorę inkubacyjną odpowiednią ilością ACSF, tak aby uchwyt na skrawki pływał. Dostosuj długość wężyka tak, aby końcówki mikroladerów spoczywały w jednym rogu dna komory. Podczas umieszczania komory inkubacyjnej w kąpieli wodnej poziom wody w kąpieli powinien być na tym samym poziomie co ACSF w komorze. Kliknij tutaj, aby wyświetlić powiększony obraz.

Rycina 2. Ocena kondycji skrawka. (A) Zdrowo wyglądający skrawek hipokampa z obrazowaniem w kontrastowym mikroskopie interferencyjnym (DIC). Zdrowe skrawki mają gładki, aksamitny wygląd i wysoki odsetek zdrowych neuronów piramidalnych CA1. Zwróć uwagę na dendryty apikalne wystające do stratum radiatum. Metoda patch-clamp neuronów wyglądających jak te przedstawione tutaj wykazuje niski spoczynkowy potencjał błonowy (-61 do -62 mV) w standardowym ACSF z 2.5 mM K+ z niewielką liczbą spontanicznych potencjałów czynnościowych. Potencjał błonowy i częstość wyładowań będą różnić się w zależności od stężenia zewnątrzkomórkowego K+ (Xie et al.15). Strzałki wskazują prawdopodobne astrocyty. Skróty: s.r., stratum radiatum; s.py., stratum pyramidale. Pasek skali, 10 µm. (B) Niezdrowe skrawki będą charakteryzować się wysokim odsetkiem martwych neuronów piramidalnych CA1, które przypominają jajka sadzone (białe strzałki wskazują jądra martwych neuronów – „żółtko” jajka sadzonego). Kliknij tutaj, aby wyświetlić powiększony obraz.
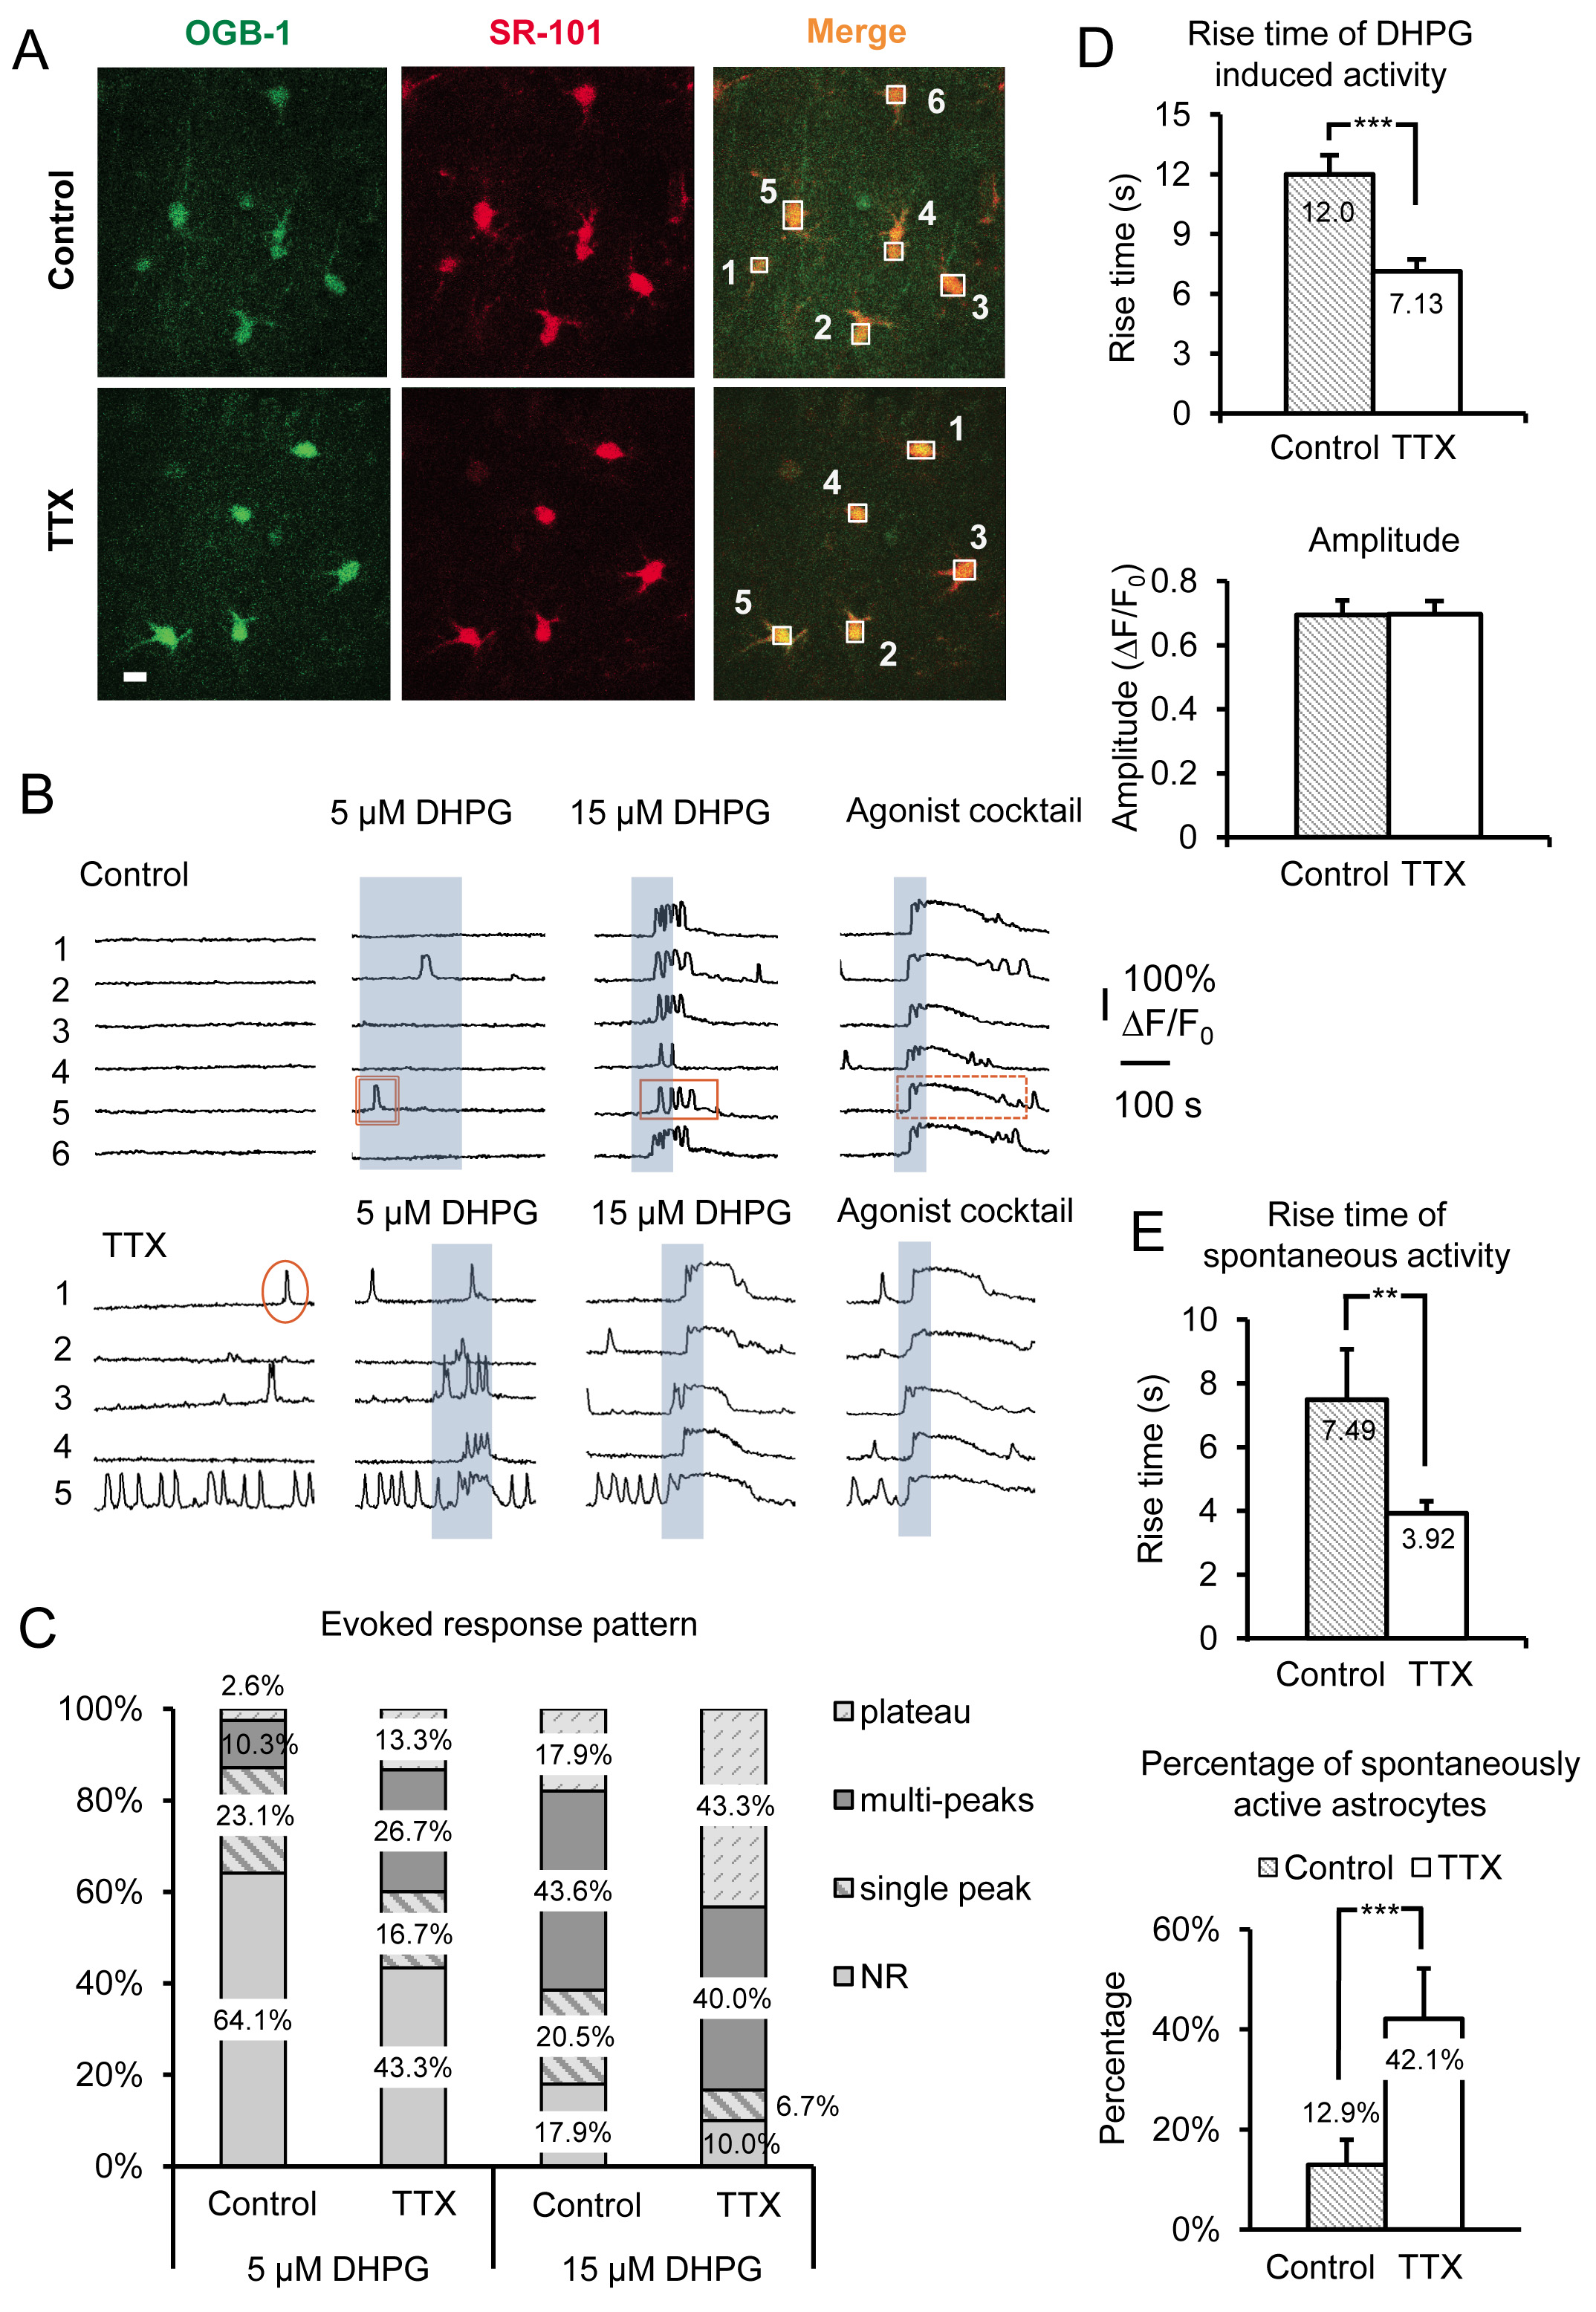
Rycina 3. Rejestracja wzmocnionej aktywności Gq GPCR oraz wywołanych odpowiedzi Ca2+ mGluR grupy I po długotrwałym hamowaniu potencjałów czynnościowych neuronów poprzez inkubację w TTX. (A) Reprezentatywne obrazy komórek w polu rejestracji inkubowanych w warunkach kontrolnych (panele górne) lub w TTX (panele dolne), które pobrały barwnik wskaźnikowy Ca2+ Oregon Green BAPTA-1 AM (panele lewe) oraz SR-101 (panele środkowe). Pasek skali wynosi 10 µm. Nałożenie obu sygnałów („merge”) wskazuje, że astrocyty ładują wskaźnik Ca2+. Ramki zostały narysowane nad poszczególnymi somami astrocytów w celu rejestracji natężenia fluorescencji w czasie w kanale zielonym, aby monitorować aktywność Ca2+ w astrocytach. (B) Przykładowe przebiegi z ramek rejestracyjnych z A) przedstawiające aktywność Ca2+ w astrocytach. Astrocyty inkubowane w TTX wykazują zwiększoną aktywność spontaniczną i silniejsze wywołane odpowiedzi Ca2+ mGluR grupy I, co potwierdzają zmiany w schemacie odpowiedzi. Pokazano przykłady pojedynczego piku (okrąg), wielu pików (prostokąt) oraz plateau (prostokąt przerywany) przejściowych zmian poziomu Ca2+. (C) Zmiany w schematach odpowiedzi są szczególnie widoczne przy zastosowaniu różnych stężeń agonisty mGluR grupy I, DHPG. Przy danym stężeniu agonisty po inkubacji w TTX widocznych jest więcej odpowiedzi typu wielopikowego i plateau w porównaniu do grupy kontrolnej. (D) Czasy narastania odpowiedzi Ca2+ wywołanych przez DHPG są krótsze w astrocytach inkubowanych w TTX w porównaniu do kontroli (panel górny), podczas gdy amplitudy nie ulegają zmianie (panel dolny), co wskazuje na amplitudy odpowiedzi typu „wszystko albo nic” po osiągnięciu progu odpowiedzi. (E) Czasy narastania spontanicznych przejściowych zmian Ca2+ w astrocytach są również krótsze w astrocytach inkubowanych w TTX w porównaniu do inkubowanych kontrolnie (panel górny), natomiast odsetek astrocytów w populacji wykazujących spontaniczną aktywność Ca2+ Gq GPCR wzrasta (panel dolny). Kliknij tutaj, aby wyświetlić powiększony obraz.

Rycina 4. Rejestracja osłabionej aktywności Gq GPCR astrocytów oraz wywołanych odpowiedzi Ca2+ receptorów mGluR grupy I po długotrwałym zwiększeniu liczby potencjałów czynnościowych (AP) neuronów poprzez inkubację w podwyższonym stężeniu potasu zewnątrzkomórkowego. (A) Reprezentatywne zapisy poziomu Ca2+ w astrocytach z plastrów inkubowanych w ACSF z 5.0 mM K+ w celu depolaryzacji neuronów i zwiększenia ich podstawowej częstotliwości wyładowań w porównaniu do kontrolnego ACSF (2.5 mM K+ ACSF). Astrocytów inkubowane w ACSF z 5.0 mM K+ wykazują mniej spontanicznych przejściowych wzrostów poziomu Ca2+ w somie oraz słabsze odpowiedzi wywołane DHPG w porównaniu do astrocytów inkubowanych w kontrolnym ACSF. (B) Porównanie wzorców odpowiedzi wywołanych różnymi stężeniami DHPG ujawnia słabsze typy odpowiedzi po długotrwałym zwiększeniu liczby neuronalnych AP. (C) Po długotrwałej inkubacji w podwyższonym stężeniu K+ w porównaniu do kontrolnego ACSF obserwuje się zmniejszenie odsetka astrocytów w populacji wykazujących spontaniczną aktywność Ca2+ (górny panel), natomiast czasy narastania spontanicznej aktywności ulegają wydłużeniu (dolny panel). (D) Czasy narastania wywołanych odpowiedzi Ca2+ astrocytów na różne stężenia DHPG ulegają wydłużeniu po zastosowaniu 5.0 mM K+ w porównaniu do astrocytów inkubowanych w kontrolnym ACSF. Kliknij tutaj, aby wyświetlić powiększony obraz.
Dyskusja
Opisane modele skalowania reprezentują praktyczne metody badania długoterminowej plastyczności astrocytarnej grupy I mGluRs. Obrazowanie spontanicznych i wywołanych zdarzeń Ca2 + zapewnia czuły test do pomiaru zmian w aktywności astrocytów Gq GPCR, ponieważ ustalono mocne dowody na to, że podwyższenie Ca2 + astrocytów następuje po uwolnieniu z wrażliwych na IP3magazynów po aktywacji Gq GPCR 10,12,17,18. Odsetek astrocytów w populacji reagujących na agonistę mGluR grupy I oraz wzorzec takich odpowiedzi Ca2+ wskazują na zmiany w mGluR grupy I przez astrocyty.
Specyficzna technika stosowana do ładowania astrocytów wskaźnikiem Ca2 + jest ważnym czynnikiem przy projektowaniu eksperymentów mających na celu poszukiwanie zmian w aktywności astrocytów Gq GPCR. Ładowanie Bolusem lub masowe ładowanie wielu astrocytów lub ładowanie patch-clamp pojedynczych astrocytów może być używane do obrazowania stanów przejściowych Ca2+ w astrocytach. Każde podejście ma pewne zalety i wady. Bezpośrednie napełnianie astrocytów wskaźnikiem Ca2+ za pomocą zacisku krosowego umożliwia jednoznaczną identyfikację komórki jako astrocytu bez konieczności stosowania markera wtórnego, takiego jak SR-101. Dostarczanie wskaźnika za pomocą zacisku krosowego umożliwia również rejestrację aktywności Ca2 + z małych przedziałów astrocytowych, w tym krzaczastych drobnych procesów, potencjalnie głębiej w warstwie, gdzie komórki są zdrowsze i mają bardziej nienaruszone interakcje z synapsami (w zależności od dostępnej mocy lasera). Jednak ładowanie patch-clamp cierpi z powodu niskiej przepustowości, ponieważ dane są zbierane pojedynczo komórka. Z kolei ładowanie zbiorcze pozwala na jednoczesne ładowanie dużej liczby astrocytów wskaźnikiem Ca2+ i obrazowanie. Jednak ładowane są tylko astrocyty w pobliżu powierzchni (<20 μm) wycinka, co wiąże się z obawami o zdrowie komórek i nienaruszone synapsy.
Przedstawiony tutaj protokół ładowania bolusem zwrotnego oferuje rozwiązanie pośrednie, ze stosunkowo wysoką przepustowością i możliwością monitorowania aktywności Ca2+ głębiej w warstwie (40-75 μm). Obserwuje się znaczny wzrost odsetka spontanicznie aktywnych astrocytów przy użyciu techniki ładowania bolusem w porównaniu z ładowaniem masowym, co sugeruje, że połączenia między synapsami neuronalnymi a procesami astrocytarnymi są bardziej kompletne15. Przy dobrym obciążeniu często można monitorować aktywnośćCa2+ w głównych procesach astrocytów (dane nie pokazane) lub potencjalnie nawet w mniejszych przedziałach za pomocą mikroskopii 2-fotonowej. Należy jednak zachować ostrożność przy przypisywaniu mniejszych procesów do konkretnego astrocytu, ponieważ granice wtapiają się w niespecyficzne barwienie tła. Dodatkowym problemem związanym ze stosowaniem procedur ładowania masowego lub bolusa jest potrzeba wtórnego markera do identyfikacji astrocytów. Chociaż od wielu lat wiadomo, że astrocyty preferencyjnie pobierają wskaźniki estru Ca2 + AM, wtórny marker SR-101 jest często używany do weryfikacji załadowanych komórek jako astrocytów. SR-101 sam w sobie może zmieniać wewnętrzną pobudliwość neuronów29. Zastosowanie SR-101 potwierdza potrzebę wykonania wszystkich pomiarów Ca2+ astrocytów w TTX w celu ograniczenia możliwego wpływu SR-101 na pobudliwość neuronów. Zakładając, że zarówno grupa kontrolna, jak i eksperymentalna zawiera SR-101, marker sam w sobie nie powinien uwzględniać efektów obserwowanych w sygnalizacji astrocytów Ca2 + po długotrwałej manipulacji neuronalnymi potencjałami czynnościowymi. SR-101 może być jednak większym problemem w eksperymentach o wysokim współczynniku K+ , ponieważ może zmniejszyć różnicę między 2,5 mM K+ a 5,0 mM K+ , jeśli podstawowa szybkość wypalania nie zostanie proporcjonalnie zmieniona.
Niedawno pojawiło się bardzo obiecujące podejście do dostarczania wskaźnika Ca2 + do astrocytów, które stanowi atrakcyjną alternatywę dla bardziej tradycyjnych metod wykorzystujących barwniki Ca2 + . W ciągu ostatnich kilku lat poczyniono znaczne postępy w zakresie genetycznie kodowanych wskaźników wapnia (GECI) ukierunkowanych na astrocyty30-32. GECI mogą być dostarczane do astrocytów poprzez mikrowstrzyknięcie in vivo wektorów wirusowych związanych z adenowirusem do obszaru mózgu, takiego jak hipokamp. Ekspresja GECI osiąga się po około dwóch tygodniach od infekcji wirusowej32. Istnieje wiele korzyści wynikających ze stosowania GECI w astrocytach. Po pierwsze, wektory są kierowane do astrocytów za pomocą promotora specyficznego dla astrocytów, więc znakowane komórki to astrocyty32. Po drugie, stosunek sygnału do szumu wydaje się teraz porównywalny do tego, co można uzyskać za pomocą dostarczania barwnika za pomocą patch-clamp, ale bez inwazyjności, jaką daje użycie pipety z plastrem na komórce32. Po trzecie, wskaźniki mogą być dostarczane i wyrażane w dorosłej tkance, co jest problematyczne przy użyciu metod dostarczania masowego. Co więcej, wyrażenie jest mozaikowe, oferując zdolność do różnicowania wielu astrocytów. W ten sposób kilka astrocytów może być potencjalnie obrazowanych jednocześnie, jednocześnie rejestrując je w somie i drobnych rozgałęzieniach. W związku z tym potencjalnie można zastosować jedną technikę zamiast trzech oddzielnych technik (ładowanie masowe, ładowanie bolusem i ładowanie zaciskiem krosowym) do rejestrowania aktywności skalowania astrocytarnych Gq GPCR, co znacznie zwiększyłoby wydajność.
Jedną z potencjalnych wad stosowania wskaźników Ca2 + do astrocytów za pośrednictwem wirusa jest możliwy wpływ na zdrowie plasterków32. Wykazano wcześniej, że wektory wirusowe związane z adenowirusem używane do dostarczania GECI powodują reaktywną glejozę astrocytów33. Przygotowanie wycinków mózgu w ogóle prawdopodobnie inicjuje wczesne etapy patologii, w tym uwalnianie cząsteczek zapalnych10. W związku z tym, w połączeniu z długimi czasami inkubacji wymaganymi do indukcji skalowania receptorów astrocytowych, zastosowanie GECI dostarczanych za pomocą wektorów wirusowych musiałoby zostać dodatkowo rozważone w kontekście zdrowia plasterków w tego typu eksperymentach.
Stosując ten protokół, ważne jest, aby pamiętać, że czas aplikacji agonisty w celu wytworzenia odpowiedzi będzie się różnił w zależności od dostępności receptora. Dla danego stężenia agonisty czas aplikacji będzie musiał być dłuższy, jeśli receptory zmniejszyły się, i krótszy, jeśli receptory zwiększyły się, aby lek osiągnął odpowiednie stężenie w tkance, aby aktywować receptory w stopniu wystarczającym do wytworzenia odpowiedzi Ca2+ . W związku z tym może zaistnieć potrzeba dostosowania czasu stosowania leków i potencjalnie ich stężeń w zależności od zamierzonego kierunku skalowania. Na przykład, stężenie agonisty może być konieczne obniżenie w przypadku TTX, aby uniknąć reakcji nasycenia, i zwiększenie po inkubacji plastrów w wysokim K+ , aby w ogóle zobaczyć odpowiedź. W szczególności stężenie DHPG przesunięto z 5-15 μM po leczeniu TTX do 30-50 μM po leczeniu 5,0 mM K+ w celu zbadania wzorców odpowiedzi Ca2+ , ponieważ 5-15 μM było często zbyt niskie, aby wytworzyć wiarygodne odpowiedzi w astrocytach po zmniejszeniu mGluR grupy I.
Rejestracja aktywności Ca2 + astrocytów nie dostarcza bezpośrednich dowodów na insercję lub internalizację receptora do lub z błony plazmatycznej. Jednak w oparciu o niezwykłe podobieństwo danych z danymi z poprzednich badań in vitro , w których badano bezpośredni związek między poziomami ekspresji Gq GPCR a spontanicznymi i wywołanymi stanami przejściowymi Ca2 + 21-24, najbardziej logiczną interpretacją zmian w sygnalizacji Ca2 + jest to, że zmieniły się poziomy ekspresji receptora na powierzchni astrocytów. Podejście uzupełniające może być ważnym czynnikiem, jeśli chce się dostarczyć dodatkowych dowodów na temat umiejscowienia wpływu na aktywność Ca2+ . Zastosowana przez nas strategia polegała na zbadaniu wpływu inkubacji TTX na wycinki hipokampa myszy astrocytarnych MrgA1R. Te transgeniczne myszy wyrażają obcy Gq GPCR (MrgA1R) tylko w astrocytach. Ponieważ receptor ten nie jest natywny dla mózgu, nie ma endogennego neuroprzekaźnika, który zmieniałby jego poziom aktywności. Wcześniejsze prace sugerowały, że receptor ten angażuje te same wewnątrzkomórkowe cząsteczki sygnałowe, co endogenne grupy I mGluR w tych samych astrocytach34. Po długotrwałej inkubacji wycinków myszy MrgA1R w TTX, brak różnic w odpowiedziach MrgA1R wywołanych przez agonistów w porównaniu z inkubowanymi plastrami kontrolnymi z miotu stanowiłyby dowód na to, że wpływ na aktywność astrocytów Ca2 + jest spowodowany zmianami zlokalizowanymi w receptorze powierzchniowym, zwłaszcza jeśli odpowiedzi mGluR grupy I są nadal znacznie wzmocnione w tych samych astrocytach. Alternatywną, choć być może bardziej skomplikowaną strategią byłoby wyizolowanie astrocytów z wycinków w celu analizy Western blot, o ile frakcja błonowa mogłaby być analizowana pod kątem zmian w poziomach ekspresji receptorów powierzchniowych. Pomocne może być tutaj sortowanie komórek aktywowane fluorescencją (FACS) lub cytometria przepływowa.
Możliwych zastosowań tej techniki do badania neuronów, astrocytów i interakcji astrocyta-neuron jest wiele. W naszych eksperymentach badano tylko wywołane przez DHPG odpowiedzi mGluR mGluR Ca2 + wywołane przez DHPG, w izolowanych ostrych wycinkach hipokampa od młodych myszy. Preparat ten posiada nie tylko nienaruszone aferenty (zabezpieczenia Schaffera), ale także neurony, które je wywołują (komórki piramidalne CA3), co umożliwia manipulowanie szybkością wypalania tych neuronów glutaminergicznego na komórki postsynaptyczne (komórki piramidalne CA1) i astrocyty w warstwie promienistej, których procesy wiążą się z tymi synapsami. Ostry wycinek hipokampa może nie być najlepszym przygotowaniem do manipulowania szybkością wypalania innych typów neuronów, jednak wiele aferentów jest odciętych od neuronów, które je powodują. Niemniej jednak, w niektórych preparatach plastrowych możliwe jest zaobserwowanie plastyczności innych astrocytarnych podtypów Gq GPCR. Na przykład plastry można przygotować z neuronami cholinergicznymi podstawy przodomózgowia i ich projekcjami do hipokampa w stanie nienaruszonym. Inkubacja tych wycinków w TTX lub podwyższonym K + wpłynęłaby na podstawowe tempo wypalania neuronów cholinergicznych, prowadząc do skalowania mAchR w astrocytach warstwy oriens, które otrzymują znaczną część cholinergicznego wejścia1. Alternatywnym, ale nieprzetestowanym podejściem do badania skalowania receptorów astrocytarnych w określonym obszarze mózgu, przy nienaruszonych wszystkich połączeniach podczas skalowania, może być użycie modelu in vivo , w którym przedłużone uwalnianie TTX uzyskuje się poprzez wszczepienie polimeru z tworzywa sztucznego Elvax o mocy 40 W powyżej obszaru zainteresowania35. Podejście to było już wcześniej stosowane w badaniach nad skalowaniem neuronalnym, ale powinno mieć również zastosowanie do skalowania astrocytów. Wreszcie, przy odpowiednim odczycie, przyszłe badania mogą dotyczyć innych rodzin GPCR, w tym zmian w Gs lub Gi GPCR. Można przewidzieć, że astrocytowe GABAB G i GPCR zostaną zakłócone po zahamowaniu wystrzeliwania w lokalnie rzutujących interneuronach GABA w dowolnym preparacie plasterków. Opracowanie nowych wskaźników ukierunkowanych na inne cząsteczki sygnałowe, takich jak wskaźnik w czasie rzeczywistym drugiego przekaźnika cAMP, otworzyłoby zupełnie nowy obszar badań nad komunikacją neuron-receptor astrocytów.
Dwukierunkowe skalowanie astrocytarnych mGluR poprzez manipulację szybkością wypalania neuronów bazowych stanowi miarę wrażliwości astrocytów na uwalnianie neuroprzekaźnika za pośrednictwem AP. Astrocyty mogą najwyraźniej wyczuwać spontaniczne AP i uwalnianie glutaminianu w synapsach komórek piramidowych Casaffera CA1, nawet jeśli zewnątrzkomórkowy K + znajduje się w zakresie fizjologicznym. Podczas gdy ostre zastosowanie TTX nie zmniejsza częstości spontanicznej aktywności Ca2 + astrocytów 18,36,37, aktywność Ca 2 + wśród astrocytów w populacji staje się związana z dekoracją36, dostarczając dowodów na to, że receptory astrocytarne są detektorami AP. Sugeruje to, że astrocyty wyczuwają spontaniczne neuronalne AP bez wpływu na ich ogólną aktywność Ca2 +. Powszechnie przyjmuje się, że wewnątrzkomórkowe stężenia IP3 muszą osiągnąć poziom progowy, aby stymulować IP3R wystarczająco, aby doprowadzić do wykrywalnego podwyższenia Ca2+. Czy spontaniczne neuronalne AP mogą aktywować astrocytarne GPCR bez wytwarzania mierzalnych wzrostów Ca2+? Przyszłe badania mogą wykorzystywać transfer energii rezonansu fluorescencyjnego (FRET) lub podobną technikę (taką jak BRET) do zbadania związku między sprzężeniem białka G z receptorem (miara aktywacji receptora) a uwalnianiem Ca2 + z wewnętrznych magazynów. BRET był szeroko stosowany in vitro do wykrywania sprzężenia białka G z GPCR38, chociaż może minąć trochę czasu, zanim technologia ta stanie się dostępna do stosowania w nienaruszonych preparatach tkankowych. Możliwe, że astrocytowe Gq GPCR są aktywowane znacznie częściej, niż można to zarejestrować za pomocą obecnie dostępnych narzędzi do obrazowania Ca2+. Oprócz wykrywania potencjałów czynnościowych, astrocytarne Gq GPCR mogą być również w stanie wykryć miniaturowe kwantowe uwalnianie neuroprzekaźnika, jak podano w niedawnym badaniu39. Opisana tutaj metoda skalowania dwukierunkowego może być wykorzystana w przyszłych badaniach w celu określenia zakresu, w jakim astrocytowe Gq GPCR wykrywają ilościowe pęcherzykowe uwalnianie neuroprzekaźnika, poprzez włączenie bafilomycyny A1 do protokołu inkubacji.
Do tej pory protokoły skalowania były stosowane tylko w wycinkach hipokampa od młodych myszy (p12-p18). Dlatego obecnie nie wiadomo, czy skalowanie receptora astrocytarnego może być również indukowane w tkance uzyskanej od dorosłych myszy. Przekonujące ostatnie badanie sugeruje, że ekspresja mGluR grupy I w astrocytach znacznie zmniejsza się po pierwszym tygodniu życia i kontynuuje spadek aż do dorosłości, z bardzo niskimi poziomami ekspresji receptorów w dorosłych astrocytach40. Interesujące byłoby zatem ustalenie, czy astrocytarne mGluR zwiększają się po długotrwałym hamowaniu wypalania neuronów w wycinkach hipokampa dorosłych myszy do poziomów zbliżonych do tych obserwowanych w astrocytach od młodych myszy. Odkrycie to sugerowałoby, że ekspresja receptora astrocytarnego nie jest statyczna w danym wieku, ale może się szybko zmieniać w zależności od poziomu aktywności neuronalnej. W przeciwieństwie do zmniejszonej ekspresji mGluR grupy I u dorosłych myszy, pojawiają się dowody na to, że receptory adrenergiczne, w tym podtypy α1A, α2A i β1, są głównie wyrażane przez astrocyty w dorosłym mózgu 3,4. α1A adrenergiczny Gq GPCR może być atrakcyjnym celem dla przyszłych badań nad komunikacją neuron-astrocyty, w tym nad tym, czy receptory te są wrażliwe na zmiany w szybkości wypalania neuronów adrenergicznych.
Oświadczenia
Autorzy pragną ujawnić, że tetrodotoksyna użyta w tych badaniach została zakupiona od firmy Abcam. Abcam nie brał udziału w tworzeniu hipotez, projektowaniu ani gromadzeniu danych. Wszelka komunikacja dotycząca sponsorowania pracy przez Abcam miała miejsce po zakończeniu procesu wzajemnej oceny.
Podziękowania
Autorzy chcieliby podziękować Centrum Interakcji Glejowo-Neuronalnych Uniwersytetu Kalifornijskiego w Riverside za cenne omówienie protokołów skalowania i danych. Autorzy pragną również serdecznie podziękować firmie Abcam za sponsorowanie publikacji ich pracy.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Chamber Supplies | |||
| Brinkmann pojemnik do przechowywania pipet | Fisher Scientific | 03-491 | Użyj części szuflady jako komory inkubacyjnej |
| Wiertarka | |||
| Elastyczny wąż | Tygon | R-3603 | |
| Silikonowy uszczelniacz szwów | Nazywany również uszczelniaczem szwów akwariowych | ||
| Zbiornik | 95% tlenu, 5% dwutlenku węgla | ||
| Naturalna skośna końcówka pipety | USA Scientific | 1111-1000 | Przycięte na wymiar do łączenia przewodów natleniających |
| Kolektor jedno- do sześciu linii | Warner Instruments | 64-0210 (MP-6) | Do aparatu do mikroładowarki z kolektorem |
| Mikroładowarka | Eppendorf | 5242 956.003 | Do mikroładowarki z rozdzielaczem, przycięty na wymiar |
| Pływający stojak bąbelkowy | Bel Art Scienceware | F18875-0400 | Do uchwytu na plastry |
| 600 µ m Sefar Nitex Siatka nylonowa | ELKO Filtering Co. | 06-600/51 | Do uchwytu na plastry |
| Krazy Glue | Do uchwytu na plastry | ||
| Odczynniki | |||
| Isoflurane | Baxter | 1001936060 | |
| NaCl | Fisher | S271-3 | |
| KCl | Fisher | P333-500 | |
| CaCl2 | Fisher | C79-500 | |
| MgCl2 | Fisher | M33-500 | |
| NaH2PO4 | Fisher | S369-500 | |
| NaHCO3 | Fisher | S233-500 | |
| Glukoza Fisher Fisher | |||
| (±)Kwas -6-hydroksy-2,5,7,8-tetrametylochromano-2-karboksylowy (Trolox) | Acros Organics | 53188-07-1 | |
| Kwas askorbinowy | Acros Organics | 401471000 | |
| Cytrynian tetrodotoksyny (TTX) | Abcam | ab120055 | |
| Sulforodamina 101 (SR-101) | Sigma-Aldrich | 284912 | |
| Dimetylosulfotlenek (DMSO) | Fisher Scientific | D128-500 | |
| Kwas pluronowy F-127 | Invitrogen, Sondy molekularne | P6867 | |
| Oregon Green 488 BAPTA-1 AM *przepuszczalność komórek (opakowanie specjalne) | Invitrogen, sondy molekularne | O6807 | |
| (RS)-3,5-DHPG | Abcam | ab120020 | |
| Histamina | Sigma-Aldrich | H7125 | |
| Karbamoylcholina chlorek (Carbachol) | Sigma-Aldrich | C4382 | |
| Adenozyna 5'-ATP disodowy (Na-ATP) | Sigma-Aldrich | A7699 | |
| Narzędzia preparacyjne | |||
| Jednokrawędziowa żyletka | GEM | 62-0161 | Do bisekcji |
| Żyletka z podwójnym | ostrzem TED PELLA, INC. | 121-6 | Do krojenia plastrów |
| Nożyczki Mayo, supercut | WPI | 14010-15 | Do dekapitacji |
| Nożyczki do cienkiej tęczówki, proste | Fine Science Tools | 14094-11 | Do cięcia czaszki |
| Kleszcze do tęczówki, zakrzywione | WPI | 15915 | Do usuwania skóry i czaszki |
| Mała szpatułka | Aby usunąć/przenieść mózg | ||
| Dumostar Dumont #5 Biologia Szczypce do końcówek | Narzędzia do nauki pięknej | 11295-10 | Do rozwarstwiania hipokampa |
| Szklana pipeta Pasteura | Fisher | 13-678-20B | Do przenoszenia wycinków mózgu |
| Gumowa gruszka do pipet Pasteura | Fisher | 03-448-22 | Do przenoszenia wycinków mózgu |
| Polistyren 100 mm Naczynia do hodowli tkankowych | Corning | 25020 | |
| Vibratome | Leica | VT 1200S | |
| Łaźnia wodna | Fisher | ISOTEMP 210 | Do ciepłej inkubacji Ściągacz |
| do mikropipet | Narishige | PC-10 | Do pipety z bolusem |
| Mikroskop konfokalny | Olympus | Olympus Fluoview 1000 | |
| Niskoprofilowa otwarta komora obrazowania w kąpieli diamentowej z platformą PM-1 | Warner Instruments | RC-26GLP | wanna diamentowa o niskim profilu |
| Pipeta ze szkła borokrzemianowego | World Precision Instruments | TW150F-4 | Do pipety ładowanej bolusem |
| Mikromanipulator | Instrument Sutter | ROE-200 | Do pipety ładującej bolus |
| Filtr probówkowy wirówki Spin-X z 0,22 i mikro; m octan celulozy | Gwiazda | 8161 |
Bibliografia
- Araque, A., Martin, E. D., Perea, G., Arellano, J. I., Buno, W. Synaptically released acetylcholine evokes Ca2+ elevations in astrocytes in hippocampal slices. J. Neurosci. 22, 2443-2450 (2002).
- Navarrete, M., Araque, A. Endocannabinoids mediate neuron-astrocyte communication. Neuron. 57, 883-893 (2008).
- Bekar, L. K., He, W., Nedergaard, M. Locus coeruleus alpha-adrenergic-mediated activation of cortical astrocytes in vivo. Cereb. Cortex. 18, 2789-2795 (2008).
- Hertz, L., Lovatt, D., Goldman, S. A., Nedergaard, M. Adrenoceptors in brain: cellular gene expression and effects on astrocytic metabolism and Ca2. Neurochem. Int. 57, 411-420 (2010).
- Porter, J. T., McCarthy, K. D. Hippocampal astrocytes in situ respond to glutamate released from synaptic terminals. J. Neurosci. 16, 5073-5081 (1996).
- Bernardinelli, Y., et al. Astrocytes display complex and localized calcium responses to single-neuron stimulation in the hippocampus. J. Neurosci. 31, 8905-8919 (2011).
- Panatier, A., et al. Astrocytes are endogenous regulators of basal transmission at central synapses. Cell. 146, 785-798 (2011).
- Wang, X., et al. Astrocytic Ca2+ signaling evoked by sensory stimulation in vivo. Nat. Neurosci. 9, 816-823 (2006).
- Fiacco, T. A., Agulhon, C., McCarthy, K. D. Sorting out astrocyte physiology from pharmacology. Annu. Rev. Pharmacol. Toxicol. 49, 151-174 (2009).
- Agulhon, C., et al. Calcium Signaling and Gliotransmission in Normal vs Reactive Astrocytes. Front. Pharmacol. 3, 139 (2012).
- Nedergaard, M., Verkhratsky, A. Artifact versus reality--how astrocytes contribute to synaptic events. Glia. 60, 1013-1023 (2012).
- Nizar, K., et al. In vivo stimulus-induced vasodilation occurs without IP3 receptor activation and may precede astrocytic calcium increase. J. Neurosci. 33, 8411-8422 (2013).
- Sutton, M. A., et al. Miniature neurotransmission stabilizes synaptic function via tonic suppression of local dendritic protein synthesis. Cell. 125, 785-799 (2006).
- Ibata, K., Sun, Q., Turrigiano, G. G. Rapid synaptic scaling induced by changes in postsynaptic firing. Neuron. 57, 819-826 (2008).
- Xie, A. X., et al. Bidirectional scaling of astrocytic metabotropic glutamate receptor signaling following long-term changes in neuronal firing rates. PLoS ONE. 7, (2012).
- Takahashi, A., Camacho, P., Lechleiter, J. D., Herman, B. Measurement of intracellular calcium. Physiol. Rev. 79, 1089-1125 (1999).
- Petravicz, J., Fiacco, T. A., McCarthy, K. D. Loss of IP3 receptor-dependent Ca2+ increases in hippocampal astrocytes does not affect baseline CA1 pyramidal neuron synaptic activity. J. Neurosci. 28, 4967-4973 (2008).
- Nett, W. J., Oloff, S. H., McCarthy, K. D. Hippocampal astrocytes in situ exhibit calcium oscillations that occur independent of neuronal activity. J. Neurophysiol. 87, 528-537 (2002).
- Garaschuk, O., Milos, R. I., Konnerth, A. Targeted bulk-loading of fluorescent indicators for two-photon brain imaging in vivo. Nat Protoc. 1, 380-386 (2006).
- Nimmerjahn, A., Kirchhoff, F., Kerr, J. N., Helmchen, F. Sulforhodamine 101 as a specific marker of astroglia in the neocortex in vivo. Nat. Methods. 1, 31-37 (2004).
- Prezeau, L., et al. Changes in the carboxyl-terminal domain of metabotropic glutamate receptor 1 by alternative splicing generate receptors with differing agonist-independent activity. Mol. Pharmacol. 49, 422-429 (1996).
- Shao, Y., McCarthy, K. D. Quantitative relationship between alpha 1-adrenergic receptor density and the receptor-mediated calcium response in individual astroglial cells. Mol. Pharmacol. 44, 247-254 (1993).
- Wang, S. S., Thompson, S. H. Measurement of changes in functional muscarinic acetylcholine receptor density in single neuroblastoma cells using calcium release kinetics. Cell Calcium. 15, 483-496 (1994).
- Ostasov, P., Krusek, J., Durchankova, D., Svoboda, P., Novotny, J. Ca2+ responses to thyrotropin-releasing hormone and angiotensin II: the role of plasma membrane integrity and effect of G11alpha protein overexpression on homologous and heterologous desensitization. Cell Biochem. Funct. 26, 264-274 (2008).
- Shelton, M. K., McCarthy, K. D. Hippocampal astrocytes exhibit Ca2+-elevating muscarinic cholinergic and histaminergic receptors in situ. J. Neurochem. 74, 555-563 (2000).
- Hermans, E., Challiss, R. A. Structural signalling and regulatory properties of the group I metabotropic glutamate receptors: prototypic family C G-protein-coupled receptors. Biochem. J. 359, 465-484 (2001).
- Zur Nieden, R., Deitmer, J. W. The Role of Metabotropic Glutamate Receptors for the Generation of Calcium Oscillations in Rat Hippocampal Astrocytes In Situ. Cortex. 16 (5), 676-687 (2005).
- de Ligt, R. A., Kourounakis, A. P., AP, I. J. Inverse agonism at G protein-coupled receptors: (patho)physiological relevance and implications for drug discovery. Br. J. Pharmacol. 130, 1-12 (2000).
- Kang, J., et al. Sulforhodamine 101 induces long-term potentiation of intrinsic excitability and synaptic efficacy in hippocampal CA1 pyramidal neurons. Neuroscience. 169, 1601-1609 (2010).
- Tong, X., Shigetomi, E., Looger, L. L., Khakh, B. S. Genetically encoded calcium indicators and astrocyte calcium microdomains. Neuroscientist. 19, 274-291 (2013).
- Akerboom, J., et al. Optimization of a GCaMP Calcium Indicator for Neural Activity Imaging. J. Neurosci. 32, 13819-13840 (2012).
- Shigetomi, E., et al. Imaging calcium microdomains within entire astrocyte territories and endfeet with GCaMPs expressed using adeno-associated viruses. J. Gen. Physiol. 141, 633-647 (2013).
- Ortinski, P. I., et al. Selective induction of astrocytic gliosis generates deficits in neuronal inhibition. Nat. Neurosci. 13, 584-591 (2010).
- Fiacco, T. A., et al. Selective stimulation of astrocyte calcium in situ does not affect neuronal excitatory synaptic activity. Neuron. 54, 611-626 (2007).
- Echegoyen, J., Neu, A., Graber, K. D., Soltesz, I. Homeostatic plasticity studied using in vivo hippocampal activity-blockade: synaptic scaling, intrinsic plasticity and age-dependence. PLoS One. 2, (2007).
- Aguado, F., Espinosa-Parrilla, J. F., Carmona, M. A., Soriano, E. Neuronal activity regulates correlated network properties of spontaneous calcium transients in astrocytes in situ. J. Neurosci. 22, 9430-9444 (2002).
- Takata, N., Hirase, H. Cortical layer 1 and layer 2/3 astrocytes exhibit distinct calcium dynamics in vivo. PLoS ONE. 3, e2525 (2008).
- Salahpour, A., et al. BRET biosensors to study GPCR biology, pharmacology, and signal transduction. Front. Endocrinol. 3 (105), (2012).
- Di Castro, M. A., et al. Local Ca2+ detection and modulation of synaptic release by astrocytes. Nat. Neurosci. 14, 1276-1284 (2011).
- Sun, W., et al. Glutamate-dependent neuroglial calcium signaling differs between young and adult. Science. 339, 197-200 (2013).
Przedruki i uprawnienia
Tagi
Obrazowanie wapnia w astrocytachmanipulacja częstotliwością wyładowań neuronalnychplastyczność mGluR grupy Iostre skrawki hipokampamikroskopia konfokalnatraktowanie tetrodotoksynąznakowanie astrocytów SR 101rejestracja przejściowych zmian poziomu wapniasygnalizacja Gq GPCRfluorescencyjny wskaźnik wapnia
