Siatkówka nerwowa myszy w wieku 8 dni znajduje się na 4% bloku żelatyny. Po wyizolowaniu warstwy fotoreceptorów (200 μm) za pomocą wibratomu, fotoreceptory są wysiewane po dysocjacji mechanicznej i enzymatycznej do hodowli. Warstwa fotoreceptorowa może być wykorzystana do analiz molekularnych, biochemicznych lub transplantacji.
Artykuł metodologiczny
Cięcie wibratomem siatkówki myszy w celu przygotowania kultur fotoreceptorowych
W tym artykule
Podsumowanie
Streszczenie
Siatkówka jest częścią ośrodkowego układu nerwowego, który ma zorganizowaną architekturę, z neuronami w warstwach od fotoreceptorów, zarówno pręcikami, jak i czopkami stykającymi się z pigmentowanym nabłonkiem siatkówki w najbardziej odległej części siatkówki, biorąc pod uwagę kierunek światła, oraz komórki zwojowe w najbardziej bliskiej odległości. Taka architektura pozwala na izolację warstwy fotoreceptorowej poprzez przekrój wibratomu. Wypreparowana siatkówka nerwowa myszy w wieku 8 dni jest płasko osadzona w 4% żelatynie na wierzchu plastra 20% warstwy fotoreceptorów żelatyny skierowanej w dół. Za pomocą wibratomu i obosiecznej żyletki dzieli się wewnętrzną siatkówkę o grubości 100 μm. Ta sekcja zawiera komórki zwojowe i warstwę wewnętrzną, w szczególności komórki dwubiegunowe. Przekrój pośredni o wielkości 15 μm jest odrzucany przed odzyskaniem 200 μm zewnętrznej siatkówki zawierającej fotoreceptory. Żelatynę usuwa się przez ogrzewanie w temperaturze 37 °C. Kawałki warstwy zewnętrznej inkubuje się w 500 μl roztworu Ringera z 2 jednostkami aktywowanej papainy przez 20 minut w temperaturze 37 °C. Reakcję zatrzymuje się przez dodanie 500 μl 10% płodowej surowicy cielęcej (FCS) do zmodyfikowanego podłoża Eagle (DMEM) firmy Dulbecco, następnie dodaje się 25 jednostek DNAzy I przed odwirowaniem w RT, kilkakrotnie przemywa się w celu usunięcia surowicy, a komórki zawiesza się ponownie w 500 μl DMEM i wysiewa w maksimum 1 x 10⁵ komórek/cm2. Komórki są hodowane do 5 dni in vitro, a ich żywotność ocenia się za pomocą testu żywego/martwego. Czystość kultury jest najpierw określana na podstawie obserwacji mikroskopowej podczas eksperymentu. Czystość jest następnie weryfikowana przez wysiew i utrwalenie komórek na szkiełku histologicznym i analizę przy użyciu poliklonalnego anty-SAG królika, markera fotoreceptora i mysiego monoklonalnego anty-RHO, markera specyficznego dla fotoreceptorów pręcików. Alternatywnie, warstwa fotoreceptorów (97% pręcików) może być wykorzystana do analizy ekspresji genów lub białek oraz do przeszczepu.
Wprowadzenie
Siatkówka jest integralną częścią ośrodkowego układu nerwowego, który ma zachowaną architekturę wśród kręgowców. Neurony siatkówki nerwowej są zorganizowane w warstwy, z których najbardziej odległa dla padającego światła warstwa fotoreceptora jest w bliskim kontakcie z nabłonkiem barwnikowym siatkówki (RPE) w tylnej części oka. Fotorekopatory pręcikowe i stożkowe to komórki wrażliwe na światło, które wykorzystują cząsteczki wrażliwe na opsynę do wychwytywania fotonów. Cząsteczki te są zamknięte na błonach dyskowych o strukturze komórkowej, znajdujących się na zewnętrznym segmencie fotoreceptora, który wskazuje w kierunku RPE1. Struktura ta, która w przypadku zwyrodnień fotoreceptorów jest najczęściej naruszana bardzo wcześnie, odnawia się w tempie 10% każdego dnia. Tak zwana warstwa wewnętrzna zawiera większość pozostałych neuronów, które obliczają sygnał odbierany z fotoreceptorów, komórek dwubiegunowych, amakrynowych i poziomych oraz komórek zwojowych. Te ostatnie ze swoimi aksonami tworzą wiązkę, która jest nerwem wzrokowym. To nawarstwienie jest tak konserwatywne, że biolodzy użyli terminu przemieszczone komórki amakrynowe, gdy komórki znajdują się poza wewnętrzną warstwą splotowatą2. Warstwy neuronów są rozmieszczone w szkielecie promieniowych komórek glejowych Müllera. Komórki dwubiegunowe łączą fotoreceptory z komórkami zwojowymi. Znajdują się one pomiędzy zewnętrzną warstwą pleksi a wewnętrzną warstwą splotowaną. Komórki zwojowe tworzą wewnętrzną warstwę splotowatą w połączeniu z komórkami dwubiegunowymi. Komórki amakryny są nazywane komórkami asocjacyjnymi znajdującymi się w wewnętrznej warstwie splotowatej między komórkami dwubiegunowymi a komórkami zwojowymi. Zewnętrzna warstwa splotowata zawiera komórki poziome. Ten unikalny układ warstw neuronalnych ośrodkowego układu nerwowego pozwala na odizolowanie warstwy fotoreceptorów od wewnętrznej warstwy komórkowej poprzez przecięcie płasko zamontowanej siatkówki za pomocą wibratomu.
Pierwotnie, ta technika była używana do izolowania fotoreceptorów do przeszczepu w oku myszy rd1, modelu ludzkiego barwnikowego zwyrodnienia siatkówki (RP)3. Mysz rd1 jest nosicielką recesywnej mutacji w genie Pde6b, który koduje specyficzną dla pałeczek podjednostkę fosfodiesterazy beta. Recesywne mutacje tego genu powodują RP u ludzi4. Po degeneracji fotoreceptorów pręcikowych pacjent traci widzenie w nocy i, co zaskakujące, fotoreceptory czopków, które nie wyrażają zmutowanego genu, ulegają degeneracji w drugim etapie. Ponieważ czopki są niezbędne do widzenia kolorów i ostrości wzroku, pacjenci stają się stopniowo ślepi, a skuteczne leczenie choroby nie zostało jeszcze opracowane. Poprzez przeszczepienie warstwy fotoreceptorów od myszy typu dzikiego, zwyrodnienie czopka myszy gospodarza jest opóźnioneo 3,5. Pręciki utracone w modelu zwyrodnieniowym pręcikowo-czopkowym nie mogły zostać zastąpione przeszczepem, ponieważ połączenie synaptyczne między pręcikami a komórkami dwubiegunowymi można uzyskać tylko na określonym etapie rozwoju siatkówki, oznaczonym początkiem ekspresji Nrl 6. Warstwa fotoreceptorów jest wprowadzana chirurgicznie w przestrzeni podsiatkówkowej siatkówki rd1 bez pręcików, między RPE a zewnętrzną siatkówką, co odpowiada tylko 3% pozostałych fotoreceptorów, czopków. Dwa tygodnie po operacji przeżyło 40% czopków u zwierzęcia, któremu przeszczepiono normalną warstwę fotoreceptorów, w porównaniu ze zwierzęciem, któremu przeszczepiono normalną warstwę wewnętrznych komórek siatkówki lub zwierzęciem operowanym pozorowo. Topografia przeżywalności czopka, rozłożona na całej powierzchni zmutowanej siatkówki znajdującej się w miejscu przeszczepionej tkanki, wskazuje, że efekt ochronny jest spowodowany dyfuzyjną cząsteczką7.
Następnie użyliśmy systemu kohodowli, jak również kondycjonowanych pożywek hodowlanych, aby potwierdzić fakt, że efekt ochronny opiera się na wydzielaniu białka przez pręciki8,9. Stawiamy hipotezę, że białko to będzie ulegało ekspresji w sposób ciągły i specyficzny przez pręciki i że ich śmierć w pierwszej fazie choroby wywoła wtórne zwyrodnienie czopków przez utratę sygnału ochronnego z pręcików w sposób nieautonomiczny komórkowo10. Ze względu na znaczenie czopka środkowego u naczelnych, to przypuszczalne białko będzie bardzo istotnym narzędziem terapeutycznym dla RP. Zachowanie czopków w RP teoretycznie zapobiegłoby ślepocie u 1,5 miliona pacjentów na całymświecie. Zastosowaliśmy podejście przesiewowe o wysokiej zawartości i model hodowli wzbogacony w stożki, aby zidentyfikować cDNA kodujące czynnik żywotności czopków pochodzących z pałeczek (RdCVF) z biblioteki cDNAsiatkówki 12. RdCVF jest złożonym produktem genu NXNL1, który, co ciekawe, jest homologiczny do genu kodującego białka tioredoksyny zaangażowane w homeostazę redoks13. Drugi splicingowy produkt genu, RdCVFL, jest enzymem, który chroni swój cel, białko TAU, przed uszkodzeniem oksydacyjnym14. Podawanie RdCVF zapobiega wtórnemu zwyrodnieniu czopków i utracie ich funkcji wzrokowych w recesywnym i dominującym modelu RP12,15. Wskazuje to na dwa ważne aspekty tej innowacyjnej strategii terapeutycznej16. Po pierwsze, może być stosowany w większości przypadków RP w sposób niezależny od genu. Po drugie, w przeciwieństwie do konkurencyjnego czynnika CNTF, przeżycie RdCVF jest związane z utrzymaniem funkcji wzrokowych17. Brak efektu funkcjonalnego może wyjaśniać przyczynę braku korzyści klinicznych z podawania CNTF pacjentom z RP18. RdCVF jest najprawdopodobniej jednym z ważnych sygnałów przeżycia między pręcikami i czopkami, ponieważ ratowanie czopków in vitro jest hamowane przez zubożenie immunologiczne RdCVF12. Ponadto zakłócenie genu żywotności czopków pochodzących z pałeczek prowadzi do dysfunkcji fotoreceptorów i podatności na stres oksydacyjny19.
Użycie warstwy fotoreceptorów jest źródłem identyfikacji RdCVF i nowego sygnału redoks zaangażowanego w choroby neurodegeneracyjne20. Niniejszy manuskrypt opisuje protokół stosowany do izolowania i hodowli komórek z warstwy fotoreceptorów w celu scharakteryzowania aktywności RdCVF. Fotoreceptory mogą być utrzymywane w hodowli przez 5 do 7 dni21. Technika ta może być również wykorzystana do badania ekspresji genów specyficznych dla fotoreceptorów.
Protokół
UWAGA: Procedura została zatwierdzona przez komisję etyki Darwina z Uniwersytetu Pierre'a i Marii Curie (Ce5/2009/048)
1. Przygotowanie roztworu żelatyny, instrumentów, wibratomu, pożywki hodowlanej i płytki hodowlanej
- Przygotuj 20% roztwór żelatyny co najmniej jeden dzień przed eksperymentem.
- Pod maską dodać 500 μl gentamycyny [10 mg/ml] do butelki o pojemności 500 ml zawierającej pożywkę niezależną od CO2 (CO2-i).
- Do oddzielnej zlewki dodać 20 ml CO2-I (z etapu 1.1.1) i ogrzewać w temperaturze 95 °C na bloku grzewczym, ciągle mieszając, przez 15 minut. Obserwuj zmianę koloru na żółty, wskazując, że roztwór jest gotowy do dalszego użycia.
- Odważyć 4 g żelatyny i stopniowo uodparniać do roztworu przygotowanego powyżej (etap 1.1.2), zwiększając mieszanie i ogrzewanie w temperaturze 95 °C przez 45 minut, aby otrzymać roztwór o żółtym zabarwieniu. Pozostaw roztwór żelatyny do ostygnięcia pod maską przez około 5 minut.
- Wlać 4 ml roztworu żelatyny do szalki hodowlanej o średnicy 35 mm, nie wprowadzając pęcherzyków powietrza. Przechowywać naczynie w temperaturze 21 °C przez 30 minut. Przykryj naczynia folią plastikową i odwróć naczynia do góry nogami. Opcjonalnie naczynia należy przechowywać w temperaturze 4 °C do 2 miesięcy przed użyciem.
- Przygotuj 4% roztwór żelatyny.
- Pod maską dodać 25 ml pożywki CO2-i do sterylnego plastikowego pojemnika i podgrzać w temperaturze 42 °C na bloku grzewczym. Usuń podłoże z bloku grzewczego i stopniowo dodawaj 1 g żelatyny do gorącego podłoża i mieszaj. Szybko umieść pojemnik na bloku grzewczym (42 °C) i utrzymuj go w cieple podczas procesu.
- Konfiguracja aparatu wibratomicznego:
- Wyjąć naczynia zawierające 20% roztworu żelatyny przechowywane w temperaturze 4 °C. Żelatynę przeciąć skalpelem. Odwróć plasterek żelatyny i przyklej go do czarnego krążka podtrzymującego wibratomu za pomocą kropli super kleju.
- Rozbij żyletkę na dwie połowy i włóż jedną połowę do pojemnika na wibratom. Włóż dysk podtrzymujący do aparatu wibratomowego. Przekręć czarne pokrętło po prawej stronie. Zamocuj pojemnik przytrzymujący na główce wibratomu. Dodać wystarczającą ilość pożywki CO2-i do zbiornika wibratomu, aby pokryć blok żelatyny.
- Włącz wibratomium i pokrój trzy plastry żelatyny o grubości 100 μm. Zachowaj blok żelatyny do dalszego użycia.
- Przygotować 40 ml pożywki hodowlanej:
- Przygotuj zmodyfikowane podłoże Eagle (DMEM) firmy Dulbecco z 10% płodowej surowicy cielęcej (FCS) pod maską. Przygotować 1 mg/ml poli-D-lizyny przy użyciu buforu fosforanowego soli fizjologicznej (PBS) o pH 7,4.
- Na 96-dołkowej płytce dodaj 2 μg/cm2 poli-D-lizyny, aby pokryć dno studzienek. Inkubować płytkę przez 45 minut w temperaturze 37 °C w 5% inkubatorze CO2 . Po inkubacji usunąć PBS i zastąpić 200 μl / studzienką DMEM i ponownie umieścić w temperaturze 37 °C w inkubatorze 5% CO2 przed użyciem.
2. Rozwarstwienie całej siatkówki
- Wyłuszczenie myszy:
- Poświęć mysz zgodnie z dyrektywą europejską 2010/63: przez zwichnięcie szyjki macicy. Odetnij głowę zakrzywionymi nożyczkami i umieść ją na szalce Petriego o średnicy 100 mm po zdezynfekowaniu oka środkiem dezynfekującym.
- Usuń oko po odłączeniu nerwu wzrokowego, przecinając je bardzo ostrożnie za pomocą zakrzywionego uchwytu. Następnie umieścić oba oczy na szalce Petriego o średnicy 35 mm zawierającej sterylne podłoże CO2-i w temperaturze 21 °C.
- Usuwanie siatkówki:
- Wykonaj otwór na poziomie kończyny oka za pomocą igły 18 G, aby móc wprowadzić nożyczki do gałki oka. Wprowadź proste nożyczki do otworu i ostrożnie przetnij twardówkę poniżej tęczówki na całym obwodzie gałki ocznej, aby usunąć ciało rzęskowe.
- Usuń rogówkę i soczewkę i utrzymuj tylną komorę oka z siatkówką przylegającą do twardówki. Za pomocą dwóch precyzyjnych uchwytów usuń ciało szkliste znajdujące się wewnątrz tylnej komory, nie uszkadzając siatkówki. Wykonaj cztery promieniowe cięcia (siatkówka/twardówka), aby umożliwić spłaszczenie siatkówki.
- Odwróć gałkę oczną i obierz ją jako "pomarańczę". Odłącz siatkówkę od twardówki i nabłonka barwnikowego siatkówki (RPE). Bardzo ostrożnie odłącz siatkówkę nadal przyczepioną na poziomie nerwu wzrokowego za pomocą cienkich zakrzywionych nożyczek.
- Odłącz pozostałe ciało szkliste od obwodu w kierunku środka siatkówki za pomocą dwóch cienkich uchwytów. Upewnij się, że całe ciało szkliste zostało całkowicie usunięte, aby umożliwić spłaszczenie siatkówki.
- Odciąć koniec plastikowej pipety i przenieść siatkówkę na szalkę Petriego o średnicy 35 mm zawierającą pożywkę CO2-i za pomocą plastikowej pipety.
3. Uszczelnianie płaskiej siatkówki na bloku żelatynowym
- Usunąć 20 - 30 ml pożywki CO2-i ze zbiornika wibratomu (blok żelatyny jest wolny), aby umożliwić uszczelnienie płasko zamontowanej siatkówki.
- Przenieś siatkówkę na szkiełko podstawowe za pomocą plastikowej pipety i dodaj kroplę pożywki CO2-i przed przeniesieniem do plastra żelatyny z fotoreceptorem skierowanym w dół na plasterku żelatyny.
- Przymocuj siatkówkę do bloku żelatyny, delikatnie wstrzykując podgrzaną 4% żelatynę po jednej stronie bloku między siatkówką a blokiem żelatyny i jednocześnie wydalając ciepłą żelatynę po drugiej stronie.
- Odessać 4% żelatyny pipetą Pasteura. Odczekaj 10 minut, aby umożliwić całkowite uszczelnienie. Dodaj podłoże CO2-i, aby całkowicie zanurzyć blok i ostrze.
4. Cięcie siatkówki
UWAGA: Ten krok jest kluczowy, aby uzyskać warstwę komórek fotoreceptorowych bez innych komórek siatkówki (Rysunek 1).
- Zaczynając od góry na bloku żelatyny, wytnij odcinki szeregowe 100 μm, aby dotrzeć do siatkówki. Następnie wytnij odcinki warstwy wewnętrznej o grubości 100 - 120 μm. W zależności od zastosowania, warstwa ta może być odrzucana lub przechowywana w ciekłym azocie. Upewnij się, że prędkość wibratomu jest bardzo niska (na poziomie 1 lub 2) podczas cięcia warstwy wewnętrznej lub warstw fotoreceptorów.
- Wykonaj pośrednie odcinki siatkówki o grubości 15 μm odpowiadające granicy faz między siatkówką wewnętrzną i zewnętrzną. Obserwuj tę sekcję pod mikroskopem. Brak naczyń krwionośnych wskazuje, że osiągnięto zewnętrzną siatkówkę.
- Przeciąć 200 μm zewnętrznej siatkówki (warstwy fotoreceptora) żelatyną i przenieść ją do naczynia o średnicy 35 mm wypełnionego 3 ml pożywki CO2-i. Trzymaj go na lodzie, aż zostaną uzyskane wszystkie sekcje warstwy fotoreceptorów wszystkich siatkówk .
5. Dysocjacja komórek fotoreceptorowych
- Wziąć szalkę (naczynia) zawierającą warstwę fotoreceptorów i umieścić ją (je) w inkubatorze w temperaturze 37 °C na 10 minut.
- Za pomocą kleszczyków delikatnie oddziel warstwę fotoreceptora od żelatyny i przenieś ją do nowego naczynia wypełnionego 3 ml roztworu Ringera. Powtórzyć ten krok (5.2) dla każdego przygotowania warstwy fotoreceptorów.
- Inkubować 2 jednostki papainy z 25 μl roztworu aktywatora (1,1 mM EDTA; 5,5 mM L-cysteiny; 60 μM β-merkaptoetanolu) w sterylnej probówce z polipropylenu o pojemności 5 ml i inkubować przez 30 minut w temperaturze 37 °C w inkubatorze o stężeniu 5% CO2 . Aktywacja papainy następuje w temperaturze 37 °C. Podczas tej inkubacji pokrój warstwę fotoreceptora na 2 mm2 kawałki (nie za małe) i przenieś te kawałki do probówek o pojemności 5 ml.
- Przepłukać siatkówkę dwukrotnie 1,5 ml roztworu Ringera, a następnie sedymentacji grawitacyjnej. Usunąć cały pozostały roztwór Ringera z probówki z próbką.
- Dodać 475 μl roztworu Ringera do probówki zawierającej aktywowaną papainę i wymieszać. Dodać ten roztwór do rurki zawierającej siatkówkę.
- Inkubować probówkę z siatkówką przez 20 minut w temperaturze 37°C w 5% inkubatorze CO2 . Zatrzymaj reakcję, dodając 1 ml 10% FCS do DMEM. Dodać 25 j. dezoksyrybonukleazy I (DNAzy I) do strawionego DNA z komórek śmierci. Ostrożnie homogenizować zawiesinę komórek za pomocą pipety o pojemności 1 ml. Wirować z prędkością 50 x g przez 6 minut przy RT.
- Odrzucić sklarowany nad osadem w celu usunięcia śladów surowicy i dodać pożywkę DMEM z dodatkami (patrz tabela konkretnych reagents_equipment) do osadu komórkowego i ostrożnie zawiesić zawiesinę komórek za pomocą pipety o pojemności 1 ml. Wirować z prędkością 50 x g przez 6 minut w temperaturze pokojowej. Powtórzyć ten krok (5.7) jeszcze raz.
6 Hodowla komórek fotoreceptorowych
- Warstwa fotoreceptorów myszy w PN8 zawiera około 1 do 1,5 miliona komórek przy użyciu tej techniki. Komórki fotoreceptorów należy zasiać w odległości 1 x 10⁵ komórek/cm2 na płytce hodowlanej z pożywką hodowlaną i hodować komórki przez 5 dni w temperaturze 37 °C w inkubatorze o stężeniu 5% CO2 . W 5 dniu należy przejść do badania immunochemicznego i western blotting zgodnie z metodami dostarczonymi przez dostawców przeciwciał.
UWAGA: Kroki mające na celu zatrzymanie hodowli i wstępne testy są opisane w odnośniku 21.
Wyniki
Poza transplantacją, warstwy fotoreceptorów wykorzystywano również do badania sygnalizacji komórkowej poprzez wysiewanie komórek w celu tworzenia kultur fotoreceptorów12,22. Dodatkowo są one stosowane do badania ekspresji genów oraz rytmu okołodobowego23,24. Wykorzystaliśmy warstwę fotoreceptorów komórkowych od myszy typu dzikiego w 8. dniu po urodzeniu do przygotowania kultur fotoreceptorów bez dodatku FCS; komórki utrzymywano przez 5 dni w temperaturze 37 °C w inkubatorze z 5% CO2 (Rysunek 1E). Następnie komórki utrwalono za pomocą 4% paraformaldehydu, a potem przeprowadzono analizę immunocytochemiczną zgodnie z metodami dostarczonymi przez dostawców przeciwciał, stosując albo mysie monoklonalne przeciwciało anty-RHO (1:250, Millipore Mab5316), albo królicze poliklonalne przeciwciało anty-SAG (1:200, dar od Igala Gery i Davida Hicksa). Użyliśmy przeciwciał anty-RHO i anty-SAG (choć anty-SAG znakuje zarówno czopki, jak i pręciki) ze względu na fakt, że anty-SAG jest wcześniejszym markerem niż anty-RHO. Odsetek komórek pozytywnych w kierunku przeciwciała anty-RHO jest niższy niż komórek pozytywnych dla przeciwciał anty-SAG (Rysunek 2). Można to wyjaśnić faktem, że SAG, arrestyna pręcików, jest również eksprymowana przez czopki, które stanowią 3% fotoreceptorów w wyizolowanej warstwie, lub alternatywnie faktem, że podczas postnatalnego dojrzewania siatkówki ekspresja SAG poprzedza ekspresję RHO25,26.
Warstwę fotoreceptorów wykorzystano również do monitorowania specyficznej ekspresji genów w fotoreceptorach siatkówki typu dzikiego oraz w mózgu zwierząt w wieku 35 dni. RNA przygotowano przy użyciu ultrawirowania w CsCl 27 i poddano hybrydyzacji z macierzą DNA myszy. Posłańce dla rodopsyny (Rho), S-arestyny (Sag) i transducyny czopkowej (Gnat2) wykazują ekspresję specyficzną dla siatkówki w porównaniu z mózgiem (Rysunek 3A). Ekspresja jest bardziej wyraźna w warstwie fotoreceptorów (PR) niż w całej siatkówce, która obejmuje wewnętrzną warstwę siatkówki, co dowodzi, że geny te są rzeczywiście wyrażane przez fotoreceptory. W przypadku Gnat2 ekspresja względna w porównaniu z Rho i Sag wskazuje, że jest on wyrażany przez czopki zawarte w wyizolowanej warstwie fotoreceptorów. Ekspresja recoveryny (Rcvrn) w warstwie fotoreceptorów w porównaniu z całą siatkówką jest zwiększona (Rysunek 3B).
Warstwę fotoreceptorów wykorzystano również do monitorowania ekspresji RHO oraz GNAT2 za pomocą techniki western blotting zgodnie z metodami podanymi przez dostawców przeciwciał i do porównania jej z wewnętrzną warstwą siatkówki (Rysunek 4). Zwrócono uwagę na brak RHO i GNAT228, będących odpowiednio markerami pręcików i czopków, w całej siatkówce oraz w siatkówce myszy rd1 w 35. dniu po urodzeniu.
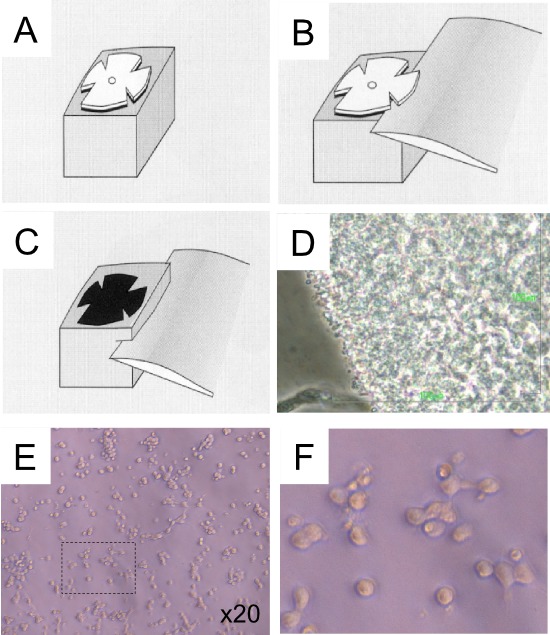
Rycina 1. Schematyczne przedstawienie cięcia siatkówki mysiej za pomocą wibratomu. (A) Montaż siatkówki metodą flat-mount z fotoreceptorami skierowanymi w dół na plasterku żelatyny. (B) Cięcie wewnętrznej warstwy siatkówki ostrzem wibratomu. (C) Cięcie zewnętrznej warstwy siatkówki wraz z żelatyną. (D) Kontrola obecności fotoreceptorów na krawędzi fragmentu siatkówki po izolacji warstwy fotoreceptorów. Pasek skali zastosowany dla fluorescencji zielonej pochodzi z mikroskopu światła białego. Fotoreceptory znajdują się na krawędzi obrazu. (E) Hodowane komórki fotoreceptorów (po pięciu dniach). (F) Powiększenie fragmentu panelu E.
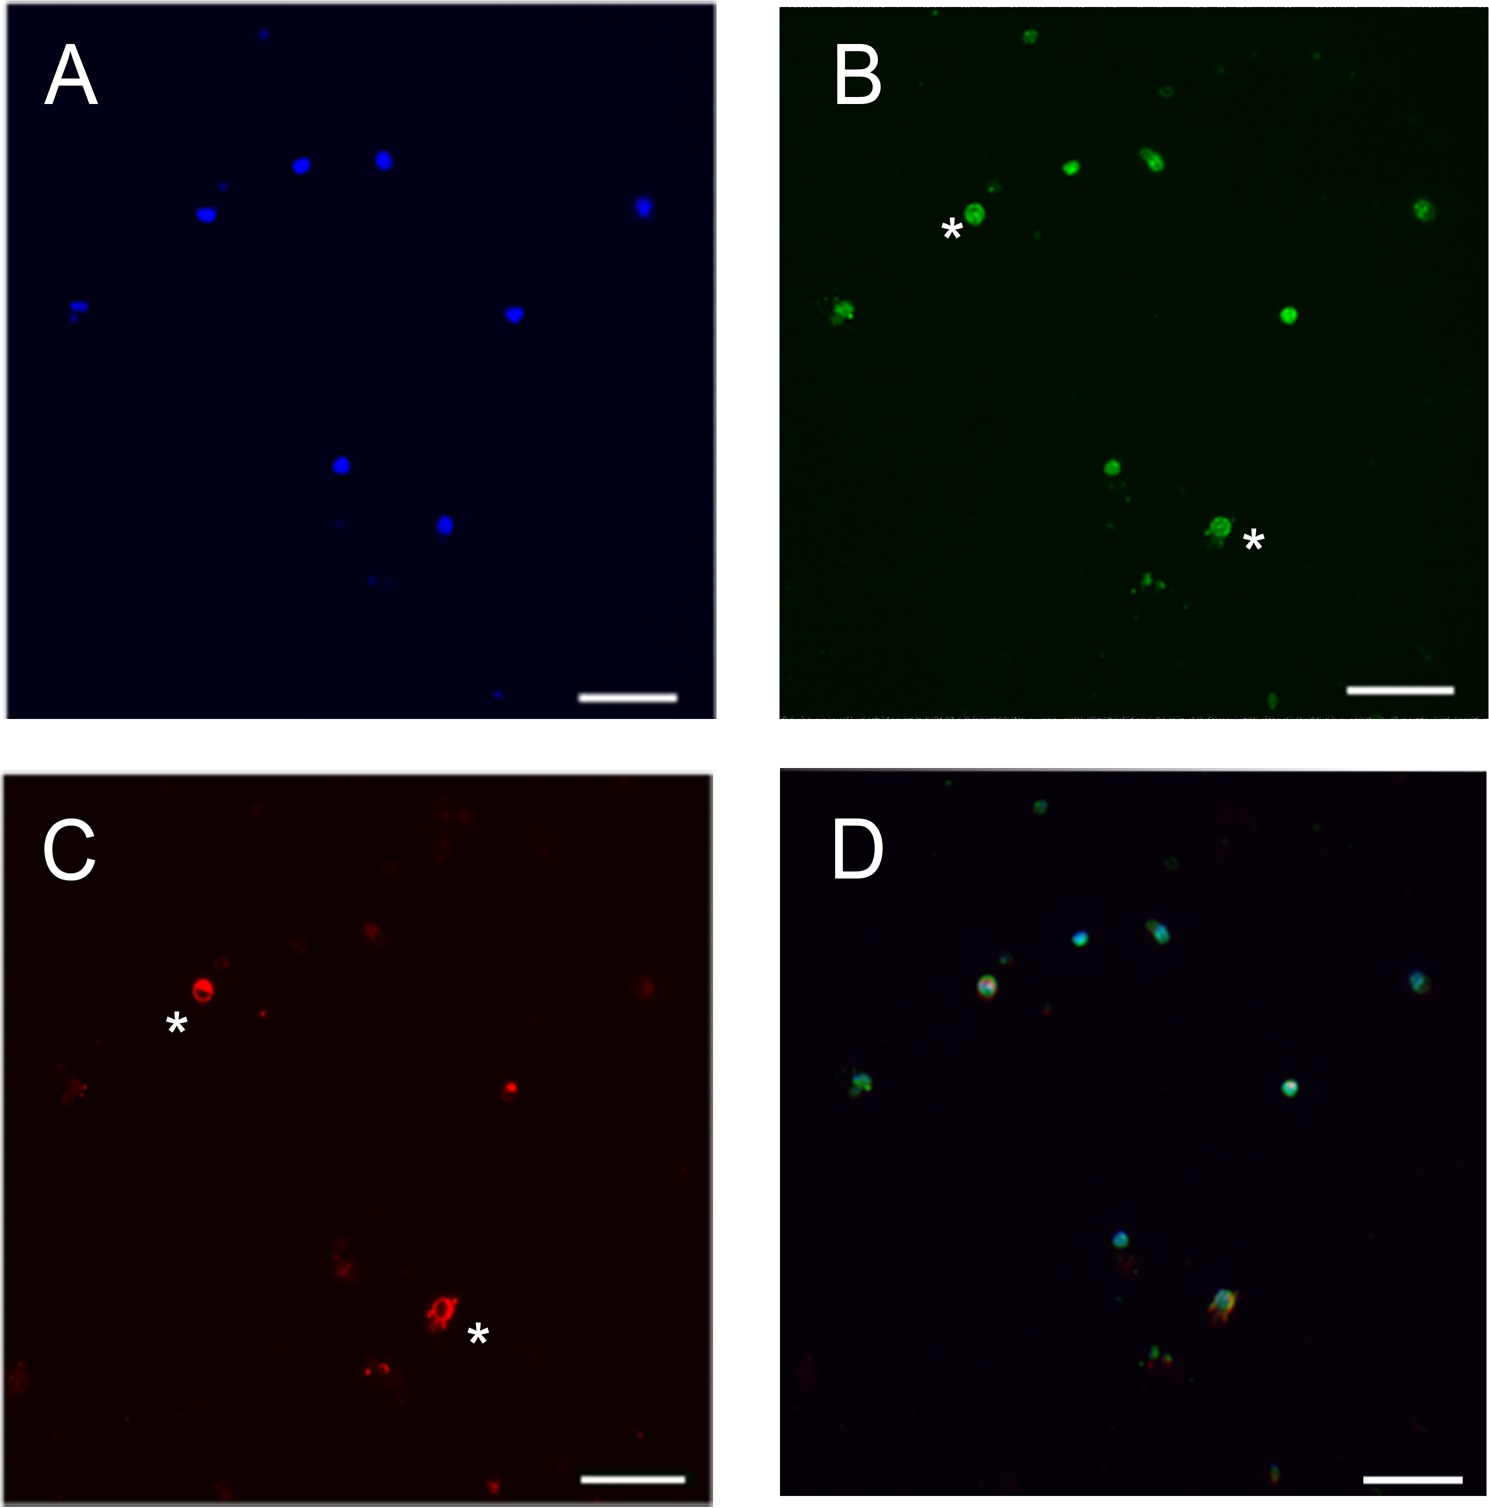
Rycina 2. Różnicowa ekspresja RHO i SAG w hodowli fotoreceptorów mysich. (A) Barwienie jąder (niebieski), (B) barwienie SAG (zielony), (C) barwienie RHO (czerwony). (D) Obraz z nałożeniem kanałów. Ponieważ SAG ulega ekspresji wcześniej niż RHO, tylko dwie komórki są podwójnie znakowane SAG i RHO (patrz *). Pasek skali: 23 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
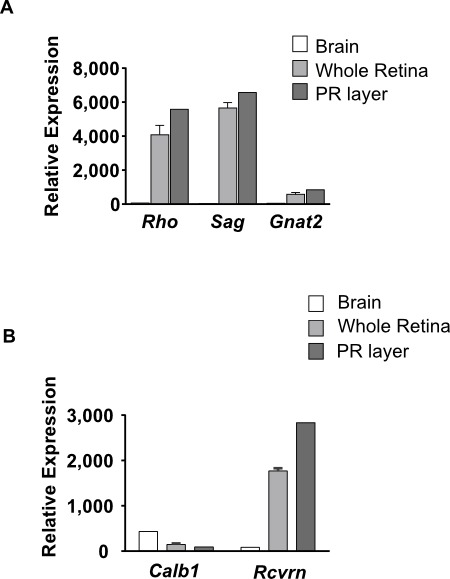
Rycina 3. Porównanie ekspresji trzech genów w mózgu, całej siatkówce oraz fotoreceptorach zwierząt typu dzikiego w wieku trzydziestu pięciu dni. (A) Rodopsyna (Rho), S-arestyna (Sag) i transducyna czopkowa (Gnat2). (B) Kalbindyna (Calb1) i recoveryna (Rcvrn). Dane przedstawiono jako ekspresję względną. Ekspresja względna to wartość ekspresji uzyskana z danych mikromacierzy po normalizacji za pomocą oprogramowania Robust Multi-array Average (RMA) dostępnego w bazie wiedzy KBaSS (http://kbass.institut-vision.org/KBaSS/).

Rycina 4. Ekspresja RHO i GNAT2 w zewnętrznej części siatkówki z siatkówki typu dzikiego w 35. dniu po urodzeniu. Brak ich ekspresji w wewnętrznej części siatkówki oraz w siatkówce myszy rd1 w 35. dniu po urodzeniu. ACTB, beta-aktyna. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Siatkówka jest modelowym narządem w biologii. Badania siatkówki doprowadziły do 6 ważnych odkryć w biologii. Jest to źródło pierwszego genu supresorowego RB1. Ujawnia on molekularne powiązanie między receptorowymi kinazami tyrozynowymi a kinazami MAP poprzez interakcję z Son of sevenless. Brał on udział w odkryciu PAX6, pierwszego głównego genu kontrolnego odpowiedzialnego za morfogenezę narządów. Znajduje się w centrum genetycznego związku czynnika dopełniacza H (CFH) ze zwyrodnieniem plamki żółtej związanym z wiekiem (AMD), pierwszym genem podatności na chorobę zidentyfikowanym za pomocą badania przesiewowego całego genomu (GWAS). Ostatecznie doprowadziło to do pierwszej udanej terapii genowej wrodzonej ślepoty Lebera, pierwszego badania korekcyjnej terapii genowej u ludzi z jakąkolwiek chorobą dziedziczną. Struktura tego narządu jest zachowana u większości gatunków kręgowców. Jego dostępność do manipulacji in vivo zachęciła do wczesnych badań genomiki funkcjonalnej nad tą integralną częścią ośrodkowego układu nerwowego.
Pokazujemy tutaj, jak oddzielić warstwę fotoreceptora od wewnętrznej warstwy siatkówki poprzez przekrój wibratomowy. Ten krok ma kluczowe znaczenie dla uzyskania czystych kultur fotoreceptorów. Nasz protokół preparacji sprawia, że zanieczyszczenie komórkami RPE jest bardzo mało prawdopodobne.
Jednym z głównych wyzwań jest spłaszczenie siatkówki, które jest niezbędne do prawidłowego przekroju siatkówki wewnętrznej i zewnętrznej. Przekrój siatkówki jest najlepszy na siatkówce o małej średnicy, jak u gryzoni, a ta średnica jest ograniczeniem techniki przy obecnie dostępnym materiale.
Wskazane jest, aby przed rozpoczęciem biologicznie znaczącego eksperymentu poćwiczyć na próbce siatkówki. Metodę ilustrujemy reprezentatywnymi wynikami uzyskanymi z hodowanych komórek fotoreceptorowych, wykorzystując materiał do przeprowadzenia badania ekspresji zarówno mRNA, jak i białek. Badania ekspresji można również przeprowadzać alternatywnie na skrawkach uzyskanych za pomocą mikrodysekcji laserowej, ale hodowle najlepiej wykonywać przy użyciu sekcji wibratomowych. Mogliśmy zastosować technikę lasera mikrodyparacyjnego z zupełnie inną strategią. Jednak, aby pobrać warstwę fotoreceptorową za pomocą aparatu do mikrodysekcji do hodowli, konieczne byłoby unikanie utrwalacza, co znacznie skomplikowałoby obecną metodologię.
Opracowujemy protokół mający na celu zbadanie kinetyki ekspresji genów i białek w skrawkach wibratomu podczas degeneracji fotoreceptorów w modelach barwnikowego zwyrodnienia siatkówki. Wierzymy, że szczegółowy opis protokołu będzie przydatny dla badaczy w dziedzinie biologii siatkówki, a w szczególności dla badań proteomicznych i metabolomicznych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Igal Gery i David Hicks za przeciwciała anty-SAG. Ram Fridlich za przeczytanie rękopisu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Cytydyna 5′-difosfocholina* | Sigma-Aldrich | C0256 | 4,7 &mikro; M Cytydyna 5&-difosfocholina |
| Cytydyna 5′-difosfoetanoloamina* | Sigma-Aldrich | C0456 | 2,7 &mikro; M Cytydyna 5&-difosfoetanoloamina |
| Linolï kwas c / albumina surowicy bydlęcej (BSA)* | Sigma-Aldrich | L8384 | 100 µ g/ml linoluÏ kwas c / albumina surowicy bydlęcej (BSA) |
| Trijodo-L-tyronina* | Sigma-Aldrich | T6397 | 0,03 &mikro; M Triiodo-L-tyronina |
| 96-dołkowe płytki | Greiner bio-one | 655-095 | |
| Mikroskop lornetkowy | Leica | MZ-75 | |
| Niezależny od CO2 (CO2-i) | Life Technologies | 18045054 | |
| DMEM | Life Technologies | 41966029 | |
| Kleszcze n° 5 Dumont | Bionic | 11254-20 | |
| Żelatyna ze skóry wieprzowej typu A | Sigma-Aldrich | G2500 | |
| GeneChip | Affymetrix | U74v2 | |
| Roztwór gentamycyny | Life Technologies | 15710049 | |
| Hydrocortison* | Sigma-Aldrich | H0888 | 0,55 µ M hydrokortyzon |
| Insulina* (I) | Sigma-Aldrich | I1884 (ITS) | 0,86 &mikro; M insulina (I) |
| Papaina | Worthington-biochem | WOLS03124 | |
| Poli-D-lizyna | Sigma-Aldrich | P-6407 | |
| Progesteron* | Sigma-Aldrich | P7556 | 2.0 i mikro; M |
| progesteron Prostaglandyna* | Sigma-Aldrich | P5172 | 0,28 &mikro; M prostaglandyna |
| Putrescyna* | Sigma-Aldrich | P5780 | 182 &mikro; Skalpel M putrescyny |
| Albion | EMS | 72000 | |
| Nożyczki | Moria | 15396-00 | |
| Pirogronian sodu* | Sigma-Aldrich | S8636 | 1 mM pirogronian sodu |
| Selenin sodu* (S) | Sigma-Aldrich | I1884 (ITS) | 0,29 &mikro; M Na2SeO3 Panie przewodniczący, panie i panowie! |
| Tauryna* | Sigma-Aldrich | T8691 | 3 mM Tauryna |
| Transferyna* (T) | Sigma-Aldrich | I1884 (ITS) | 0,07 &mikro; M transferyna (T) |
| Aparat wibratomowy | Leica | VT1000-S | |
| * Suplementy |
Bibliografia
- The Organization of the Retina and Visual System. Webvision. Kolb, H., Nelson, R., Fernandez, E., Jones, B. , (2014).
- Perez De Sevilla Muller, L., Shelley, J., Weiler, R. Displaced amacrine cells of the mouse retina. J Comp Neurol. 505 (2), 177-189 (2007).
- Mohand-Said, S., et al. Photoreceptor transplants increase host cone survival in the retinal degeneration (rd) mouse. Ophthalmic Res. 29 (5), 290-297 (1997).
- Daiger, S., Sullivan, L., Bowne, S. RetNet, the Retinal Information Network. , The University of Texas Health Science Center. Houston, TX. Available from: https://sph.uth.edu/retnet (2014).
- Mohand-Said, S., Hicks, D., Dreyfus, H., Sahel, J. A. Selective transplantation of rods delays cone loss in a retinitis pigmentosa model. Arch Ophthalmol. 118 (6), 807-811 (2000).
- MacLaren, R. E., et al. Retinal repair by transplantation of photoreceptor precursors. Nature. 444 (7116), 203-207 (2006).
- Yang, Y., et al. Transplantation of photoreceptor and total neural retina preserves cone function in P23H rhodopsin transgenic rat. PLoS One. 5 (10), (2010).
- Mohand-Said, S., et al. Normal retina releases a diffusible factor stimulating cone survival in the retinal degeneration mouse. Proc Natl Acad Sci USA. 95 (14), 8357-8362 (1998).
- Fintz, A. C., et al. Partial characterization of retina-derived cone neuroprotection in two culture models of photoreceptor degeneration. Invest Ophthalmol Vis Sci. 44 (2), 818-825 (2003).
- Cronin, T., Leveillard, T., Sahel, J. A. Retinal degenerations: from cell signaling to cell therapy; pre-clinical and clinical issues. Curr Gene Ther. 7 (2), 121-129 (2007).
- Wright, A. F. A searchlight through the fog. Nat Genet. 17 (2), 132-134 (1997).
- Leveillard, T., et al. Identification and characterization of rod-derived cone viability factor. Nat Genet. 36 (7), 755-759 (2004).
- Lillig, C. H., Holmgren, A. Thioredoxin and related molecules--from biology to health and disease. Antioxid Redox Signal. 9 (1), 25-47 (2007).
- Fridlich, R., et al. The thioredoxin-like protein rod-derived cone viability factor (RdCVFL) interacts with TAU and inhibits its phosphorylation in the retina. Mol Cell Proteomics. 8 (6), 1206-1218 (2009).
- Yang, Y., et al. Functional cone rescue by RdCVF protein in a dominant model of retinitis pigmentosa. Mol Ther. 17 (5), 787-795 (2009).
- Bennett, J. Strategies for delivery of rod-derived cone viability factor. Retina. 25 (8 Suppl), S47(2005).
- Komaromy, A. M., et al. Transient photoreceptor deconstruction by CNTF enhances rAAV-mediated cone functional rescue in late stage CNGB3-achromatopsia. Mol Ther. 21 (6), 1131-1141 (2013).
- Birch, D. G., Weleber, R. G., Duncan, J. L., Jaffe, G. J., Tao, W. Randomized trial of ciliary neurotrophic factor delivered by encapsulated cell intraocular implants for retinitis pigmentosa. Am J Ophthalmol. 156 (2), 283-292 (2013).
- Cronin, T., et al. The disruption of the rod-derived cone viability gene leads to photoreceptor dysfunction and susceptibility to oxidative stress. Cell Death Differ. 17 (7), 1199-1210 (2010).
- Leveillard, T., Sahel, J. A. Rod-derived cone viability factor for treating blinding diseases: from clinic to redox signaling. Sci Transl Med. 2 (26), 26ps16(2010).
- Fontaine, V., Hicks, D., Dreyfus, H. Changes in ganglioside composition of photoreceptors during postnatal maturation of the rat retina. Glycobiology. 8 (2), 183-190 (1998).
- Fontaine, V., Kinkl, N., Sahel, J., Dreyfus, H., Hicks, D. Survival of purified rat photoreceptors in vitro is stimulated directly by fibroblast growth factor-2. J Neurosci. 18 (23), 9662-9672 (1998).
- Reichman, S., et al. The homeobox gene CHX10/VSX2 regulates RdCVF promoter activity in the inner retina. Hum Mol Genet. 19 (2), 250-261 (2010).
- Sandu, C., Hicks, D., Felder-Schmittbuhl, M. P. Rat photoreceptor circadian oscillator strongly relies on lighting conditions. Eur J Neurosci. 34 (3), 507-516 (2011).
- Dorrell, M. I., Aguilar, E., Weber, C., Friedlander, M. Global gene expression analysis of the developing postnatal mouse retina. Invest Ophthalmol Vis Sci. 45 (3), 1009-1019 (2004).
- Brooks, M. J., Rajasimha, H. K., Roger, J. E., Swaroop, A. Next-generation sequencing facilitates quantitative analysis of wild-type and Nrl(-/-) retinal transcriptomes. Mol Vis. 17, 3034-3054 (2011).
- Delyfer, M. N., et al. Transcriptomic analysis of human retinal surgical specimens using jouRNAI. J Vis Exp. (78), (2013).
- Ying, S., et al. A CAT reporter construct containing 277bp GNAT2 promoter and 214bp IRBP enhancer is specifically expressed by cone photoreceptor cells in transgenic mice. Curr Eye Res. 17 (8), 777-782 (1998).
Przedruki i uprawnienia
