Badania biomolekuł in vivo są kluczowe dla zrozumienia funkcji molekularnej w kontekście biologicznym. W tym miejscu opisujemy nowatorską metodę pozwalającą na internalizację biomolekuł fluorescencyjnych, takich jak DNA czy białka, do żywych mikroorganizmów. Przedstawiono i omówiono również analizę danych in vivo zarejestrowanych za pomocą mikroskopii fluorescencyjnej.
Artykuł metodologiczny
Internalizacja i obserwacja biomolekuł fluorescencyjnych w żywych mikroorganizmach za pomocą elektroporacji
W tym artykule
Podsumowanie
Streszczenie
Możliwość badania biomolekuł in vivo jest kluczowa dla zrozumienia ich funkcji w kontekście biologicznym. Jedno z zaawansowanych podejść polega na fuzji cząsteczek będących przedmiotem zainteresowania z białkami fluorescencyjnymi, takimi jak GFP, w celu zbadania ich ekspresji, lokalizacji i funkcji. Jednak GFP i jego pochodne są znacznie większe i mniej fotostabilne niż fluorofory organiczne zwykle stosowane w eksperymentach in vitro, co może ograniczać zakres badań.
Niedawno wprowadziliśmy prostą, wszechstronną i wysokowydajną metodę opartą na elektroporacji, pozwalającą na internalizację biomolekuł znakowanych organicznymi fluoroforami w żywych mikroorganizmach. Tutaj opisujemy, jak używać elektroporacji do internalizacji znakowanych fragmentów DNA lub białek do Escherichia coli i Saccharomyces cerevisiæ, jak określić ilościowo liczbę zinternalizowanych cząsteczek za pomocą mikroskopii fluorescencyjnej oraz jak określić ilościowo żywotność komórek poddanych elektroporacji. Dane można uzyskać na poziomie pojedynczej komórki lub pojedynczej cząsteczki za pomocą fluorescencji lub FRET. Przedstawiono również możliwość internalizacji nieznakowanych cząsteczek, które wywołują fizjologicznie obserwowalną odpowiedź in vivo. Na koniec omówiono strategie optymalizacji protokołu dla określonych systemów biologicznych.
Wprowadzenie
Większość badań fluorescencyjnych wewnątrz żywych komórek opiera się na fuzjach białek z białkami fluorescencyjnymi (FP), takimi jak GFP1. Znaczniki fluorescencyjne te umożliwiają badanie liczby kopii, wzorca dyfuzji lub lokalizacji białek zaangażowanych w procesy takie jak ekspresja genów lub transport błonowy2-7. Białka FP oferują wysoką specyficzność znakowania, łatwość implementacji i są dostępne w szerokim zakresie wariantów o różnych właściwościach fotofizycznych i chemicznych1. Jednak organiczne fluorofory pozostają głównym wyborem w eksperymentach in vitro ze względu na ich większą fotostabilność (do 100-krotnie większą niż w przypadku FP)8,9, niewielki rozmiar (do 100-krotnie mniejsza objętość niż FP) i łatwość znakowania wewnątrzmolekularnego (głównie poprzez wykorzystanie reszt cysteiny). Wszystkie te czynniki są szczególnie istotne w badaniach fluorescencji pojedynczych cząsteczek oraz w badaniach FRET10.
W ciągu ostatniej dekady wprowadzono kilka metod internalizacji łączących zalety znakowania organicznego i detekcji in vivo; jednak metody te albo wykorzystują stosunkowo duże znaczniki polipeptydowe (np. TMP, HALO lub znaczniki SNAP o masie 20 kDa)11-14, wymagają zastosowania nienaturalnych aminokwasów15, albo są ograniczone do dużych, jednobłonowych komórek eukariotycznych (np. ładowanie przez zdrapywanie, ładowanie strzykawką, mikroiniekcja)16-19.
Niniejszy protokół opisuje nową, prostą i wysokoprzepustową metodę internalizacji, która łączy zalety organicznych fluoroforów z obserwacją in vivo. Aby opracować tę technikę, dostosowaliśmy procedurę elektroporacji powszechnie stosowaną do transformacji komórek plazmidowym DNA20,21, w celu wprowadzenia do mikroorganizmów, takich jak E. coli lub S. cerevisiæ, biomolekuł znakowanych organicznie. Protokół składa się z 4 prostych kroków: inkubacji komórek ze znakowanymi biomolekułami, elektroporacji, regeneracji komórek oraz płukania komórek w celu usunięcia biomolekuł niezinternalizowanych. Przedstawiamy tutaj ten protokół elektroporacji, a także procesy obrazowania komórek i analizy danych w celu badania sygnałów fluorescencji i FRET na poziomie pojedynczych cząsteczek oraz w obrębie komórek.
Elektroporacja opiera się na rozładowaniu pola elektrycznego o wysokim napięciu w zawiesinie komórkowej o niskiej sile jonowej, co prowadzi do powstania przejściowych porów w błonie, przez które biomolekuły mogą wnikać do wnętrza komórek (Rysunek 1)20,21. Podobnie jak w przypadku transformacji bakterii lub drożdży za pomocą plazmidowego DNA, komórki muszą zostać odpowiednio przygotowane przed elektroporacją, aby zapewnić ich elektrokompetencję. Procedura ta, składająca się z kilku etapów płukania wodą, zwiększa przepuszczalność błony i obniża siłę jonową roztworu komórkowego, co pozwala uniknąć powstawania łuku elektrycznego w kuwecie do elektroporacji. W niniejszym protokole komórki można przygotować zgodnie z opisem poniżej (patrz PROTOKÓŁ: 1.1) lub nabyć od dostawców komercyjnych.
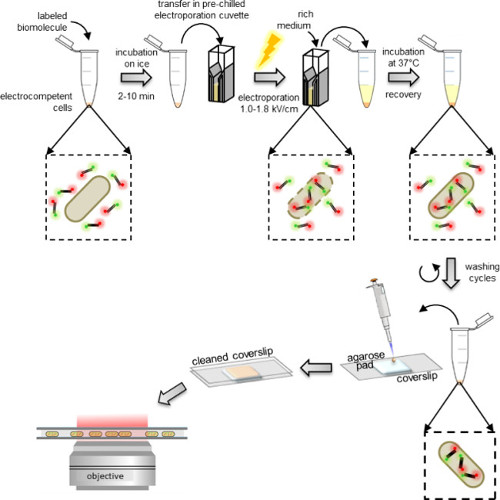
Rysunek 1: Schematyczny przedstawienie protokołu internalizacji. Od lewej do prawej: dodanie kilku mikrolitrów znakowanych biomolekuł do aلیکwoty komórek elektrokompetentnych (w tym przykładzie podwójnie znakowane fragmenty DNA i bakterie); inkubacja od 1 do 10 min w lodzie i przeniesienie do schłodzonej wcześniej kuwety do elektroporacji; elektroporacja, a następnie natychmiastowe dodanie 0,5-1 ml pożywki bogatej do komórek; inkubacja w 37 °C (lub w temperaturze wymaganej przez organizm, np. 29 °C dla drożdży) w celu regeneracji komórek; wykonanie 5 etapów przemywania w celu usunięcia nadmiaru niezinternalizowanych cząsteczek znakowanych; resuspensja końcowego osadu w 100-200 μl buforu PBS i nanieśnienie 10 μl na podkładkę agarozową; przykrycie podkładki oczyszczoną lamelką i obrazowanie za pomocą mikroskopu fluorescencyjnego (w trybie wide field lub trybie HILO).
Komórki elektrokompetentne inkubuje się z znakowanymi biomolekułami bezpośrednio przed elektroporacją, którą można przeprowadzić przy użyciu standardowych elektroporatorów dostępnych w większości laboratoriów biochemicznych. Bezpośrednio po elektroporacji komórki inkubuje się w bogatym podłożu, aby umożliwić ich regenerację przed płukaniem (Rysunek 1). Nadmiar niezinternalizowanych znakowanych biomolekuł jest najpierw usuwany poprzez płukanie w buforze zawierającym dość wysokie stężenie soli oraz detergent (zob. PROTOKÓŁ: 3.3). Obecność soli zaburza niespecyficzne oddziaływania elektrostatyczne tworzone przez niezinternalizowane znakowane biomolekuły, które w przeciwnym razie mogłyby przylegać do błony zewnętrznej. Podobnie obecność detergentu w buforze do płukania zaburza niespecyficzne oddziaływania hydrofobowe.
Podczas gdy internalizacja DNA jest prostym procesem (Rycina 2), przy internalizacji znakowanych białek za pomocą elektroporacji należy zachować ostrożność. Po pierwsze, roztwór zapasowy organicznie znakowanego białka może wciąż zawierać niewielki odsetek wolnego barwnika. Cząsteczki wolnego barwnika są znacznie mniejsze od białek i mogą być zatem internalizowane preferencyjnie. Aby upewnić się, że zdecydowana większość obserwowanych zinternalizowanych cząsteczek fluorescencyjnych odpowiada badanemu białku, początkowa próbka białka powinna zawierać mniej niż ~2% wolnego barwnika (Rycina 5)22. Nadmiar niezinternalizowanych znakowanych białek może również przylegać do zewnętrznej błony komórkowej po elektroporacji; zjawisko to jest specyficzne dla danego białka i musi być sprawdzane dla każdego nowego białka. Proponujemy kilka opcji umożliwiających usunięcie niezinternalizowanych białek z obciążonej próbki komórek (Patrz PROTOKÓŁ: 3.3.3).
Na koniec komórki resuspensuje się w niewielkiej objętości buforu fosforanowego i nanosi pipetą na podkładkę agarozową, co umożliwia ich obrazowanie za pomocą mikroskopu fluorescencyjnego. Immobilizacja na podkładkach agarozowych jest prostym i wydajnym sposobem obrazowania komórek na szkiełku nakrywkowym bez naruszania ich integralności. Podkładka powinna zawierać ośrodek hodowlany o niskiej fluorescencji.
Obrazowanie komórek można przeprowadzić w szerokim polu, przy użyciu fluorescencji całkownego wewnętrznego odbicia (TIRF) lub mikroskopii HILO (Highly Inclined and Laminated Optical Sheet). W konfiguracji HILO wiązka laserowa wnika głębiej w preparat niż w TIRF, jednak nie oświetla całej próbki tak jak w przypadku szerokiego pola, co pozwala na uzyskanie wyższego stosunku sygnału do szumu23. W zależności od zastosowanej mocy lasera i rozdzielczości czasowej, można zliczać zinternalizowane biomolekuły (wykorzystując analizę stopniowego fotoblaknięcia, Rysunek 3), lokalizować je lub śledzić ich ruch24-28. Internalizacja dwukrotnie znakowanych konstruktów z parą fluoroforów FRET umożliwia ilościowe określenie FRET zarówno na poziomie pojedynczych komórek, jak i pojedynczych cząsteczek (Rysunek 6).
Różne parametry można modyfikować w zależności od pożądanego efektu oraz badanego systemu biologicznego. Po pierwsze, ilość zinternalizowanego materiału na komórkę można dostosować poprzez zmianę stężenia znakowanych biomolekuł dodawanych do komórek przed elektroporacją (Rycina 2). Natężenie pola elektroporacyjnego wpływa również zarówno na wydajność wprowadzania, jak i na żywotność komórek; zgodnie z oczekiwaniami, podczas gdy wydajność wprowadzania rośnie wraz ze wzrostem natężenia pola, żywotność elektroporowanych komórek maleje (Rycina 4A). Oba parametry można określić ilościowo, rejestrując procent komórek z wprowadzonym materiałem oraz komórek dzielących się po elektroporacji. Test żywotności połączony z obrazowaniem fluorescencyjnym pozwala również potwierdzić obecność zinternalizowanych biomolekuł w żywych komórkach i umożliwia ciągłą obserwację przez kilka pokoleń (Rycina 4B).
Podsumowując, niniejszy protokół umożliwia internalizację znakowanych fluorescencyjnie cząsteczek DNA i białek do E.coli lub S. cerevisiæ26. Pojedyncze cząsteczki znakowane organicznymi fluoroforami mogą być śledzone z wysoką rozdzielczością czasowo-przestrzenną w skalach czasowych o rząd wielkości dłuższych niż w przypadku białek fluorescencyjnych (FP). Wreszcie, metoda ta jest kompatybilna z detekcją szerokopolową, TIRF i konfokalną, a także ze schematami wzbudzania impulsowego, takimi jak ALEX (naprzemienne wzbudzanie laserowe28,29).
Protokół
1. Przygotowanie komórek
- Przygotowanie laboratoryjnych bakterii elektrokompetentnych
- Przygotuj 5-10 ml kultury wstępnej na noc z pojedynczej kolonii interesującego szczepu E. coli w pożywce o niskiej fluorescencji, takiej jak M9 lub EZ Rich Defined Medium.
- Rano zaszczepić nową 400 ml kulturę wstępną przez noc, tak aby OD600 nm zaczynał się od 0,02. Do 400 ml pożywki o niskiej fluorescencji dodać 2,5 ml 1 MMgSO4 i 2,5 ml 1 M MgCl2.
- Rosnąć w temperaturze 37 °C i 250 obr./min, aż OD600 nm osiągnie 0,4 do 0,6.
- Zatrzymaj wzrost, schładzając kulturę w lodowatej kąpieli wodnej przez 10-15 min.
Uwaga: Od teraz wszystkie czynności należy wykonywać w temperaturze 4 °C (na lodzie). - Odwirować kulturę przez 15 minut przy 1000 x g. Odrzucić supernatant i ponownie zawiesić osad komórek w 250 ml schłodzonego i sterylnie destylowanegoH2O.
- Powtórzyć etapy wirowania i ponownego zawieszenia dwukrotnie, zmniejszając objętość wody do 100 ml, a następnie do 50 ml.
- Odwirować kulturę przez 10 minut przy 1000 x g. Odrzucić supernatant i ponownie zawiesić osad komórek w 25 ml schłodzonego i sterylnie destylowanegoH2O+ 10% glicerolu.
- Powtórzyć etapy wirowania i ponownego zawieszania trzy razy, zmniejszając objętość 10% roztworu glicerolu do 10 ml, 5 ml i na końcu do 500 μl.
- Podwielokrotność komórek należy podzielić na porcje po 20 μl każda, błyskawicznie zamrozić w ciekłym azocie i przechowywać w temperaturze -80°C.
- Komercyjne elektrokompetentne ogniwa bakteryjne
- Rozcieńczyć dostępną w handlu podwielokrotność komórkową w stosunku 1:1 sterylnie schłodzoną wodą destylowaną. Przygotować 20 μl porcji i przechowywać w temperaturze -80 °C.
- Przygotowanie drożdży elektrokompetentnych
Uwaga: Elektrokompetentne komórki S. cerevisiæ są przygotowywane przed każdym eksperymentem elektroporacyjnym i nie mogą być przechowywane w temperaturze -80°C, jak w przypadku E. coli.- Na początek zaszczep 50 ml pożywki YPD pojedynczą kolonią pożądanego szczepu, który Cię interesuje.
- Inkubować w temperaturze 30 °C i 250 obr./min, aż średnica zewnętrzna600 nm osiągnie 0,6–0,8.
- Odwirować komórki przy 1000 x g przez 5 minut w temperaturze 4 °C.
- Zawiesić osad w 25 ml schłodzonego i sterylnego destylowanegoH2O.
- Powtórzyć etapy płukania, ponownie dwukrotnie w 25 ml wody i dwukrotnie w 2 ml schłodzonego roztworu sorbitolu w 1 M.
- Zawiesić komórki w 250 μl 1 M sorbitolu i podzielić komórki na 50 μl podwielokrotności.
2. Przygotowanie podkładki agarozowej
- Aby usunąć fluorescencyjne cząstki tła, należy spalić szkiełko nakrywkowe w piecu w temperaturze 500 °C przez 1 godzinę. "Czyste spalone" szkiełka nakrywkowe można przechowywać tygodniami w temperaturze pokojowej przykryte folią aluminiową.
Uwaga: Inne popularne metody czyszczenia, takie jak czyszczenie plazmowe lub roztwór piranii, mogą być stosowane, o ile fluorescencja tła czyszczonych szkiełek pozostaje prawie zerowa. - Przygotować roztwór agarozy o niskiej fluorescencji, topiąc w kuchence mikrofalowej 2% roztwór wody destylowanej agarozy (70 °C). Natychmiast dodać 500 μl klarownego 2% roztworu agarozy do 500 μl pożywki hodowlanej 2X o niskiej fluorescencji i delikatnie wymieszać.
- Zanim ostygnie i stwardnieje, należy niezwłocznie odpipetować ten roztwór agarozy - pożywki na szkiełku nakrywkowym mikroskopu (grubość nr 1,5) w celu uformowania podkładki o średnicy około 2 cm i wysokości kilku milimetrów. Unikaj pęcherzyków i w razie potrzeby przebij je końcówkami pipety.
- Spłaszcz podkładkę za pomocą drugiego "spalonego" szkiełka nakrywkowego (nr 1,5 grubości, patrz rysunek 1).
Uwaga: To górne szkiełko nakrywkowe pomaga uformować płaską, jednorodną podkładkę i chroni przed kurzem i wysuszeniem podczas przygotowywania komórek. Minimalne podłoże, takie jak M9 lub bogate podłoże, takie jak EZ Rich Defined Medium, zostało przetestowane pod kątem niskiej fluorescencji.
3. Elektroporacja
- Inkubacja
- Dodać do 5 μl znakowanych cząsteczek przechowywanych w buforze o niskiej zawartości soli (< 50 mM soli) do pojedynczej porcji kompetentnych komórek (20 μl bakterii lub 50 μl drożdży) i inkubować 10 minut na lodzie.
Uwaga: Stężenie znakowanych fluorescencyjnie cząsteczek w roztworach podstawowych, a tym samym ilość znakowanych cząsteczek dodanych do ogniwa przed elektroporacją jest bezpośrednio skorelowane z wydajnością ładowania (Rysunek 3 i dyskusja). Ponieważ niektóre białka są mniej kompatybilne w warunkach niskiej zawartości soli, stężenie soli w buforze magazynowym może zostać zwiększone, ale objętość znakowanych cząsteczek dodanych do komórek przed elektroporacją musi zostać zmniejszona. - Przenieś mieszaninę komórek i znakowanych biomolekuł do wstępnie schłodzonej kuwety do elektroporacji (odstępy odpowiednio 0,1 i 0,2 cm dla bakterii i drożdży). Delikatnie postukaj w kuwetę na stole, aby usunąć wszelkie potencjalne pęcherzyki z roztworu.
- Umieść kuwetę w elektroporatorze i przyłóż impuls elektryczny o wysokim napięciu do roztworu (0,9 do 1,8 kV/cm, więcej szczegółów na temat wyboru napięcia można znaleźć w Dyskusji). Taki impuls tworzy przejściowe pory w błonach komórkowych, umożliwiając znakowane biomolekuły dyfuzję do komórek.
- Sprawdź, czy stała czasowa wyświetlana na elektroporatorze wynosi od 4 do 6 ms. Niższe stałe czasowe są często spowodowane zbyt wysokim stężeniem soli i/lub obecnością pęcherzyków w kuwecie i prowadzą do bardzo niskiego obciążenia ogniw lub ich braku.
- Dodać do 5 μl znakowanych cząsteczek przechowywanych w buforze o niskiej zawartości soli (< 50 mM soli) do pojedynczej porcji kompetentnych komórek (20 μl bakterii lub 50 μl drożdży) i inkubować 10 minut na lodzie.
- Odzyskiwania
- Bezpośrednio po elektroporacji dodaj do ogniw 500 μl bogatej pożywki, takiej jak SOC, EZ Rich Defined Medium, YPD lub dowolnej bogatej pożywki.
- Inkubować próbkę w temperaturze 37 °C dla bakterii i 29 °C dla drożdży przez 2-10 minut. Do pomiarów żywotności, gdzie użytkownik chce ocenić procent komórek rosnących i dzielących się po elektroporacji, należy użyć dłuższego czasu regeneracji (do 1 godziny), ponieważ obserwujemy takie czasy opóźnienia przed pierwszym podziałem komórki.
- Etapy prania
- Umyć komórki w celu usunięcia wszelkich niezinternalizowanych biomolekuł, obracając komórki przez 1 minutę w temperaturze 3300 x g i 4 °C. Odrzucić supernatant i ponownie zawiesić komórki w 500 μl PBS.
Uwaga: Dla każdej próbki należy przygotować kontrolę ujemną komórek inkubowanych z taką samą ilością znakowanych biomolekuł, ale niepoddanych elektropostacji i przemytych dokładnie w taki sam sposób, jak próbka główna. - Powtórz poprzednie kroki 3 razy.
- W przypadku internalizacji białka zoptymalizuj procedurę mycia w zależności od właściwości i zachowania znakowanego białka, które Cię interesuje. Poniższe kroki są przykładowymi możliwymi optymalizacjami:
- Wykonaj pierwsze 3 cykle płukania przy użyciu PBS zawierającego 100 mM NaCl i 0,005% Triton X100, aby usunąć niezinternalizowane białka, które mogą przyklejać się do zewnętrznej błony komórkowej22,26.
- Przefiltrować elektroporowane ogniwa za pomocą filtra o średnicy porów 0,22 μm umieszczonego w probówce mikrowirówkowej o pojemności 1,5 ml, pipetując elektroporowane ogniwa do filtra. Wirować przez 3 minuty w temperaturze 800 x g i temperaturze 4 °C. Wyrzucić przepływ. Dodać 500 μl nowego PBS na komórki i obrócić je ponownie jak poprzednio, a następnie powtórzyć te kroki raz22.
- Dodać niewielką ilość proteazy K (10 ng na 500 μl PBS) podczas pierwszego cyklu prania, aby umożliwić trawienie wszelkich niezinternalizowanych białek.
- Wykonaj pierwsze 3 cykle płukania przy użyciu PBS zawierającego 100 mM NaCl i 0,005% Triton X100, aby usunąć niezinternalizowane białka, które mogą przyklejać się do zewnętrznej błony komórkowej22,26.
- Wirować komórki przez 1 minutę w temperaturze 3300 x g i w temperaturze 4 °C. Odrzucić supernatant i ponownie zawiesić komórki w 150 μl PBS.
- Rozprowadzić obciążony roztwór komórkowy na waduszce agarozowej, usuwając górne szkiełko nakrywkowe i rozprowadzając 10 μl zawiesiny komórek kropla po kropli. Wymień nieużywane, czyste, przypalone szkiełko nakrywkowe (nr 1,5 grubości, zgodne ze specyfikacją obiektywu mikroskopu) na górze podkładki i bardzo delikatnie dociśnij szkiełko.
- Chroń elektroporowane ogniwa przed światłem, przechowując elektropotury w nieprzezroczystym pudełku podczas obrazowania różnych próbek.
- Umyć komórki w celu usunięcia wszelkich niezinternalizowanych biomolekuł, obracając komórki przez 1 minutę w temperaturze 3300 x g i 4 °C. Odrzucić supernatant i ponownie zawiesić komórki w 500 μl PBS.
4. Akwizycja danych mikroskopowych
Uwaga: Mikroskopia fluorescencyjna pojedynczych komórek i pojedynczych cząsteczek w żywych mikroorganizmach może być wykonana na dowolnym odpowiednim mikroskopie fluorescencyjnym (zbudowanym na zamówienie lub komercyjnym).
- Ustawienia
- Oświetlenie szerokokątne lub HILO
- Obrazowanie próbek za pomocą dowolnego mikroskopu TIRF/jednocząsteczkowego.
Uwaga: Na przykład używamy w laboratorium niestandardowego mikroskopu odwróconego z konfiguracją TIRF. Wiązki z lasera diodowego 532 nm i 637 nm są łączone i kolimowane przed ustawieniem ostrości na tylnej płaszczyźnie ogniskowej obiektywu. Fluorescencja z próbki jest zbierana przez ten sam obiektyw, oddzielana od światła wzbudzającego za pomocą filtra długoprzepustowego i wycinającego, a następnie dzielona na kanały czerwony i zielony za pomocą lustra dichroicznego. Dwa kanały są obrazowane na oddzielnych połówkach chipa kamery EM-CCD (EM-CCD) z urządzeniem zwielokrotnionym ładunkiem. Filmy są nagrywane w trybie kinetycznym. Obrazy w świetle białym uzyskuje się za pomocą lampy ze światłem białym i kondensora podłączonego do mikroskopu jako źródła oświetlenia. - W przypadku ogólnych obserwacji pojedynczych cząsteczek należy ustawić tryb oświetlenia mikroskopu na TIRF lub HILO23 (więcej informacji na temat obrazowania TIRF i HILO można znaleźć w Dyskusji). Aby ustawić tryb HILO w mikroskopie TIRF, należy nieznacznie zmniejszyć kąt padania światła wzbudzającego, aby przesunąć ostrość nieco wyżej niż powierzchnia szkiełka nakrywkowego (należy zobrazować wnętrze komórki, a nie jej dolną błonę stykającą się ze szkiełkiem nakrywkowym, patrz 4.5.4).
- W przypadku analizy na poziomie komórki, długich eksperymentów śledzenia pojedynczych cząsteczek lub krokowej analizy fotowybielania, ustaw tryb oświetlenia mikroskopu na tryb szerokiego pola, zapewniając ciągłą obserwację całej objętości komórki, a tym samym wszystkich zinternalizowanych znakowanych cząsteczek.
- Obrazowanie próbek za pomocą dowolnego mikroskopu TIRF/jednocząsteczkowego.
- Zazwyczaj stosuje się moc wzbudzenia około 0,5-3 mW (~50-400 W/cm2).
Uwaga: Niższe moce lasera są przydatne do uzyskania długotrwałej obserwacji i śledzenia fluorescencji (ponad 1 minutę), podczas gdy wyższe moce lasera mogą być wymagane do wyższej rozdzielczości czasoprzestrzennej lub krokowej analizy fotowybielania. - Użyj czasów naświetlania w zakresie od 15 ms do śledzenia eksperymentów do 100 ms do bardziej ogólnej obserwacji i kwantyfikacji intensywności. Uwaga: Można używać innych szybkości klatek i trybów, takich jak oświetlenie stroboskopowe, szczególnie do badania szybko rozpraszających się gatunków 30.
- W mikroskopie TIRF zarejestruj kanał fluorescencyjny w kamerze CCD zwielokrotniającej elektrony (EMCCD) w powiększeniu, co daje długość piksela ~100 nm/piksel. Konfiguracja TIRF jest opisana bardziej szczegółowo w odnośniku26.
- Oświetlenie szerokokątne lub HILO
- Akwizycja danych
- Wyłącz lub zablokuj oświetlenie laserowe do czasu rozpoczęcia eksperymentu. Wyłącz wzmocnienie kamery EMCCD, aby zapobiec uszkodzeniu aparatu z powodu prześwietlenia.
- Umieść kanapkę z podkładką agarozową do góry nogami na stoliku mikroskopowym, stroną pokrytą komórką skierowaną w dół, aby zbliżyć komórkę do obiektywu. Ustaw ostrość na komórkach w trybie mikroskopii w świetle przechodzącym28. Zapisz obraz każdej komórki view w obrazowaniu w świetle białym, aby zlokalizować kontury komórek przed wyłączeniem białego światła.
- Chroń próbkę przed światłem laboratoryjnym.
- W trybie wzbudzenia HILO należy dostosować kąt wiązki wzbudzenia do każdego maksymalnego stosunku sygnału do szumu, oświetlając tylko ten fragment próbki, który znajduje się blisko powierzchni szkiełka nakrywkowego.
- Aby uzyskać oświetlenie HILO, należy skupić wiązkę lasera na tylnej płaszczyźnie ogniskowej obiektywu 100x NA 1.428 (odpowiednie są również wyższe apertury numeryczne, takie jak 1.45 lub 1.49). Przesuwając soczewkę skupiającą prostopadle do wiązki, ostrość oddala się od środka obiektywu, tak że wiązka wychodzi z obiektywu pod kątem.
- Dostosuj położenie soczewki, aby zmaksymalizować stosunek sygnału do szumu, intensywność fluorescencji wewnątrzkomórkowej w porównaniu z zewnątrzkomórkowym sygnałem tła.
- Przełącz wzmocnienie kamery i rozpocznij akwizycję danych przed włączeniem lasera.
- Podczas rejestrowania danych należy uzyskać obraz w świetle białym każdego pola widzenia przed lub po zarejestrowaniu danych fluorescencyjnych; pomaga to zidentyfikować granice komórek w kanałach fluorescencyjnych.
- Do oszacowania rentowności
- Użyj pożywki bogatej w fluorescencję w podkładce agarozowej, aby umożliwić komórkom wzrost po elektroporacji.
- Wyrównać mikroskop do temperatury optymalnej dla badanego mikroorganizmu (37 °C dla E. coli, 29 °C dla S. cerevisiæ) za pomocą systemu podgrzewania obiektywu.
- Rejestruj zarówno obrazy w świetle białym, jak i fluorescencyjnym co 30 minut, upewniając się, że pozostajesz dokładnie w tym samym polu widzenia podczas całego rejestrowania danych. Zwykle obserwuje się opóźnienie ≈1 godziny, zanim komórki zaczną się dzielić.
- Zliczanie liczby zinternalizowanych biomolekuł na komórkę
- Ustaw moc lasera na wysokie wartości (2-3 mW) i długi czas naświetlania (100 ms).
- Ustaw oświetlenie w trybie szerokiego pola, aby oświetlić całą komórkę.
- Nagrywaj filmy zgodnie z opisem w kroku 4.2, upewniając się, że nagrywasz dodatkowe klatki (50-100 klatek) po zakończeniu fotowybielania fluorescencyjnego.
5. Analiza danych
- Analiza ogólna
- Analizuj zarejestrowane obrazy i filmy, zarówno w świetle białym, jak i wzbudzeniach fluorescencyjnych, za pomocą oprogramowania do obrazowania, takiego jak bezpłatne oprogramowanie ImageJ.
- W ImageJ otwórz obrazy lub filmy nagrane pod mikroskopem (format TIF) w Plik>Otwórz>Twoja lokalizacja pliku.
- Aby jakościowo porównać intensywność fluorescencji na ekranie komputera, upewnij się, że wszystkie obrazy fluorescencyjne są wyświetlane z tymi samymi ustawieniami jasności i kontrastu w Image>Adjust>Brightness/Contrast. Dostosuj ręcznie lub automatycznie ustawienia dla wybranego obrazu, naciśnij przycisk "Ustaw" i wybierz opcję "Propaguj do wszystkich innych obrazów".
- Ustaw typ informacji do wyodrębnienia: Analizuj>Ustaw pomiary i wybierz (przynajmniej) "Obszar", "Odchylenie standardowe", "Min i maksymalna wartość szarości" oraz "Średnia wartość szarości".
- Aby porównać intensywność fluorescencji komórek, wybierz obszar zainteresowania za pomocą przycisku wyboru odręcznego w ImageJ i wyodrębnij intensywności komórek w Analyze>Measure. Wynikowa tabela zawiera wartości pomiarowe i może być zapisywana i/lub kopiowana do innego oprogramowania. Wartość "Średnia" odpowiada średniej intensywności na piksel w wybranym obszarze i może być bezpośrednio porównana między komórkami lub między komórką a tłem.
- W elektroporowanej próbce ogniwa komórkę uważa się za załadowaną, jeśli jej średnia intensywność na piksel jest większa niż średnia intensywność na piksel kontroli ujemnej plus 3-krotność jej odchylenia standardowego (Av(komórka obciążona I) > Av(I–EP)+3*StdDev(I–EP)).
- Twórz obrazy i filmy z nakładkami fluorescencji w sztucznych kolorach, aby ocenić jakość i obciążenie próbek.
- W obrazie ImageJ nakładaj na siebie obrazy, takie jak obraz światła białego i obraz fluorescencyjny odpowiadający temu samemu polu widzenia w kanałach Image>Colors>Merge. Wybierz kolor dla każdego obrazu (C4 (szary) dla światła białego, C1 (czerwony) dla kanału czerwonego, C2 (zielony dla kanału zielonego...itd.).
- Sprawdź na nałożonym obrazie, czy fluorescencja znajduje się w granicach komórki (obraz w świetle białym) i czy fluorescencja tła jest niska i jednorodna (brak jasnych punktów poza granicami komórki).
- Przed analizą dużej liczby ogniw należy sprawdzić jakościowo, czy obrazy odpowiadające próbce ujemnej są podobne do obrazów pustych komórek i wykazują znacznie niższą intensywność niż ogniwa elektroporowane.
- W przypadku doświadczeń żywotności należy ręcznie policzyć procentowy udział dzielących się, niedzielących się, ale widocznie nienaruszonych (identycznych) i uszkodzonych (martwych) komórek z tego samego pola widzenia, rosnących w czasie (patrz 4.2.6).
- Oceń żywotność co najmniej 200 komórek na próbkę (elektroporowanych, kontroli ujemnej i pustych komórek) w celu zebrania wystarczających danych statystycznych.
- Analizuj zarejestrowane obrazy i filmy, zarówno w świetle białym, jak i wzbudzeniach fluorescencyjnych, za pomocą oprogramowania do obrazowania, takiego jak bezpłatne oprogramowanie ImageJ.
- Analiza oparta na komórkach
- Liczenie liczby zinternalizowanych biomolekuł na komórkę za pomocą krokowej analizy fotowybielania
- Podziel komórki na segmenty, zaznaczając obszar zainteresowania za pomocą przycisku wyboru odręcznego w ImageJ i narysuj kształt otaczający dokładnie komórkę (odpowiednik błony komórkowej).
- Wyodrębnij intensywność komórek w czasie w Image>Stacks>Plot Z-axis Profile. Wynikowy wykres przedstawia średnią intensywność na piksel dla obszaru w granicach komórki w stosunku do każdej klatki filmu, co daje krzywą fotowybielania dla tej konkretnej komórki. Zawiera początkowy wykładniczy spadek intensywności komórki, osiągając niższą asymptotę (fluorescencja tła). Wartości pomiarowe można zapisać i/lub skopiować do innego oprogramowania, klikając "Zapisz" lub "Kopiuj".
- Skopiuj i wklej wartości wybielania do kolumny arkusza kalkulacyjnego (I surowe).
- Oblicz średnią autofluorescencję na piksel pozostałą po fotowybielaniu (Iauto), uśredniając wartościI raw uzyskane dla ostatnich 50-100 klatek (dolna asymptota).
- Odejmij średnią autofluorescencję na piksel pozostałą po fotowybielaniu dla tej komórki od początkowej krzywej fotowybielania: Iwybielanie = Isurowe - Iauto.
- Użyj odjętych od linii bazowej śladów czasu fotowybielania (wybielanie I w porównaniu z klatką) pokazujących mniej niż 10 skwantowanych kroków, aby ocenić średnią wielkość kroku (jednostkową intensywność fluoroforu) w wyniku bielenia pojedynczego fluoroforu26.
- Oceń liczbę zinternalizowanych cząsteczek na komórkę, dzieląc początkową intensywność komórek odjętą od linii podstawowej (bielenie przy t = 0) przez jednostkową intensywność fluoroforu.
- Wydajność jednoogniwowego FRET
- Zmierzyć średnią intensywność komórek na piksel zarówno w kanale emisyjnym dawcy, jak i akceptora (po wzbudzeniu dawcy) oraz w granicach komórki dla każdego kanału, jak wyjaśniono w 5.1.1.4.
- Zmierz średnią intensywność pikseli tła w każdym kanale od pustego obszaru slajdu.
- Odejmij tę intensywność tła od średniej intensywności na piksel. Użyj tych intensywności fluorescencji odjętej w tle, aby obliczyć FRET dla każdej komórki, obliczając intensywność akceptacji odjętą w tle podzieloną przez całkowitą intensywność odjętego tła (akceptor + donor) przy wzbudzeniu dawcy: Iakceptor / (Iakceptor + Idawca)
- Liczenie liczby zinternalizowanych biomolekuł na komórkę za pomocą krokowej analizy fotowybielania
- Analiza pojedynczych cząsteczek
- Śledzenie pojedynczych cząsteczek i analiza dyfuzji
Uwaga: Opisano protokół śledzenia dyfuzyjnych cząsteczek fluorescencyjnych w żywych komórkach i oceny ich pozornego współczynnika dyfuzji26,28.- Krótko mówiąc, dopasuj obrazy pojedynczych fluoroforów w każdej klatce za pomocą eliptycznego Gaussa 2D. Połącz zlokalizowane cząsteczki ze ścieżką, jeśli pojawiły się w kolejnych klatkach w oknie 5-7 pikseli (0,48-0,67 μm). Użyj parametru pamięci o wartości 1 klatki, aby uwzględnić przejściowy zanik fluoroforu z powodu mrugania lub pominiętej lokalizacji.
- Analiza in vivo smFRET
- Ręcznie identyfikuj zlokalizowane cząsteczki wewnątrz komórek z filmów, przechodząc przez film w ImageJ i identyfikuj nieruchome (lub dość nieruchome) cząsteczki w kanale FRET (akceptorowym).
- Aby wyodrębnić intensywności w kanale akceptorowym i donorowym odpowiadające cząsteczce nieruchomej, wybierz obszar wokół cząsteczki w każdym kanale za pomocą przycisku wyboru "Owalny" w ImageJ (zakreśl wokół każdego pojedynczego fluoroforu, używając promienia ∼3 pikseli) i wyodrębnij intensywności cząsteczki w Analyze>Measure. Wynikowa tabela zawiera wartości pomiarowe i może być zapisywana i/lub kopiowana do innego oprogramowania.
- Obliczanie wartości tła na kanał na podstawie średniej intensywności pikseli z okręgu o tym samym rozmiarze w pustym obszarze slajdu we wszystkich analizowanych klatkach.
- Użyć odjętych w tle wartości fluorescencji w kanałach donorowym i akceptorowym (po wzbudzeniu donora) dla śladów fluorescencji i czasu FRET, jak w przypadku jednokomórkowego FRET (patrz 5.2.1.7).
Uwaga: Zautomatyzowana i solidna analiza i algorytmy zostały opisane w piśmiennictwie26-28,31.
- Śledzenie pojedynczych cząsteczek i analiza dyfuzji
Wyniki
Przygotowanie próbek
Poszczególne etapy protokołu przedstawiono w formie schematów na Rysunku 1. Jako przykład przedstawiono wprowadzanie do bakterii fragmentów DNA znakowanych podwójnie (barwnikiem donora i akceptora). Reprezentatywne wyniki internalizacji DNA pokazano na Rysunku 2. Dla każdej próbki poddanej elektroporacji zarejestrowano również dane dla komórek pustych oraz komórek niepoddanych elektroporacji (Rysunek 2). „Komórki puste” to komórki elektrokompetentne, które nie były inkubowane z fluorescencyjnymi biomolekułami ani poddane elektroporacji; ich intensywność w kanale fluorescencyjnym odzwierciedla poziom autofluorescencji w identycznych warunkach eksperymentalnych (moc lasera, rozdzielczość czasowa, temperatura itp.). „Komórki niepoddane elektroporacji” (zwane również –EP, i.e., minus EP) stanowią kontrolę negatywną, w której komórki elektrokompetentne inkubowano z fluorescencyjnymi biomolekułami, ale nie poddano ich elektroporacji. Komórki te powinny wykazywać poziom fluorescencji zbliżony do autofluorescencji komórek pustych i znacznie niższy niż intensywność fluorescencji wykazana przez załadowane komórki po elektroporacji. Potwierdza to usunięcie wszystkich niezinternalizowanych znakowanych biomolekuł, które mogłyby przylegać do zewnętrznej błony komórkowej.
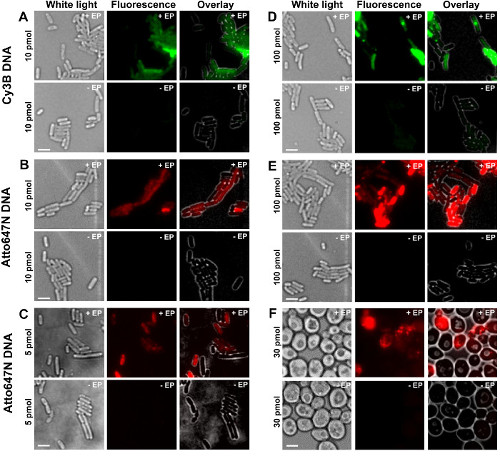
Rysunek 2: Reprezentatywne wyniki internalizacji dsDNA znakowanego różnymi fluoroforami w różnych stężeniach w bakteriach (A-E) i drożdżach (F). Od lewej do prawej: obrazy w świetle białym, fluorescencyjne oraz nałożone. -/+ EP oznacza inkubację bez/z elektroporacją. Paski skali: 3 µm. A. Cy3B dsDNA, 10 pmol, E. coli. B. ATTO647N dsDNA, 10 pmol, E. coli. C. Alexa647 dsDNA, 5 pmol, E. coli. D. Cy3B dsDNA, 100 pmol, E. coli. E. ATTO647N dsDNA, 100 pmol, E. coli. F. ATTO647N dsDNA, 30 pmol, drożdże. Rysunek został zmodyfikowany na podstawie źródła 26. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Liczenie liczby zinternalizowanych biomolekuł na komórkę
Procedura szacowania liczby zinternalizowanych znakowanych biomolekuł na komórkę przy użyciu analizy fotoblurkowania przedstawiona jest na Rysunku 3 oraz w Filmie uzupełniającym 2, wraz z reprezentatywnymi wynikami uzyskanymi dla różnych stężeń znakowanego DNA. Wydajność wprowadzania do komórek wzrasta wraz z początkową ilością inkubowanego znakowanego DNA, co pozwala użytkownikowi dostosować liczbę znakowanych cząsteczek na komórkę od poziomu „pojedynczej cząsteczki” (<10, Film uzupełniający 2B) do poziomu „zespołowego” (>10, Film uzupełniający 2A). Niezawodnym sposobem szacowania procenta komórek z załadowanym materiałem jest zliczenie liczby komórek poddanych elektroporacji, których intensywność przekracza średnią intensywność komórek niepoddanych elektroporacji powiększoną o 3-krotność ich odchylenia standardowego (t.j., Av(I–EP)+3*StdDev(I–EP), gdzie Av = średnia, I = intensywność na piksel, Std. Dev. = odchylenie standardowe, a –EP = niepoddana elektroporacji), jak pokazano na Rysunku 3.
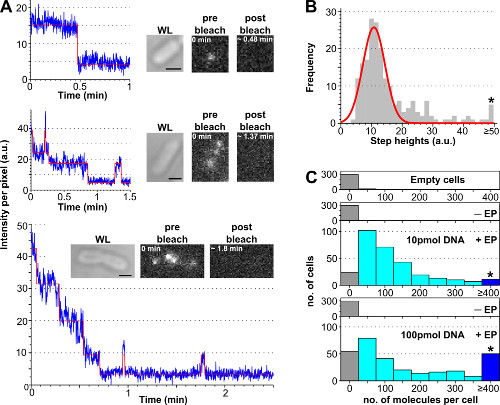
Rysunek 3: Wyznaczanie liczby zinternalizowanych cząsteczek za pomocą analizy fotoblaknięcia. (A) Analiza fotoblaknięcia pojedynczej komórki. Przykłady przebiegów intensywności fluorescencji w czasie (niebieski: surowe dane; czerwony: dopasowanie; wstawki: obrazy WL i obrazowanie fluorescencyjne E. coli załadowanych dsDNA znakowanym ATTO647N przed i po blaknięciu). Góra: zdarzenie blaknięcia jednostopniowego. Środek: komórka zawierająca ±3 cząsteczki wykazująca blaknięcie i mruganie. Dół: komórka zawierająca >10 stopni odpowiadających co najmniej 10 cząsteczkom. (B) Histogram intensywności wysokości pojedynczych stopni z zautomatyzowanego algorytmu dopasowania stopni dla 57 komórek zawierających mniej niż 6 rozróżnialnych stopni. Dopasowanie do pojedynczej rozkładu Gaussa jest wycentrowane na 11 ± 3 a.u., co odpowiada jednostkowej intensywności fluoroforu wynoszącej 8100 fotonów na sekundę. Gwiazdka oznacza koszyk grupujący wszystkie wysokości stopni powyżej lub równe 50 a.u. (C) Histogram zinternalizowanych cząsteczek na komórkę poddaną elektroporacji różnymi ilościami dsDNA ATTO647N, obliczony po podzieleniu początkowej intensywności fluorescencji przez jednostkową intensywność fluoroforu. Od góry do dołu: komórki puste (t.j. nieinkubowane z cząsteczkami fluorescencyjnymi i niepoddane elektroporacji), komórki niepoddane elektroporacji (ale inkubowane z cząsteczkami fluorescencyjnymi, oznaczone jako –EP) oraz komórki poddane elektroporacji i inkubowane z 10 i 100 pmol dsDNA (oznaczone jako +EP). Komórki puste i niepoddane elektroporacji odpowiadają autofluorescencji, podczas gdy komórki poddane elektroporacji wykazują szeroki rozkład zinternalizowanych cząsteczek, z większą proporcją komórek silnie załadowanych przy 100 pmol (≥ 4 cząsteczki, patrz koszyk oznaczony gwiazdką). Efektywność internalizacji (frakcja komórek z Int. > średnia + 3x Odch. Std. próbki nie –EP) dla próbek 10 i 100 pmol wyniosła odpowiednio 94% i 90%. Średnia liczba zinternalizowanych cząsteczek na komórkę: 121 ± 106 cząsteczek dla 10 pmol dsDNA oraz 176 ± 187 cząsteczek dla 100 pmol dsDNA. Ustawienia: czas ekspozycji 100 ms, oświetlenie szerokopolowe. Paski skali: 1 μm. Rysunek został zmodyfikowany na podstawie referencji 26. Proszę kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Ładowanie i żywotność komórek
Oprócz zmiany ilości znakowanych biomolekuł dodawanych do komórek przed elektroporacją, użytkownik może regulować ilość zinternalizowanych cząsteczek, wybierając różne natężenia pola podczas elektroporacji (Rysunek 4, film uzupełniający 1). Wyższe natężenia pola prowadzą do zwiększenia wydajności internalizacji, ale powodują niewielki spadek żywotności komórek. W przypadku internalizacji białek zastosowanie etapu filtracji może pomóc w usunięciu niezinternalizowanych białek znakowanych (patrz 3.3.3.1.1). W takich przypadkach filtracja komórek zapewnia, że obserwowane białka fluorescencyjne rzeczywiście znajdują się wewnątrz cytoplazmy bakteryjnej; zauważamy jednak, że filtracja ma również negatywny wpływ na żywotność komórek (szczegóły patrz w REF 22).
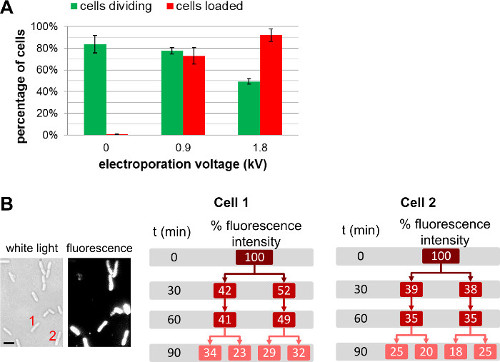
Rycina 4: Wpływ napięcia elektroporacji na obciążenie i żywotność komórek. (A) Wykres słupkowy przedstawiający wpływ natężenia pola elektroporacji na wydajność obciążania (słupki czerwone) oraz żywotność komórek (słupki zielone). 84 ± 8 % nieelektroporowanych komórek (0 kV/cm) dzieli się po 1 h na podkładzie agarozowym w temperaturze 37 °C. W tych samych warunkach po 1 h dzieli się odpowiednio 78 ± 3 % i 49 ± 3 % komórek poddanych elektroporacji przy 0,9 kV/cm i 1,8 kV/cm. W przypadku wydajności obciążania, przy 0,9 kV/cm obciążonych jest 73 ± 8 % komórek, natomiast przy 1,8 kV/cm obciążonych jest 92 ± 6 % komórek. Słupki błędów reprezentują odchylenie standardowe obliczone z trzech niezależnych pomiarów; dla każdej próbki i każdego powtórzenia przeanalizowano ponad 200 komórek. Całkowita wydajność obciążania wzrasta wraz z napięciem elektroporacji, co odbywa się lekkim kosztem żywotności komórek. (B) Pomiary fluorescencji w komórkach w ciągu kilku pokoleń wykazują, że całkowita intensywność fluorescencji jest dzielona po równo między obie komórki córki. Komórka 1 i 2 odnosi się do numeracji komórek na obrazie w świetle białym (lewo) i obrazie fluorescencyjnym w czasie t = 0. Pasek skali: 1 µm). Rycina została zmodyfikowana na podstawie referencji 26.
Internalizacja białek
Reprezentatywne wyniki internalizacji białek przedstawiono na Rysunkach 5A & B. Szczególnie istotne jest usunięcie jak największej ilości pozostałego wolnego (nieprzereagowanego) barwnika z próbki białka przed przeprowadzeniem elektroporacji. W przykładach na Rysunkach 5A & B próbka fragmentu Klenowa znakowanego Cy3b (Cy3b-KF, gdzie KF to fragment Klenowa polimerazy DNA I E. coli, 66 kDa) zawiera jedynie 1% wolnego barwnika; taki wkład barwnika w całkowity ładunek komórkowy jest pomijalny. Porównanie elektroporowanej próbki badawczej zarówno z komórkami nieelektroporowanymi (inkubowanymi z taką samą ilością znakowanego białka), jak i z komórkami elektroporowanymi równoważną ilością wolnego barwnika stanowi dwie niezbędne kontrolle, które pozwalają upewnić się, że obserwowane cząsteczki fluorescencyjne są rzeczywiście zinternalizowanymi białkami znakowanymi.
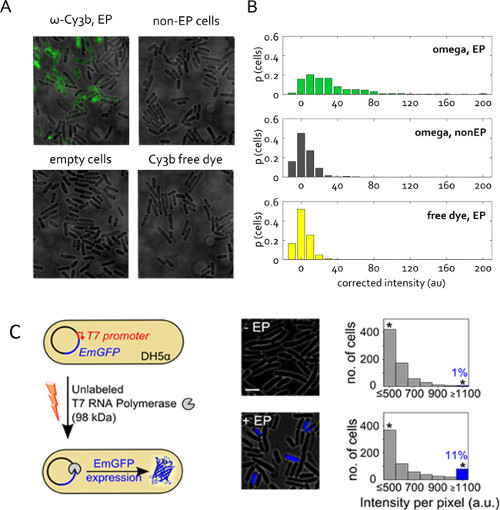
Rysunek 5: Internalizacja białek w żywych bakteriach. (A) Reprezentatywne pola widzenia z nałożeniem obrazów fluorescencyjnych. Komórki electroporowane przy napięciu 1,4 kV z 50 pmol podjednostki ω RNAP z roztworu zapasowego białka, który zawierał jedynie 1% wolnego barwnika Cy3b. Komórki nieelectroporowane (non–EP) oraz puste zdefiniowano jak wcześniej. Wolny barwnik został zinternalizowany w tym samym stężeniu, co w próbce electroporowanej RNAP ω. Obrazowanie w trybie szerokiego pola, wzbudzenie 532 nm przy mocy 1 mW, czas ekspozycji 50 ms. (B) Rozkład niekorygowanych średnich intensywności komórkowych dla próbek z (A), podany jako proporcja całkowitej liczby komórek. Segmentowano ponad 400 komórek na próbkę. Rysunek zmodyfikowano na podstawie referencji 22. (C) Internalizacja nieoznakowanej polimerazy RNA T7 (T7 RNAP, 98 kDa) do elektrokompetentnych DH5α niosących plazmid pRSET-EmGFP kodujący emerald GFP (EmGFP) pod kontrolą promotora T7. Lewo: Schemat testu. Środek: nałożenie obrazów fluorescencyjnych. Prawo: histogramy intensywności fluorescencji komórek dla próbki nieelectroporowanej (góra) oraz komórek inkubowanych i electroporowanych T7 RNAP (dół); około 11% komórek electroporowanych wykazuje wysoką intensywność fluorescencji (frakcja komórek z Int. > średnia + 3x odchylenie standardowe próbki non–EP), co wskazuje na ekspresję EmGFP. Gwiazdki oznaczają koszyki grupujące wszystkie intensywności powyżej lub równe 1 100 a.u. Pasek skali: 3 μm. Rysunek zmodyfikowano na podstawie referencji 26.
Rysunek 5C przedstawia kolejne zastosowanie elektroporacji białek. W tym przypadku elektroporowane białko nie jest znakowane, ale jego internalizacja wywołuje obserwowalną odpowiedź fluorescencyjną. Eksperyment ten weryfikuje obecność i funkcjonalność elektroporowanych białek w cytoplazmie komórkowej. Nieznakowana polimeraza RNA T7 (98 kDa) została wprowadzona do szczepu E. coli DH5α zawierającego plazmid kodujący fluorescencyjne białko EmGFP pod kontrolą promotora T726. Ponieważ gen polimerazy RNA T7 nie występuje w szczepie DH5α, ekspresja EmGFP w naszych eksperymentach wymaga wprowadzenia funkcjonalnej polimerazy RNA T7 do komórek poprzez elektroporację (Rysunek 5C). Po elektroporacji z zastosowaniem 1 pmol T7 RNAP, >11% komórek (niebieski słupek, Rysunek 5C) wykazało fluorescencję wyższą niż w kontroli negatywnej (inkubowanej z taką samą ilością T7 RNAP, ale niepoddanej elektroporacji). Wynik ten potwierdza, że część cząsteczek T7 RNAP wprowadzonych drogą elektroporacji zachowuje swoją integralność in vivo i może pełnić zamierzone funkcje w cytoplazmie komórkowej.
In vivo FRET na poziomie pojedynczych cząsteczek i pojedynczych komórek
Wreszcie, internalizacja i analiza podwójnie znakowanych cząsteczek w żywych bakteriach zostały przedstawione na Rysunku 6 oraz w filmie uzupełniającym 3. Ponieważ fuzje z białkami fluorescencyjnymi nie są idealne do badań smFRET in vivo, możliwość wprowadzania podwójnie znakowanych biomolekuł do żywych komórek za pomocą elektroporacji jest jednym z głównych atutów tej metody. Rysunek 6A przedstawia analizę FRET w pojedynczych komórkach bakterii obciążonych różnymi standardami DNA FRET (z wykorzystaniem fluoroforów Cy3B i Atto647N jako pary donor-akceptor FRET). Komórki poddano elektroporacji z użyciem 20 pmol trzech krótkich, podwójnie znakowanych standardów dsDNA FRET o pozornych wydajnościach FRET (E*) wynoszących odpowiednio 0,17, 0,48 i 0,86 in vitro (wyznaczonych wcześniej26). Wszystkie cząsteczki DNA efektywnie wniknęły do komórek (Rysunek 6A, lewo), a główny pik rozkładu E* dla pojedynczych komórek jest zgodny z wynikami in vitro (Rysunek 6A, prawo). W próbkach o średnim i wysokim FRET zaobserwowano populacje komórek z niższymi wartościami E* niż oczekiwano, co prawdopodobnie wynika z kombinacji wybielania akceptora i nieaktywności fotofizycznej, zmiennego obciążenia komórek (a tym samym zmiennego stosunku sygnału do szumu) oraz degradacji DNA.
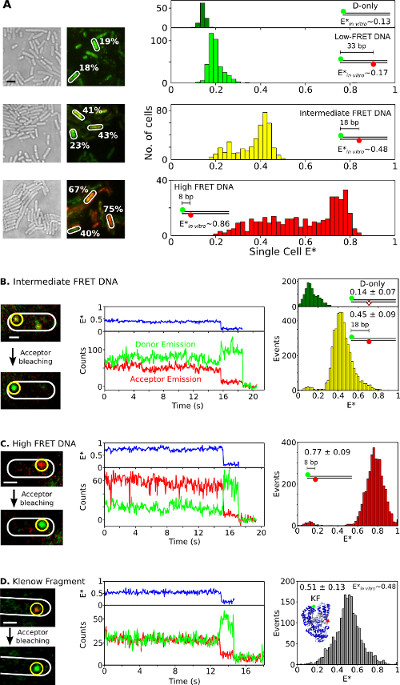
Rysunek 6: Reprezentatywne wyniki obserwacji FRET w pojedynczych komórkach i pojedynczych cząsteczkach w żywych bakteriach. Badania zespołowe i smFRET w pojedynczych bakteriach. (A) Analiza komórek obciążonych 20 pmol każdą z trzech standardowych sekwencji DNA FRET wykazujących niską (~0.17), średnią (~0.48) i wysoką (~0.86) wydajność FRET (mierzone za pomocą pomiarów pojedynczych cząsteczek in vitro; patrz REF 26). Po lewej: nałożone obrazy światła białego i fluorescencji zielonej/czerwonej (FRET) (Pasek skali: 3 μm). Wskazano przykłady wartości FRET z różnych komórek (białe). Po prawej (od góry do dołu): niepoprawione histogramy FRET w komórkach (E*) dla standardów DNA: tylko donor (ciemnozielony), niski FRET (jasnozielony), średni FRET (żółty) i wysoki FRET (czerwony). (B–D) smFRET in vivo. Komórki obciążono 0.25 pmol DNA o średnim FRET (panel B), 0.25 pmol DNA o wysokim FRET (panel C) oraz 5 pmol podwójnie znakowanego KF (panel D). Lewa kolumna: nałożona fluorescencja zielona/czerwona pojedynczej klatki przed i po fotoblaknięciu akceptora. Środkowa kolumna: przebiegi czasowe odpowiadające cząsteczce w żółtym okręgu. Wydajności FRET, intensywności emisji donora i intensywności emisji akceptora przedstawiono odpowiednio w kolorach niebieskim, zielonym i czerwonym. Prawa kolumna: histogramy FRET dla cząsteczek zawierających tylko donor (zielone) i cząsteczek donor-akceptor (żółte, czerwone i szare) z 20 przebiegów czasowych dla każdej próbki. Paski skali: 3 μm dla A, 1 μm dla B–D. Rysunek zmodyfikowano na podstawie referencji 26. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Aby zaobserwować smFRET in vivo dla próbek DNA lub białek, do komórek E. coli elektroporuje się niskie ilości (0,25 pmol) standardów DNA o średnim i wysokim FRET (Rysunek 6B, C) lub 5 pmol podwójnie znakowanego KF (fluorofory Alexa647/Cy3B jako para FRET, Rysunek 6D). Takie stężenia doprowadziły do tego, że wiele komórek zawierało niewielką liczbę (n = 1–10) znakowanych cząsteczek, co umożliwiło bezpośrednią lokalizację, śledzenie i monitorowanie FRET dla pojedynczych cząsteczek. Niektóre cząsteczki dyfundują swobodnie, podczas gdy inne wydają się nieruchome lub dyfundują powoli (Film uzupełniający 3). Profile czasowe unieruchomionych, podwójnie znakowanych biomolekuł (Rysunek 6, środek) trwają od 1 do 30 s i wykazują charakterystyczne cechy smFRET: antykorelowane zmiany fluorescencji donora i akceptora po wybieleniu akceptora (na przykład t~16 sek; Rysunek 6B, środek), a następnie jednowykroczone wybielenie donora (na przykład t~19 sek; Rysunek 6B). Rozkłady FRET wygenerowane z takich profili czasowych (Rysunek 6, prawo) dają wartość średnią, która jest w doskonałej zgodności z opublikowanymi badaniami in vitro26,31,32. Wyniki te potwierdzają możliwość prowadzenia ilościowych badań smFRET na zinternalizowanych DNA i białkach oraz sugerują, że białka zachowują swoją integralność i strukturę po elektroporacji i internalizacji (co potwierdzają eksperymenty z internalizacją T7 RNAP).
Film uzupełniający 1: Żywotność komórek. Lewo: obrazy w świetle białym. Prawo: obrazy fluorescencyjne. Animowany plik GIF przedstawiający podziały po elektroporacji (1,8 kV/cm) bakterii obciążonych 10 pmol DNA znakowanego Atto647. Ogólny widoczny spadek fluorescencji wynika z rozcieńczenia znakowanego DNA podczas podziału komórek, a także częściowo z fotowyblakania, które następuje podczas każdego pomiaru.
Film uzupełniający 2: Badania fotoblaknięcia w komórkach. A. Reprezentatywny przykład komórki silnie obciążonej (zawierającej >100 cząsteczek DNA znakowanych Atto647N). Góra po lewej, obraz komórki w świetle białym (czerwony prostokąt). Góra po prawej, film z obciążonych komórek pokazujący spadek ich fluorescencji w ciągu kilku minut. Dół, przebieg czasowy całkowitego spadku intensywności fluorescencji badanej komórki. Fluorofory organiczne mogą wykazywać czasy życia fotoblaknięcia o 2 rzędy wielkości wyższe niż białka fluorescencyjne (tutaj ~41 sec dla Atto647N). B. Reprezentatywny przykład komórki obciążonej mniej niż 10 znakowanymi cząsteczkami (w tym przypadku 3). Góra, analogicznie jak w panelu A. Dół, przebieg czasowy całkowitej intensywności fluorescencji badanej komórki pokazujący jednostopniowe blaknięcie i/lub migotanie odpowiadające pojedynczym fluoroforom organicznym. Średnia wysokość tych stopni odpowiada jednostkowej intensywności pojedynczej cząsteczki (tutaj ~12 a.u.) wykorzystywanej do oszacowania początkowej liczby zinternalizowanych cząsteczek na komórkę. Filmy wykonane przy ciągłym wzbudzaniu czerwonym laserem o mocy 300 µW i czasie 100 msec na klatkę.
Film dodatkowy 3: In vivo FRET pojedynczych cząsteczek. Góra: Komórki obciążone 0,25 pmol DNA o wysokim FRET (jak na Rysunku 6C) monitorowane w sposób ciągły z częstotliwością 50 ms na klatkę przy oświetleniu nTIRF z użyciem zielonego lasera (532 nm) o mocy 1 mW. Każda klatka stanowi nałożenie fluorescencji zielonej i czerwonej (FRET) z każdego kanału. Można zaobserwować dyfundujące i nieruchome czerwone (nienaruszone) oraz zielone (pojedynczy aktywny znacznik) cząsteczki DNA. Dół: Ślad czasowy odpowiadający cząsteczce w żółtym okręgu. Wydajności FRET, intensywności emisji donora i intensywności emisji akceptora są przedstawione odpowiednio w kolorze niebieskim, zielonym i czerwonym. Antykorelowane zdarzenie blaknięcia akceptora (przejścia z czerwonego na zielony) odpowiada sygnaturze FRET pojedynczych cząsteczek.
Dyskusja
Wiele parametrów może być zmienianych podczas elektroporacji ogniw i pozyskiwania danych w zależności od systemu biologicznego będącego przedmiotem zainteresowania i dokładnego charakteru eksperymentu (analiza na poziomie komórki lub pojedynczej cząsteczki). Na przykład, podczas elektroporacji DNA do bakterii, 0,25 do 5 pmol znakowanych fragmentów dsDNA prowadzi do niskiej wydajności internalizacji, umożliwiając bezpośrednie wykrywanie pojedynczych cząsteczek (tj. bez konieczności wcześniejszego fotowybielania). Powyżej 5 pmol dsDNA komórki są zwykle mocno obciążone, co lepiej nadaje się do analizy pojedynczych komórek. Wszystkie znakowane DNA powinny być również uprzednio oczyszczone żelem w celu usunięcia wszelkich śladów wolnego barwnika (nieprzereagowanego fluoroforu) z roztworu podstawowego DNA. Poza tym potencjalne problemy z degradacją DNA, szczególnie w przypadku eksperymentów smFRET, można rozwiązać, stosując DNA z nienaturalnymi kwasami nukleinowymi lub motywami, które chronią końcówki dostępne dla egzonukleazy, takie jak pętle spinki do włosów.
Kolejnym regulowanym parametrem w elektroporacji jest natężenie pola przyłożone podczas elektroporacji. Niskie natężenie pola (~1 kV/cm) doprowadzi do niskiej wydajności obciążenia odpowiedniej dla badań pojedynczych cząsteczek. Wyższe natężenie pola (do 1,8 kV/cm) zwiększy wydajność obciążenia; jednak istnieje odwrotna korelacja między natężeniem pola a żywotnością ogniwa po elektroporacji (patrz rysunek 4). Dla porównania, normalne natężenie pola stosowane do elektroporacji bakterii i drożdży wynosi ~1,5 kV/cm. Stała czasowa, reprezentująca długość tego rozpadu, jest wygodnym parametrem do naśladowania, ponieważ stała czasowa spada, gdy tylko w kuwecie wystąpi jakiekolwiek zjawisko łukowe. Przy normalnych ustawieniach stała czasowa powinna być większa niż 4 ms; Niższe wartości doprowadzą do niskiej wydajności ładowania, a nawet do nieobciążonych uszkodzonych ogniw. Większość elektroporatorów oferuje inne stopnie swobody (takie jak "obcinanie impulsów" lub "kształt impulsu"), które można modyfikować w celu dostrojenia zarówno obciążenia ogniwa, jak i żywotności. Zastosowaliśmy tę metodę zarówno do bakterii, jak i drożdży, jednak podobne procedury powinny również umożliwić internalizację znakowanych biomolekuł w komórkach ssaków przy użyciu odpowiednich ustawień elektroporatora, ponieważ ich błona jest w rzeczywistości mniej złożona (pojedyncza dwuwarstwa lipidowa) i ponieważ elektroporacja była już stosowana w takich komórkach 21.
Podczas internalizacji znakowanych białek cały wolny barwnik musi zostać usunięty ze znakowanego roztworu podstawowego białka przed elektroporacją. Wolne cząsteczki barwnika, ze względu na swój mniejszy rozmiar, mogą być internalizowane preferencyjnie w stosunku do białek będących przedmiotem zainteresowania i są trudne do odróżnienia podczas analizy danych (pomimo ich oczekiwanej szybszej dyfuzji). Orientacyjnie, aby próbka białka znakowanego organicznie nadawała się do elektroporacji, ilość pozostałego wolnego barwnika powinna wynosić poniżej 2% (wykryta za pomocą skanowania fluorescencyjnego SDS-PAGE)22. Proces ten jest szczególnie ważny, ponieważ niektóre cząsteczki mogą przyklejać się do zewnętrznych błon elektroporowanych bakterii lub drożdży. W związku z tym ujemna próbka kontrolna powinna wykazywać intensywność fluorescencji na komórkę wyraźnie niższą niż w przypadku komórek poddanych elektroporacji, najlepiej tak niską, jak poziom autofluorescencji pustych komórek (komórek, które nie były inkubowane z żadnymi biomolekułami znakowanymi fluorescencyjnie ani elektroporowane, rysunek 2).
Podobnie jak w przypadku dsDNA, skuteczność internalizacji znakowanych białek jest związana z ilością biomolekuł dodanych do komórek przed elektroporacją. Jednak inne parametry, takie jak rozmiar i ładunek, odgrywają rolę w internalizacji. Małe białka wykazują wysoką wydajność internalizacji, podczas gdy większe białka (do 98 kDa) mogą być z powodzeniem internalizowane, ale z niższą wydajnością (ryc. 5)26. Izoloelektryczny punkt białka, potencjalne interakcje z błoną komórkową i inne parametry fizykochemiczne również wpływają na obciążenie komórki podczas elektroporacji. W rezultacie, użytkownicy muszą zoptymalizować eksperymenty dla własnego systemu, wiedząc, że wysokie początkowe stężenie znakowanego białka (>50 μM) da największą szansę na pomyślne załadowanie. Elektroporacja oferuje również nowe narzędzie do zaburzania i analizowania funkcji komórkowych poprzez wprowadzanie białek i innych biomolekuł do komórek (znakowanych lub nieznakowanych). Eksperymenty z polimerazą RNA T7 (ryc. 5C) stanowią taki przykład eksperymentu, w którym możemy wprowadzić biomolekułę, która może zmienić ekspresję genów in vivo za pomocą elektroporacji.
Podczas wykonywania eksperymentów z fluorescencją pojedynczych cząsteczek, oświetlenie TIR jest zwykle preferowane w stosunku do innych trybów oświetlenia, ponieważ oferuje najlepszy stosunek sygnału do szumu poprzez wzbudzanie tylko fluoroforów w cienkim odcinku nad powierzchnią szkiełka nakrywkowego (~100 nm). Jednak obrazowanie znakowanych biomolekuł dyfundujących wewnątrz żywych mikroorganizmów może wymagać głębszego oświetlenia (do 0,8 μm w przypadku E. coli). Głębsze oświetlenie uzyskuje się w trybie HILO, przy jednoczesnym zachowaniu wysokiego stosunku sygnału do szumu. Z drugiej strony, obrazowanie szerokokątne jest szczególnie ważne w krokowej analizie fotowybielania, w której użytkownik szacuje liczbę zinternalizowanych cząsteczek poprzez fotowybielanie całej załadowanej komórki za pomocą dużej mocy lasera i podzielenie początkowej intensywności fluorescencji komórki przez jednostkową intensywność wytwarzaną przez pojedynczą cząsteczkę (pojedynczy etap fotowybielania, rysunek 3). Obrazowanie szerokokątne jest również wymagane do długoterminowego śledzenia cząsteczek w celu zlokalizowania dyfuzyjnych cząsteczek będących przedmiotem zainteresowania, nawet jeśli ich trajektorie obejmują całą objętość komórki.
W tym protokole przedstawiamy, w jaki sposób elektroporacja, standardowa technika dostarczania kwasów nukleinowych do komórek stosowana przez biologów i biochemików, stanowi prostą metodę dostarczania fluorescencyjnych biomolekuł w różnych typach komórek. Ta nowatorska, wysokoprzepustowa technika oferuje unikalne narzędzie do obserwacji znakowanych cząsteczek w ich naturalnym środowisku. Oprócz biomolekuł znakowanych fluoroforami obejmującymi szeroki zakres długości fal, elektroporacja może dostarczać cząsteczki zmodyfikowane wieloma grupami chemicznymi, takimi jak nienaturalne nukleotydy i aminokwasy, chelatory metali, środki sieciujące i grupy klatkowe. Jeśli interesujący nas system biologiczny nie jest niezbędny do rozwoju komórki, gen kodujący białko docelowe może również zostać usunięty (lub powalony), zapewniając, że białka obserwowane po internalizacji reprezentują całość (lub większość) wewnątrzkomórkowej puli białkowej. Zasadniczo elektroporacja może "przeszczepić" elastyczność biokoniugatów in vitro do żywych komórek, a tym samym przynieść korzyści wysiłkom w dziedzinie biologii syntetycznej, biologii systemowej i wykrywania pojedynczych cząsteczek in vivo .
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Stephanowi Uphoffowi za dyskusje.
R.C. był wspierany przez Linacre College, Oxford University. A.P. był wspierany przez Niemiecką Centralę Wymiany Akademickiej (DAAD), Niemiecką Narodową Fundację Akademicką i EPSRC. M.S. był wspierany przez Wellcome Trust. A.N.K. był wspierany przez brytyjski grant BBSRC (BB/H01795X/1) oraz grant Europejskiej Rady ds. Badań Naukowych Starter (261227).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| ElectroMax DH5-alfa Comptent ogniwa | Invitrogen | 11319-019 | lub inne komercyjne lub laboratoryjne bakterie elektrokompetentne lub drożdże. |
| EZ Rich Defined Madia | Teknova | M2105 | niskofluorescencyjny |
| aparat do elektroporacji MicroPulser rich media | Biorad | 165-2100 | lub dowolny klasyczny elektroporator do transformacji mikroorganizmów |
| Certyfikowany Biologia Molekularna agaroza | Biorad | 161-3100 | agaroza niskofluorescencyjna do podkładki agarozowej |
| Szkiełka nakrywkowe mikroskopowe nr 1,5 grubości | Menzel | BB024060SC | usuwa cząstki tła poprzez podgrzewanie szkiełek w piecu w temperaturze 500 &; C for 1h |
| Jednocząsteczkowy mikroskop fluorescencyjny | Zbudowany | w domu opisany w REFs | |
| Oprogramowanie lokalizacyjne | Specjalnie napisany, dostępny online | pakiet oprogramowania MATLAB i C++, który można dostosować do analizy lokalizacji. | |
| Oprogramowanie śledzące | Dostępne online | wdrożenie MATLAB przez Blair i Dufresne. |
Bibliografia
- Tsien, R. Y. The green fluorescent protein. Annu Rev Biochem. 67, 509-544 (1998).
- Leake, M. C., et al. Stoichiometry and turnover in single, functioning membrane protein complexes. Nature. 443, 355-358 (2006).
- Taniguchi, Y., Kawakami, M. Application of HaloTag protein to covalent immobilization of recombinant proteins for single molecule force spectroscopy. Langmuir. 26, 10433-10436 (2010).
- Xie, X. S., Choi, P. J., Li, G. W., Lee, N. K., Lia, G. Single-molecule approach to molecular biology in living bacterial cells. Annual review of biophysics. 37, 417-444 (2008).
- Lee, J. H., et al. Highly multiplexed subcellular RNA sequencing in situ. Science. 343, 1360-1363 (2014).
- Miesenbock, G., De Angelis, D. A., Rothman, J. E. Visualizing secretion and synaptic transmission with pH-sensitive green fluorescent proteins. Nature. 394, 192-195 (1998).
- Sauer, M. Localization microscopy coming of age: from concepts to biological impact. J Cell Sci. 126, 3505-3513 (2013).
- Dempsey, G. T., Vaughan, J. C., Hao Chen, K., Zhuang, X. Evaluation of fluorophores for optimal performance in localizationbased super-resolution imaging. Nat Meth. 8, 1027-1041 (2011).
- Shaner, N. C., Steinbach, P. A., Tsien, R. Y. A guide to choosing fluorescent proteins. Nat Meth. 2, 905-909 (2005).
- Landgraf, D., Okumus, B., Chien, P., Baker, T. A., Paulsson, J. Segregation of molecules at cell division reveals native protein localization. Nat. Methods. 9, 480-482 (2012).
- Jaitin, D. A., et al. Massively Parallel Single-Cell RNA-Seq for Marker-Free Decomposition of Tissues into Cell Types. Science. 343, 776-779 (2014).
- Aldridge, S., et al. AHT-ChIP-seq: a completely automated robotic protocol for high-throughput chromatin immunoprecipitation. Genome Biol. 14, R124(2013).
- Keppler, A., et al. A general method for the covalent labeling of fusion proteins with small molecules in vivo. Nat Biotechnol. 21, 86-89 (2003).
- Wombacher, R., et al. Live-cell super-resolution imaging with trimethoprim conjugates. Nat. Methods. 7, 717-719 (2010).
- Zhang, Z., et al. A new strategy for the site-specific modification of proteins in vivo. Biochemistry. 42, 6735-6746 (2003).
- McNeil, P. L., Murphy, R. F., Lanni, F., Taylor, D. L. A method for incorporating macromolecules into adherent cells. J Cell Biol. 98, 1556-1564 (1984).
- Clarke, M. S., McNeil, P. L. Syringe loading introduces macromolecules into living mammalian cell cytosol. J Cell Sci. 102, 533-541 (1992).
- Sakon, J. J., Weninger, K. R. Detecting the conformation of individual proteins in live cells. Nat. Methods. 7, 203-205 (2010).
- Taylor, L. S. Electromagnetic syringe. IEEE Trans. Biomed. Eng. 25, 303-304 (1978).
- Dower, W. J., Miller, J. F., Ragsdale, C. W. High efficiency transformation of E. coli by high voltage electroporation. Nucleic Acids Res. 16, 6127-6145 (1988).
- Neumann, E., Schaefer-Ridder, M., Wang, Y., Hofschneider, P. H. Gene transfer into mouse lyoma cells by electroporation in high electric fields. EMBO J. 1, 841-845 (1982).
- Sustarsic, M., et al. Optimized delivery of fluorescently labeled proteins in live bacteria using electroporation. Histochem Cell Biol. , (2014).
- Tokunaga, M., Imamoto, N., Sakata-Sogawa, K. Highly inclined thin illumination enables clear single-molecule imaging in cells. Nat. Methods. 5, 159-161 (2008).
- Sinha, A., et al. A cascade of DNA-binding proteins for sexual commitment and development in Plasmodium. Nature. 000, 1-5 (2014).
- English, B. P., et al. Single-molecule investigations of the stringent response machinery in living bacterial cells. Proc Natl Acad Sci U S A. 108, E365-E373 (2011).
- Crawford, R., et al. Long-lived intracellular single-molecule fluorescence using electroporated molecules. Biophys J. 105, 2439-2450 (2013).
- Uphoff, S., Reyes-Lamothe, R., Garza de Leon, F., Sherratt, D. J., Kapanidis, A. N. Single-molecule DNA repair in live bacteria. Proc Natl Acad Sci U S A. 110, 8063-8068 (2013).
- Uphoff, S., Sherratt, D. J., Kapanidis, A. N. Visualizing Protein-DNA Interactions in Live Bacterial Cells Using Photoactivated Single-molecule Tracking. J Vis Exp. , (2014).
- Hohlbein, J., Gryte, K., Heilemann, M., Kapanidis, A. N. Surfing on a new wave of single-molecule fluorescence methods. Phys Biol. 7, 031001(2010).
- Xie, X. S., Yu, J., Yang, W. Y. Perspective - Living cells as test tubes. Science. 312, 228-230 (2006).
- Santoso, Y., et al. Conformational transitions in DNA polymerase I revealed by single-molecule FRET. Proc Natl Acad Sci U S A. 107, 715-720 (2010).
- Hohlbein, J., et al. Conformational landscapes of DNA polymerase I and mutator derivatives establish fidelity checkpoints for nucleotide insertion. Nature communications. 4, 2131(2013).
Przedruki i uprawnienia
