Celem tego protokołu jest wystawienie ludzkich organotypowych 3D modeli tkanek oskrzelowych i nosowych na główny nurt dymu papierosowego (CS) na granicy powietrze-ciecz. Wpływ CS na tkanki jest następnie badany za pomocą testu aktywności cytochromu P450, pomiaru bicia rzęsek i podejścia opartego na biologii systemowej.
Artykuł metodologiczny
Ocena skutków powtarzającego się narażenia organotypowych modeli 3D hodowli tkanek oskrzelowych i nosowych na cały dym papierosowy
W tym artykule
Podsumowanie
Streszczenie
Dym papierosowy (CS) ma duży wpływ na biologię płuc i może prowadzić do rozwoju chorób płuc, takich jak przewlekła obturacyjna choroba płuc lub rak płuc. Aby zrozumieć mechanizmy leżące u podstaw rozwoju choroby, ważne byłoby zbadanie wpływu ekspozycji na CS bezpośrednio na tkanki płucne. Podejście to jest jednak trudne do wdrożenia w badaniach epidemiologicznych, ponieważ pobieranie próbek tkanki płucnej jest skomplikowane i inwazyjne. Alternatywnie, modele kultur tkankowych mogą ułatwić ocenę wpływu narażenia na tkankę płucną. Do tego celu tradycyjnie stosuje się zanurzone hodowle komórkowe 2D, takie jak normalne hodowle ludzkich komórek nabłonka oskrzeli (NHBE). Nie mogą być one jednak narażone bezpośrednio na dym w podobny sposób, jak w przypadku narażenia in vivo. Niedawno opracowane modele 3D hodowli tkankowych lepiej odzwierciedlają sytuację in vivo, ponieważ można je hodować na granicy faz powietrze-ciecz (ALI). Ich podstawowe strony są zanurzone w pożywce hodowlanej; natomiast ich wierzchołkowe boki są wystawione na działanie powietrza. Co więcej, organotypowe hodowle tkankowe, które zawierają różne typy komórek, lepiej reprezentują fizjologię tkanki in vivo. W niniejszej pracy zademonstrowano wykorzystanie systemu ekspozycji in vitro do wystawiania ludzkich organotypowych modeli tkanek oskrzelowych i nosowych na główny nurt CS. Zmierzono częstość dudnienia rzęsek i aktywność cytochromu P450s (CYP) 1A1/1B1 w celu oceny funkcjonalnego wpływu CS na tkanki. Ponadto, aby zbadać zmiany wywołane przez CS na poziomie molekularnym, wygenerowano profile ekspresji genów z tkanek po ekspozycji. Zaobserwowano nieznaczne zwiększenie aktywności CYP1A1/1B1 w tkankach narażonych na CS w porównaniu z tkankami narażonymi na działanie powietrza. Podejście oparte na biologii systemowej opartej na sieci i transkryptomice było wystarczająco solidne, aby wykazać wywołane przez CS zmiany w metabolizmie ksenobiotyków, które były podobne do tych obserwowanych w komórkach nabłonka oskrzeli i nosa uzyskanych od palaczy.
Wprowadzenie
Płuca są bezpośrednio i stale narażone na wdychanie powietrza, które może zawierać różne substancje toksyczne, takie jak zanieczyszczenia i składniki dymu papierosowego (CS). Badanie wpływu narażenia na te toksyny na tkanki układu oddechowego jest najbardziej pouczające, gdy odbywa się w sposób przypominający narażenie in vivo. W porównaniu z klasycznymi hodowlami komórkowymi zanurzonymi w 2D (np. normalne ludzkie komórki nabłonka oskrzeli (NHBE)), organotypowe modele tkanek 3D lepiej podsumowują morfologiczne, fizjologiczne i molekularne aspekty ludzkiego nabłonka dróg oddechowych in vivo1,2: modele tkanek 3D zawierają różnorodność typów komórek obserwowanych in vivo, w tym zróżnicowane komórki nabłonkowe, komórki rzęskowe i nierzęskowe, komórki kubkowe i komórki podstawne. Mają funkcjonalne ścisłe połączenia i wykazują fenotyp śluzowo-rzęskowy 1-3. Ponadto kultury mogą być hodowane na przepuszczalnej porowatej membranie, na granicy faz powietrze-ciecz, co pozwala na bezpośrednią ekspozycję na aerozol po stronie wierzchołkowej (podczas gdy strona podstawno-boczna jest zanurzona w pożywce hodowlanej) 3-5. Dvorak i współpracownicy stwierdzili, że profile ekspresji genów w modelach tkanki oskrzelowej były podobne do tych uzyskanych z ludzkich szczotek oskrzeli 3. Ponadto Mathis i współpracownicy wykazali, że odpowiedzi tych modeli tkankowych na CS były podobne do różnic obserwowanych między komórkami nabłonka oskrzeli uzyskanymi od palaczy a komórkami uzyskanymi od osób niepalących 6. Wreszcie, ponieważ modele tkanki oskrzelowej mogą być hodowane przez okres do kilku miesięcy 4,5, mogą być potencjalnie wykorzystane do zbadania skutków długotrwałej ekspozycji badanych elementów.
Oceny cytotoksyczności są powszechnymi parametrami mierzonymi po zniewagach chemicznych lub w celu oceny toksyczności określonych związków lub mieszanin. Na przykład integralność błony można zmierzyć za pomocą testu luminescencyjnego i umożliwia ona pomiar zależnego od dawki efektu cytotoksycznego na hodowlę komórkową 7. Jednak w celu oceny patofizjologicznych skutków związków w stężeniach subtoksycznych należy zmierzyć inne parametry. Na przykład integralność tkanek określona za pomocą testu przeznabłonkowego oporu elektrycznego (TEER) zapewnia funkcjonalność połączeń ścisłych i monitoruje przerwanie warstwy nabłonkowej 8,9. Częstotliwość dudnienia rzęsek pozwala również na pomiar wpływu CS na tkanki oddechowe. Normalna częstotliwość bicia rzęsek wyściełających górne i dolne drogi oddechowe jest ważna dla ochrony przed infekcjami dróg oddechowych 10. Każda z rzęskowych komórek nabłonka walcowatego nabłonka oddechowego ma 200-300 rzęsek bijących z określoną częstotliwością w celu wyeliminowania czynników zakaźnych lub wdychanych cząstek stałych uwięzionych w śluzie uwalnianym przez przeplatane komórki kubkowe 11. CS zawiera substancje chemiczne, które mogą hamować bicie rzęsek 12, co prowadzi do zmniejszonej ochrony dróg oddechowych. Praca ta pokazuje, że bicie rzęsek można zmierzyć w organotypowych modelach tkankowych. Takie podejście pozwala ocenić, czy komórki nabłonkowe wykazują swoją normalną funkcję w organotypowej hodowli tkankowej. CS aktywuje również reakcje metabolizmu ksenobiotyków w drogach oddechowych w celu metabolizowania składników dymu tytoniowego 13. Można zmierzyć aktywność enzymów metabolizmu ksenobiotyków fazy I, CYP1A1 i CYP1B1, w modelach tkankowych. Dodatkowo, jak wcześniej informowano, globalną ekspresję genów można zmierzyć w organotypowych modelach tkanki oskrzelowej 6,14,15. Dane transkryptomiczne i podejście oparte na biologii systemów oparte na sieciach są wykorzystywane do oceny wpływu CS na metabolizm ksenobiotyków 15.
Metodologie używane do wystawiania organotypowych modeli 3D tkanek oskrzelowych i nosowych na główny nurt CS za pomocą systemu ekspozycji in vitro oraz do pomiaru reakcji tkanek na tę ekspozycję w porównaniu z ekspozycją na świeże powietrze (kontrola) są szczegółowo opisane tutaj.
Protokół
1. Hodowla modelu hodowli oskrzeli w tkance organotypowej
Uwaga: Modele tkanek po rekonstrukcji zostały zakupione jako wkładki, które są gotowe do użycia. Alternatywnie, hodowla może zostać opracowana z komórek pierwotnych, jak opisali na przykład Karp iwspółpracownicy16. Po otrzymaniu tkanek w sterylnym opakowaniu należy zawsze obchodzić się z ludzkimi tkankami organotypowymi w sterylnych warunkach.
- Dodać 0,7 ml wstępnie podgrzanej (37 °C) pożywki do oznaczania do każdego dołka nowej sterylnej 24-dołkowej płytki znajdującej się pod pokrywą.
- Wyjąć opakowanie tkanek spod kaptura i przenieść wkładki do hodowli tkankowych na nowo przygotowaną płytkę 24-dołkową (opisaną w kroku 1.1 powyżej).
- Utrzymać i hodować tkanki w inkubatorze w temperaturze 37 °C (5% CO2, 90% wilgotności).
- Wymieniaj podłoże co 2 dni.
- Podczas zmiany pożywki należy zbadać tkanki pod mikroskopem świetlnym, aby upewnić się, że są wolne od zanieczyszczeń i że nie ma wycieku pożywki.
2. Narażenie na dym papierosowy (CS) za pomocą systemu naświetlania in vitro
- Trzy dni przed eksperymentami z ekspozycją przemyć wierzchołkową stronę kultury tkankowej 200 μl pożywki hodowlanej.
- W dniu narażenia, jeżeli pomiar bicia rzęsek jest planowany przed ekspozycją, należy obchodzić się z tkankami do pomiaru bicia rzęsek w sposób opisany w punkcie 3.
- Wstępnie ogrzać komorę klimatyczną systemu naświetlania in vitro i modułu bazy uprawowej do temperatury 37 °C. Napełnić moduł bazowy uprawy 17,5 ml podłoża na rząd.
- Wyjąć tkanki z inkubatora i umieścić je pod pokrywą, aby przenieść wkładki do kultur tkankowych z płytki hodowlanej do modułu bazy hodowlanej systemu naświetlania in vitro. Dodatkowo przykryj moduł podstawy uprawy szklaną pokrywą.
- Przenieść tkanki w komorze klimatycznej systemu naświetlania in vitro w celu narażenia na główny nurt CS.
- Jeśli system naświetlania in vitro jest wyposażony w mikrowagę, przed uruchomieniem ekspozycji należy skonfigurować mikrowagę kwarcową, aby zmierzyć osadzanie się cząstek dymu na krysztale kwarcu w czasie rzeczywistym za pomocą oprogramowania mikrowagi.
- Wymienić kryształy w modułach mikrowag podłączonych do każdego rzędu układu rozcieńczania/dystrybucji.
- Podłącz moduł mikrowagi do oprogramowania mikrowagi. Ustaw skalę pomiaru na zero w oprogramowaniu.
- Tkanki należy naświetlić zgodnie z procedurą doświadczalną (np. jak na rysunku 1)
Uwaga: Papierosy referencyjne (3R4F) kondycjonowane są w okresie od 7 do 21 dni w kontrolowanych warunkach w temperaturze 22 ± 1 °C i wilgotności względnej 60 ± 3% zgodnie z normą ISO 3402 17.- Generuj dym papierosowy (np. z papierosów 3R4F) za pomocą 30-portowej maszyny do palenia karuzeli zgodnie z reżimem Health Canada Intense: pal papierosy do standardowej długości niedopałka, tj. około 35 mm przy 55 ml zaciągnięciu przez 2 sekundy, dwa razy na minutę i 8 sekund czasu wydechu pompy.
Uwaga: W razie potrzeby należy rozcieńczyć główny składnik CS, aby dawka nie była zbyt toksyczna. W przedstawionych tutaj wynikach dym rozcieńczono do 16% (vol/vol). - Do próbek kontrolnych należy używać 60% nawilżonego powietrza (wystawionego na działanie powietrza).
- Wystawiać tkanki na 6-7 minut (tj. 1 papieros lub naświetlanie) w systemie naświetlania in vitro
- Umieścić chusteczki z powrotem w inkubatorze w temperaturze 37 °C (5% CO2, 90% wilgotności) na 1 godzinę.
- Powtórz kroki 2.7.3 i 2.7.4 jeszcze trzy razy.
- Generuj dym papierosowy (np. z papierosów 3R4F) za pomocą 30-portowej maszyny do palenia karuzeli zgodnie z reżimem Health Canada Intense: pal papierosy do standardowej długości niedopałka, tj. około 35 mm przy 55 ml zaciągnięciu przez 2 sekundy, dwa razy na minutę i 8 sekund czasu wydechu pompy.
- Po zakończeniu eksperymentu z ekspozycją zatrzymaj oprogramowanie mikrowagi. Oprogramowanie wygeneruje plik zawierający wszystkie pomiary wraz z graficzną reprezentacją osadzania cząstek.
- Przenieś tkanki z powrotem z modułu bazy uprawowej na płytkę hodowlaną. Umieścić tkanki z powrotem w inkubatorze w temperaturze 37 °C (5% CO2 , 90 % wilgotności) do czasu pomiarów dla różnych punktów końcowych w określonych punktach czasowych po ekspozycji.
3. Pomiar bicia rzęsek
Uwaga: Zgodnie z planem eksperymentalnym (Rysunek 1), rejestruj bicie rzęsek przed ekspozycją i bezpośrednio po ekspozycji.
- Wyjąć płytki do hodowli tkankowych z inkubatora i pozostawić je pod maską w temperaturze pokojowej na 30 minut, aby ustabilizować bicie rzęsek.
- Umieść tkanki pod mikroskopem świetlnym podłączonym do oprogramowania CiliaMetrix.
- Nagraj film i częstotliwość (w hercach) dudnienia rzęsek. Mierz częstotliwość co 3 sekundy przez 1 minutę.
- Umieścić tkanki z powrotem w inkubatorze w temperaturze 37 °C (5% CO2, 90% wilgotności).
4. Pomiar transepitelialnego oporu elektrycznego (TEER)
Uwaga: Pomiar TEER przeprowadza się 3 dni przed i 48 godzin po ekspozycji pod maską w sterylnych warunkach przy użyciu elektrody pałeczkowej (STX-2) podłączonej do woltoomomierza.
- Dodać 200 μl pożywki hodowlanej do wierzchołkowej powierzchni ludzkich tkanek oskrzeli.
- Włącz maszynę EVOMX; umyj elektrodę 70% roztworem etanolu.
- Umyj elektrodę pożywką hodowlaną.
- Zmierzyć rezystancję (Ω), wkładając elektrodę do podłoża po wierzchołkowej stronie hodowli tkankowej bez dotykania tkanki.
- Powtórz krok 4.4 pięć razy, aby uzyskać pięciokrotne pomiary.
- Po pomiarach delikatnie usunąć pożywkę z wierzchołkowej strony kultur tkankowych za pomocą aspiratora.
- Umieścić kultury tkankowe z powrotem w inkubatorze w temperaturze 37 °C (5% CO2, 90 % wilgotności) w celu przeprowadzenia hodowli.
5. Aktywność cytochromu P450 (CYP) 1A1/1B1
- Przed rozpoczęciem badania należy przygotować odczynnik do wykrywania lucyferyny, przenosząc całą zawartość butelki odpowiedniego buforu do rozpuszczania do bursztynowej butelki zawierającej odczynnik do wykrywania lucyferyny (zgodnie z instrukcjami producenta). Podwielokrotności 2 ml należy przechowywać w temperaturze -20 °C maksymalnie przez 1 miesiąc.
- Przez 48 godzin po ekspozycji inkubować tkanki przez 48 godzin po ekspozycji na CS w temperaturze 37 °C.
- Ogrzej odczynnik do wykrywania lucyferyny do RT.
- Inkubować wkładki tkankowe przez 3 godziny lub O/N z substratem Lucyferyna-CEE (rozcieńczonym w stosunku 1:50) w podstawowej pożywce hodowlanej.
- Przenieść 50 μl pożywki hodowlanej z każdej wkładki tkankowej do 96-dołkowej nieprzezroczystej białej płytki luminometru w temperaturze pokojowej.
- Dodaj 50 μl odczynnika do wykrywania lucyferyny do każdego dołka, aby zainicjować reakcję luminescencyjną.
- Inkubować płytkę w temperaturze pokojowej przez 20 minut.
- Odczytaj luminescencję za pomocą luminometru.
Uwaga: W przypadku luminometru jako wskazówkę należy przyjąć czas całkowania wynoszący 0,25–1 sekundy na studzienkę.
6. Ekstrakcja RNA.
- Przed pobraniem wkładek z tkanek organotypowych 3D należy przygotować 1) pudełko z suchym lodem, 2) wystarczającą ilość ostrzy (po jednym na wkładkę 3D), 3) zimny PBS bez chlorku wapnia i chlorku magnezu, 4) jedną szklaną pipetę o pojemności 25 ml oraz 5) sterylne szklane igły do aspiracji.
- Oznacz probówki wypełnione kulkami ceramicznymi do homogenizacji stałych próbek komórkowych i dodaj 700 μl Qiazolu.
- Włącz maszynę do aspiracji.
- Pobrać płytkę z wkładkami 3D z tkanek organotypowych z inkubatora.
- Umyj każdą wkładkę na talerzu 3 razy zimnym PBS. Pomiędzy praniami odessać PBS szklaną igłą. Po trzecim praniu odessać za pomocą PBS i płytki pokrywowej, aby zapobiec wysuszeniu wkładu.
- Dla każdej wkładki z płytki należy wyciąć membranę wkładki (na której znajduje się wkładka z tkanki 3D), aż membrana będzie leżeć płasko na ostrzu.
- Przenieść tkankę (wraz z wkładką membranową) z ostrza do odpowiednio oznakowanej rurki homogenizującej i zakręcić wieczko na probówce, wstrząsnąć nią i przemieszać.
- Próbkę zamrozić w suchym lodzie i przechowywać w temperaturze -80 °C lub kontynuować ekstrakcję RNA.
Uwaga: Przed ekstrakcją RNA oznacz wszystkie probówki i kolumny zgodnie z projektem randomizacji (jeśli dotyczy). Przygotuj wszystkie odczynniki zgodnie z zaleceniami producenta i wyjmij próbki z zamrażarki w temperaturze -80 °C i rozmroź je na lodzie, aż do całkowitego rozmrożenia.
- homogenizacja
- Próbki mielić za pomocą przyrządu do homogenizacji przy częstotliwości 6000 Hz przez 45 sekund. Powtórzyć czynność, jeśli próbki nie są odpowiednio homogenizowane i pozostawić próbki na 5 minut w temperaturze pokojowej.
- Dodać 140 μl chloroformu do próbki i wirować przez 10-15 sekund.
- Przenieść supernatant z probówki homogenizującej do probówki z blokadą fazową i wstrząsać na wytrząsarce termicznej przez 2 minuty przy 1400 obr./min i RT.
- Dalsze próbki inkubować przez 2 minuty w temperaturze pokojowej i odwirowywać próbki przy 12 000 x g przez 15 minut w temperaturze 4 °C.
- Wytrącanie, płukanie, zawieszanie i oczyszczanie RNA w QIAcube.
- Przenieść górną fazę wodną do nowej probówki o pojemności 2 ml.
- Załaduj wszystkie niezbędne odczynniki do robota ekstrakcyjnego zgodnie z kartą protokołu producenta, wybierz odpowiedni protokół, ustaw objętość elucji (30 μl) i uruchom robota ekstrakcyjnego.
- Po zakończeniu cyklu wyjąć adaptery wirnika i natychmiast utrzymać probówki elucyjne w temperaturze 4 °C do dalszej analizy lub w temperaturze -80 °C do długotrwałego przechowywania.
- Kontrola jakości wyizolowanego RNA
- Oznaczyć ilość wyizolowanego RNA za pomocą czytnika UV zgodnie z instrukcjami producenta.
- Sprawdź jakość RNA i integralność RNA za pomocą lab-on-a-chip na bazie żelu mikroprzepływowego i czytnika UV, zgodnie z instrukcjami producenta.
7. Przepływ pracy mikromacierzy
Uwaga: Proces opisany poniżej skupia się na metodzie Affymetrix GeneChip High throughput 3'IVT Express Kit, która jest używana do syntezy docelowej do hybrydyzacji na kartridżach z ekspresją genów Affymetrix 3', począwszy od przygotowania RNA do użycia złożonego systemu obsługi cieczy (np. pipetowania, rozcieńczania, dozowania lub integracji).
- preparat
- Losowa selekcja próbek, aby uniknąć efektów wsadowych. Liczba próbek przetwarzanych w partiach wynosi od 1 do 96, w tym jedna dodatnia (uniwersalne referencyjne RNA komercyjnego człowieka) i jedna ujemna (woda wolna od RNazy) kontrola na partię.
- Rozpocznij syntezę docelową, używając 100 ng całkowitego RNA w 3 μl wody wolnej od RNAzy. W przypadku 100 ng całkowitego RNA należy zastosować 16-godzinny czas inkubacji.
- Amplifikacja RNA
- Przygotować roztwór kontrolny impulsu RNA Poly-A przez szeregowe rozcieńczanie podstawowego RNA Poly-A buforem rozcieńczania kontrolnego Poly-A:
- Dla rozcieńczenia 1 przygotować 2 μl zapasu kontrolnego poliA w buforze do rozcieńczania 36 μl.
- Do rozcieńczenia 2 przygotować 2 μl rozcieńczenia 1 na 98 μl buforu rozcieńczającego.
- Dla rozcieńczenia 3 przygotować 4 μl rozcieńczenia 2 w 196 μl buforu do rozcieńczania.
- Dla rozcieńczenia 4 przygotować 20 μl rozcieńczenia 3 w 180 μl buforu rozcieńczającego.
- Rozcieńczyć RNA w wodzie wolnej od RNAzy, aby uzyskać stężenie 33,3 ng/μl.
- Dodać 2 μl roztworu kontrolnego poliA do 3 μl całkowitej próbki RNA bezpośrednio na 96-dołkowej płytce. Ten krok jest wykonywany przez system obsługi cieczy.
- Przygotować system obsługi cieczy i syntezę docelową. Umieść talerze na robocie. Umieść wszystkie wymagane odczynniki i sprzęt laboratoryjny na pokładzie. Robot rozpocznie procedurę od przygotowania odpowiednich mastermixów i będzie inkubował próbki w zautomatyzowanym, zdalnie sterowanym bloku PCR.
- Pierwsza kontrola jakości: kontrola procesu amplifikacji
- Jeśli jakość aRNA jest akceptowalna, należy przeprowadzić etap fragmentacji, dodając do każdej próbki 8 μl buforu 5X do fragmentacji (ten etap jest wykonywany przez system obsługi cieczy). W przeciwnym razie ponownie wykonaj poprzedni krok, zaczynając od RNA. Rozdrobnione aRNA należy natychmiast zużyć lub przechowywać nierozcieńczone i rozdrobnione aRNA w temperaturze -20 °C (lub -70 °C w przypadku dłuższego przechowywania).
- Przeprowadzić drugą analizę kontroli jakości, wybierając losowo 12 próbek z płytki i przenosząc 1 μl na system na bazie żelu mikroprzepływowego w celu sprawdzenia wydajności rozdrobnienia.
- Przygotować roztwór kontrolny impulsu RNA Poly-A przez szeregowe rozcieńczanie podstawowego RNA Poly-A buforem rozcieńczania kontrolnego Poly-A:
- Procedura hybrydyzacji
- Zeskanuj kody kreskowe chipów i zarejestruj każdą próbkę w oprogramowaniu producenta zgodnie z instrukcją.
- Przygotuj mieszaninę hybrydyzacyjną w następujący sposób dla pojedynczej reakcji i dodaj ją do 33 μl rozdrobnionego i znakowanego aRNA: 4,2 μl kontrolnego oligonukleotydu B2 (3nM), 12,5 μl kontrolnej hybrydyzacji eukariotycznej, 25 μl 100% DMSO, 125 μl 2x buforu hybrydyzacyjnego i 50 μlH2Odla końcowej objętości 216,7 μl
Uwaga: Przed przetworzeniem próbek należy hybrydyzować, umyć i zeskanować kontrole dodatnie i ujemne. - Wstępnie zwilż matrycę 200 μl mieszanki do wstępnej hybrydyzacji zawartej w zestawie do mycia i barwienia hybrydyzacji.
- Umieść frytki w piecu hybrydyzacyjnym ustawionym na 45 °C i 60 obr./min na 10 minut.
- W międzyczasie denaturować płytkę (zawierającą końcową mieszankę hybrydyzacyjną koktajlu) w bloku PCR w temperaturze 99 °C przez 5 minut i 45 °C przez 5 minut.
- Usuń mieszaninę przed hybrydyzacją z macierzy i zastąp ją 200 μl docelowego koktajlu hybrydyzacyjnego (jedna próbka na chip).
- Umieścić matrycę w piecu hybrydyzacyjnym ustawionym na 45 °C na 16 godzin (O/N) z prędkością obrotową 60 obr./min.
- Mycie i barwienie
- Uruchom "Fluidics" z paska menu oprogramowania. W oknie dialogowym Fluidics wybierz interesujący Cię moduł (1 - 4), a następnie wybierz program Prime_450 do wszystkich modułów. Umieść rurkę do buforu myjącego A w butelce (400 ml) i buforu do płukania B w butelce (200 ml), a także do wody milliQ w butelce (500 ml).
- Następnie postępuj zgodnie z instrukcjami wyświetlanymi na ekranie LCD. Podnieś igły i umieść 600 μl koktajlu barwiącego 1 (SAPE Solution Mix) i 600 μl koktajlu barwiącego 2 (Mieszanina roztworu przeciwciał) zawierających probówki do mikrowirówek w pozycjach #1 i #2 oraz 900 μl roztworu buforowego Array Holding w pozycji #3.
- Po inkubacji O/N w piekarniku odessać koktajl z chipa i napełnić mikromacierz 250 μl buforem do płukania A. Przypisz odpowiedni chip do każdego modułu, wybierz protokół FS450-001 i uruchom każdy moduł, postępując zgodnie z instrukcjami wyświetlanymi na ekranie. Proces ten trwa 90 minut.
- Gdy na ekranie LCD pojawi się komunikat "Wysuń kasetę", wyjmij chip i sprawdź, czy nie ma bąbelków. Jeśli obecne są bąbelki, wypełnij tablicę całkowicie buforem zawierającym tablicę. Naklej naklejki na przegrody, aby uniknąć wycieków w skanerze i wyczyść okno mikromacierzy przed załadowaniem do skanera.
- Skanowanie.
- Rozgrzej skaner. Załaduj chip do automatycznego podajnika skanera i rozpocznij skanowanie.
Uwaga: Po ~12 minutach na żeton, . Generowany jest plik CEL na chip. - Sprawdź obraz i wyrównaj siatkę (jeśli to konieczne) z miejscem, aby zidentyfikować komórki sondy.
Uwaga: Zestaw danych został przesłany do Arrayexpress (kod dostępu = E-MTAB-1721).
- Rozgrzej skaner. Załaduj chip do automatycznego podajnika skanera i rozpocznij skanowanie.
8. Analiza biologii systemów sieciowych w celu oceny wpływu
- Przetwarzanie danych w mikromacierzach.
Uwaga: Metody przetwarzania danych i punktacji zostały zaimplementowane przy użyciu środowiska statystycznego R w wersji 2.14.- Otwórz sesję R 18 i załaduj zainstalowane pakiety affy 19, gcrma i affyPLM, uruchamiając polecenia: library(affy) > library(gcrma) > library(affyPLM)
- Odczytaj pliki z danymi surowymi za pomocą polecenia: data.affybatch<-ReadAffy("ścieżka do folderu, w którym przechowywane są pliki CEL")
- Odejmij korekcję tła i normale kwantylu, aby wygenerować wartości wyrażeń zestawu sondy za pomocą pakietu gcrma, uruchamiając polecenie: eset.norm<-gcrma(data.affybatch)
- Kontrola jakości.
- Wygeneruj wykresy degradacji RNA za pomocą polecenia: deg<-AffyRNAdeg(data.affybatch)
- Wyodrębnij współczynnik nachylenia degradacji RNA, uruchamiając polecenie: nachylenie=deg$nachylenie
- Wykreśl współczynnik nachylenia i zidentyfikuj możliwe wartości odstające.
- Wygeneruj wykresy NUSE i RLE, uruchamiając następujące polecenia: Pset<-fitPLM(data.affybatch) > RLE(Pset) > NUSE(Pset).
- Określ, czy niektóre z wygenerowanych wykresów pudełkowych są wartościami odstającymi: tablica jest uważana za odstającą, jeśli co najmniej 2 z 3 metryk QC zdefiniowanych poniżej odbiegają od innych tablic:
- Nachylenie Deg$ różni się od średniego nachylenia Deg$
- Wykres NUSE: tablica jest uważana za odstającą, jeśli górny kwartyl spadnie poniżej 0,95 lub dolny kwartyl powyżej 1,05, tj. jeśli wykres skrzynkowy jest całkowicie powyżej 1,05 lub całkowicie poniżej 0,95,
- Wykres RLE: tablica jest uważana za odstającą, jeśli mediana rozkładu RLE jest większa niż 0,1 lub mniejsza niż -0,1. - Jeśli tablica zostanie zidentyfikowana jako wartość odstająca, odrzuć ją i zacznij od nowa od kroku 8.1.2.
- Dopasuj ogólny model liniowy do danych dla określonych kontrastów będących przedmiotem zainteresowania (tj. porównań warunków "poddanych działaniu substancji" i "kontrolnych"), generując surowe wartości P dla każdej sondy ustawionej na mikromacierzy, które można dalej dostosować za pomocą procedury Benjaminiego-Hochberga w pakiecie Limma. Należy wybrać zestaw sond dla każdego genu, który ma być reprezentatywny dla genu do dalszych analiz, jak opisano w 20.
Uwaga: Czynnik blokujący (płyta ekspozycyjna) z projektu eksperymentu został uwzględniony w modelu do przetwarzania danych.
- Analiza sieciowa.
Uwaga: Zaimplementowana tutaj metoda jest szczegółowo opisana w Martin et al. (w wersji w BMC bioinformatics).- Dla każdego interesującego porównania parami należy rozpocząć od obliczonych (log2-) zmian krotności (leczenie vs. kontrola) dla każdego genu w sieci (od kroku 8.2).
- Oblicz macierz Laplace'a ze znakiem L sieci zdefiniowanej przez L(i,j)=- znak(i~j)w(i,j) jeśli między węzłem i a j występuje krawędź wagi w(i,j), L(i,j)=deg(i) jest ważonym stopniem i, a L(i,j)=0 inaczej. Waga w(i,j) jest równa 1, jeśli i i j znajdują się w szkielecie i w(i,j)=1/n, jeśli i jest węzłem szkieletowym, a j jest jednym z jego n sąsiadów w warstwie transkrypcji.
- Oblicz wyniki dla sieci szkieletowej za pomocą f=L3-1L2Tx, gdzie L3 jest podmacierzą L do węzłów szkieletowych, a L2 jest podmacierzą L, której wiersze odpowiadają węzłom warstwy transkrypcyjnej, a kolumna węzłom szkieletu
- Oblicz podpisaną wartość Laplace'a, Q, sieci zdefiniowanej przez sieć szkieletową, w której wszystkie znaki krawędzi są odwrócone.
- Oblicz wynik NPA według NPA=fTQf.
- Obliczanie przedziału ufności, wartości p permutacji krawędzi sieci szkieletowej i wartości p permutacji warstwy transkrypcji.
Uwaga: Oprócz przedziałów ufności wyników NPA, które uwzględniają błąd eksperymentalny (np. zmienność biologiczną między próbkami w grupie eksperymentalnej), uzyskano statystyki towarzyszące w celu opisania specyficzności wyniku NPA dla biologii opisanej w sieci. Ponieważ NPA jest kwadratową formą zmian krotności, jej wariancję można obliczyć na podstawie szacowanych wariancji zmiany krotności. Przedział ufności jest następnie wyprowadzany za pomocą centralnego twierdzenia granicznego. Przeprowadzono dwa testy permutacji 21, przy czym najpierw w celu oceny, czy wyniki były specyficzne dla podstawowych dowodów (tj. zmian fałdowania genów) w modelu, co doprowadziło do wartości P permutacji (oznaczonej przez *O na rysunkach, gdy wartość P < 0,05). Po drugie, aby ocenić, czy warstwa "przyczynowo-skutkowa" sieci istotnie przyczyniła się do amplitudy perturbacji sieci (oznaczonej przez K* na rysunkach, gdy wartość P < 0,05). - Rozważ, że leczenie ma wpływ na sieć, jeśli przedział ufności nie zawiera zera ORAZ dwie wartości p permutacji < 0,05.
- Oblicz węzły wiodące, które są zdefiniowane jako kluczowe węzły w sieci szkieletowej, które przyczyniają się do 80% wyniku NPA.
Wyniki
W opisanych poniżej wynikach tkanki organotypowe stanowiły pierwotne ludzkie komórki nabłonkowe wyizolowane od zdrowych, niepalących dawców rasy kaukaskiej, które zrekonstytuowano z wykorzystaniem fibroblastów 15.
3D modele tkanki oskrzelowej i nosowej
Organotypowe modele oskrzeli i nosa in vitro przypominają na poziomie komórkowym nabłonek dróg oddechowych człowieka (Rycina 2).
Ekspozycja na CS
Organotypowe modele tkanki oskrzelowej i nosowej mogą być wielokrotnie poddawane działaniu głównego nurtu CS na granicy faz powietrze-ciecz. Procedura eksperymentalna ekspozycji na dym, zastosowana w celu uzyskania przedstawionych tutaj wyników, została zobrazowana na Rysunku 1.
Rejestracja ruchów rzęsek
Ruchy rzęsek rejestrowano w tkankach eksponowanych na powietrze, zgodnie z ilustracją w filmach. Ekspozycja na dym papierosowy (CS) wiązała się z obniżeniem częstotliwości ruchów rzęsek: silniejszy szczyt obserwowany wokół 4 Hz w grupie kontrolnej (sham) oraz przed ekspozycją nie jest już widoczny po ekspozycji na CS (Rycina 3). Ta zmniejszona częstotliwość sprawia, że ruchy rzęsek stają się mniej efektywne w usuwaniu śluzu i czynników zakaźnych 22.
Pomiar TEER oraz aktywności CYP1A1/1B1
Wartość TEER mierzono 48 h po ostatniej ekspozycji, aby upewnić się, że tkanka nadal pozostaje funkcjonalna. Aktywność CYP1A1/1B1 mierzono również 48 h po zakończeniu ekspozycji, zgodnie z przedstawionym na Rysunku 1. Wartości TEER w tkankach eksponowanych na CS nie różniły się znacząco w porównaniu z tkankami eksponowanymi na powietrze, co potwierdza brak istotnego działania cytotoksycznego dymu przy tym stężeniu. W 48 h po ekspozycji aktywność CYP1A1/1B1 w tkankach była lekko zwiększona, co wskazuje na umiarkowany wzrost mechanizmów obronnych tkanki po ekspozycji (Rysunek 4).
Profile ekspresji genów i podejście biologii systemowej oparte na sieciach w badaniu wpływu ekspozycji na dym tytoniowy (CS) na zmiany w metabolizmie ksenobiotyków
Tkanki pobrano w punktach czasowych 48 h po ekspozycji. Następnie przeprowadzono analizę mikromacierzy w celu wygenerowania profili ekspresji genów w tkankach eksponowanych na CS oraz powietrze. Wpływ ekspozycji na CS na metabolizm ksenobiotyków zbadano przy użyciu podejścia biologii systemowej opartej na sieciach, wykorzystując profile ekspresji genów zgodnie z wcześniejszymi doniesieniami 15. Zastosowanie podejścia biologii systemowej opartej na sieciach wykazało, że wpływ ekspozycji na CS na poziomie węzłów szkieletowych w modelu sieci metabolizmu ksenobiotyków był dobrze skorelowany między zbiorami danych in vitro a in vivo (Rysunek 5). W przeciwieństwie do tego, na poziomie zmian ekspresji poszczególnych genów zaobserwowano słabe korelacje między grupami in vitro (eksponowane na CS vs. eksponowane na powietrze) a in vivo (palacze vs. niepalący).
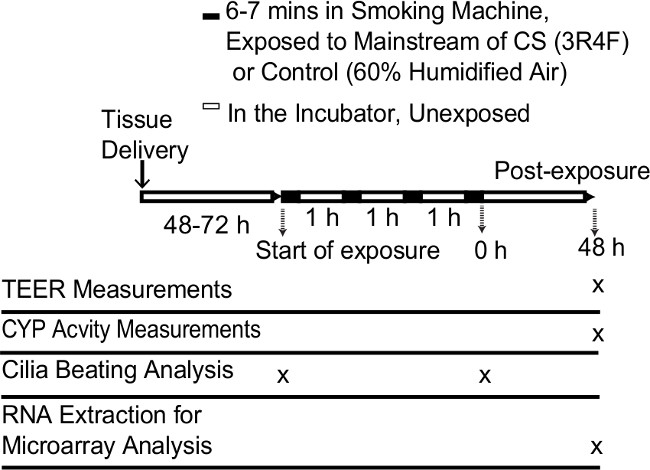
Rycina 1. Schemat procedury powtarzalnej ekspozycji modeli organotypowych tkanki oskrzelowej na dym tytoniowy (CS). Skróty: CYP, cytochromy P450; CS, dym tytoniowy; TEER, transepithelial electrical resistance (transepithelialna oporność elektryczna).
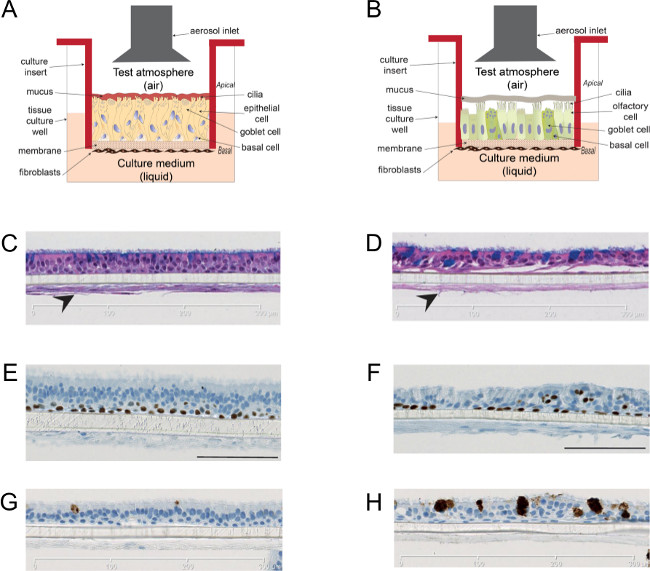
Rysunek 2. Organotypowe modele hodowli tkanek nabłonkowych oskrzeli i nosa. Schemat przedstawiający wkładki do hodowli tkanek oskrzeli (A) i nosa (B) na granicy fazy powietrze-ciecz. Modele in vitro zawierały komórki rzęsiste widoczne w warstwie apikalnej komórek barwionych hematoksyliną i eozyną (C dla oskrzeli, D dla nosa), zgodnie z wcześniejszymi doniesieniami 15. Modele były hodowane wspólnie z fibroblastami, które są istotne dla wzrostu i różnicowania komórek nabłonkowych (wskazane strzałkami). Przedstawiono barwienie markerów linii dróg oddechowych: p63 (E dla oskrzeli, F dla nosa) oraz Muc5AC (G dla oskrzeli, H dla nosa), zgodnie z wcześniejszymi doniesieniami 15. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.
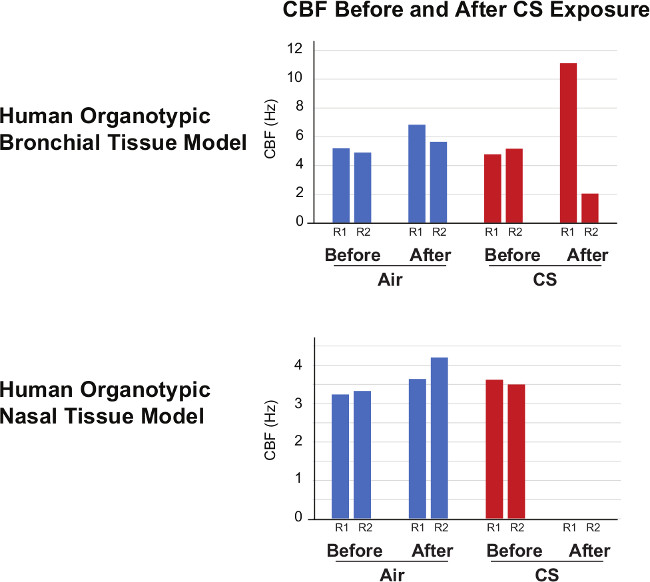
Rysunek 3. Częstotliwość machania rzęsek. Częstotliwość machania rzęsek (CBF) mierzono w warunkach ekspozycji na powietrze oraz w hodowli przed i po ekspozycji. Obserwowano spadek CBF po ekspozycji na CS (reprezentatywne wyniki z dwóch insertów przedstawiono jako powtórzenie 1 (R1) i powtórzenie 2 (R2)).
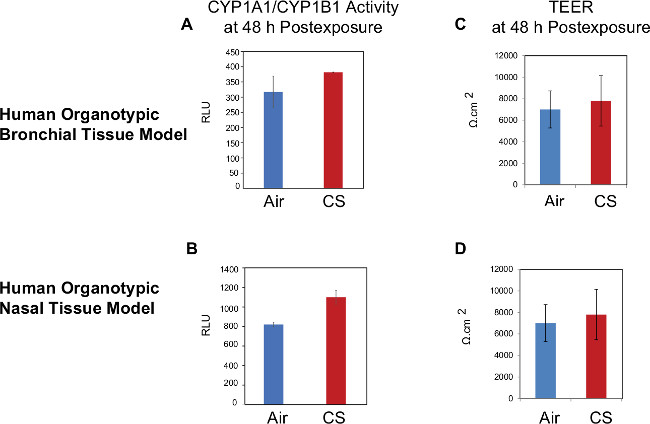
Rycina 4. Pomiar aktywności CYP1A1/CYP1B1 oraz TEER. Panele lewe przedstawiają aktywność CYP1A1/CYP1B1 w modelach tkankowych oskrzeli (A) i nosa (B). Panele prawe przedstawiają pomiar TEER w modelach tkankowych oskrzeli (C) i nosa (D). Przedstawiono średnie ± SD. Skróty: CS, dym papierosowy; CYP, cytochrom P450; TEER, transepithelial electrical resistance; RLU, relative luminescense unit.
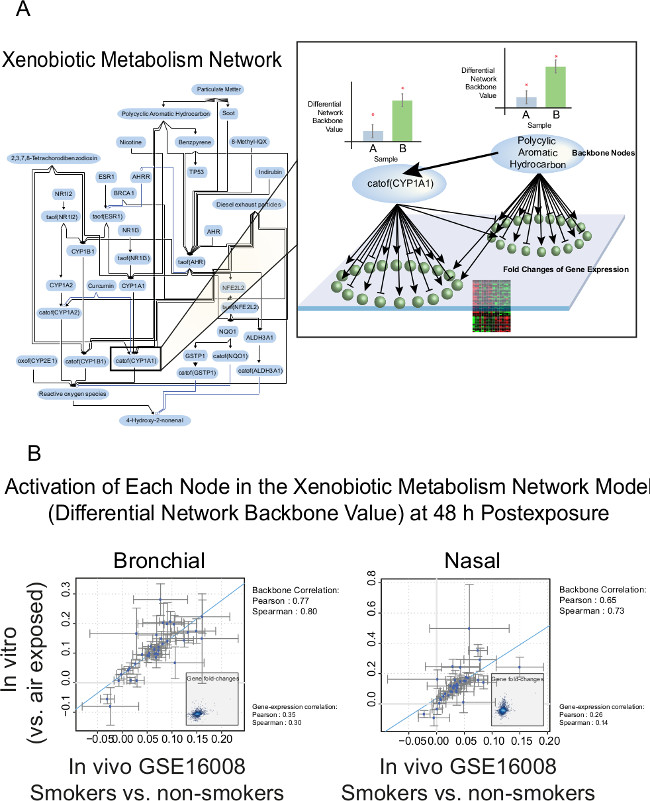
Rycina 5. Podejście biologii systemowej opartej na sieciach w celu oceny wpływu ekspozycji na CS w kontekście metabolizmu ksenobiotyków. Zmiany poziomów ekspresji genów wykorzystano do obliczenia aktywacji węzła szkieletowego modelu sieci metabolizmu ksenobiotyków (A), zgodnie z raportem w poprzedniej publikacji 15. Rysunek po prawej ilustruje koncepcję kwantyfikacji węzłów szkieletowych, znaną również jako „wartość szkieletu sieci różnicowej”, przy użyciu podejścia NPA. Niebieskie owale reprezentują aktywność węzłów szkieletowych (t.j. warstwę funkcjonalną), a zielone kule reprezentują ekspresję genów (t.j. warstwę transkrypcyjną). Wpływ ekspozycji na CS w organotypowych tkankach oskrzelowych (in vitro, eksponowane na CS vs eksponowane na powietrze) po 48 h od ekspozycji porównano z wpływem palenia na ludzki nabłonek oskrzelowy pobrany metodą bronchoskopii oraz nabłonek nosowy pobrany poprzez szczotkowanie małżowiny dolnej (GSE16008) (in vivo, palacze vs niepalący) (B). Wstawki: korelacja zmian ekspresji genów między zbiorami danych in vitro a in vivo. Skróty: CS, dym papierosowy; NPA, amplituda perturbacji sieci. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Dyskusja
W tym miejscu wykazaliśmy możliwość zastosowania ludzkich organotypowych modeli tkanek oskrzeli i nosa do oceny wpływu powtarzającej się ekspozycji na CS. Jako alternatywę dla badań na zwierzętach opracowano szereg systemów narażenia na działanie aerozoli do toksykologicznej oceny narażenia na aerozole in vitro (np. Vitrocell, Cultex, ALICE itp.). Te moduły narażenia mogą być również wykorzystywane do oceny toksykologicznej zanieczyszczeń powietrza, cząstek unoszących się w powietrzu, nanocząstek itp. W tym badaniu wykorzystaliśmy system Vitrocell, który może pomieścić do 48 różnych próbek jednocześnie, co pozwala na eksperymenty na większą skalę i mniejszą zmienność między zabiegami. W przypadku każdej ekspozycji na aerozol in vitro ryzyko zanieczyszczenia kultur tkankowych pozostaje głównym ryzykiem, którego ograniczenie wymaga ostrożnego obchodzenia się z kulturami tkankowymi przez cały czas trwania doświadczeń.
Pomiar osadzania się cząstek w czasie rzeczywistym na mikrowadze podczas eksperymentu naświetlania pozwala monitorować, czy dawki CS generowane przez system naświetlania są zgodne z oczekiwaniami. Aby zapewnić dokładność mierzonego osadzania cząstek, należy prawidłowo ustawić pomiar online, zanim ekspozycja będzie krytyczna, np. ustawiając skalę na 0. Dodatkowo, ze względu na różnicę między obszarami mikrowagi (cm2) a wkładu do kultury tkankowej (0,33 cm2), dostosowaliśmy końcowe obliczenia do obszaru wkładu hodowlanego: tylko 33% osadzania na mikrowadze odzwierciedla rzeczywiste osadzanie we wstawce hodowlanej.
Pomiar TEER w celu ustalenia funkcjonalności bariery ciasnego połączenia i oceny przerwania warstwy nabłonkowej jest stosunkowo łatwą procedurą do wdrożenia, o czym pisaliśmy tutaj. Ponieważ jednak modele tkanek oskrzelowych i nosowych zawierają przeplatane komórki kubkowe wytwarzające śluz, przed pomiarem TEER należy przeprowadzić płukanie wierzchołkowe. Mycie wierzchołkowe ma kluczowe znaczenie, ponieważ obecność warstwy śluzu i zmienność jej grubości może wpływać na pomiar TEER, zakłócając wpływ ekspozycji na CS. Pogląd ten jest zgodny z tym, co zostało zgłoszone przez Hilgendorfa i współpracowników, w którym na przepuszczalność komórek Caco-2 wpłynęło współhodowla z wytwarzającą śluz linią komórek kubkowych HT29 23. Śluz musi zostać zmyty przed pomiarem TEER, ponieważ mycie wierzchołkowe tuż przed ekspozycją może zakłócać reakcje tkanek na CS. Dlatego pomiar wykonuje się trzy dni przed ekspozycją, a nie tuż przed ekspozycją.
Wykazaliśmy, że aktywność CYP1A1/CYP1B1 można zmierzyć na podstawie modeli hodowli organotypowych po ekspozycji na CS, chociaż aktywność była tylko nieznacznie zwiększona przez CS. Ten słaby sygnał może być wzmocniony przez dłuższą inkubację substratu CYP1A1/1B1 (tj. lucyferyny-CEE), na przykład przez 24 godziny (dane nie pokazane). Jednym z ograniczeń pomiaru aktywności CYP w niniejszej pracy jest brak normalizacji poziomu białka CYP lub liczby komórek, co może być brane pod uwagę w przyszłych badaniach w celu zapewnienia, że zmiana aktywności enzymu nie jest zależna od zmiany ani poziomu białka, ani liczby komórek.
Odnotowaliśmy, że ekspozycja na CS hamowała bicie rzęsek zarówno w modelu tkanki nosowej, jak i oskrzelowej. Podobne obserwacje przeprowadzono w różnych modelach ssaków i innych ssaków 12. W przypadku pomiaru dudnienia rzęsek kluczowe znaczenie ma zapewnienie, że tkanki są traktowane i traktowane w podobny sposób, na przykład w przypadku wdrożenia zmiany pożywki należy ją zastosować do wszystkich próbek. Sutto i współpracownicy stwierdzili, że pH wpłynęło na częstotliwość bicia rzęsek ssaków 24. Tak więc, porównując częstotliwości dudnień między komórkami traktowanymi różnymi związkami/mieszaninami, należy rozważyć dostosowanie pH w celu zminimalizowania zmienności pomiaru dudnienia rzęsek. Co więcej, temperatura, w której przeprowadzany jest pomiar, jest również krytyczna, ponieważ częstotliwość dudnienia rzęsek spada wraz ze spadkiem temperatury. Aby zminimalizować zmienność spowodowaną tymi zmianami, w tym badaniu zastosowano inkubator stopniowy, wyposażony w kontrolę temperatury, CO2 i wilgotności. Mimo to zaobserwowaliśmy, że częstość bicia rzęsek w tkankach oskrzeli po ekspozycji na CS była bardzo zmienna (tj. wzrost jednej wkładki i spadek drugiej wkładki), co sugeruje, że bicie rzęsek jest silnie zaburzone zaraz po ekspozycji. W przeciwieństwie do tego, zaobserwowaliśmy brak mierzalnych częstotliwości bicia rzęsek w tkance nosa po ekspozycji na CS, co sugeruje, że odpowiedź tkanki nosowej jest bardziej wrażliwa i spójna. Jest to zgodne z poprzednią publikacją pokazującą, że tkanka nosa ma mniejszą zdolność do detoksykacji w porównaniu z oskrzelami 25.
Wreszcie, wykazaliśmy, że profilowanie ekspresji genów z organotypowych modeli tkanek oskrzeli i nosa wystawionych na CS może wykazać wpływ CS na metabolizm ksenobiotyków. Co ciekawe, zaobserwowana zmiana w metabolizmie ksenobiotyków w organotypowych modelach oskrzelowych i nosowych in vitro narażonych na CS przypomina sytuację in vivo u palaczy, jak omówiono bardziej szczegółowo w poprzedniej publikacji 15. W przypadku analiz ekspresji genów zastosowanie zrobotyzowanego instrumentu umożliwia analizę o wysokiej przepustowości. Co więcej, automatyczna obsługa robotów dodatkowo zwiększa spójność i dokładność wyników ekspresji genów. Niemniej jednak szybkie pobranie próbek tkanek miało kluczowe znaczenie dla uniknięcia degradacji RNA podczas ekstrakcji RNA. Opisane tutaj podejścia do przetwarzania RNA i transkryptomiki można również zastosować do próbek tkanek in vivo .
Oświadczenia
Badanie zostało sfinansowane przez Philip Morris International.
Podziękowania
Autorzy chcieliby podziękować Maurice'owi Smithowi i Marji Talikka za ich recenzję manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| MucilAir-ludzkie fibroblasty-oskrzela | Nabłonek S&aaostry; rl, Genewa, Szwajcaria | http://www.epithelix.com/content/view/122/19/lang,en/ | |
| MucilAir Culture Medium | Epithelix Sá rl, Genewa, Szwajcaria | http://www.epithelix.com/content/view/84/16/lang,en/ | |
| VITROCELL | VITROCELL systems GmbH, Waldkirch, Niemcy | http://www.vitrocell.com/index.php?Nav_Nummer=2&R= | |
| 3R4F papieros referencyjny | University of Kentucky | http://www2.ca.uky.edu/refcig/ | |
| 30-portowa karuzelowa maszyna do palenia SM2000 | Philip Morris, Int. | ||
| Kamera i oprogramowanie CiliaMetrix | La Haute É cole de Gestion (HESGE), Genewa, Szwajcaria | ||
| Mikroskop Leica DMIL | Leica, Heerbrugg, Szwajcaria | ||
| Źródło światła LED | Titan Tool Supplies, Buffalo, Nowy Jork | ||
| Elektroda pałeczkowa STX-2 | World Precision Instruments | http://www.wpiinc.com/products/physiology/stx2-chopstick-electrode-set-for-evom2/ | |
| Woltoomomierz nabłonkowy EVOMXTM | World Precision Instruments | http://www.wpiinc.com/products/physiology/evom2-evom2-epithelial-voltohmmeter-for-teer/ | |
| Odczynnik do wykrywania lucyferyny | |||
| Instrument MagNA Lyser | Roche | http://www.roche.com/products/product-details.htm?region=us&type=product&id=66 | |
| chloroform | Sigma-Aldrich | http://www.sigmaaldrich.com/catalog/product/sial/288306?lang=en®ion= | |
| Sześcian QIA | Bioanalizator Qiagen | 9001882 | |
| NanoDrop | Thermo Scientific | http://www.nanodrop.com/ | |
| Agilent 2100 | Agilent | http://www.genomics.agilent.com/en/Bioanalyzer-System/2100-Bioanalyzer-Instruments/?cid=AG-PT-106 | |
| Affymetrix GeneChip Wysoka przepustowość 3' Zestaw IVT Express | Affymetrix | http://www.affymetrix.com/catalog/prod370001/AFFY/High-Throughput-(HT)-Whole-Transcript-(WT)-Kit | |
| Scanner 3000 7G | Affymetrix | http://www.affymetrix.com/catalog/131503/AFFY/Scanner-3000-7G |
Bibliografia
- Pezzulo, A. A., et al. The air-liquid interface and use of primary cell cultures are important to recapitulate the transcriptional profile of in vivo airway epithelia. American Journal of Physiology - Lung Cellular and Molecular Physiolog. 300, L25-L31 (2011).
- Pampaloni, F., Reynaud, E. G., Stelzer, E. H. The third dimension bridges the gap between cell culture and live tissue. Nature reviews Molecular cell biolog. 8, 839-845 (2007).
- Dvorak, A., Tilley, A. E., Shaykhiev, R., Wang, R., Crystal, R. G. Do airway epithelium air–liquid cultures represent the in vivo airway epithelium transcriptome. American journal of respiratory cell and molecular biolog. 44, 465(2011).
- Wiszniewski, L., et al. Long-term cultures of polarized airway epithelial cells from patients with cystic fibrosis. American Journal of Respiratory Cell and Molecular Biolog. 34, 39-48 (2006).
- Balharry, D., Sexton, K., BéruBé, K. A. An in vitro approach to assess the toxicity of inhaled tobacco smoke components: nicotine, cadmium, formaldehyde and urethane. Toxicolog. 244, 66-76 (2008).
- Mathis, C., et al. Human bronchial epithelial cells exposed in vitro to cigarette smoke at the air-liquid interface resemble bronchial epithelium from human smokers. Am J Physiol Lung Cell Mol Physio. 304, L489-L503 (2013).
- Cho, M. -H., et al. A bioluminescent cytotoxicity assay for assessment of membrane integrity using a proteolytic biomarker. Toxicology in Vitr. 22, 1099-1106 (2008).
- Stewart, C. E., Torr, E. E., Mohd Jamili, N. H., Bosquillon, C., Sayers, I. Evaluation of Differentiated Human Bronchial Epithelial Cell Culture Systems for Asthma Research. Journal of Allerg. 2012, 11(2012).
- Blume, L. F., Denker, M., Gieseler, F., Kunze, T. Temperature corrected transepithelial electrical resistance (TEER) measurement to quantify rapid changes in paracellular permeability. Pharmazi. , 19-24 (2010).
- Chhin, B., et al. Ciliary beating recovery in deficient human airway epithelial cells after lentivirus ex vivo gene therapy. PLoS genetic. 5, e1000422(2009).
- Jiao, J., Meng, N., Wang, H., Zhang, L. Comparison of human nasal epithelial cells grown as explant outgrowth cultures or dissociated tissue cultures in vitro. Front Me. 7, 486-491 (2013).
- Talbot, P. In vitro assessment of reproductive toxicity of tobacco smoke and its constituents. Birth defects research. Part C, Embryo today : review. 84, 61-72 (2008).
- Port, J. L., et al. Tobacco smoke induces CYP1B1 in the aerodigestive tract. Carcinogenesi. 25, 2275-2281 (2004).
- Hoeng, J., et al. A network-based approach to quantifying the impact of biologically active substances. Drug Discov Toda. 17, 413-418 (2012).
- Iskandar, A. R., et al. Systems approaches evaluating the perturbation of xenobiotic metabolism in response to cigarette smoke exposure in nasal and bronchial tissues. Biomed Res In. 2013, 512086(2013).
- Karp, P. H., et al. An in vitro model of differentiated human airway epithelia. Methods for establishing primary cultures. Methods in molecular biolog. 188, 115-137 (2002).
- ISO 3402: Tobacco and tobacco products -- Atmosphere for conditioning and testing. , International Organization for Standardization. (1999).
- R: A Language and Environment for Statistical Computing. , The R Core Team. (2011).
- Gautier, L., Moller, M., Friis-Hansen, L., Knudsen, S. Alternative mapping of probes to genes for Affymetrix chips. BMC Bioinformatic. 5, 111(2004).
- Hermida, L., et al. Confero: an integrated contrast data and gene set platform for computational analysis and biological interpretation of omics data. BMC genomic. 14, 514(2013).
- Thomson, T. M., et al. Quantitative assessment of biological impact using transcriptomic data and mechanistic network models. Toxicology and applied pharmacolog. 272, 863-878 (2013).
- Teff, Z., Priel, Z., Gheber, L. A. The forces applied by cilia depend linearly on their frequency due to constant geometry of the effective stroke. Biophysical journa. 94, 298-305 (2008).
- Hilgendorf, C., et al. Caco-2 versus Caco-2/HT29-MTX co-cultured cell lines: permeabilities via diffusion, inside- and outside-directed carrier-mediated transport. J Pharm Sc. 89, 63-75 (2000).
- Sutto, Z., Conner, G. E., Salathe, M. Regulation of human airway ciliary beat frequency by intracellular pH. The Journal of physiolog. 560, 519-532 (2004).
- Zhang, X., et al. Similarities and differences between smoking-related gene expression in nasal and bronchial epithelium. Physiological genomic. 41, 1-8 (2010).
Przedruki i uprawnienia
