Ten protokół opisuje NAZWĘ, test, który pozwala na szybką identyfikację cząsteczek zdolnych do hamowania in vitro aktywności opiekuńczej białka nukleokapsydu HIV-1.
Artykuł metodologiczny
Test elektroforezy za pośrednictwem wyżarzania nukleokapsydu (NAME) umożliwia szybką identyfikację inhibitorów nukleokapsydu HIV-1
W tym artykule
Podsumowanie
Streszczenie
RNA lub DNA złożone w stabilne trójwymiarowe fałdowanie są interesującymi celami w rozwoju leków przeciwnowotworowych lub przeciwwirusowych. W przypadku HIV-1 białka wirusowe biorące udział w regulacji aktywności wirusa rozpoznają kilka kwasów nukleinowych. Białko nukleokapsydu NCp7 (NC) jest kluczowym białkiem regulującym kilka procesów podczas replikacji wirusa. NC jest w rzeczywistości chaperonem destabilizującym drugorzędowe struktury RNA i DNA oraz ułatwiającym ich wyżarzanie. Inaktywacja NC jest nowym podejściem i interesującym celem terapii anty-HIV. Test Nukleokapsydu Annealing-M ediated E lectropforezy (NAME) został opracowany w celu identyfikacji cząsteczek zdolnych do hamowania topnienia i wyżarzania RNA i DNA złożonych w termodynamicznie stabilnych trójwymiarowych konformacjach, takich jak struktury spinki do włosów elementów TAR i cTAR HIV, przez białko nukleokapsydu HIV-1. Nowy test wykorzystuje zarówno rekombinowane, jak i syntetyczne białko oraz oligonukleotydy bez konieczności ich wcześniejszego znakowania. Analizę wyników uzyskuje się za pomocą standardowej elektroforezy w żelu poliakrylamidowym (PAGE), a następnie konwencjonalnego barwienia kwasami nukleinowymi. Protokół opisany w tej pracy opisuje, jak przeprowadzić test NAME z białkiem o pełnej długości lub jego skróconą wersją pozbawioną podstawowej domeny N-końcowej, które są kompetentne jako białka opiekuńcze kwasów nukleinowych, oraz jak ocenić hamowanie aktywności białka opiekuńczego NC przez interkalator wątkowy. Co więcej, NAME może być wykonywany w dwóch różnych trybach, co jest przydatne do uzyskania wskazówek dotyczących przypuszczalnego mechanizmu działania zidentyfikowanych inhibitorów NC.
Wprowadzenie
Białko nukleokapsydu NCp7 (NC) ludzkiego wirusa niedoboru odporności typu 1 (HIV-1) jest małym, podstawowym białkiem, które jest ściśle związane z genomowym RNA w dojrzałym zakaźnym wirusie, odgrywając kluczową rolę w replikacji wirusa jako kofaktor podczas odwrotnej transkrypcji, rozpoznawania genomu i pakowania. 1-3 NC działa jako chaperon kwasu nukleinowego, katalizując destabilizację stabilnych struktur kwasów nukleinowych i wyżarzanie sekwencji komplementarnych. Jego aktywność agregująca kwasy nukleinowe znajduje się głównie w domenie N-końcowej 11 aminokwasów, podczas gdy aktywność destabilizująca dupleksu została zmapowana na struktury palca cynkowego (peptyd 12-55). 4 Dodatnio naładowane białko obniża barierę elektrostatyczną reakcji wyżarzania i zwiększa szybkość, z jaką łączą się dwie oddzielne komplementarne sekwencje.
Kwasy nukleinowe złożone w stabilną konformację wymagają aktywności opiekuńczej NC, aby ułatwić ich wyżarzanie. 5 Jest to szczególnie ważne w odwrotnej transkrypcji, gdzie NC ma kluczowe znaczenie w zdarzeniach przenoszenia nici: w transferze nici ujemnej, DNA zatrzymane nici ujemnej, właśnie retrotranskrybowane, musi zostać przeniesione i wyżarzane do komplementarnej sekwencji w regionie R na końcu 3' matrycy genomu RNA. 6 Chociaż preferowana termodynamicznie, reakcja ta nie zachodzi w znacznym stopniu przy braku NC ze względu na obecność stabilnej struktury RNA regionu reagującego na aktywację trans (TAR) w regionach R, które muszą być związane z jego kopią DNA (DNA cTAR). 7 cTAR i TAR są w rzeczywistości wysoce ustrukturyzowanymi regionami o charakterystycznej konformacji pnia-pętli. Białko NC denaturuje te spinki do włosów i wspomaga transfer nici ujemnej poprzez zwiększenie szybkości wyżarzania międzycząsteczkowego między komplementarnymi pasmami kwasu nukleinowego. Mechanizm wyżarzania NC TAR i cTAR został dokładnie zbadany i opisany jako test wyżarzania TAR w kilku pracach naukowych, a proponowany schemat został przedstawiony w doskonałych recenzjach. 8-11 Podsumowując, NC destabilizuje drugorzędową strukturę stabilnego RNA, takiego jak TAR-RNA, destabilizuje drugorzędową strukturę jego komplementarnej sekwencji, cTAR-DNA, i promuje reakcję wyżarzania RNA / DNA prowadzącą do tworzenia heterodupleksu TAR / cTAR. 10,11 W rezultacie, etap transferu nici podczas replikacji HIV jest faworyzowany. 12
NC jest atrakcyjnym celem dla rozwoju nowych środków przeciwwirusowych, ponieważ potencjalna interferencja indukowana przez małe cząsteczki w kierunku NC spowodowałaby zmniejszenie odwrotnej transkrypcji genomu wirusa w wyniku osłabionej aktywności NC. 2,13 Takie podejście może ostatecznie doprowadzić do opracowania skutecznych środków przeciw HIV. W trakcie badań przesiewowych w kierunku inhibitorów NC14 opracowaliśmy test opierający się na dobrze znanych właściwościach nukleokapsydu do skutecznej destabilizacji i wyżarzania komplementarnych oligonukleotydów. 10,11 Nazwaliśmy to testem Nucleokapsydu Annealing-M ediated Electrophoresis (NAZWA). Test NAME wykorzystuje NC do pośredniczenia w wyżarzaniu między stabilnie ustrukturyzowanymi kopiami komplementarnych kwasów nukleinowych, w naszym przypadku oligonukleotydu odpowiadającego wierzchołkowej części sekwencji TAR-RNA z jej komplementarną sekwencją DNA (cTAR) w celu uzyskania hybrydowego heterodupleksu TAR / cTAR. Analizę reakcji wyżarzania TAR/cTAR w obecności NC można zbadać za pomocą natywnej elektroforezy w żelu poliakrylamidowym (PAGE).
Ten protokół pokazuje, jak przeprowadzić test NAME w celu szybkiego wyżarzania w temperaturze pokojowej oligonukleotydów złożonych w stabilne struktury spinki do włosów, jak analizować wynik reakcji i możliwe rozwiązywanie problemów eksperymentu. Znakowanie radioaktywne kwasu nukleinowego nie jest wymagane, a wykrywanie prążków oligonukleotydowych można przeprowadzić za pomocą konwencjonalnych metod barwienia. Test, który wykorzystuje albo rekombinowane białko o pełnej długości, albo skróconą syntetyczną wersję NC, pozwala na identyfikację interkalatorów wątkowych hamujących NC, aktywność, która jak wykazano, koreluje z silnym wiązaniem z RNA i DNA. 14
Protokół
1. Przygotowanie materiału, kwasów nukleinowych i białek
- Kwasy nukleinowe
- Probówki o pojemności 1,5 ml należy sterylizować w autoklawie i przechowywać w sterylnym pojemniku. Wykonuj każdy krok za pomocą sterylnych końcówek filtrujących, aby wyeliminować czynniki zanieczyszczające, np. nukleazy z laboratoryjnych materiałów eksploatacyjnych.
- Przygotować Tris-HCl 10 mM bufor o pH 7,5 w wodzie uzdatnionej DEPC i przefiltrować roztwór za pomocą filtra o wielkości porów 0,22 μm.
- UWAGA: Oligonukleotyd zwany "TAR" odpowiada krótkiej (29-merowej) sekwencji RNA 5'-GGCAGAUCUGAGCCUGGUGGGAGCUCUCUGCC-3' 15', podczas gdy cTAR jest jego komplementarną sekwencją DNA 5'-GGCAGAGAGCTCCCAGGCTCAGATCTGCC-3'.
- Rozpuścić zarówno TAR, jak i cTAR w buforze Tris wyżej wymienionym (1.1.2) w celu uzyskania 100 μM roztworów podstawowych. Roztwór podstawowy cTAR należy przechowywać w temperaturze -20 °C (w tych warunkach podwielokrotności mogą być przechowywane przez wiele miesięcy). W celu długotrwałego przechowywania RNA należy przygotować 20 μl podwielokrotności roztworu podstawowego TAR, wysuszyć każdą porcję za pomocą wirówki koncentratora próżniowego i przechowywać w temperaturze -80 °C. Świeżo przed użyciem zawiesić każdą porcję TAR w 20 μl wody uzdatnionej DEPC.
UWAGA: Robocze porcje TAR można przechowywać w temperaturze -20 °C przez dwa tygodnie.
- Rozpuścić zarówno TAR, jak i cTAR w buforze Tris wyżej wymienionym (1.1.2) w celu uzyskania 100 μM roztworów podstawowych. Roztwór podstawowy cTAR należy przechowywać w temperaturze -20 °C (w tych warunkach podwielokrotności mogą być przechowywane przez wiele miesięcy). W celu długotrwałego przechowywania RNA należy przygotować 20 μl podwielokrotności roztworu podstawowego TAR, wysuszyć każdą porcję za pomocą wirówki koncentratora próżniowego i przechowywać w temperaturze -80 °C. Świeżo przed użyciem zawiesić każdą porcję TAR w 20 μl wody uzdatnionej DEPC.
- Białko NC i peptyd (12-55)NC
- Przygotować rekombinowane białko NC o pełnej długości, jak podano. 16 Przechowywać roztwór podstawowy w podwielokrotnościach w temperaturze -20 °C. Oznaczyć dokładne stężenie białka za pomocą spektrofotometru UV-Vis, stosując współczynnik ekstynkcji przy długości fali 280 nm wynoszący 6,410 M-1 cm-1.
- Zawiesić syntetyczny peptyd (12-55)NC w Tris-HCl 10 mM pH 7,5 i przechowywać roztwór podstawowy w podwielokrotnościach w temperaturze -20 °C. Określić prawidłowe stężenie peptydu na spektrofotometrze UV-Vis, stosując współczynnik ekstynkcji przy 280 nm wynoszący 5,700 M-1 cm-1,
UWAGA: Peptyd (12-55)NC otrzymano oczyszczony i liofilizowany HPLC z roztworu zawierającego dwa odpowiedniki chlorku.
- Związek 1
- Odważyć około 1 mg liofilizowanego związku 1 za pomocą wagi analitycznej i rozpuścić go w 100 μl 100% DMSO, odpowiednio zważonego, w celu uzyskania roztworu podstawowego o wysokim stężeniu (≈10 mM). Określ dokładne stężenie związku na spektrofotometrze UV-Vis, korzystając z jego współczynnika ekstynkcji (przy 354 nm: 11,387 M-1 cm-1). Przed użyciem roztwór podstawowy należy przechowywać w ciemności w temperaturze -20 °C.
2. Ustawianie aparatu żelowego i odlewanie żelu
- Aby ustawić żel, przepłucz dwie płytki (jedną długą i jedną krótszą) 70% etanolem, pozwól im wyschnąć, a następnie umieść dwie przekładki 1 mm wzdłuż dłuższych krawędzi dłuższej płytki; przykryj ją krótką płytką i upewnij się, że dwie płytki są wyrównane na dole.
- Aby odlewać żel, postępuj zgodnie z instrukcjami dostarczonymi przez dostawcę (różni dostawcy używają nieco innej aparatury; zaciski i stosy warstwowe są dostarczane przez każde urządzenie odlewnicze). We wszystkich przypadkach należy upewnić się, że zaciski, stosy i uszczelki są czyste i usunąć ślady akrylamidu pozostawione przez poprzednich użytkowników.
- Umieść zmontowaną kanapkę żelową w stojaku odlewniczym i postępuj zgodnie z instrukcjami dostawcy.
UWAGA: Zwykle czysta silikonowa uszczelka na dnie szczeliny odlewu zapewnia dobre uszczelnienie i pomaga uniknąć wycieków podczas nalewania żelu. - Aby sprawdzić, czy nie ma wycieków, wlej wodę destylowaną za pomocą pipety między szklane płytki. Dodaj wodę, aby napełnić kanapkę i odczekaj kilka minut, aby upewnić się, że nie ma wycieków. Jeśli kanapka jest prawidłowo zmontowana, usuń wodę i włóż bibułę filtracyjną między dwie szklanki, aby wysuszyć szklanki. Usuń papier i teraz kanapka jest gotowa do odlewania żelu.
- Wlać żel w temperaturze pokojowej (RT, 25 °C). Ponieważ poliakryloamid jest wysoce neurotoksyczny, należy nosić rękawice. Do przeprowadzenia testu NAME należy stosować ciągłe 12% żele poliakryloamidowe w warunkach niedenaturujących (natywnych).
- Przygotować 12% roztwór żelu: zmieszać 12 ml 40% roztworu akryloamidu/bisakryloamidu (19/1), 4 ml TBE 10x buforu (10x: Tris-HCl 890 mM, Boran 890 mM, EDTA 20 mM) i 24 ml wody MilliQ. Dodać 400 μl APS i 50 μl TEMED bezpośrednio przed użyciem. Wymieszaj roztwór i szybko za pomocą pipety wlej roztwór między szklane płytki. Wprowadź grzebień między szklane płytki, unikając pęcherzyków. Dodaj roztwór żelu, aby całkowicie wypełnić kanapkę.
- Pozwól żelowi polimeryzować przez 45 minut do 1 godziny. Bezpośrednio przed załadowaniem próbki powoli wyjmij grzebień i dokładnie spłucz studzienki wodą destylowaną.
- Po etapach polimeryzacji i płukania studzienek należy postępować zgodnie ze szczegółowymi instrukcjami dostawcy, aby umieścić kanapkę z żelem w aparacie do pionowej elektroforezy żelowej. Jeśli obecny jest układ chłodzenia, upewnij się, że system żelowy jest umieszczony we właściwej pozycji rdzenia chłodzącego.
- Jeśli system jest zaprojektowany do obsługi więcej niż jednego żelu, ale tylko jeden żel musi być uruchomiony, należy przymocować kanapkę z żelem jako zaporę buforową do rdzenia chłodzącego po drugiej stronie, aby utworzyć kompletną górną komorę buforową.
UWAGA: jeśli zapora nie zostanie prawidłowo umieszczona, górny bufor będzie przeciekał, co może spowodować zatrzymanie przepływu żelu. - Przygotować 2,5 l buforu do pracy TBE (1x: Tris-HCl 89 mM, Boran 89 mM, EDTA 2 mM) w wodzie dejonizowanej. Oddzielić około 500 ml buforu TBE do górnej komory buforowej i wlać pozostałą część do dolnej komory buforowej. Wlać pozostałe 500 ml buforu TBE do górnej komory buforowej.
- Umieść pokrywę na górze dolnej komory buforowej, tak aby anoda i katoda znajdowały się we właściwej pozycji.
- Podłącz rdzeń chłodzący, jeśli jest, do kranu za pomocą węży. Napełnij rdzeń wodą z kranu, która będzie działać jak radiator podczas elektroforezy i pozwól wodzie z kranu krążyć przez rdzeń podczas elektroforezy.
3. Test elektroforezy za pośrednictwem wyżarzania nukleokapsydu (NAZWA)
- Przygotowanie
- Przygotować bufor TNMg (1x: Tris-HCl 10 mM, NaCl 20 mM, Mg(ClO4)2 1 mM, pH 7,5) w wodzie uzdatnionej DEPC i przefiltrować roztwór za pomocą filtra o wielkości porów 0,22 μm.
UWAGA: Bufor TNMg może być przechowywany w temperaturze 4 °C do 7 dni. Aby uzyskać najlepsze wyniki składania i wyżarzania, zalecamy stosowanie świeżo przygotowanych. - Przygotuj żelowy bufor ładujący zawierający SDS (GLBSDS: Tris-HCl 100 mM, EDTA 4 mM, 50% w/v glicerolu, 2% w/v SDS, 0.05% w/v błękitu bromofenolowego) w wodzie uzdatnionej DEPC.
UWAGA: GLB pomaga śledzić, jak daleko próbki oligonukleotydów docierają do systemu żelowego i pozwala na zatopienie próbek w żelu. Dodanie SDS do GLB jest kluczowym krokiem dla optymalnego powodzenia testu NAME. Jeśli ten krok nie zostanie wykonany, nie jest możliwe rozróżnienie pasm kwasów nukleinowych w układzie żelowym (rysunek 2).
- Przygotować bufor TNMg (1x: Tris-HCl 10 mM, NaCl 20 mM, Mg(ClO4)2 1 mM, pH 7,5) w wodzie uzdatnionej DEPC i przefiltrować roztwór za pomocą filtra o wielkości porów 0,22 μm.
- Przygotowanie elementów sterujących
- Rozcieńczyć szeregowo roztwory podstawowe oligonukleotydów i użyć świeżo przygotowanych roztworów 10 μM do przygotowania 10 μl roztworu 1 μM TAR. Przygotować w ten sam sposób, oddzielnie, 10 μl 1 μM cTAR w buforze TNMg 1x. Podgrzewać każdą probówkę do temperatury 95 °C przez 5 minut, a następnie pozostawić do ostygnięcia do temperatury RT, aby TAR i cTAR przybrały strukturę trzpienia, wybrzuszenia i pętli.
- Przygotować 1 μM roztwór hybrydowego TAR/cTAR jako kontrolę. Zmieszać 1 μl 10 μM substancji smolistych z 1 μl 10 μM cTAR w TNMg 1x, w całkowitej objętości 10 μl. Denaturację oligonukleotydów dokonuje się poprzez podgrzanie probówki do temperatury 95 °C przez 5 minut i pozostawienie jej do powolnego ostygnięcia do temperatury RT, aby TAR wyżarzył się do swojej komplementarnej sekwencji cTAR i utworzył dwuniciową hybrydę TAR/cTAR.
- Gdy roztwory zostaną schłodzone do temperatury pokojowej, należy przeprowadzić wirowanie z krótkim wirowaniem. Dodać 3 μlGLB SDS, odpipetować każdy roztwór wewnątrz probówki 3 razy i umieścić probówkę na lodzie. Próbki kontrolne należy utrzymywać nieruchomo na lodzie aż do etapu ładowania.
- Przygotowanie próbek do analizy aktywności białka NC i peptydu (12-55)NC
- Do każdej próbki należy użyć 2,5 μl świeżo przygotowanego roztworu oligonukleotydów o stężeniu 4 μM. Zawsze należy przygotować niewielką nadmiarową ilość każdego roztworu, aby zapobiec błędom pipetowania. Złożyć 32,5 μl 4 μM roztworu TAR i oddzielnie cTAR w buforze TNMg 1x, jak podano dla preparatu kontrolnego wyżej wymienionego (krok 3.2.1.).
- Rozcieńczyć roztwór podstawowy zarówno białka NC, jak i peptydu (12-55)NC do roztworu o stężeniu 80 μM wodą MilliQ.
- Gdy roztwory TAR i cTAR zostaną schłodzone do temperatury pokojowej, należy przeprowadzić wirowanie obu probówek z krótkim wirowaniem i rozpocząć przygotowanie probówek z próbkami.
- Przygotuj 12 pustych probówek autoklawizowanych o pojemności 0,5 ml. Umieść 3 rzędy po 4 probówki w stojaku na próbki laboratoryjne. Każdy wiersz wskazuje odpowiednio próbki do analizy białka NC o pełnej długości, próbki bez białka oraz próbki do analizy aktywności peptydu (12-55)NC.
- Zawsze wymieniaj końcówki za każdym razem, gdy używany jest inny odczynnik.
- Dodać do każdej probówki 2,5 μl złożonego materiału smolistego i 2,5 μl złożonego roztworu smolistego. Dodać 4 μl wody uzdatnionej DEPC do próbek do analizy NC i (12-55)NC. Do pozostałych próbek dodać 5 μl wody uzdatnionej metodą DEPC.
- Dodać 1 μl 80 μM NC lub 1 μl 80 μM (12-55)NC do próbek w celu analizy NC lub (12-55)NC.
- Natychmiast dodać 3 μlGLB SDS do próbek o czasie 0 min (podanych jako 0' na rysunku 1), pipetując roztwór do każdej probówki 3 razy, a na koniec umieścić probówkę na lodzie. Powtórz ten krok dla wszystkich próbek i kontroli. Utrzymuj próbki stabilnie na lodzie aż do etapu ładowania.
- Po 15 minutach, 30 minutach i 1 godzinie inkubacji w temperaturze pokojowej dodać 3 μlGLB SDS, odpipetować roztwór wewnątrz każdej probówki 3 razy i umieścić probówkę na lodzie. Powtórzyć ten krok odpowiednio dla wszystkich próbek i próbek, odpowiednio, i trzymać na lodzie aż do etapu ładowania.
- Zdejmij pokrywę aparatu żelowego. Załadować 13 μl każdej próbki do studzienek utworzonych zgodnie z wcześniejszym opisem, odlewając żel dobrze formującym się grzebieniem. Załadować próbki zgodnie z kolejnością przedstawioną na rysunku 1.
- Załóż pokrywę aparatu żelowego. Podłącz przewody aparatu żelowego do zasilania. Sprawdź, czy elektrody są podłączone do odpowiednich gniazd w zasilaczu.
- Włącz zasilanie i uruchom żel przez 2 godziny i 30 minut przy stałym napięciu 200 V, aż barwnik przeniesie się na 1,5 cm powyżej dna żelu.
- Przygotowanie próbki do analizy aktywności antrachinonu na NC i (12-55)NC
- Rozcieńczyć roztwór podstawowy związku 1. Przygotować 10 μl rozcieńczenia 500 μM, 250 μM, 50 μM, 5 μM związku 1 w wodzie MilliQ.
- Przygotować próbki kontrolne zgodnie z powyższym opisem (pkt 3.2).
- Do każdej próbki należy użyć 2,5 μl świeżo przygotowanego roztworu oligonukleotydów o stężeniu 4 μM. Zawsze należy przygotować niewielką nadmiarową ilość każdego roztworu, aby zapobiec błędom pipetowania. Złożyć 27,5 μl 4 μM roztworu TAR i oddzielnie cTAR w buforze TNMg 1x, jak wspomniano powyżej (krok 3.2.1.).
- Rozcieńczyć roztwór podstawowy zarówno białka NC, jak i peptydu (12-55)NC do roztworu o stężeniu 80 μM w wodzie.
- Gdy roztwory TAR i cTAR zostaną schłodzone do temperatury pokojowej, należy przeprowadzić wirowanie obu probówek z krótkim wirowaniem i rozpocząć przygotowanie próbek.
- Przygotuj 20 pustych probówek autoklawowanych o pojemności 0,5 ml. Umieść 2 rzędy po 10 probówek każdy w stojaku na próbki laboratoryjne.
- Zawsze wymieniaj końcówki za każdym razem, gdy używany jest inny odczynnik.
- Dodaj każdą probówkę z pierwszego rzędu z 2,5 μl złożonej smoły. Dodać do każdej probówki z drugiego rzędu 2,5 μl złożonego cTAR.
- Dodać 2 μl odpowiedniego związku 1 rozcieńczenie (zwiększając stężenie z rozcieńczenia 5 μM do rozcieńczenia 500 μM) do TAR i do cTAR. Zastąp związek wodą w próbkach do analizy NC i (12-55)NC w przypadku braku związku. Próbki należy inkubować przez 15 minut w temperaturze pokojowej.
- Po 15 minutach inkubacji zmieszać próbki cTAR (probówki drugiego rzędu) z odpowiadającymi im próbkami TAR (probówki pierwszego rzędu).
- Dodać 1 μl 80 μM NC lub 1 μl 80 μM (12-55)NC do próbek odpowiednio do analizy NC lub (12-55)NC.
- Po 15 minutach inkubacji dodać 3 μlGLB SDS, odpipetować każdą probówkę 3 razy i umieścić probówkę na lodzie. Powtórzyć ten krok, odpowiednio, używając próbek do analizy NC i (12-55)NC. Utrzymuj próbki stabilnie na lodzie aż do etapu ładowania.
- Zdejmij pokrywę aparatu żelowego. Załadować 13 μl każdej próbki do studzienek. Załadować próbki zgodnie z kolejnością przedstawioną na rysunku 3B.
- Załóż pokrywę aparatu żelowego. Podłącz przewody aparatu żelowego do zasilania. Sprawdź, czy elektrody są podłączone do odpowiednich gniazd w zasilaczu.
- Włącz zasilanie i uruchom żel przez 2 godziny i 30 minut przy stałym napięciu 200 V, aż barwnik przeniesie się na 1,5 cm powyżej dna żelu.
- Przygotowanie próbki: tryb preinkubacji oligo-a tryb preinkubacji NC
- Rozcieńczyć roztwór podstawowy związku 1. Przygotować 10 μl rozcieńczenia 500 μM, 250 μM, 50 μM, 5 μM związku 1 w wodzie MilliQ.
- Przygotować próbki kontrolne zgodnie z powyższym opisem (pkt 3.2).
- Do każdej próbki należy użyć 2,5 μl roztworu oligonukleotydów o stężeniu 4 μM. Zawsze należy przygotować niewielką nadmiarową ilość każdego roztworu, aby zapobiec błędom pipetowania. Złożyć 27,5 μl 4 μM roztworu TAR i oddzielnie cTAR w buforze TNMg 1x, jak wspomniano powyżej (krok 3.2.1.).
- Rozcieńczyć roztwór podstawowy zarówno białka NC, jak i peptydu (12-55)NC do roztworu o stężeniu 80 μM w wodzie.
- Gdy roztwory TAR i cTAR zostaną schłodzone do temperatury pokojowej, należy przeprowadzić wirowanie obu probówek z krótkim wirowaniem i rozpocząć przygotowanie próbek.
- Końcówki należy zawsze wymieniać za każdym razem, gdy wymieniane są odczynniki lub jeśli dotyka się jakiegokolwiek innego płynu lub roztworu zawartego w probówce reakcyjnej.
- Począwszy od tego etapu, należy pamiętać o wyraźnym oznakowaniu i oddzieleniu próbek do dwóch różnych procedur wstępnej inkubacji.
- Tryb preinkubacji oligoterapii
- Przygotuj 10 pustych probówek autoklawizowanych o pojemności 0,5 ml. Umieść 2 rzędy po 5 probówek w stojaku na próbki laboratoryjne.
- Dodać do każdej probówki z pierwszego rzędu 2,5 μl złożonej substancji smolistej. Dodać do każdej probówki z drugiego rzędu 2,5 μl złożonego cTAR.
- Dodać 2 μl odpowiedniego związku 1 rozcieńczenie (zwiększając stężenie z rozcieńczenia 5 μM do rozcieńczenia 500 μM) do TAR i do cTAR. Zastąp związek wodą w próbkach do analizy NC pod nieobecność związku. Próbki należy inkubować przez 15 minut w temperaturze pokojowej.
- Po 15 minutach inkubacji pobrać próbki cTAR (drugi rząd) i umieścić je razem z odpowiednimi próbkami TAR (pierwszy rząd).
- Dodać 1 μl 80 μM NC do każdej próbki i inkubować próbki przez 15 minut w temperaturze pokojowej.
- Po 15 minutach inkubacji dodać 3 μlGLB SDS, odpipetować każdą probówkę 3 razy i umieścić probówkę na lodzie. Utrzymuj próbki stabilnie na lodzie aż do etapu ładowania.
- Tryb preinkubacji NC
- Przygotuj 5 pustych autoklawowanych probówek o pojemności 0,5 ml i umieść je w stojaku na próbki laboratoryjne.
- Dodać do każdej probówki 4 μl odpowiedniego związku 1 rozcieńczenia (zwiększając stężenie z rozcieńczenia 5 μM do 500 μM). Zastąp związek wodą w próbkach do analizy NC pod nieobecność związku.
- Dodać do każdej probówki 1 μl 80 μM NC i inkubować próbki przez 15 minut w temperaturze pokojowej.
- Zmieszać 15 μl złożonej smoły z 15 μl złożonego cTAR w probówce i użyć tego roztworu TAR + cTAR w następnym kroku.
- Po 15 minutach inkubacji dodać do każdej próbki 5 μl roztworu mieszaniny TAR + cTAR i inkubować próbki przez 15 minut w temperaturze pokojowej.
- Po 15 minutach inkubacji dodać 3 μlGLB SDS, odpipetować każdą probówkę 3 razy i umieścić probówkę na lodzie. Próbki należy utrzymywać stabilnie na lodzie aż do etapu ładowania.
UWAGA: Począwszy od kroku 3.5.8, analizę można przeprowadzić na wszystkich próbkach (wznowić od 3.5.7).
- Tryb preinkubacji oligoterapii
- Zdejmij pokrywę aparatu żelowego. Załadować 13 μl każdej próbki do studzienek. Załadować próbki zgodnie z kolejnością przedstawioną na rysunku 4.
- Załóż pokrywę aparatu żelowego. Podłącz przewody aparatu żelowego do zasilania. Sprawdź, czy elektrody są podłączone do odpowiednich gniazd w zasilaczu.
- Włącz zasilanie i uruchom żel przez 2 godziny i 30 minut przy stałym napięciu 200 V, aż barwnik przeniesie się na 1,5 cm powyżej dna żelu.
4. Usuwanie żelu i przebarwień żelowych
- Po elektroforezie wyłącz zasilanie i odłącz przewody elektryczne. Zakręć kran z wodą w układzie chłodzenia i odłącz węże od rdzenia.
- Zdejmij pokrywę, a jeśli system został schłodzony, wyjmij rdzeń chłodzący i wylej bufor z obu komór.
- Delikatnie zdemontuj kanapkę żelową z aparatu i usuń wszystkie zaciski ze szklanych płytek. Aby usunąć żel z płytek, wypchnij jedną z przekładek na bok płytek i delikatnie ją przekręć, aby pociągnąć górną szklaną płytkę do góry i odsunąć. Chwyć dwa rogi żelu i delikatnie go unieś, aby wyjąć go ze szklanki.
- Umieść żel w odpowiednim pojemniku z żądanym roztworem barwiącym kwasy nukleinowe na 30-45 minut z mieszaniem.
- Po zabarwieniu umieść żel w systemie obrazowania transiluminatora, aby wykryć sygnał fluorescencji kwasów nukleinowych w systemie żelowym.
Wyniki
Rysunek 1 przedstawia reprezentacyjny wynik testu elektroforezy wspomaganej hybrydyzacją nukleokapsydu (NAME), przeprowadzonego i) z pełnowymiarowym białkiem rekombinowanym, ii) bez białka, t.j. poprzez zmieszanie cTAR + TAR i inkubację do 1 h w RT oraz iii) ten sam test przeprowadzony z (12-55)NC, syntetycznym peptydem pozbawionym 11 aminokwasów domeny N-końcowej. Wstępnie sfałdowane TAR i cTAR zmieszano, a tworzenie się zhybrydyzowanego heterodupleksu TAR/cTAR monitorowano w obecności pełnowymiarowego rekombinowanego NC (lewe ścieżki na Rysunku 1), w obecności białka (środkowe ścieżki na Rysunku 1) oraz w obecności skróconego peptydu (12-55)NC (prawe ścieżki na Rysunku 1). Kontrolami są: sfałdowany cTAR, sfałdowany TAR oraz zhybrydyzowany hybryda (TAR/cTAR), uzyskana poprzez denaturację termiczną stabilnie sfałdowanych struktur TAR do cTAR, a następnie ich powolną hybrydyzację.14
Zdolność NC do denaturacji dwóch stabilnych sekwencji kwasów nukleinowych w rozciągniętą helisę heterodupleksu jest wyraźnie widoczna: pełnowymiarowe białko NC prowadzi do natychmiastowego powstania hybrydy TAR/cTAR: 0’ oznacza minimalny czas upływający między dodaniem NC do próbek a dodaniem buforu do ładowania żelu, który zatrzymuje reakcję; pełne utworzenie zostaje osiągnięte już po 15’ czasie inkubacji. Wzrost intensywności wyżarzonego heterodupleksu przebiega równolegle do spadku intensywności sfałdowanych oligonukleotydów cTAR i TAR. Formowanie heterodupleksu zachodzi również w obecności formy skróconej, i.e. (12-55)NC, co potwierdza aktywność biologiczną syntetycznego peptydu. W przypadku braku białka lub peptydu nie obserwuje się tworzenia heterodupleksu, a oligonukleotydy TAR i cTAR nie wyżarzają się w temperaturze pokojowej w heterodupleks (Rycina 1). We wszystkich eksperymentach obserwuje się szybkie tworzenie niestabilnych produktów pośrednich („kompleksy pośrednie” na Rycini 1), których ilość zmniejsza się z czasem, co jest zgodne z zaproponowanym mechanizmem wymiany nici poprzez spinki do włosów cTAR i TAR aż do prawidłowego sfałdowania kwasów nukleinowych.17
Możliwym problemem podczas przeprowadzania eksperymentu jest brak SDS w buforze do ładowania żelu. W przypadku braku SDS w buforze GLB wynik reakcji przedstawiono na Rysunku 2 i zestawiono go z wynikiem uzyskanym przy użyciu GLB + SDS. Wstępnie sfałdowane TAR i cTAR zmieszano i inkubowano przez 3 hr w temperaturze pokojowej lub przez 3 hr w 37 °C z rekombinowanym białkiem NC o pełnej długości. Po inkubacji próbki podzielono na dwie części: do jednej połowy dodano bufor do ładowania żelu bez SDS (GLB), natomiast do drugiej połowy dodano GLB z SDS (GLBSDS). Próbki naniesiono na żel, a położenie prążków kwasów nukleinowych zwizualizowano po elektroforezie za pomocą barwnika. Gdy obecne było białko NC, a próbki naniesiono z użyciem GLB, wszystkie prążki kwasów nukleinowych przesunęły się w górę: jest to wynik oczekiwany i wskazuje na silne wiązanie białka z kwasami nukleinowymi. Wyniki z użyciem GLBSDS przedstawiono po prawej stronie żelu: dodatek SDS denaturuje białko i uwalnia kwasy nukleinowe ze stabilnego kompleksu z białkiem, co umożliwia porównanie z kontrolami.
Analiza NAME służy do oceny zdolności interkalatorów typu „threading” do stabilizacji dynamicznych struktur kwasów nukleinowych oraz hamowania aktywności białek opiekuńczych (chaperonów) NC.14 Interkalatory tego typu to płaskie cząsteczki aromatyczne podstawione objętościowymi łańcuchami bocznymi, znajdującymi się po przeciwnych stronach układu pierścieniowego, takimi jak antrachinon przedstawiony na Rysunku 3A.18 Interkalatory te są w stanie przechodzić przez podwójną helisę kwasów nukleinowych, lokując ostatecznie swoje łańcuchy boczne w każdej z bruzd podwójnej helisy.19,20
Rysunek 3B przedstawia wynik testu NAME w obecności związku 1, znanego interkalatora typu threading,18 w obecności pełnowymiarowego białka NC lub skróconego peptydu. W obu przypadkach tworzenie hybrydy TAR/cTAR przez NC jest ograniczane wraz ze wzrostem stężenia interkalatora, podczas gdy jednocześnie zwiększa się ilość wolnego TAR i cTAR. Skrócona forma białka pozbawiona końca N-terminalnego (12-55NC) wykazuje większą wrażliwość na inhibicję swojej aktywności: różnica ta została zweryfikowana dla wszystkich dotychczas przetestowanych związków.
Analizę NAME można przeprowadzić na dwa sposoby: poprzez preinkubację związku testowego z NC, a następnie dodanie sfałdowanych oligonukleotydów (tryb preinkubacji z NC), lub poprzez preinkubację związku testowego przez 15 min ze sfałdowanymi substratami kwasów nukleinowych, a następnie dodanie NC i dalszą inkubację przez 15 min (tryb preinkubacji z oligo). Chociaż całkowity czas inkubacji jest taki sam w obu trybach, preinkubacja ze sfałdowanymi oligonukleotydami przed dodaniem NC pozwala na dłuższy czas wprowadzania interkalatorów do sfałdowanego kwasu nukleinowego. Skutkuje to silniejszą stabilizacją ich struktur dynamicznych i łatwiejszym hamowaniem aktywności chaperonowej NC. Analiza NAME w tych dwóch trybach pozwala zatem uwydatnić różnice w mechanizmie działania inhibitorów NC, co pokazano na Rysunku 4: gdy związek 1 był analizowany metodą NAME w trybie preinkubacji z oligo (Rysunek 4, ścieżki po lewej stronie), wykazano silne hamowanie hybrydyzacji pośredniczonej przez NC, podczas gdy w trybie preinkubacji z NC zaobserwowano znacznie słabsze hamowanie (Rysunek 4, ścieżki po prawej stronie). Należy pamiętać, że w celu wyznaczenia stężeń hamujących podczas przesiewania zestawów związków pokrewnych za pomocą tej analizy i w tych warunkach, każdy eksperyment musi być przeprowadzony co najmniej w trzech powtórzeniach przy użyciu blisko rozmieszczonych stężeń (szczególnie w okolicy wartości IC50).14
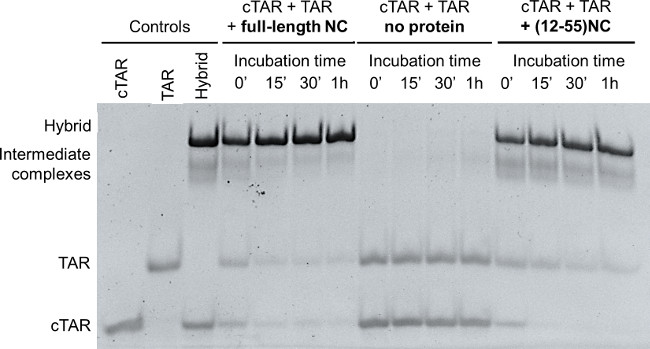
Rycina 1: Analiza NAME z pełnowymiarowym NC oraz z uciętym (12-55)NC. Sfałdowane TAR i cTAR, każde w stężeniu 1 µM, inkubowano z rekombinowanym NC lub z (12-55)NC (stosunek oligos/NC=1/8) przez 0 min, 15 min, 30 min i 1 hr. Jako kontrolę negatywną wykorzystano TAR i cTAR inkubowane w obecności białka (0 min, 15 min, 30 min i 1 hr). Jako kontrole zastosowano sfałdowane TAR, sfałdowane cTAR oraz hybrydę TAR/cTAR otrzymaną po denaturacji termicznej, a następnie wyżarzaniu in vitro. Reakcje zatrzymano za pomocą GLBSDS. Próbki rozdzielono na 12% żelu poliakryloamidowym w TBE 1x; po elektroforezie kwasy nukleinowe na żelu zabarwiono i uwidoczniono na transiluminatorze.
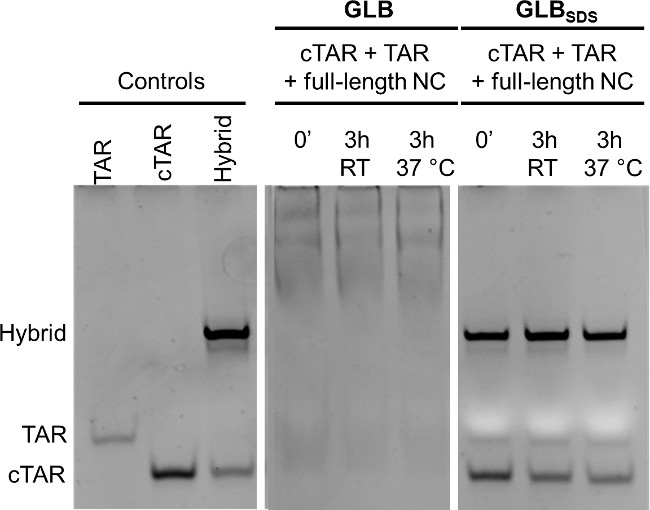
Rycina 2: Wpływ SDS w buforze do ładowania żelu (GLB) podczas analizy hybrydyzacji TAR/cTAR za pośrednictwem NC. TAR i cTAR, uprzednio sfałdowane w TNMg 1x, inkubowano z pełnowymiarowym rekombinowanym NC (oligonukleotydy/NC = 1/8) przez 3 h w temperaturze pokojowej lub w 37 °C. Następnie do próbek inkubowanych z NC dodano GLB lub GLBSDS. Kontrole: TAR, cTAR oraz zhybrydyzowany kompleks TAR/cTAR (każdy 1 µM). Elektroforezę przeprowadzono na 12% żelu poliakryloamidowym w TBE 1x; po elektroforezie kwasy nukleinowe na żelu zabarwiono i wykryto na transiluminatorze. Rycina została zmodyfikowana na podstawie Ryciny S4 z: Sosic, A. et al. Design, synthesis and biological evaluation of TAR and cTAR binders as HIV-1 nucleocapsid inhibitors. MedChemComm 4, 1388-1393, doi:10.1039/c3md00212h (2013).
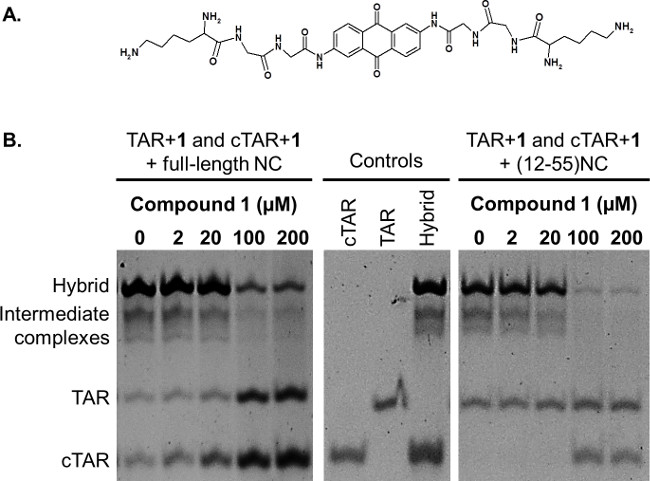
Rycina 3: (A) Struktura chemiczna interkalatora przemieszczającego 1. (B) Wpływ interkalatora przemieszczającego 1 oceniony za pomocą testu NAME. Zfałdowane TAR oraz cTAR, każde w stężeniu 1 µM, inkubowano w obecności wskazanych stężeń związku 1 z pełną wersją NC lub z (12-55)NC, każde w stężeniu 8 µM. Jako kontrole zastosowano zfałdowane TAR, zfałdowane cTAR oraz wydłużony heterodupleks TAR/cTAR. Reakcje zatrzymano za pomocą GLBSDS. Próbki rozdzielono na 12% żelu poliakryloamidowym w buforze TBE 1x; po elektroforezie kwasy nukleinowe na żelu zabarwiono i wykryto na transiluminatorze.
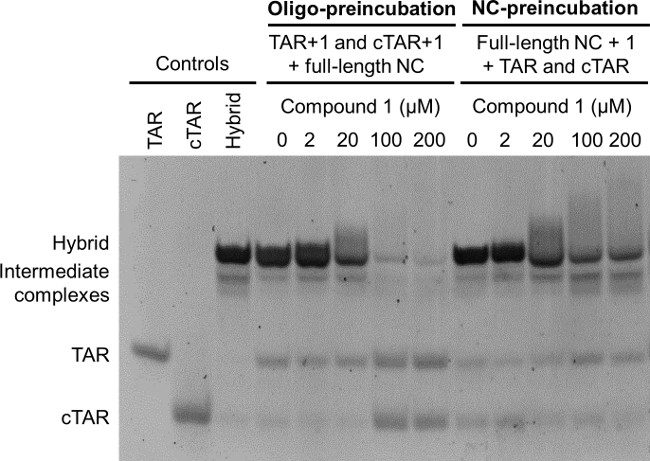
Rysunek 4: Tryby preinkubacji oligo w porównaniu z preinkubacją NC: efekty w teście NAME.Tryb preinkubacji oligo: sfałdowany TAR i sfałdowany cTAR, każdy w stężeniu 1 µM, inkubowano wstępnie z wskazanymi stężeniami interkalatora przechodzącego 1 przez 15 min, a następnie przez dodatkowe 15 min w obecności pełnowymiarowego NC (8 µM). Tryb preinkubacji NC: wskazane stężenia interkalatora przechodzącego 1 inkubowano wstępnie z pełnowymiarowym NC (8 µM) przez 15 min, a następnie przez dodatkowe 15 min w obecności sfałdowanego TAR i sfałdowanego cTAR, każdy w stężeniu 1 µM. Sfałdowany TAR, sfałdowany cTAR oraz rozszerzony heterodupleks TAR/cTAR posłużyły jako kontrole. Wszystkie reakcje zatrzymano ostatecznie przy użyciu GLBSDS. Próbki rozdzielono na żelu poliakrylamidowym 12% w TBE 1x; po elektroforezie kwasy nukeinowe na żelu zabarwiono i wykryto na transiluminatorze.
Dyskusja
NAME to test, który pozwala szybko ocenić hamowanie aktywności opiekuńczej białka nukleokapsydu HIV-1, interesującego celu w poszukiwaniu nowych leków anty-HIV. NC wyżarzają szybko i w temperaturze pokojowej kwasy nukleinowe, których stabilne fałdowanie w przeciwnym razie wymagałoby denaturacji termicznej w wysokiej temperaturze, a następnie ostrożnego wyżarzania. Test można przeprowadzić zarówno z NC o pełnej długości, jak i ze skróconym (12-55)NC: w obu przypadkach dwa kwasy nukleinowe (RNA i jego komplementarna kopia DNA) są szybko wyżarzane. Jest to zgodne z obserwacją literaturową dotyczącą skróconego peptydu NC: wyżarzanie jest inicjowane przez efektywne stopienie trzonu cTAR, po którym następuje interakcja jego komplementarnej pętli wierzchołkowej, która jest słabym miejscem wiązania NC, z komplementarną sekwencją pętli wierzchołkowej TAR, kończąc się przez kilka niestabilnych produktów pośrednich do wydłużonej wyżarzonej hybrydy. 21
NC jest bardzo stabilnym białkiem i może wystąpić niewiele problemów podczas wykonywania NAME. Bardzo ważne jest jednak, aby dodać świeżo wytworzony SDS do buforu ładującego żel służącego do zatrzymania reakcji: jeśli nie zostanie to osiągnięte, żel nie pokaże pasm kwasu nukleinowego we właściwych pozycjach. W rzeczywistości NC jest białkiem wiążącym kwasy nukleinowe, więc aby prawidłowo uwidocznić heterodupleks TAR / cTAR za pomocą elektroforezy żelowej, SDS musi być obecny w buforze ładującym żel, aby denaturować białko i uwolnić je z jego ścisłego kompleksu z kwasami nukleinowymi. Jest to również możliwe rozwiązanie problemu, tj. powstawania przesuniętych pasm podczas przebiegu żelowego. Efekt ten jest szczególnie widoczny, gdy zastosowano NC o pełnej długości, jak na rysunku 2, i jest związany z obecnością wysoce zasadowego N-końcowego ogona, mającego silny wpływ agregujący na kwasy nukleinowe.
Obecność końcowego ogona podstawowego sprawia, że reakcja wyżarzania jest trudniejsza do zahamowania, jak pokazano na rysunku 3 przy użyciu związku 1, reprezentatywnego interkalatora gwintowego, tj. interkalatora szczególnie skutecznego w stabilizacji struktur pętli trzpieniowych TAR i cTAR. W rzeczywistości ten rodzaj interakcji z kwasami nukleinowymi jest preferowany, gdy wybrzuszenia i pętle przerywają ciągłość podwójnej helisy, co pozwala na łatwiejsze nawlekanie masywnych podstawników w pary zasad. Stabilizacja TAR i cTAR przez te spoiwa kwasów nukleinowych była wcześniej analizowana przez określenie wzrostu temperatury topnienia dwóch oligonukleotydów. 14 Co więcej, wzrost temperatury topnienia koreluje z hamowaniem wyżarzania katalizowanego przez HIV-1 NC, co prowadzi do zmniejszenia tworzenia heterodupleksu TAR/cTAR i wskazuje, że interkalatory gwintujące są interesującą klasą spoiw dla dynamicznych struktur RNA, takich jak pierwiastek TAR. 14
Mechanizm działania wywoływany dla tych związków może być dalej zwalidowany, wykonując test NAME w różnych alternatywnych formatach, jak pokazano na rysunku 4: w przypadku interkalatorów hamowanie wyżarzonego heterodupleksu jest wzmocnione, gdy lek jest inkubowany z dwoma pofałdowanymi olikwinuklepami. Związki działające o różnym mechanizmie działania, takie jak bezpośrednie spoiwa białka NC, byłyby mniej dotknięte różnymi trybami preinkubacji. Test NAME przeprowadzony w obu metodach może być zatem wykorzystany do badań przesiewowych bibliotek związków w celu identyfikacji inhibitorów NC, a także do oceny przypuszczalnego mechanizmu działania pozytywnych trafień podczas poszukiwania leków anty-HIV ukierunkowanych na NC. Oczywiste jest, że samo zastosowanie tych technik w przypadku twierdzenia o specyficznym mechanizmie działania zidentyfikowanych inhibitorów NC nie jest wystarczające i potrzebne są inne odpowiednie testy biochemiczne, aby podtrzymać hipotezę roboczą. 14
Na koniec należy podkreślić, że w projekcie NAME zastosowano wysoko oczyszczone enzymy, zarówno rekombinowane, jak i syntetyczne, co dostarcza cennych informacji na temat inhibicji NC "in vitro" przez badane związki. Na tym polega "mocna i słaba strona" testu: NAME może dobrze uzupełniać wirtualne badania przesiewowe i podejścia do modelowania molekularnego we wstępnych etapach programów odkrywania leków, umożliwiając szybkie budowanie i analizowanie zależności między strukturą a aktywnością i ostatecznie przekierowując syntezę i projektowanie leków. Jednakże, podobnie jak w przypadku innych testów biochemicznych stosowanych w projektach rozwoju leków na HIV, NAME nie dostarczy informacji na temat wpływu przypuszczalnych inhibitorów w komórkach zakażonych wirusem.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Ta praca była wspierana przez Ministero degli Affari Esteri (MAE, DRPG, Unità per la cooperazione scientifica e tecnologica, Grant: PGR Italy-USA) oraz przez MIUR, Progetti di Ricerca di Interesse Nazionale (Grant: 2010W2KM5L_006).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| cTAR, 29-merowy oligo DNA. Solone. Oczyszczony HPLC. | Metabion International AG | Przechowuj roztwór magazynowy pod kątem -20 stopni; C | |
| TAR, 29-merowy oligonuligo RNA. Solone. Oczyszczony HPLC. | Metabion International AG | Przechowuj podwielokrotność magazynową na poziomie -80 & deg; C | |
| (12-55)Peptyd NC | EspiKem srl | Przechowywać roztwór podstawowy w temperaturze -20 & stopni; C | |
| Probówki 1,5 ml | Eppendorf | 0030 120 086 | Autoklaw przed użyciem |
| Probówki 0,5 ml | Eppendorf | 0030 121 023 | Autoklaw przed użyciem |
| Końcówki filtrujące Biosphere 0,1-10 i mikro; l | Sarstedt | 701,130,210 | |
| Końcówki filtrów biosfery 2-20 i mikro; l | Sarstedt | 70,760,213 | |
| Końcówki filtrów biosfery 200 &mikro; l | Filtr strzykawkowy Sarstedt | 70,760,213 | |
| 0,22 &mikro; m | Biosigma srl | 51,798 | |
| Etanol | Carlo Erba | 414631 | |
| Dodecylosiarczan sodu | Sigma-Aldrich | 71725-50G | |
| Dimetylosulfotlenek | Sigma-Aldrich | D8418-1L | |
| Chlorek sodu | Sigma-Aldrich | 71376-1KG | |
| Kwas borowy | Sigma-Aldrich | B0252-2.5KG | |
| Kwas etylenodiaminotetraoctowy | Sigma-Aldrich | E5134-500G | |
| Nadchloran magnezu | Sigma-Aldrich | 222283-100G | Przechowuj 1 Roztwór M przy -20 ° C |
| Glicerol | Sigma-Aldrich | 49770-1L | |
| Błękit bromofenolowy | GE Opieka zdrowotna Nauki przyrodnicze | 17-1329-01 | |
| N,N,N′,N′ -Tetrametyloetylenodiamina | Sigma-Aldrich | T9281-100ML | |
| Nadsiarczan amonu | Sigma-Aldrich | A7460-500G | Przygotuj 10% roztwór świeżo przed użyciem |
| Akrylamid-bis gotowy do użycia roztwór 40% (19:1) | Merck Millipore | 1006401000 | Poliakryloamid jest wysoce neurotoksyczny: podczas odlewania żelu należy nosić rękawice |
| Tris ultrapure | Applichem | A1086, Wirówka | |
| DEPC | |||
| Bio-Rad | 164-5050 | ||
| SybrGreen II Barwienie w żelu RNA | Lonza | 50523 | Rozcieńczyć 1/10 000 w TBE 1x. Przechowywać w ciemności w temperaturze 4 ° C przez dwa tygodnie. |
| System obrazowania Geliance 600 | Perkin Elmer |
Bibliografia
- Druillennec, S., et al. A mimic of HIV-1 nucleocapsid protein impairs reverse transcription and displays antiviral activity. Proc Natl Acad Sci USA. 96, 4886-4891 (1999).
- Darlix, J. L., Garrido, J. L., Morellet, N., Mely, Y., de Rocquigny, H. Properties, functions, and drug targeting of the multifunctional nucleocapsid protein of the human immunodeficiency virus. Adv Pharmacol. 55, 299-346 (2007).
- Thomas, J. A., Gorelick, R. J. Nucleocapsid protein function in early infection processes. Virus Res. 134, 39-63 (2008).
- Mirambeau, G., Lyonnais, S., Gorelick, R. J. Features, processing states, and heterologous protein interactions in the modulation of the retroviral nucleocapsid protein function. RNA Biol. 7, 724-734 (2010).
- Zeng, Y., et al. Probing nucleation, reverse annealing, and chaperone function along the reaction path of HIV-1 single-strand transfer. Proc Natl Acad Sci USA. 104, 12651-12656 (2007).
- Basu, V. P., et al. Strand transfer events during HIV-1 reverse transcription. Virus Res. 134, 19-38 (2008).
- Guo, J., Henderson, L. E., Bess, J., Kane, B., Levin, J. G. Human immunodeficiency virus type 1 nucleocapsid protein promotes efficient strand transfer and specific viral DNA synthesis by inhibiting TAR-dependent self-priming from minus-strand strong-stop DNA. J Virol. 71, 5178-5188 (1997).
- Godet, J., Mely, Y. Biophysical studies of the nucleic acid chaperone properties of the HIV-1 nucleocapsid protein. RNA Biol. 7, 687-699 (2010).
- Darlix, J. L., et al. Flexible nature and specific functions of the HIV-1 nucleocapsid protein. J Mol Biol. 410, 565-581 (2011).
- Lapadat-Tapolsky, M., Pernelle, C., Borie, C., Darlix, J. L. Analysis of the nucleic acid annealing activities of nucleocapsid protein from HIV-1. Nucleic Acids Res. 23, 2434-2441 (1995).
- Vo, M. -N., Barany, G., Rouzina, I., Musier-Forsyth, K. Mechanistic studies of mini-TAR RNA/DNA annealing in the absence and presence of HIV-1 nucleocapsid protein. J Mol Biol. 363, 244-261 (2006).
- Beltz, H., et al. Structural determinants of HIV-1 nucleocapsid protein for cTAR DNA binding and destabilization, and correlation with inhibition of self-primed DNA synthesis. J Mol Biol. 348, 1113-1126 (2005).
- Mori, M., et al. Nucleocapsid Protein: a Desirable Target for Future Therapies against HIV-1. Curr Top Microbiol Immunol. , Forthcoming Forthcoming.
- Sosic, A., et al. Design, synthesis and biological evaluation of TAR and cTAR binders as HIV-1 nucleocapsid inhibitors. MedChemComm. 4, 1388-1393 (2013).
- Tabarrini, O., et al. Studies of Anti-HIV Transcription Inhibitor Quinolones: Identification of Potent N1-Vinyl Derivatives. Chemmedchem. 5, 1880-1892 (2010).
- Hagan, N., Fabris, D. Direct mass spectrometric determination of the stoichiometry and binding affinity of the complexes between nucleocapsid protein and RNA stem-loop hairpins of the HIV-1 Psi-recognition element. Biochemistry. 42, 10736-10745 (2003).
- Ivanyi-Nagy, R., Davidovic, L., Khandjian, E. W., Darlix, J. L. Disordered RNA chaperone proteins: from functions to disease. Cell Mol Life Sciences: CMLS. 62, 1409-1417 (2005).
- Zagotto, G., et al. Tuning G-quadruplex vs double-stranded DNA recognition in regioisomeric lysyl-peptidyl-anthraquinone conjugates. Bioconjug Chem. 22, 2126-2135 (2011).
- Carlson, C. B., Vuyisich, M., Gooch, B. D., Beal, P. A. Preferred RNA binding sites for a threading intercalator revealed by in vitro evolution. Chem Biol. 10, 663-672 (2003).
- Gooch, B. D., Beal, P. A. Recognition of duplex RNA by helix-threading peptides. J Am Chem Soc. 126, 10603-10610 (2004).
- Kanevsky, I., et al. Structural determinants of TAR RNA-DNA annealing in the absence and presence of HIV-1 nucleocapsid protein. Nucleic Acids Res. 39, 8148-8162 (2011).
Przedruki i uprawnienia
