Choroby demielinizacyjne mogą być modelowane u zwierząt poprzez ogniskowe zastosowanie lizolecytyny do OUN. Pojedyncze wstrzyknięcie lizolecytyny do rdzenia kręgowego myszy powoduje zmianę, która spontanicznie naprawia się w czasie. Celem jest zbadanie czynników zaangażowanych w de- i remielinizację oraz przetestowanie środków usprawniających naprawę.
Artykuł metodologiczny
Eksperymentalna demienizacja i remielinizacja mysiego rdzenia kręgowego przez ogniskowe wstrzyknięcie lizolecytyny
W tym artykule
Podsumowanie
Streszczenie
Stwardnienie rozsiane jest zapalną chorobą demielinizacyjną ośrodkowego układu nerwowego, charakteryzującą się tworzeniem płytki miażdżycowej zawierającej utracone oligodendrocyty, mielinę, aksony i neurony. Remielinizacja jest endogennym mechanizmem naprawczym, w którym nowa mielina jest wytwarzana w wyniku proliferacji, rekrutacji i różnicowania komórek prekursorowych oligodendrocytów w oligodendrocyty tworzące mielinę i jest niezbędna do ochrony aksonów przed dalszym uszkodzeniem. Obecnie wszystkie terapie stosowane w leczeniu stwardnienia rozsianego są ukierunkowane na nieprawidłowy komponent immunologiczny choroby, który zmniejsza nawroty stanu zapalnego, ale nie zapobiega progresji do nieodwracalnego pogorszenia neurologicznego. Dlatego konieczne jest opracowanie strategii wspomagających remielinizację, które mogą opóźnić postęp choroby i być może odwrócić objawy neurologiczne. Istnieje kilka zwierzęcych modeli demielinizacji, w tym eksperymentalne autoimmunologiczne zapalenie mózgu i rdzenia kręgowego oraz kurpryzon; Istnieją jednak ograniczenia w ich stosowaniu do badania remielinizacji. Bardziej niezawodnym podejściem jest ogniskowe wstrzykiwanie toksyn do ośrodkowego układu nerwowego, w tym lizolecytyny detergentowej do istoty białej rdzenia kręgowego gryzoni. W tym protokole pokazujemy, że procedura chirurgiczna polegająca na wstrzykiwaniu lizolecytyny do brzusznej istoty białej myszy jest szybka, opłacalna i nie wymaga dodatkowych materiałów niż te dostępne na rynku. Procedura ta jest ważna nie tylko dla badania normalnych zdarzeń związanych z procesem remielinizacji, ale także jako narzędzie przedkliniczne do badań przesiewowych potencjalnych środków terapeutycznych promujących remielinizację.
Wprowadzenie
Stwardnienie rozsiane (MS) jest przewlekłą chorobą demielinizacyjną ośrodkowego układu nerwowego (OUN), charakteryzującą się infiltracją komórek odpornościowych i blaszkami zawierającymi utracone mieliny, oligodendrocyty, aksony i neurony. U większości pacjentów przebieg choroby składa się z nawrotów stanu zapalnego, którym towarzyszy szeroki zakres objawów neurologicznych, po których następują okresy remisji. Ponad połowa tych pacjentów ostatecznie przechodzi do stadium wtórnie postępującego bez widocznych nawrotów, ale z ciągłym spadkiem neurologicznym. Uważa się, że to postępujące pogorszenie jest spowodowane uszkodzeniem i utratą aksonów, do czego częściowo przyczynia się przewlekła demienina. Strategie mające na celu przywrócenie utraconej mieliny są zatem uważane za obiecujące podejście do leczenia, które opóźnia postęp choroby i być może odwraca objawy neurologiczne.
Remielinizacja to endogenna reakcja naprawcza w OUN, w wyniku której z rekrutowanych komórek prekursorowych oligodendrocytów (OPC) generowane są nowe osłonki mielinowe, które różnicują się w oligodendrocyty tworzące mielinę. W modelach zwierzęcych wykazano, że remielinizacja jest dość wytrzymaław wieku 1-3 lat, jednak jej skuteczność spada w wieku4 lat. Rzeczywiście, remielinizacja występuje u ludzi, chociaż jest niepełna u większości pacjentów ze stwardnieniem rozsianym5. Wszystkie obecnie dostępne leki na stwardnienie rozsiane są ukierunkowane przede wszystkim na nieprawidłowy komponent immunologiczny choroby i, chociaż są skuteczne w zmniejszaniu nawrotów, nie opóźniają znacząco postępu choroby. Następna generacja strategii terapeutycznych w leczeniu stwardnienia rozsianego połączy postępy w immunomodulacji ze wzmocnieniem endogennej remielinizacji, aby zapobiec zarówno nawrotom, jak i progresji6.
Jedna metoda badania de- i remielinizacji w OUN polega na bezpośrednim wstrzyknięciu detergentu lizofosfatydylocholiny (lizolecityny) do rdzenia kręgowego istoty białej1,3,7. Procedura ta powoduje dobrze scharakteryzowane uszkodzenie demielinizacyjne składające się głównie z infiltracji i aktywacji makrofagów/mikrogleju8,9, astroglejozy reaktywnej, zaburzenia homeostazy aksonalnej/uszkodzenia aksonów oraz proliferacji i migracji OPC10. Zmiana, zgodnie z przewidywaniami, ewoluuje w ciągu kilku tygodni i ostatecznie jest zdolna do pełnej remielinizacji. Metoda ta okazała się szczególnie przydatna w badaniu choreografii zdarzeń związanych z de- i remielinizacją. Co więcej, został przyjęty jako narzędzie do badań przedklinicznych potencjalnych terapii w celu przyspieszenia naprawy po zniewadze demielinizacyjnej.
Protokół
UWAGA: Zwierzęta użyte w tej procedurze były pod opieką zgodnie z wytycznymi Kanadyjskiej Rady ds. Opieki nad Zwierzętami (CCAC). Etyka została zatwierdzona przez Komitet ds. Opieki nad Zwierzętami Uniwersytetu w Calgary.
1. Przygotuj strzykawkę do wstrzyknięcia
- Rozpuścić lizolecytynę do 1% roztworu w roztworze soli fizjologicznej buforowanym fosforanem (PBS; pH 7,4) i przechowywać w temperaturze -20 °C w małych porcjach (75 μl). Rozmrozić fiolkę do RT.
UWAGA: jeśli lizolecytyna nie jest rozpuszczona, należy sonikować probówkę w myjce ultradźwiękowej (40 kHz) przez około 30 minut, aby uzyskać jednolity roztwór. - Z naciągniętą szklaną kapilarą należy obchodzić się ze szczególną ostrożnością, aby uniknąć uszkodzenia delikatnej końcówki. Odkręcić nakrętkę strzykawki iniekcyjnej o pojemności 10 μl i nakręcić ją na płaski koniec kapilary, a następnie na 2 tulejki, upewniając się, że współpracujące końce tulejek są wyrównane, a kapilarata jest dobrze dopasowana do stożkowej tulejki (rysunek 1). Przepłukać strzykawkę alkoholem izopropylowym i usunąć tłok. Po wyschnięciu należy ręcznie przykręcić igłę do strzykawki do wstrzykiwań.
- Przymocować metalową igłę piasty do strzykawki zalewającej. Przebij igłą gumowy krążek i zsuń go do podstawy. Napełnić strzykawkę zalewającą lizolecytyną. Delikatnie wcisnąć strzykawkę zalewającą, aż na końcu igły pojawi się płyn. Gwarantuje to, że pęcherzyki powietrza nie zostaną wprowadzone do strzykawki do wstrzykiwania.
- Włożyć metalową igłę piasty strzykawki zasysającej do strzykawki do wstrzykiwań. Wykonując mocne uszczelnienie za pomocą gumowego krążka, powoli wciskaj strzykawkę zalewającą, aż kapilara wypełni się roztworem aż do końcówki. Ostrożnie wyjąć strzykawkę zalewającą, jednocześnie wciskając naciśnięcie, aby napełnić cylinder strzykawki do wstrzykiwania bez wprowadzania pęcherzyków powietrza. Włożyć tłok do strzykawki do wstrzykiwań i upewnić się, że roztwór wypływa z końcówki kapilary, gdy tłok jest delikatnie wciskany.
UWAGA: Jeśli w kapilarze lub strzykawce do wstrzykiwania widoczne są pęcherzyki powietrza, przygotowanie strzykawki należy powtórzyć od początku. Ciągły przepływ płynu w aparacie do wstrzykiwania ma kluczowe znaczenie dla zapewnienia dokładnych objętości wtrysków. - Podłączyć gotową strzykawkę do wstrzykiwania do ramienia stereotaktycznego mikromanipulatora. To ukończone urządzenie będzie w stanie wstrzyknąć 15-20 zwierząt, zanim będzie wymagało ponownego napełnienia.
- Wyrzucić pozostałą lizolecytynę ze strzykawki do zasysania. Kilkakrotnie wyjmij i wciśnij alkohol izopropylowy, a następnie odłącz metalową igłę piasty. Odczekać kilka godzin, aż pozostały alkohol izopropylowy w strzykawce gruntującej odparuje przed ponownym napełnieniem.
2. Przygotowanie zwierzęcia do zabiegu chirurgicznego
UWAGA: Ta procedura jest opisana dla samic myszy C57BL/6 w wieku 8-10 tygodni.
- Znieczulić zwierzę za pomocą dootrzewnowego wstrzyknięcia ketaminy (200 mg/kg) i ksylazyny (10 mg/kg) lub zgodnie z instytucjonalnymi przepisami dotyczącymi opieki nad zwierzętami. Zaplanuj, aby zwierzę było pod narkozą przez około 1 godzinę, jeśli używasz znieczulenia do wstrzykiwań.
- Sprawdź, czy zwierzę jest głęboko znieczulone, mocno ściskając stopę. Odpowiednio znieczulone zwierzę nie zareaguje na uszczypnięcie.
- Za pomocą maszynki do strzyżenia ogol obszar o powierzchni 2-3cm2 na grzbietowej stronie zwierzęcia, blisko uszu. Uważaj, aby nie uszkodzić uszu.
- Wytrzyj obszar do czysta 70% etanolem nałożonym na gazik. Upewnij się, że wszystkie przycięte włosy zostały usunięte z tego obszaru. Zdezynfekuj obszar jodem.
- Nałóż wazelinę na oczy, aby zapobiec wysuszeniu podczas całego zabiegu.
- Trzymaj zwierzę w ogrzewanej komorze rekonwalescencji do czasu, gdy będzie gotowe do rozpoczęcia zabiegu.
3. Wykonaj zabieg chirurgiczny
UWAGA: Upewnij się, że technika aseptyczna jest odpowiednia dla wszystkich etapów procedury. Obejmuje to właściwe używanie rękawiczek, siatek na włosy, masek i zasłon. Wszystkie narzędzia należy wysterylizować przed kontaktem ze zwierzęciem.
- Przenieś zwierzę do ramy stereotaktycznej, grzbietową stroną do góry, uniesioną w środkowej części za pomocą złożonych ręczników papierowych, aby wyolbrzymić krzywiznę kręgosłupa. Przymocuj ramiona i ogon taśmą chirurgiczną i zabezpiecz głowę zaciskiem na ząb. Stabilizujące pręty uszne nie są konieczne do tej procedury.
- Za pomocą skalpela wykonaj 3-centymetrowe nacięcie w linii środkowej, zaczynając tuż pod uszami i przecinając w kierunku ogonowym.
- Zlokalizuj przegrodę między 2 dużymi strukturami tłuszczowymi i użyj cienkich kleszczy w każdej ręce, aby je rozdzielić. Rozłóż retraktory, aby otworzyć pole operacyjne.
- Pod mikroskopem chirurgicznym zlokalizuj wydatny proces wyrostku kręgu T2 (Uwaga: ta cecha jest charakterystyczna dla szczepu myszy C57BL/6). Wykonaj rozwarstwienie za pomocą zamkniętych nożyczek sprężynowych przez nakładającą się muskulaturę, aby lepiej uwidocznić T2. Za pomocą kleszczy wyczuj twarde powierzchnie T3 i T4, aby potwierdzić prawidłowe położenie anatomiczne.
- Za pomocą nożyczek sprężynowych wykonaj płytkie boczne nacięcia (o głębokości 2-3 mm) tkanki łącznej między T3 a T4. Ze względu na naturalne odstępy między kręgami w górnej części klatki piersiowej kręgosłupa myszy, laminektomia nie jest konieczna do odsłonięcia rdzenia kręgowego. Należy pamiętać, że zbyt głębokie nacięcie spowoduje przebicie i uszkodzenie przewodu.
UWAGA: Na tym etapie często występuje niewielki stopień krwawienia. W takim przypadku należy wbić włócznię z gąbki w ten obszar, aż krwawienie ustąpi (30-60 sekund). - Wizualizuj rdzeń kręgowy. Zostanie ona pokryta grubą warstwą widocznej opony twardej, jeśli ta warstwa opony mózgowej nie została jeszcze przecięta podczas odsłaniania pępowiny. Wydatne naczynie krwionośne biegnie ogonowo-rostralnie przez przybliżoną linię środkową rdzenia kręgowego.
UWAGA: Ten układ naczyniowy nie powinien być używany jako punkt orientacyjny dla linii środkowej. Zamiast tego odpowiednie oświetlenie powinno ujawnić granice istoty szaro-białej flankujące kolumnę grzbietową, a te powinny być wykorzystane do oszacowania linii środkowej. - Jeśli opona twarda pozostaje nienaruszona, wykonaj delikatne boczne skrobanie metalową igłą o gramaturze 32 G, aż zostanie usunięta. Celem jest usunięcie opony twardej bez przecinania pozostałych opon mózgowych, które nie są tak grube i trudniejsze do zobaczenia.
UWAGA: Uwolnienie płynu mózgowo-rdzeniowego wskazuje na naruszenie pajęczynówki i chociaż może to nastąpić bez mechanicznego uszkodzenia tkanki, nagromadzony płyn mózgowo-rdzeniowy należy usunąć za pomocą gąbki, aby lepiej uwidocznić powierzchnię rdzenia. - Przesunąć strzykawkę do wstrzykiwań na miejsce i powoli ją opuszczać, aż końcówka naczynia włosowatego ledwo dotknie rdzenia kręgowego bezpośrednio po obu stronach linii środkowej. Zablokuj ramię na miejscu.
- Użyj stopniowanych pomiarów ramienia stereotaktycznego w kierunku Z, aby wykonać pomiar pozycji bazowej. Od tego odczytu odejmij 1,3 mm. Użyj szybkiego i płytkiego ruchu w dół, aby przekłuć tkankę, a następnie ostrożnie opuść kapilarę, aż do osiągnięcia nowego pomiaru. Opcjonalnie: w razie potrzeby zmiany w kolumnie grzbietowej mogą powstać tym samym ruchem przebijającym w linii środkowej i na głębokości 0,3 mm (więcej informacji w dyskusji).
UWAGA: Wartości te są specyficzne dla wstrzykiwania między T3 i T4. W przypadku podjęcia decyzji o wykonaniu wstrzyknięcia w innym miejscu rdzenia kręgowego, wartości te muszą pochodzić z dowolnego dostępnego atlasu mózgu myszy. - Użyj mikromanipulatora, aby wtłoczyć lizolecytynę do istoty białej brzusznego rdzenia kręgowego. Wykonuj 1 obrót mikromanipulatora co 5 sekund przez 2 minuty, co daje końcową objętość 0,5 μl. Pozostaw kapilar na miejscu na dodatkowe 2 minuty, aby zapobiec cofaniu się roztworu, a następnie ostrożnie usuń kapilarę.
- Zawiąż pojedynczy szew w mięśniu/tkance tłuszczowej pokrywającej kręgosłup. Użyj nieprzerwanego szwu, aby zamknąć skórę. Nałóż więcej jodu na miejsce nacięcia.
- Umieść zwierzę w ogrzewanej komorze rekonwalescencji, aż wyzdrowieje, a następnie włóż je z powrotem do klatki. Leki przeciwbólowe należy stosować pooperacyjnie zgodnie z instytucjonalnymi przepisami dotyczącymi opieki nad zwierzętami. Dodatkowa opieka pooperacyjna zwykle nie jest konieczna, ponieważ zwierzęta są w pełni zdolne do samodzielnego odżywiania się i picia, gdy tylko wyzdrowieją ze znieczulenia.
- Powtórz procedurę dla pozostałych zwierząt.
UWAGA: Przy wprawie operację można wykonać w ciągu 10-15 minut na zwierzę, szczególnie przy pomocy drugiej osoby wiążącej szwy. Ta sama szklana kapilara może być używana do około 15-20 operacji, zanim końcówka stanie się i należy ją wymienić. Operacje kontrolne można wykonać identycznie, jak opisano, z wstrzyknięciem PBS do rdzenia kręgowego zamiast lizolecytyny. Nie zalecamy czyszczenia naczynek do wykorzystania w przyszłości.
4. Przetwarzanie i analiza tkanek
- Uśmiercać zwierzęta poprzez dootrzewnowe przedawkowanie ketaminy (500 mg/kg) i ksylazyny (25 mg/kg) w pożądanych punktach czasowych. Zmiany zwykle ewoluują w następujący sposób: 1-3 dni, aktywna demieninacja; 3-7 dni, rekrutacja OPC; 7-10 dni, różnicowanie oligodendrocytów; 10-21 dni, aktywna remielinizacja2,10,11.
- Aby przygotować tkankę do badania histologicznego, najpierw wykonaj perfuzję przezsercową12 z 20 ml RT PBS, a następnie 20 ml lodowatego 4% paraformaldehydu w PBS. Aby uzyskać informacje na temat przygotowania tkanki zatopionej w żywicy do cięcia pół- lub ultracienkiego, patrz krok 4.9.
- Usuń rdzeń kręgowy za pomocą zakrzywionych nożyczek do kości, aby przeciąć każdy kręg, zaczynając od szyjnego końca kręgosłupa i schodząc w dół do dolnego poziomu klatki piersiowej. Zamocować rdzeń kręgowy O/N w 4% paraformaldehydzie w PBS w temperaturze 4 °C. Przełączyć przewody na 30% sacharozy w PBS w temperaturze 4 °C na co najmniej 72 godziny.
- Zidentyfikuj miejsce wstrzyknięcia jako nieprawidłowość na grzbietowej powierzchni rdzenia kręgowego. Wytnij kawałek tkanki o średnicy 3 mm (z miejscem wstrzyknięcia pośrodku) i wyrównaj kawałki w krioformach zawierających związek o optymalnej temperaturze cięcia (OCT). Zawieś spód krioform w schłodzonej mieszaninie 2-metylobutanu i suchego lodu, aż OCT zostanie całkowicie zamrożony. Przechowywać w temperaturze -80 °C do momentu przygotowania do krojenia.
- Przeciąć rdzeń kręgowy na kriostacie o szerokości 20 μm na szkiełka mikroskopowe i pozostawić do wyschnięcia na powietrzu O/N przed przechowywaniem szkiełek w temperaturze -20 °C.
- Wykryj lokalizację i rozmiar zmiany za pomocą histologicznego barwienia eriochromowo-cyjaninowego mieliny13. Wykonaj wszystkie kroki w RT. Suche szkiełka na powietrzu przez 30 min. Umieść szkiełka w środku czyszczącym na 1 minutę, a następnie ponownie uwodnij w stopniowanych roztworach etanolu (100%, 95%, 90%, 70%, 50%, woda) na 1 minutę każdy.
- Umieścić szkiełka w roztworze cyjaniny eriochromowej na 15 minut, a następnie przemyć wodą przez 1 minutę. Różnicować w 0,5% wodorotlenku amonu przez 10 sekund, a następnie przemyć wodą przez 1 minutę. Odwodnić w stopniowanych roztworach etanolu (odwrotna kolejność, jak opisano powyżej) przez 1 minutę każdy, szkiełko nakrywkowe z podłożem montażowym i obraz pod mikroskopem jasnego pola.
- Użyj immunohistochemii, aby uwidocznić aksony i mielinę. Zjeżdżalnie suche na powietrzu przez 30 min. Odwodnić stopniowanym etanolem (woda, 50%, 70%, 90%, 95%, 100%) przez 2 minuty w temperaturze pokojowej, a następnie odwrócić kolejność z powrotem do wody. Ten krok skutkuje większą rozdzielczością poszczególnych pierścieni mielinowych14.
- Zablokuj niespecyficzne interakcje przeciwciał za pomocą 10% koziej surowicy i 0,25% trytonu X-100 w PBS przez 60 minut w RT. Rozcieńczyć przeciwciała pierwszorzędowe (mysi anty-SMI312 1:2,000, króliczy anty-MBP 1:1,000) w PBS i inkubować na szkiełkach O/N w temperaturze 4 °C.
- Przemyć 5 razy przez 5 minut PBS w temperaturze RT. Rozcieńczyć przeciwciała drugorzędowe (Alexa 488 anty-króliczek 1:500, Alexa 546 anty-mysie 1:500) w PBS i inkubować na szkiełkach przez 60 minut w RT. Przemyć 5 razy przez 5 minut PBS w RT. Zamontuj szkiełka z szkiełkami nakrywkowymi za pomocą żelvatolu i zobrazuj pod mikroskopem fluorescencyjnym.
- Użyj immunohistochemii, aby uwidocznić komórki linii oligodendrocytów. Postępuj zgodnie z procedurą opisaną w kroku 4.7, pomijając etap odwodnienia/nawodnienia i używając 10% surowicy końskiej zamiast koziej surowicy. Stosować następujące rozcieńczenia przeciwciał pierwszorzędowych: anty-PDGFRα kozy 1:100, mysie anty-CC1 1:200, królicze anty-Olig2 1:200. Użyj następujących drugorzędowych rozcieńczeń przeciwciał: Alexa 488 anty-koza 1:500, Alexa 594 anty-myszy 1:500, Alexa 647 anty-królik 1:500.
- Aby przygotować tkankę do pół- lub ultracienkiego cięcia, najpierw wykonaj perfuzję przezsercową12 z 20 ml RT PBS, a następnie 20 ml lodowatego 4% paraformaldehydu/1% aldehydu glutarowego w PBS. Usuń rdzeń kręgowy zgodnie z opisem w kroku 4.3. Utrwalić O/N w 4% paraformaldehydu/1% aldehydu glutarowego w PBS w temperaturze 4 °C.
- Zidentyfikować miejsce wstrzyknięcia zgodnie z opisem w kroku 4.4. Wyciąć 1 mm kawałek tkanki zawierający miejsce wstrzyknięcia. W razie potrzeby można również przygotować dodatkowe bloki 1 mm po obu stronach zmiany.
- W dygestorium dodaj 10-krotność objętości 1% tetratlenku osmu/1,5% żelazocyjanku potasu do każdego bloku na lodzie przez 60 min.
UWAGA: tetratlenek osmu jest substancją wysoce toksyczną i należy obchodzić się z nią z najwyższą ostrożnością. Wszystkie materiały mające kontakt z tetratlenkiem osmu należy umieścić w oleju kukurydzianym (dwukrotnie większą objętość niż roztwór tetratlenku osmu) w celu neutralizacji. - Umyj przewody 3 razy z 0,2 M kakodylanem przez 10 minut w temperaturze pokojowej, wyrzucając w oleju kukurydzianym. Odwodnić stopniowanymi roztworami etanolu (woda, 50%, 70%, 90%, 2 razy 95%, 2 razy 100%, 2 razy tlenkiem propylenu) przez 10 minut w temperaturze pokojowej.
- Zanurz przewody w żywicy zgodnie z instrukcjami producenta.
- Wytnij bloki na ultramikrotomie i zamontuj sekcje na kropelkach wody na szkiełkach mikroskopowych. Umieść szkiełka na płycie grzejnej (około 50 °C) do wyschnięcia.
- Zobrazuj mielinę, dodając kilka kropli 1% roztworu błękitu toluidynowego/2% boraksu na szkiełka przez 10-15 sekund w temperaturze 50 °C. Spłucz wodą, osusz i nakryj szkiełko z podłożem montażowym. Wycinki obrazu pod mikroskopem w jasnym polu.
Wyniki
Miejscowe wstrzyknięcie lizolecytyny do brzusznej istoty białej powoduje powstanie wyraźnej zmiany demielinizacyjnej, którą można wykryć w obszarze o szerokości około 3 mm (Rycina 2). Barwienie immunohistochemiczne rdzenia zmiany na obecność mieliny (MBP) i aksonów (SMI312) pokazuje aksony pozbawione mieliny w 7. dniu (Rycina 3). Do 14. dnia wiele aksonów jest otoczonych pierścieniami MBP-dodatnimi, co sugeruje wystąpienie remielinizacji. W barwieniu na komórki linii oligodendrocytów (PDGFRα, Olig2, CC1) obserwuje się znaczący wzrost zarówno całkowitej liczby komórek w 14. dniu w porównaniu z 7. dniem, jak i liczby dojrzałych oligodendrocytów w stosunku do OPC (Rycina 4). Zgodnie z tym wynikiem, skrawki półcienkie barwione błękitem toluidyny ujawniają obecność cienkich osłonek mielinowych w 14. dniu, których rzadko udaje się wykryć w 7. dniu (Rycina 5), co wskazuje, że są to remielinizowane internody.
Procedura ta jest wysoce powtarzalna między zwierzętami. Odchylenia występują, gdy intensywny oddech zmienia stacjonarną pozycję kapilary — zazwyczaj nie stanowi to problemu przy odpowiedniej sedacji. Uszkodzenia aksonów wydają się minimalne, z wyjątkiem samego centrum zmiany, co opisywano od czasu pierwszych zastosowań tego modelu1. Uważamy, że jest to uraz mechaniczny spowodowany szklaną kapilarą, ponieważ jest on obserwowalny również w grupach kontrolnych wstrzykiwanych PBS. Niemniej jednak zmienność ma tendencję do bycia niewielką, a my oraz inni badacze stosujący podobną procedurę wykryliśmy różnice między warunkami eksperymentalnymi przy użyciu zaledwie 4 zwierząt w grupie15.
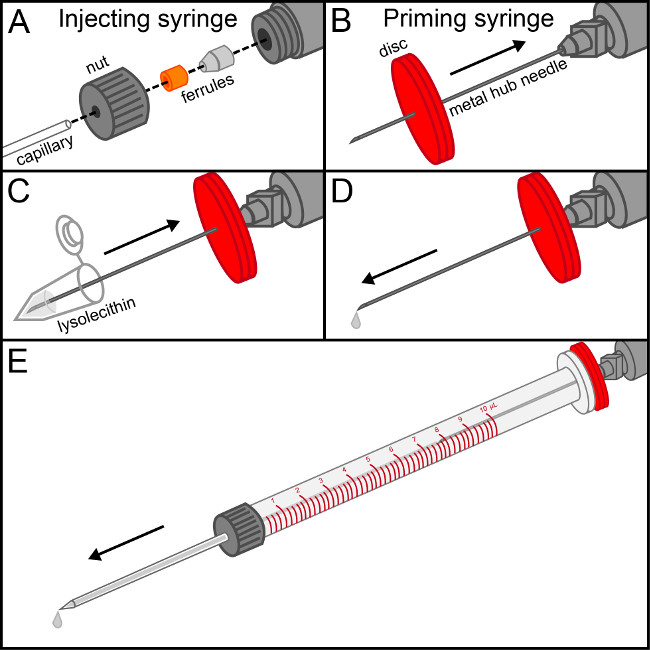
Rysunek 1. Montaż strzykawki wstrzykującej. (A) Nakrętkę strzykawki wstrzykującej nakręca się na płaski koniec szklanej kapilary, a następnie zakłada dwa pierścienie uszczelniające tak, aby ich łączące się końce zazębiły się. Gdy kapilara jest ściśle osadzona w stożkowym pierścieniu uszczelniającym, cały zespół przykręca się ręcznie do końca strzykawki wstrzykującej. (B) Przebija się środek gumowej membrany igłą z metalowym piastem przymocowaną do strzykawki odpowietrzającej i przesuwa ją w dół do podstawy. (C) Do strzykawki odpowietrzającej pobiera się roztwór lysolecytyny. (D) Delikatnie naciska się tłok strzykawki odpowietrzającej, aż pierwsza kropla lysolecytyny pojawi się na końcówce igły. (E) Strzykawkę odpowietrzającą wkłada się do cylindra strzykawki wstrzykującej, tworząc szczelne połączenie za pomocą gumowej membrany. Delikatnie wypycha się roztwór, aż dopłynie on do końca kapilary. Ostrożnie wycofuje się strzykawkę odpowietrzającą, utrzymując nacisk na tłoku, aby usunąć igłę z metalowym piastem bez wprowadzania pęcherzyków powietrza do strzykawki wstrzykującej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
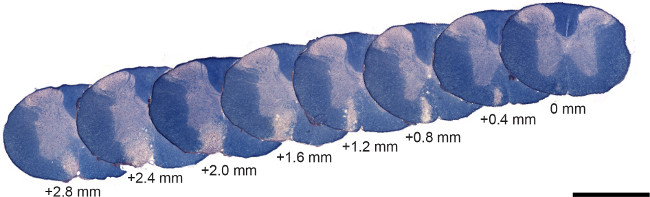
Rysunek 2. Reprezentatywna zmiana po lizolecytynie barwiona eryochromem cyjaninowym. Przekroje seryjne (w odstępach 400 μm) charakterystycznej zmiany po lizolecytynie po 14 dniach, barwione eryochromem cyjaninowym w celu wizualizacji mieliny (kolor niebieski). Należy zauważyć, że demielinizacja ogranicza się do brzusznej istoty białej, a zmiana rozciąga się na około 3 mm w kierunku rostralno-kaudalnym. Pasek skali = 1 mm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
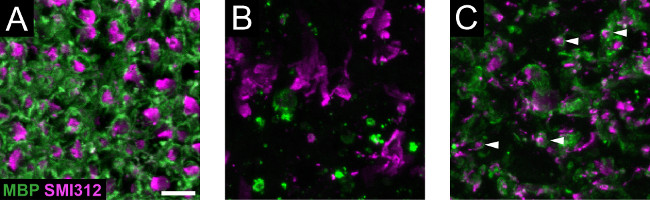
Rysunek 3. Aksony i mielina w modelu lizolecytynowym. (A) Rdzeń kręgowy po wstrzyknięciu placebo (PBS) w 7. dniu wykazuje zdrowe aksony otoczone pierścieniami mieliny. (B) Uszkodzenie wywołane lizolecytyną w 7. dniu wykazuje obnażone aksony oraz zdegradowaną mielinę. (C) W 14. dniu część aksonów (przykłady zaznaczone białymi grotami strzałek) wykazuje ponowne pojawienie się pierścieni mieliny. Pasek skali = 10 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
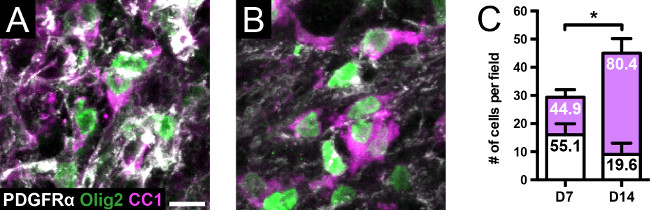
Rycina 4. Komórki linii oligodendrocytów w modelu z lizolecytyną. (A, C) W 7. dniu obserwuje się większą reprezentację PDGFRα+ OPC (białe słupki) w stosunku do CC1+ oligodendrocytów (purpurowe słupki); liczby wewnątrz słupków reprezentują wartości procentowe. Barwienie na Olig2 przeprowadzono w celu potwierdzenia obecności komórek linii oligodendrocytów. (B, C) W 14. dniu stwierdzono istotny wzrost całkowitej liczby komórek linii oligodendrocytów w porównaniu z 7. dniem (p <0.05, dwustronny test t, n = 4 na grupę). Obserwuje się również istotny wzrost stosunku oligodendrocytów do OPC w 14. dniu w porównaniu z 7. dniem (p <0.0001, dokładny test Fishera). Pasek skali = 10 μm. Każkie pole obrazu zostało zarejestrowane przy pierwotnym powiększeniu 60X. Wartości przedstawiono jako średnia ± SD. * oznacza p <0.05. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
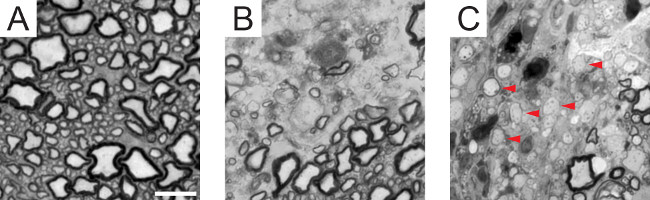
Rycina 5. Remyelinizacja w modelu z użyciem lysolecytyny. (A) Przekrój poprzeczny półcienkiego skrawka istoty białej brzusznej u zdrowej myszy, barwiony błękitem toluidyny, wykazuje aksony o zróżnicowanej średnicy z odpowiednią grubością mieliny. (B) W 7. dniu obserwuje się brak pochewek mielinowych w sąsiedztwie obszaru nieobjętego zmianami (prawy dolny róg). (C) W 14. dniu w obrębie zmiany pojawiają się cienkie pochewki mielinowe (przykłady zaznaczone czerwonymi grotami strzałek), co wskazuje na segmenty zremielinizowane. Pasek skali = 10 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Do badania stwardnienia rozsianego opracowano szereg modeli zwierzęcych, z których najbardziej rozpoznawalny jest eksperymentalny model autoimmunologicznego zapalenia mózgu i rdzenia kręgowego (EAE). W EAE gryzonie są uodparniane przeciwko fragmentowi peptydu mielinowego i ulegają rozwojowi zmian zapalnych objawiających się paraliżem wstępującym. Chociaż model ten był przydatny w testach przedklinicznych immunomodulujących leków na stwardnienie rozsiane, nie jest idealny do badania remielinizacji z trzech głównych powodów: Po pierwsze, lokalizacja zmian zapalnych jest nieco losowa, a lokalizacja zmian podczas przetwarzania tkanki na pół- lub ultracienkie odcinki może być wyzwaniem. Po drugie, remielinizacja zachodzi w określonym czasie, a dokładny wiek pojedynczej zmiany EAE nie może być znany bez ciągłego nieinwazyjnego rezonansu magnetycznego. Po trzecie, remielinizacja jest zjawiskiem występującym naturalnie u gryzoni, a dowody na remielinizację po leczeniu farmakologicznym w EAE mogą nie być pierwotnym skutkiem działania leku, ale wtórnym zjawiskiem zmniejszania stanu zapalnego.
Inną powszechną metodą wytwarzania demielinizacji uzyskuje się poprzez wprowadzenie do diety cupryzonu chelatora miedzi. Powoduje to powszechną demielinizację, zwłaszcza w ciele modzelowatym. Istnieją ograniczenia w badaniu ciała modzelowatego jako miejsca remielinizacji z następujących powodów: Po pierwsze, średnice aksonów (a tym samym grubość mieliny) są mniejsze niż w innych regionach OUN, a zatem cienko zremielinizowane osłonki mogą być nie do odróżnienia od tych, które nigdy nie były demielinizowane. Po drugie, ponieważ ciało modzelowate myszy zawiera >70% niezmielinizowanych aksonów16, może być niejasne, czy zmielinizowany segment jest prawdziwą naprawą uszkodzonej mieliny, czy syntezą mieliny de novo u osoby dorosłej, która zachodzi normalnie17.
Jesteśmy przekonani, że najlepszym modelem do badania remielinizacji jest bezpośrednie wstrzykiwanie toksyn, lizolecytyny, bromku etydyny lub innych, do ogonowych szypułek mózgowych18 lub istoty białej rdzenia kręgowego. Pierwszą lokalizację uzyskuje się tylko przez precyzyjne 3-wymiarowe wstrzyknięcie stereotaktyczne i jest ograniczona do większych gryzoni (szczurów) ze względu na mały rozmiar szypułek móżdżku. Wyklucza to obszerne zasoby myszy transgenicznych w badaniach nad de- i remielinizacją. Rdzeń kręgowy zawiera jednak wiele dużych odcinków istoty białej, które są łatwo dostępne chirurgicznie. Przestrzenie między kręgami w odcinku piersiowym rostralnym pozwalają na odsłonięcie rdzenia kręgowego bez konieczności wykonywania laminektomii, która jest niezbędnym krokiem w zabiegach chirurgicznych klatki piersiowej ogonowej. Zaletą celowania w brzuszną istotę białą jest to, że aksony są jednolicie większe niż grzbietowa istota biała, co sprawia, że kwantyfikacja remielinizacji jest mniej niejednoznacznym zadaniem - podobnym do wyzwań związanych z ciałem modzelowatym. Dodatkowo, brzuszna istota biała stanowi znacznie większy obszar docelowy do wstrzyknięcia; Kilkaset mikronów bocznie w okolicy grzbietowej umieściłoby naczynia włosowate na zewnątrz kolumny, podczas gdy to samo odchylenie brzusznie nadal powodowałoby wyraźną zmianę demielinizacyjną. Niektóre protokoły wstrzykują lizolecytynę zarówno do grzbietowej, jak i brzusznej kolumny tego samego zwierzęcia19. Może to zwiększyć zarówno prawdopodobieństwo prawidłowego umieszczenia naczyń włosowatych, jak i liczbę policzalnych zmian u mniejszej liczby zwierząt. Podczas gdy obecne dane pochodzą od zwierząt w wieku 8-10 tygodni w momencie operacji, odnieśliśmy również sukces stosując tę samą procedurę na 8-10 miesięcznych myszach, u których remielinizacja jest opisana jako znacznie wolniejsza4.
Kwantyfikacja remielinizacji nie jest trywialnym przedsięwzięciem. Centralny dogmat zakłada, że zmielone segmenty są krótsze i średnio cieńsze niż ich zdrowe odpowiedniki, a zatem obliczenia współczynnika g (średnica aksonu podzielona przez średnicę aksonu + mieliny) przekrojów poprzecznych pół- lub ultracienkich stały się standardową procedurą. Wiadomo jednak, że zremielinizowane segmenty gęstnieją z czasem2 , a niedawne badanie z użyciem transgenicznego reportera remielinizujących oligodendrocytów sugeruje, że wiele międzywęźli ostatecznie staje się nie do odróżnienia od kontroli20. Kwantyfikacja liczby dojrzałych oligodendrocytów w obrębie zmiany jest pośrednim sposobem pomiaru naprawy, ponieważ oligodendrocyty są zdolne do tworzenia dużej liczby międzywęźli, a znaczna część remielinizacji - w zależności od zastosowanego modelu - może wystąpić z komórek Schwanna3. Oczywiście, ponieważ remielinizacja została powiązana z przywróceniem przewodnictwa solnego21, ostatecznym miernikiem naprawy byłoby funkcjonalne odzyskanie deficytów neurologicznych. Podczas gdy remielinizacja została powiązana z przywróceniem funkcji u niektórych gatunków22,23, nie stała się standardową procedurą w badaniach nad lizolecytyną na myszach. Jest to prawdopodobnie spowodowane brakiem jawnych, obserwowalnych deficytów zarówno w obrębie grzbietu, jak i brzusznym, w porównaniu z bardziej solidnymi modelami demielinizacji, takimi jak EAE, a nawet cuprizone. Uważamy, że deficyty funkcjonalne wynikające z wstrzyknięcia lizolecytyny, a następnie powrotu do zdrowia za pomocą remielinizacji, będą możliwe do zaobserwowania tylko za pomocą czułych testów funkcjonowania precyzyjnej sensomotorycznej.
Wyszukiwanie w PubMed hasła "remielinizacja" wraz z którymkolwiek z modeli zwierzęcych wymienionych powyżej, choć jest to brutalne podejście metodologiczne, pokazuje mniej trafień wyszukiwania lizolecytyny (109) w porównaniu z EAE (188) i cuprizonem (197). Jeśli nasz argument, że demieninacja lizolecytyny jest lepszym podejściem do badania remielinizacji, dlaczego jest najmniej dyskutowany? Być może obawa przed stosowaniem tej metody wynika z przekonania o trudnościach technicznych w wykonaniu operacji chirurgicznej. W rzeczywistości procedura ta jest szybka, opłacalna i nie jest trudniejsza niż rutynowa sekcja tkanek, wymagająca materiałów, które są dostępne na rynku. Mamy nadzieję, że ten protokół okaże się przydatny dla tych, którzy chcą dodać ten potężny model do swojego repertuaru do badania ekscytującej i rozwijającej się dziedziny naprawy mieliny.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ten projekt został sfinansowany z grantu z Multiple Sclerosis Society of Canada oraz programu Alberta Innovates - Health Solutions CRIO Team. MBK jest stypendystą Alberta Innovates - Health Solutions oraz Multiple Sclerosis Society of Canada. SKJ jest finansowany z grantu dla absolwentów z Regionalnego Centrum Badawczo-Szkoleniowego Alberta endMS Kanadyjskiego Towarzystwa Stwardnienia Rozsianego. Autorzy pragną podziękować dr Janowi van Minnenowi i Jednostce Regeneracji w Neurobiologii za szkolenie i korzystanie ze sprzętu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| nożyczki sprężynowe | Kleszcze Fine Science Tools | 15004-08 | |
| Retraktor Fine Science Tools | 11254-20 | ||
| Maszynki do strzyżenia | |||
| rękojeść skalpela | Fine Science Tools | 10003-12 | |
| ostrze skalpela | Pióro | nr 15 | |
| włócznia gąbczasta | Beaver Visitec | 581089 | |
| 5-0 Nici Vicryl | ToughCut Ethicon | J511G | |
| Fine Science Tools | 15123-12 | ||
| 32 G metalowa igła | BD | ||
| uchwyty na igły | Fine Science Tools | 12002-14 | |
| kleszcze kątowe | Fine Science Tools | 11251-35 | |
| aplikator z bawełnianą końcówką | Puritan | 806-WC | |
| gaziki | Safe Cross First Aid | 3763 | |
| 10 μ l strzykawka | Hamilton | 7635-01 | upewnij się, że kupujesz mikrolitrową, a nie gazoszczelną |
| złączkę kompresyjną | Hamilton | 55750-01 | zawiera 2 tulejki i zdejmowaną nakrętkę, ale nakrętkę, która jest dostarczana z 10 μ l strzykawka to ciaśniej dopasowany |
| zestaw do gruntowania | Hamilton | PRMKIT | zawiera strzykawkę do zalewania, wyjmowaną igłę piasty i gumowe krążki |
| wstępnie naciągnięte szklane kapilary | WPI | TIP10TW1 (opakowanie 10 sztuk) | zawiera kapilary o 10 i mu; m średnicy wewnętrznej. 30 μ m średnica wewnętrzna działa również (TIP30TW1) |
| rama stereotaktyczna | Instrumenty Davida Kopfa | Model 900 | |
| Myjka ultradźwiękowa | Fisher Scientific | FS-20 | |
| Tissue-Tek optymalna temperatura cięcia (OCT) związek | VWR | 25608-930 | |
| Tissue-Tek intermediate cryomold | VWR | 25608-924 | |
| kriostat | Leica | Szkiełka mikroskopowe CM1900 | |
| Mikroskop | pola VWR | 48311-703 | |
| Olympus | BX51 | ||
| ultramikrotom | Leica EM UC7 | EM UC7 | |
| Lizofosfatydylochoina | Sigma | L1381 | |
| 2-metylobutan | Sigma | M32631 | |
| Triton x-100 | Sigma | X-100 | |
| kozia surowica Sigma | G9023 | ||
| Mysie przeciwciało anty-SMI312 | Covance | SMI-312R | Rozcieńczenie 1:2 000 |
| Królicze przeciwciało anty-MBP | Abcam | AB40390 | rozcieńczenie 1:1000 |
| Kozie przeciwciało anty-PDGFR&alfa; | R& D Systems | AF1062 | 1:100 rozcieńczenie |
| Królicze przeciwciało anty-Olig2 | Millipore | AB9610 | 1:200 rozcieńczenie |
| Mysie przeciwciało anty-CC1 | Calbiochem | OP80 | 1:200 rozcieńczenie |
| Alexa Fluor 488 koza anty-królik IgG | Life technologie | A-11008 | 1:500 rozcieńczenie |
| Alexa Fluor 546 kozie anty-mysie | technologie IgG Life | A-11003 | 1:500 rozcieńczenie |
| Alexa Fluor 488 osioł anty-kozioł IgG | Jackson Immuno | 705-546-147 | 1:500 rozcieńczenie |
| Alexa Fluor 594 osioł anty-mysie IgG | Jackson Immuno | 715-586-151 | 1:500 rozcieńczenie |
| Alexa Fluor 647 osioł anty-królik IgG | Jackson Immuno | 711-606-152 | 1:500 rozcieńczenie |
| PBS | Oxoid | BR0014 | |
| alkohol izopropylowy | Sigma | 109827 | |
| ketamina | CDMV | ||
| ksylazyna | CDMV | ||
| jod | West Penetone | 2021 | |
| Wazelina wazelina | VWR | CA05971 | |
| paraformaldehyd | Sigma | P6148 | |
| sacharoza | Sigma | S5016 | |
| Eriochrome Cyjanina R | Sigma | 32752 | |
| kwas siarkowy | Sigma | 320501 | |
| chlorek żelaza(III) | Sigma | 157740 | |
| wodorotlenek amonu | Sigma | 320145 | |
| Acrytol | Leica Biosystems | 3801700 | |
| Citrisolv | Fisher Scientific | 22-143-975 | |
| koń surowica | Sigma | H0146 | |
| aldehyd glutarowy | Nauka o mikrkopii elektronowej | 16220 | |
| tetratlenek osmum | Nauki o mikrkopii elektronowej | 19150 | wysoce toksyczny |
| trójwodzian heksacyjanożelazianu potasu (II) | Sigma | P3289 | |
| olej kukurydziany | Sigma | C8267 | |
| alkohol poliwinylowy | Sigma | P8136 | |
| glicerol | Sigma | G9012 | |
| kwas kakodylowy | Nauki o mikrkopii elektronowej | 12300 | |
| tlenek propylenu | Nauki o mikrkopii elektronowej | 20401 | |
| Zestaw EMBED | Nauki o mikrkopii elektronowej | 14120 | |
| Błękit toluidynowy O | Sigma | T3260 | |
| Tetraboran sodu dekahydrat | Sigma | S9640 | |
| Przepisy | |||
| Eriochrom roztwór | |||
| Składnik | Ilość do dodania | ||
| Eriochrome Cyjanina R | 0,8 g | ||
| kwas siarkowy | 400 ml 0,5% | ||
| chlorek | 20 ml 10% | ||
| woda | 80 ml | ||
| *dodać cyjaninę eriochromu do kwasu siarkowego, a następnie chlorek żelaza(III) i wodę. Roztwór można przechowywać po użyciu. Zrób świeże raz w roku. | |||
| Składnik | |||
| Ilość do dodania | |||
| C, O/N, wirować przy 1 960 x g 30 min, podwielokrotność na 40 probówek |
Bibliografia
- Blakemore, W. F., Eames, R. A., Smith, K. J., McDonald, W. I. Remyelination in the spinal cord of the cat following intraspinal injections of lysolecithin. J. Neurol. Sci. 33 (1-3), 31-43 (1977).
- Jeffery, N. D., Blakemore, W. F. Remyelination of mouse spinal cord axons demyelinated by local injection of lysolecithin. J. Neurocytol. 24 (10), 775-781 (1995).
- Blakemore, W. F. Invasion of Schwann-cells into the spinal-cord of rat following local injections of lysolecithin. Neuropathol. Appl. Neurobiol. 2 (1), 21-39 (1976).
- Shields, S. A., Gilson, J. M., Blakemore, W. F., Franklin, R. J. Remyelination occurs as extensively but more slowly in old rats compared to young rats following gliotoxin-induced CNS demyelination. Glia. 28 (1), 77-83 (1999).
- Patrikios, P., et al. Remyelination is extensive in a subset of multiple sclerosis patients. Brain. 129 (Pt 12), 3165-3172 (2006).
- Keough, M. B., Yong, V. W. Remyelination therapy for multiple sclerosis). Neurotherapeutics. 10 (1), 44-54 (2013).
- Hall, S. M. The effect of injections of lysophosphatidyl choline into white matter of the adult mouse spinal cord. J. Cell Sci. 10 (2), 535-546 (1972).
- Miron, V. E., et al. M2 microglia and macrophages drive oligodendrocyte differentiation during CNS remyelination. Nat. Neurosci. 16 (9), 1211-1218 (2013).
- Kotter, M. R., Setzu, A., Sim, F. J., Van Rooijen, N., Franklin, R. J. Macrophage depletion impairs oligodendrocyte remyelination following lysolecithin-induced demyelination. Glia. 35 (3), 202-212 (2001).
- Lau, L. W., et al. Chondroitin sulfate proteoglycans in demyelinated lesions impair remyelination. Ann. Neurol. 72 (3), 419-432 (2012).
- Fancy, S. P., et al. Dysregulation of the Wnt pathway inhibits timely myelination and remyelination in the mammalian CNS. Genes Dev. 23 (13), 1571-1585 (2009).
- Gage, G. J., Kipke, D. R., Shain, W. Whole animal perfusion fixation for rodents. J. Vis. Exp. (65), (2012).
- Skihar, V., et al. Promoting oligodendrogenesis and myelin repair using the multiple sclerosis medication glatiramer acetate. Proc. Natl. Acad. Sci. U.S.A. 106 (42), 17992-17997 (2009).
- Plemel, J. R., et al. Platelet-derived growth factor-responsive neural precursors give rise to myelinating oligodendrocytes after transplantation into the spinal cords of contused rats and dysmyelinated mice. Glia. 59 (12), 1891-1910 (2011).
- Chong, S. Y., et al. Neurite outgrowth inhibitor Nogo-A establishes spatial segregation and extent of oligodendrocyte myelination. Proc. Natl. Acad. Sci. U.S.A. 109 (4), 1299-1304 (2012).
- Sturrock, R. R. Myelination of the mouse corpus callosum. Neuropathol. Appl. Neurobiol. 6 (6), 415-420 (1980).
- Young, K. M., et al. Oligodendrocyte dynamics in the healthy adult CNS: evidence for myelin remodeling. Neuron. 77 (5), 873-885 (2013).
- Woodruff, R. H., Franklin, R. J. Demyelination and remyelination of the caudal cerebellar peduncle of adult rats following stereotaxic injections of lysolecithin, ethidium bromide, and complement/anti-galactocerebroside: a comparative study. Glia. 25 (3), 216-228 (1999).
- Mei, F., et al. Micropillar assays as a high-throughput screening platform for therapeutics in multiple sclerosis. Nat. Med. 20 (8), 954-960 (2014).
- Powers, B. E., et al. Remyelination reporter reveals prolonged refinement of spontaneously regenerated myelin. Proc. Natl. Acad. Sci. U.S.A. 110 (10), 4075-4080 (2013).
- Smith, K. J., Blakemore, W. F., McDonald, W. I. Central remyelination restores secure conduction. Nature. 280 (5721), 395-396 (1979).
- Jeffery, N. D., Blakemore, W. F. Locomotor deficits induced by experimental spinal cord demyelination are abolished by spontaneous remyelination. Brain. 120 (Pt 1), 27-37 (1997).
- Duncan, I. D., Brower, A., Kondo, Y., Curlee, J. F. Jr, Schultz, R. D. Extensive remyelination of the CNS leads to functional recovery. Proc. Natl. Acad. Sci. U.S.A. 106 (16), 6832-6836 (2009).
Przedruki i uprawnienia
