Wiele typów ludzkich guzów mózgu jest zlokalizowanych w określonych regionach mózgu i są trudne do wyhodowania w kulturze. Protokół ten odnosi się do roli mikrośrodowiska guza i bada nowe terapie lekowe poprzez analizę fluorescencyjnych pierwotnych komórek guza mózgu rosnących w organotypowym wycinku mózgu myszy.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
System kohodowli guzów mózgu/organotypowych plastrów do badania mikrośrodowiska guza i celowanych terapii lekowych
W tym artykule
Podsumowanie
Streszczenie
Guzy mózgu są główną przyczyną zachorowalności i śmiertelności związanej z rakiem. Opracowanie nowych metod leczenia tych nowotworów jest trudne, ponieważ wiele z tych nowotworów nie jest łatwo hodowanych w standardowych warunkach hodowli. Hodowle neurosfery w warunkach wolnych od surowicy i ksenoprzeszczepy ortotopowe poszerzyły zakres guzów, które można utrzymać. Jednak wiele rodzajów guzów mózgu pozostaje trudnych do rozmnażania lub badania. Jest to szczególnie prawdziwe w przypadku guzów mózgu u dzieci, takich jak gwiaździaki pilocytarne i rdzeniaki. Protokół ten opisuje system, który pozwala na hodowlę pierwotnych guzów mózgu u ludzi. Ten test ilościowy może być wykorzystany do zbadania wpływu mikrośrodowiska na wzrost guza oraz do testowania nowych terapii lekowych. Protokół ten opisuje system, w którym znakowane fluorescencyjnie komórki guza mózgu są hodowane na organotypowym wycinku mózgu młodej myszy. Odpowiedź komórek nowotworowych na leczenie farmakologiczne można badać w tym teście, analizując zmiany liczby komórek na wycinku w czasie. Ponadto system ten może zajmować się naturą mikrośrodowiska, które normalnie sprzyja rozwojowi guzów mózgu. Ten test współhodowli organotypowych plastrów guza mózgu zapewnia korzystny system testowania nowych leków na ludzkich komórkach nowotworowych w mikrośrodowisku mózgu.
Wprowadzenie
Ostatnie badania nad rakiem poczyniły znaczne postępy w identyfikacji mutacji genetycznych, zmian molekularnych i możliwych metod leczenia różnych nowotworów mózgu. Pomimo tego postępu, guzy mózgu pozostają jedną z głównych przyczyn śmiertelności związanej z rakiem u dorosłych i dzieci. Czynniki ograniczające w badaniach nad nowotworami mózgu obejmują ograniczoną dostępność pierwotnych próbek pacjentów i linii komórkowych oraz trudności w replikacji unikalnego i niejednorodnego mikrośrodowiska mózgu w dostępnych systemach eksperymentalnych. W przypadku wielu guzów mózgu warunki wymagane do utrzymania komórek nowotworowych w czasie nie są jeszcze znane. Nawet w przypadku guzów mózgu, które mogą być hodowane w zawiesinie komórkowej jako neurosfery, warunki hodowli mogą wpływać na komórki nowotworowe1,2. Rzeczywiście, dodanie podstawowego czynnika wzrostu fibroblastów lub naskórkowego czynnika wzrostu w celu pobudzenia proliferacji i zahamowania różnicowania może zmienić ekspresję genów1. Inne metody wzrostu komórek nowotworowych, takie jak propagacja guza u myszy za pomocą ortotopowego lub podskórnego ksenoprzeszczepu komórek nowotworowych, są cennymi testami, ale są ograniczone przez takie czynniki, jak czas rozwoju guza (szczególnie w przypadku guzów o niskim stopniu złośliwości), koszt i liczba komórek nowotworowych, które można wstrzyknąć i zbadać. W związku z tym obecne metody hodowli ludzkich komórek guza mózgu są niewystarczające do utrzymania niektórych typów nowotworów i często zapewniają sztuczne środowisko, które nie naśladuje ściśle środowisk nowotworowych in vivo.
Różne typy guzów mózgu u dzieci rosną w wysoce wyspecjalizowanych miejscach w mózgu[3, 4] i prawdopodobnie odzwierciedla to różne wymagania mikrośrodowiskowe dla wzrostu guza[5]. Protokół ten opisuje nowy system, w którym komórki, które są trudne do namnażania w normalnych warunkach hodowli, mogą być hodowane w organotypowym mikrośrodowisku mózgu, które naśladuje warunki wzrostu guza in vivo. W tym teście ilościowym znakowane fluorescencyjnie komórki guza mózgu są umieszczane na organotypowych wycinkach mózgu młodocianych myszy i monitorowane w czasie. Test ten może być wykorzystany do zbadania wpływu mikrośrodowiska na wzrost guza oraz do testowania nowych terapii lekowych w klinicznie istotnym mikrośrodowisku mózgu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Oświadczenie etyczne: Poniższa procedura z udziałem zwierząt została przeprowadzona zgodnie z wytycznymi National Institutes of Health i została zatwierdzona przez Dana-Farber Cancer Institutional Animal Care and Use Committee. Wszystkie prace z udziałem ludzi zostały przeanalizowane pod kątem właściwego zastosowania przez Institutional Review Board Committees w Brigham and Women's Hospital oraz Dana-Farber Cancer Institute, a także przez Stanford University; potwierdzono, że od wszystkich uczestników uzyskano świadomą zgodę tam, gdzie było to wymagane, a w przypadku badań o minimalnym ryzyku uzyskano odpowiednie zwolnienie z wymogu zgody.
Harmonogram protokołu hodowli skrawków:
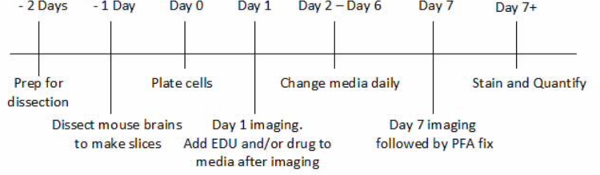
Rysunek 1. Harmonogram protokołu kokultury guza mózgu/przekrojów organotypowych. Rysunek ten przedstawia harmonogram procedury hodowli przekrojów, obejmujący wszystkie osiem dni eksperymentu oraz główne etapy procedury. Oś czasu odnosi się do Dnia 0, kiedy komórki są wysiewane na przekrój, aby podkreślić znaczenie rozpoczęcia procedury na kilka dni przed wysianiem komórek. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
1. Bufor do dyssekcji
- Przygotować roztwór zawierający 15 mM HEPES (1 M), 6,5 mg/ml glukozy, 1,3 mM MgSO4 (1 M), 20 mM KCl (2 M) oraz 1% penicyliny/streptomycyny w 1x HBSS.
- Dostosować pH do 7,4 za pomocą NaOH.
- Przefiltrować i przechowywać w temperaturze -20 °C.
2. Pożywki do hodowli skrawków tkankowych
- Przygotować pożywkę Neurobasal-A bez czerwieni fenolowej z dodatkiem 2% suplementu B-27, 1% suplementu N2, 1% penicyliny/streptomycyny, 1% Glutamax oraz 1,5 mg/ml glukozy.
- Przefiltrować i przechowywać w temperaturze -20 °C. Rozmrażać w razie potrzeby; utylizować po tygodniu przechowywania w temperaturze 4 °C.
Uwaga: Poniższą procedurę można przeprowadzić do jednego dnia przed rozpoczęciem sekcji. - 3% agaroza o niskiej temperaturze topnienia
Uwaga: Poniższą procedurę można przeprowadzić do jednego dnia przed rozpoczęciem sekcji. - Wymieszać 0,9 g agarozy o niskiej temperaturze topnienia z ok. 31 ml buforu do sekcji, podgrzewać w mikrofalówce przez 25 s z lekko odkręconym zakrętką. Podgrzewać do całkowitego rozpuszczenia, upewniając się, że mieszanina nie wykipiała.
- Przechowywać w temperaturze 55-65 °C do momentu użycia.
Uwaga: Poniższą procedurę można przeprowadzić do jednego dnia przed rozpoczęciem sekcji.
4. Powlekanie wkładów do hodowli plastrów lamininą
Uwaga: Poniższą procedurę można przeprowadzić maksymalnie na jeden dzień przed rozpoczęciem sekcji.
- W komorze do hodowli tkanek, używając sterylnej pęsety, umieść jeden wkład do hodowli plastrów w każdym dołku płytki 6-dołkowej (dostosuj liczbę wkładów do liczby plastrów, które zamierzasz uzyskać; z jednej procedury można zebrać około 12 plastrów. Poniższa procedura jest opisana dla sześciu plastrów). Napełnij probówkę stożkową o pojemności 15 ml roztworem 1x PBS (800 µl/wkład) i dodaj lamininę (10 µg/ml).
- Dodaj 800 µl mieszaniny z lamininą na górną powierzchnię każdego wkładu do hodowli plastrów. Inkubuj w temperaturze 37 °C do momentu użycia.
5. Przygotowanie do sekcji
- Napełnij każdą studnię płytki 6-dołkowej 1 200 µl pożywki do hodowli skrawków. Napełnij nieużywane studnie 1 200 µl PBS, a przestrzeń centralną płytki 5 ml 1x PBS. Przechowuj płytkę w temperaturze 37 °C.
- Zesterylizuj narzędzia sekcyjne w 70% etanolu. Przed użyciem przemyj ostrze mikrotomu wibracyjnego acetonem w celu usunięcia oleju i przeprowadź sterylizację.
- Umieść w komorze laminarnej trzy szalki o powierzchni 35 mm2 oraz pięć naczyń hodowlanych o powierzchni 10 cm2. Napełnij jedno naczynie 10 cm2 buforem do sekcji i umieść je w lodzie.
Uwaga: Przetwarzaj szczenięta pojedynczo.
6. Sekcja
Uwaga: Przetwarzaj szczenięta pojedynczo.
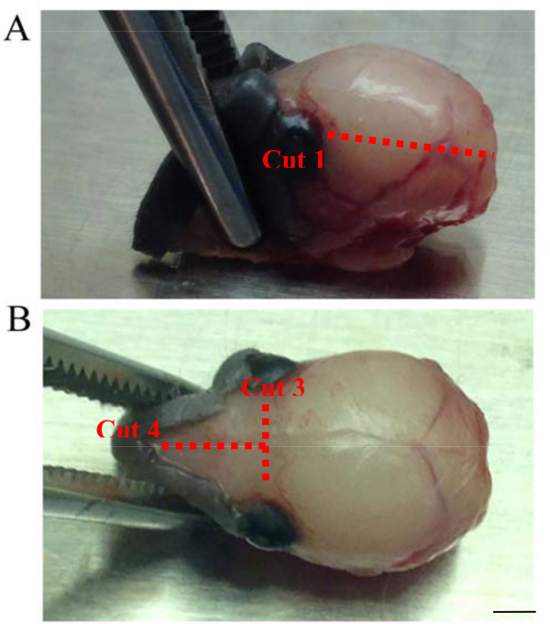
Rysunek 2. Cięcia sekcyjne. Te obrazy przedstawiają niezbędne cięcia sekcyjne w celu usunięcia czaszki z mózgu myszy P6. Cięcia są zaznaczone liniami przerywanymi. (A) Przedstawiono cięcie 1. Cięcia 1 i 2 wykonuje się od pnia mózgu/tylnej części obustronnie, łącząc je z oczodołem po każdej stronie. (B) Przedstawiono cięcia 3 i 4. Cięcie 3 wykonuje się od jednego oczodołu do drugiego, łącząc cięcia 1 i 2. Cięcie 4 zaczyna się w linii środkowej cięcia 3 i biegnie w stronę czubka nosa, dzieląc czaszkę między opuszki węchowe (Pasek skali = 4.4 mm). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Znieczul mysz P6 poprzez ekspozycję na izofluran (100% isofluranu). Po około 5 min, gdy oddech spowolni lub ustaną oznaki oddychania, szybko zdekapituj mysz za pomocą ostrych nożyczek. Spryskaj głowę 70% ethanolami i umieść w naczyniu do hodowli tkanek.
- Za pomocą dużych pęsety tępych stabilnie przytrzymaj głowę, chwytając za nos. Używając nożyczek do sekcji średniej wielkości, usuń nadmiar skóry, aby odsłonić czaszkę.
- Wykonaj cięcia 1 i 2, przecinając czaszkę obustronnie, od tyłu czaszki w kierunku przodu po każdej stronie, łącząc cięcie z oczodołem. Trzymaj końcówki nożyczek jak najbliżej czaszki, aby uniknąć uszkodzenia tkanek.
- Aby wykonać cięcie 3, użyj małych nożyczek sprężynowych do połączenia cięć 1 i 2. Następnie za pomocą małej pęsety tępej delikatnie od niej zdejmij czaszkę.
- Używając małych nożyczek sprężynowych, delikatnie przetnij pozostałą część czaszki wzdłuż linii środkowej na górze, tak aby pozostała część czaszki rozdzieliła się na dwie połowy (Rysunek 2, cięcie nr 4). Za pomocą pęsety zdejmij czaszkę, aby odsłonić dwie cebulki węchowe.
- Wsuń szpatułkę o płaskim czole (zwilżoną buforem do sekcji, aby tkanka do niej nie przywierała) pomiędzy spód mózgu a podstawę czaszki, delikatnie wyjmij mózg i umieść go w naczyniu z buforem do sekcji na lodzie.
- Powtórz krok 6, aby uzyskać drugi mózg do cięcia.
7. Osadzanie mózgów w agarozie
- Umieść dwie próbki o średnicy 35 mm2 otworzyć naczynia na lodzie i przetrzeć parę dużych pęsety tępich 70% etanolem.
- Wlać 3% agarozę niskotopliwą (przygotowaną w kroku 3) do obu naczyń, aż na górze utworzy się kopuła. Nastawić czasomierz na 3 min. Po upływie 3 min (sprawdzić, dotykając krawędzi wypełnionej agarozą kopuły; jeśli można zaobserwować polimeryzację agarozy, jest ona gotowa) chwycić jeden mózg pęsetą tępą i umieścić go przy krawędzi naczynia o średnicy 35 mm wypełnionego agarozą, a następnie przesunąć go na środek naczynia (pozwala to usunąć nadmiar buforu do sekcji wokół mózgu, co zapewnia lepszą stabilizację preparatu).
- Powtórz dla 2nd mózg. Uruchom minutnik na 10 min.
- Po 10 minutach wprowadzić płaską szpatułkę w przestrzeń między agaroza a podstawkę płytki, aby wysunąć spolimeryzowaną agarozę zawierającą mózgi myszy w 6. dobie po urodzeniu (P6).
- Za pomocą płaskiego ostrza żyletki przytnąć agarozę w kształt sześcianu wokół mózgu, dbając o to, aby krawędzie były jak najprostsze.
- Nałóż superklej na płytkę mikrotomu wibracyjnego w dwóch pasach. Następnie podnieś zamocowany w agarozie mózg i delikatnie opuść go na klej, ustawiając go do cięcia w płaszczyźnie strzałkowej. Postąp tak samo z drugim mózgiem. Upewnij się, że oba mózgi są ustawione równolegle względem siebie.
- Pozostaw klej do wyschnięcia w temperaturze pokojowej przez 5–8 minut. W tym czasie wypełnij obszar uchwytu na lód w wibratomie kruszonym lodem i wodą.
8. Krojenie za pomocą mikrotomu wibracyjnego
- Umieść zbiornik do cięcia w uchwycie lodowym, przesuwając zaczep w prawo, aby zablokować go w miejscu.
- Za pomocą śrubokręta z okrągłą końcówką podnieś okrągłą płytkę do wibratomu z przyklejonymi mózgami i dopasuj ją do zbiornika. Wyjmij śrubokręt i zabezpiecz płytkę za pomocą śrubokręta z sześciokątną końcówką. Upewnij się, że płytka i zbiornik do cięcia są stabilnie zamocowane.
- Za pomocą pęsety podnieś ostrze wibratomu, dopasuj je do głowicy tnącej i zablokuj za pomocą śrubokręta sześciokątnego. Następnie zamocuj głowicę tnącą z zamontowanym ostrzem do wibratomu, używając okrągłej śruby.
- Przesuń ostrze jak najbliżej mózgów zatopionych w agarozie, upewniając się, że ostrze znajduje się na tej samej wysokości co mózgi (lub tuż powyżej). Napełnij komorę wystarczającą ilością zimnego buforu do sekcji, aby zakryć ostrze.
- Naciśnij raz przycisk ↕ (powinien zacząć migać; przycisk ten definiuje granice ruchu ostrza w przód i w tył), następnie naciśnij i przytrzymaj przycisk „Forward”, aby ręcznie przeciąć zatopiony mózg; zwolnij go, gdy ostrze całkowicie przejdzie przez blok agarozy. Natychmiast naciśnij ponownie przycisk ↕, co zdefiniuje koniec zakresu automatycznego cięcia.
- Naciśnij raz przycisk „SINGLE/CONT”; powinna zapalić się kontrolka przy CONT. Ustaw grubość cięcia na 400-450 µm, częstotliwość drgań na 5,5-6 oraz prędkość na 4. Będą to ustawienia do przycinania.
- Naciśnij raz przycisk „start/stop”, aby rozpocząć automatyczne cięcie. Naciśnij „pause”, aby w razie potrzeby zebrać tkankę za pomocą łyżki z otworami. Dotarcie do obszaru blisko linii środkowej powinno zająć około 5-10 min. W tym momencie naciśnij „pause”, zmień prędkość na 3 oraz grubość na 200 µm. Nie zbieraj pierwszego plastra uzyskanego po wprowadzeniu tej zmiany.
- Pożądane plastry o grubości 200 µm będą miały wyraźnie zdefiniowane struktury od cebulki węchowej po móżdżek. Każdy pożądany plaster przenoś dokładnie w momencie cięcia do płytek 6-dołkowych wypełnionych buforem do sekcji na lodzie. Zrób to, delikatnie poruszając buforem w komorze tnącej wokół tkanki, aby plaster wypłynął, dotykając go jak najmniej, a następnie podnieś go z buforu, gdy znajdzie się on bezpośrednio nad łyżką z otworami. Zazwyczaj można zebrać około 12 plastrów z pożądanymi strukturami. Plastry można przechowywać w buforze do sekcji na lodzie przez maksymalnie 20 min.
- Podczas gdy plastry znajdują się na lodzie, wyjmij z inkubatora 37 °C płytkę 6-dołkową z insertami pokrytymi lamininą. W komorze do sekcji odlej lamininę, uważając, aby nie uszkodzić insertów. Dodaj 3,5 ml pożywki do hodowli plastrów na górną część każdego insertu. Powierzchnia pożywki powinna utworzyć kształt kopuły, nie wylewając się do dołków.
9. Wysiewanie plastrów na wkłady
- Za pomocą łyżki szumówki umieść plasterek mózgu w medium na wkładce, delikatnie dociskając plasterek, aby był całkowicie zanurzony. Powtórz czynność dla wszystkich plasterków.
- Używając pipety p1000, pobierz 1 ml medium do hodowli plasterków z górnej części wkładki i przenieś je na dno studni. Usuwaj i odrzucaj nadmiar medium, aż krawędzie agarozy wokół plasterka mózgu staną się widoczne. Powtórz tę procedurę dla pozostałych plasterków.
- Chwyć wkładkę za krawędź pęsetą, przechyl i usuń nadmiar medium. Następnie szybko przenieś wkładkę do szalki o powierzchni 35 mm2 zawierającej 1 ml medium do hodowli plasterków. Używając dwóch par ostrych pęset, usuń agarozę wokół tkanki, uważając, aby nie rozciągnąć i nie uszkodzić plasterka oraz nie zrobić dziury w membranie (najłatwiej jest wykonać nacięcie na samej krawędzi agarozy, a następnie odciągnąć agarozę z obu stron). Następnie przenieś wkładkę z powrotem do płytki 6-dołkowej i powtórz czynność dla pozostałych plasterków.
- W komorze z laminarnym przepływem powietrza przy wyłączonym nawiewie (aby zapobiec wysychaniu plasterków) usuń fragmenty agarozy z każdej membrany.
- Przenieś plasterki do płytki 6-dołkowej przygotowanej w kroku 5.1 i przechowuj płytkę w temperaturze 37 °C. Inkubuj plasterki przez 24-48 hr.
10. Wymiana pożywki w kulturze plastrów
- Powtórz krok 5.1, używając nowej płytki 6-dołkowej.
- W komorze z laminarnym przepływem powietrza przy wyłączonym wentylatorze przenieś wkłady do nowych płytek 6-dołkowych zawierających świeżą pożywkę do plastrów tkanek.
11. Wysiewanie komórek nowotworowych na skibek
- Poddać barwnik Cm-DiI sonikacji, a następnie wirować z umiarkowaną prędkością przez 2 min.
- Odwirować komórki nowotworowe przeznaczone do nakładki przy 201 x g przez 5 min. Następnie resuspendować w 2 ml pożywki do hodowli plasterków.
- Dodać 7 µl Cm-DiI do 2 ml zawiesiny komórek w pożywce i inkubować w temperaturze 37 °C przez 20 min.
- Odwirować komórki przy 201 x g przez 5 min i resuspendować w 200 µl pożywki do krojenia. Delikatnie tryturować w celu dysocjacji komórek (10-20 razy lub do całkowitego rozpuszczenia osadu), a następnie dodać 800 µl pożywki do krojenia, aby uzyskać całkowitą objętość 1 000 µl.
- Policzyć żywe komórki nowotworowe przy użyciu błękitu trypanu. Dodać do komórek nowotworowych zielone mikroküłki fluorescencyjne w takim samym stężeniu jak komórki. Te obojętne mikrokulki będą służyć jako kontrola. Odwirować mieszaninę komórek i mikrokulek przy 201 x g przez 5 min i resuspendować w pożądanej ilości pożywki do hodowli plasterków. Wysiać komórki w gęstości 6 000 komórek/plasterek w objętości 65 µl. Liczbę komórek wysiewanych na plasterek można zwiększyć w zależności od preferencji i dostępności.
- W dygestorium do hodowli tkankowych nanieść komórki w objętości 65 µl pożywki/plasterek na środek plasterka.
12. Obrazowanie i utrwalanie
Uwaga: do wykonania szerokiego skanu całego przekroju strzałkowego przy powiększeniu 4X z wykorzystaniem czerwonego i zielonego kanału fluorescencyjnego użyto mikroskopu konfokalnego z obiektywem prostym Nikon Eclipse Ni C2si. Jeśli funkcja skanowania nie jest dostępna, należy sekwencyjnie wykonać wiele obrazów w obrębie przekroju, a następnie połączyć je w programie Photoshop (wykorzystując do nawigacji położenie mikrosfer oraz krawędź przekroju).
- Następnego dnia (obrazowanie w dniu 1.) przenieść skrawki do sześciu naczyń o średnicy 35 mm2 zawierających 1 ml pożywki do hodowli skrawków. Wykonać obrazowanie każdego skrawka pojedynczo za pomocą fluorescencyjnego mikroskopu pionowego. Wykonać szeroki skan całego skrawka w przekroju strzałkowym przy powiększeniu 4X, wykorzystując czerwony i zielony kanał fluorescencji. Ustawienia lasera i wzmocnienia (gain) muszą pozostać niezmienne dla każdego skrawka. Po zakończeniu obrazowania przenieść wszystkie skrawki z powrotem do płytki 6-dołkowej z nową pożywką do skrawków.
- W przypadku chęci dodania EDU, innego markera proliferacji lub zastosowania leku, przygotować roztwór pożywki do skrawków z lekiem, który będzie wykorzystywany podczas codziennych wymian pożywki w warunkach traktowania. Warunki traktowania należy wprowadzić w kroku 12.1 (bezpośrednio po obrazowaniu w dniu 1.). Wszelki EDU lub marker proliferacji należy również dodać do pożywki począwszy od kroku 12.1 i odświeżać codziennie (stosować EDU w stężeniu 10 µM).
- Powtórzyć obrazowanie w dniu 7., stosując te same ustawienia, co przy obrazowaniu w dniu 1.
- Po zakończeniu obrazowania w dniu 7., przenieść każdy skrawek do płytki 6-dołkowej, w której każdy dołek zawiera 1,2 ml 4% paraformaldehydu (PFA). Ostrożnie i powoli nalać dodatkowy 1 ml PFA na wierzch każdego skrawka. Pozostawić w temperaturze RT przez 1 h.
- Usunąć PFA z każdego dołka oraz z powierzchni każdego skrawka. Przepłukać każdy dołek 3x za pomocą PBS. Przechowywać skrawki w PBS w temperaturze 4 °C do czasu barwienia lub montowania na szkiełkach.
Uwaga: Ustawienia programu ImageJ mogą wymagać dostosowania i optymalizacji w zależności od jakości obrazu i mikroskopu, a także od wielkości komórek nowotworowych.
13. Ilościowa analiza obrazów (przy użyciu programu ImageJ)
Uwaga: Ustawienia programu ImageJ mogą wymagać dostosowania i optymalizacji, aby uwzględnić jakość obrazu i mikroskopu, a także rozmiar komórek nowotworowych.
- W programie ImageJ użyj narzędzia wielokąta (polygon tool), aby obrysować cały przekrój lub obszar, który chcesz poddać analizie ilościowej. Dodaj ten zaznaczeniem do menedżera ROI, gdzie możesz je zmienić i zapisać.
- Kliknij prawym przyciskiem myszy na zaznaczonym obszarze i wybierz opcję duplikuj (duplicate). Nazwij ten zduplikowany obraz, podając region, przekrój i dzień. Naciśnij Ctl+Shift+E, aby wyświetlić obrys, a następnie wybierz Process – subtract background – Rolling ball Radius = 4.
- Po odjęciu tła wybierz „adjust threshold” w menu rozwijanym „Image”. Zaznacz dark background – przybliż obraz i ustaw próg. Przesuwając pasek progu, upewnij się, że wszystkie komórki są uwzględnione/podświetlone, ale ekstremalnie małe kropki będące zanieczyszczeniami (lub mniejsze od komórki) nie zostały uwzględnione. Stosuj ten sam próg dla wszystkich obrazów. Przesuń okno progu na bok.
- Wybierz „Process” – „Find Maxima”, ustaw tolerancję szumu (noise tolerance) między 5 a 10 i zaznacz następujące opcje: Preview point selection, output type jako segmented particles, exclude edge maxima, above lower threshold. Następnie ponownie zaznacz obszar zainteresowania, naciskając Ctl+Shift+E.
- Wybierz „Analyze Particles” z menu rozwijanego Analyze. Ustaw rozmiar piksela (pixel size) na 4-40, a kołowość (circularity) na 0.00-1.00. Kliknij również „show overlay outlines”, „display results” oraz „summarize”, a następnie zatwierdź przyciskiem OK.
- Zapisz wszystkie surowe dane i podsumowanie w dokumencie Microsoft Office. Wartość „Count” dla każdego obszaru jest niezbędna do obliczenia krotności zmiany (fold change) w ciągu tygodnia hodowli.
- Powtórz ten proces dla wszystkich obrazów i obszarów zainteresowania, upewniając się, że próg oraz pozostałe ustawienia pozostają spójne.
- Oblicz krotność zmiany liczby komórek w przekroju w ciągu tygodnia hodowli, dzieląc liczbę komórek nowotworowych w przekroju w dniu 7 przez liczbę komórek w przekroju w dniu 1. Analogicznie krotność zmiany liczby komórek w każdym obszarze oblicza się, dzieląc liczbę komórek w tym obszarze w dniu 7 przez liczbę komórek w tym obszarze w dniu 1.
- Wykonaj krok 13.8 również dla mikrosfer. Liczba mikrosfer w przekroju powinna być taka sama w dniu 7, jak w dniu 1 (Fold change = 1). Podobnie liczba mikrosfer w każdym obszarze powinna być taka sama w dniu 7, jak w dniu 1 (Fold change = 1). Jeśli krotność zmiany różni się od 1, wskazuje to na zmiany w topografii przekroju w czasie.
14. Barwienie
- Przyklej kawałek parafilmu do blatu laboratoryjnego i narysuj sześć kół za pomocą hydrofobowego pisaka (po jednym dla każdego skrawka, nieco większe niż rozmiar skrawka). W środek każdego koła nanieś około 400 µl PBS. Ponumeruj lub opisz koła, aby zidentyfikować każdy skrawek.
- W 1 ml PBS, używając żyletki, wytnij kwadrat wokół skrawka, pozostawiając niewielki margines błony wokół niego. Za pomocą pęsety przenieś wycięty skrawek do pierwszego koła i ostrożnie połóż go na kropli PBS. Niezmiernie ważne jest, aby upewnić się, że skrawek nie złożył się ani nie odwrócił do góry nogami podczas tego procesu. Następnie usuń PBS spod skrawka, nanieś go na wierzch i w razie potrzeby dodaj więcej PBS, aby upewnić się, że skrawek pozostaje zanurzony. Powtórz ten krok dla każdego skrawka.
- Przygotuj 10 ml 3% BSA w PBS. Odlej 2 ml i dodaj do nich 100 µl digitoniny. Wymieszaj i dodaj do skrawków w celu blokowania i permeabilizacji (30 min w temperaturze pokojowej).
Uwaga: Użycie innych środków permeabilizujących, takich jak Triton X-100, spowoduje utratę znakowania CM-DiI. - Usuń roztwór do permeabilizacji/blokowania i wypłucz 3x w PBS przez 10 min.
- W przypadku barwienia na EDU, postępuj zgodnie z instrukcją dołączoną do zestawu w celu przygotowania mieszaniny. Nałóż mieszaninę na 45 min. W przypadku barwienia innymi przeciwciałami, protokół musi zostać zoptymalizowany pod kątem stężenia przeciwciał pierwotnych i wtórnych (~1 godz. w temp. pokojowej dla przeciwciał pierwotnych i wtórnych). Wypłucz 3x w PBS przez 10 min.
- Barwić DAPI w stosunku 1:1,000 w PBS przez 5 min w temp. pokojowej. Wypłukać 2x w PBS.
15. Montowanie skrawków
- Przenieś skrawka na szkiełko mikroskopowe. Upewnij się, że strona błony przylegająca do skrawka pozostaje skierowana do góry i nie złożyła się. Obrysuj obszar wokół skrawka za pomocą płynnego blokera (pisaka PAP).
- Umieść małe szklane szkiełko zakrywkowe (5 mm) po każdej stronie skrawka (aby zapobiec jego uszkodzeniu). Nanieś dwie lub trzy krople preparatu Fluoromount-G (do immunofluorescencji) na wierzch skrawka, tak aby był on ledwie przykryty. Następnie przykryj skrawek długim szkiełkiem zakrywkowym (24 x 50 mm).
- Powtórz czynność dla każdego skrawka. Uszczelnij krawędzie szkiełek lakierem do paznokci i przechowuj w temperaturze 4 °C. Wykonaj obrazowanie konfokalne barwienia.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Ta sekcja obrazuje typ wyników, których można się spodziewać po wykorzystaniu kokultury guza mózgu i organotypowych przekrojów do badania preferencji w obrębie regionalnego mikrośrodowiska oraz do testowania nowych terapii. Wykazujemy, że test został zaprojektowany tak, aby odtworzyć mikrośrodowisko dla guzów mózgu, ponieważ organizacja tkanki i stan proliferacyjny przekroju zostają zachowane (Rysunek 3). Wykazujemy również, że wzrost liczby komórek nowotworowych na przekroju w czasie może wynikać części...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Protokół ten opisuje, w jaki sposób komórki guza mózgu mogą być znakowane fluorescencyjnie i powlekane na strzałkowym odcinku mózgu myszy P6, a następnie monitorowane przez tydzień w hodowli. Ten test wspólnej hodowli guza mózgu / organotypowego plastra może być wykorzystany do określenia wpływu regionalnego mikrośrodowiska na liczbę komórek nowotworowych, a także może być stosowany jako system do pomiaru skuteczności nowych terapii lekowych na wzrost guza u człowieka. W poprzednich badaniach stosowano podobną strategię ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Żaden z autorów nie ma sprzecznych interesów ani sprzecznych interesów.
Podziękowania
Ta praca jest wspierana przez granty z NIH (P01CA142536 do RAS, T32CA009361 do DPY) oraz fundacji Pediatric Low Grade Astrocytoma.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| HEPES | Invitrogen | ||
| Glukoza | Invitrogen | 17502048 | |
| Pennicylina Streptomycyna | Technologie życia | 15140-122 | |
| HBSS | Technologie życia | 14185-052 | |
| B-27 | Technologie życia | 17504-044 | |
| N2 | Technologie życia | 17502-048 | |
| Glutamax | Życie Technologie | 35050061 | |
| Neurobasal-A- Medium minus czerwień fenolowa | Invitrogen | ||
| Promega V2111 | niskiej temperaturze topnienia | ||
| Milipore | PICM0RG50 | ||
| laminin | Invitrogen | 23017015 | |
| Cm-DiI | Invitrogen | V22888 | |
| EDU (Etykietowanie i wykrywanie) | Life Technologies | c10337 | |
| Mikrosfery | Life Technologies | F-21010 | |
| Wibratom | Leica | ||
| Oprogramowanie Nikon Eclipse Ni C2si | |||
| ImageJ | |||
| Okulary nakrywkowe 5 mm | Fisher Scientific | 64-0700 (CS-5R) |
Bibliografia
- Heddleston, J. M., et al. Glioma stem cell maintenance: the role of the microenvironment. Curr Pharm Des. 17 (23), 2386-2401 (2013).
- Sasai, K. Shh pathway activity is down-regulated in cultured medulloblastoma cells: implications for preclinical studies. Cancer Res. 66 (8), 4215-4222 (2006).
- Louis, D. N., et al. The 2007 WHO classification of tumours of the central nervous system. Acta Neuropathol. 114 (2), 97-109 (2007).
- Duffau, H., Capelle, L. Preferential brain locations of low-grade gliomas. Cancer. 100 (12), 2622-2626 (2004).
- Chourmouzi, D., et al. Manifestations of pilocytic astrocytoma: a pictorial review. Insights Imaging. 5 (3), 387-402 (2014).
- Buonamici, S., et al. Interfering with resistance to smoothened antagonists by inhibition of the PI3K pathway in medulloblastoma. Sci Transl Med. 2 (51), 51ra70(2010).
- Choi, Y., Borghesani, P. R., Chan, J. A., Segal, R. A. Migration from a mitogenic niche promotes cell-cycle exit. J Neurosci. 25 (45), 10437-10445 (2005).
- Chan, J. A., et al. Proteoglycan interactions with Sonic Hedgehog specify mitogenic responses. Nat Neurosci. 12 (4), 409-417 (2009).
- Stoppini, L., Buchs, P. A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Kenny, H. A., et al. Quantitative high throughput screening using a primary human three- dimensional organotypic culture predicts in vivo efficacy. Nat Commun. 6, 6220(2015).
- Liu, X., et al. ROCK inhibitor and feeder cells induce the conditional reprogramming of epithelial cells. Am J Pathol. 180 (2), 599-607 (2012).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Przeglądaj więcej artykułów
Analiza mikrośrodowiska guzapierwotne ludzkie komórki guza mózguprzygotowanie skrawków mózgu mysiegofluorescencyjnie znakowane komórki nowotworowetest odpowiedzi na leczenie farmakologiczneprzygotowanie pożywek do hodowli skrawkówanaliza obrazowania konfokalnegopomiar proliferacji komórek nowotworowychtestowanie celowanej terapii lekowej
