Zwiększenie czułości zapewniane przez dynamiczną polaryzację jądrową (DNP) umożliwia śledzenie procesów metabolicznych w czasie rzeczywistym za pomocą NMR i MRI. Omówiono charakterystykę i wydajność dedykowanego zestawu DNP do rozpuszczania, przeznaczonego do badania reakcji enzymatycznych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Oprzyrządowanie do dynamicznej polaryzacji jądrowej do rozpuszczania do pomiarów szybkości reakcji enzymatycznych w czasie rzeczywistym za pomocą NMR
W tym artykule
Podsumowanie
Streszczenie
Głównym ograniczeniem badań opartych na NMR jest niska czułość. Powoduje to długie czasy akwizycji, zapobiegając w ten sposób pomiarom przemian metabolicznych NMR w czasie rzeczywistym. Hiperpolaryzacja poprzez rozpuszczanie DNP omija część problemów z czułością dzięki dużemu nierównowagowemu namagnesowaniu jądrowemu wynikającemu z przeniesienia polaryzacji spinu elektronu do jądra. Uzyskany sygnał o wysokim NMR może być wykorzystany do monitorowania reakcji chemicznych w czasie rzeczywistym. Wadą hiperspolaryzowanego NMR jest ograniczone okno czasowe dostępne do akwizycji sygnału, które zwykle jest rzędu stałej czasu relaksacji podłużnej spinu jądrowego, T1, lub, w korzystnych przypadkach, rzędu stałej czasu relaksacji związanej ze stanem singletowym sprzężonych jąder, TLLS. Wychwyt komórkowy cząsteczek endogennych i tempo metabolizmu mogą dostarczyć istotnych informacji na temat rozwoju guza i odpowiedzi na leki. Liczne wcześniejsze badania nad hiperpolaryzacją NMR wykazały znaczenie pirogronianu jako substratu metabolicznego do monitorowania aktywności enzymatycznej in vivo. Niniejsza praca zawiera szczegółowy opis konfiguracji doświadczalnej i metod wymaganych do badania reakcji enzymatycznych, w szczególności szybkości konwersji pirogronianu do mleczanu w obecności dehydrogenazy mleczanowej (LDH), za pomocą hiperspolaryzowanego NMR.
Wprowadzenie
Dynamiczna polaryzacja jąder (DNP),1,2 technika zaprojektowana w celu zwiększenia polaryzacji spinowej jąder, i.e., niezrównoważenia populacji spinów skierowanych „w górę” i „w dół” (P = [N↑ - N↓] / [N↑ + N↓]), została wprowadzona po raz pierwszy w latach 50. XX wieku. Spiny jądrowe, takie jak 13C, mogą zostać spolaryzowane do poziomu P = 10-1 w sprzyjających warunkach, zazwyczaj w temperaturze rzędu 1 K i w polu magnetycznym o natężeniu 3,357 T.3,4 Przełom w zastosowaniach biologicznych nastąpił na początku XXI wieku wraz z opracowaniem techniki dissolution DNP, która polega na rozpuszczaniu zamrożonych spolaryzowanych próbek w przegrzanej wodzie przy jednoczesnym zachowaniu wysokiego poziomu polaryzacji jądrowej uzyskanego w niskiej temperaturze.5 Sygnał NMR w stanie ciekłym zostaje wzmocniony o czynnik 103-104 w porównaniu do typowych warunków RT NMR z polaryzacją termiczną. Dissolution DNP zapewnia zatem możliwość nieinwazyjnego pomiaru szybkości reakcji biochemicznych in situ w czasie rzeczywistym, co pozwala na monitorowanie dynamiki za pomocą NMR z rozdzielczością czasową 1 s lub mniejszą.6-10 Umożliwiło to również wykrywanie analitów w bardzo niskich stężeniach.11
Wśród nieinwazyjnych metod obrazowania molekularnego hiperpolaryzowany NMR jest jedyną techniką, która pozwala na jednoczesny pomiar substratu i jego produktów metabolicznych w czasie rzeczywistym. Metoda DNP z rozpuszczaniem została przyjęta z entuzjazmem w wielu dziedzinach nauki, od NMR in vitro po kliniczny MRI12, a najbardziej obiecujące zastosowania wiążą się z monitorowaniem metabolizmu in situ.13,14 Głównym ograniczeniem DNP z rozpuszczaniem jest fakt, że po czasie rzędu pięciokrotności stałej czasu relaksacji podłużnej T1, wzmocniona polaryzacja zanika. Konieczne jest zatem stosowanie cząsteczek zawierających spiny jądrowe wykazujące stosunkowo długi T1. Aby wydłużyć czas trwania wzmocnienia polaryzacji, można wykorzystać wolno relaksujące stany spinów jądrowych, znane jako stany długożyciowe (LLS).15-17 Stany LLS są niewrażliwe na wewnątrzparową oddziaływanie dipol-dipol, dzięki czemu ich charakterystyczna stała czasu relaksacji, TLLS, może być znacznie dłuższa niż T1.18 W ten sposób można uzyskać czas życia namagnesowania wynoszący od kilkunastu minut do nawet 1 hr,19,20 a LLS zaproponowano do zastosowania zarówno w spektroskopii rezonansu magnetycznego (MRS), jak i w MRI.21
Główne kwestie, które wymagają starnej optymalizacji w celu badania szybkości reakcji enzymatycznych za pomocą hiperpolaryzowanego NMR, to: (i) maksymalizacja polaryzacji w stanie stałym oraz (ii) minimalizacja strat polaryzacji podczas przenoszenia hiperpolaryzowanego roztworu z polaryzatora do spektrometru NMR. Niniejszy artykuł opisuje adaptację specjalnie wykonanego aparatu do DNP z rozpuszczaniem oraz systemu wtryskiwania do badania reakcji enzymatycznych. Charakterystyka i wydajność układu zostaną zaprezentowane na przykładzie dobrze znanego i powszechnie stosowanego hiperpolaryzowanego substratu [1-13C]pirogronianu. Głównymi powodami tego wyboru są: po pierwsze, jego naturalnie długi czas relaksacji podłużnej 13C (T1 >50 sec przy wysokich polach magnetycznych i temperaturach powyżej 293 K), co pozwala na monitorowanie reakcji przez kilka minut, a po drugie, jego kluczowa rola w metabolizmie nowotworowym.13,14 Wykorzystując NMR DNP z rozpuszczaniem i opracowany specjalnie system wtryskiwania, utlenianie pirogronianu katalizowane przez dehydrogenazę mleczanową (LDH) można monitorować w obecności początkowej puli nieznakowanego mleczanu9,22 lub bez dodawania nieznakowanego mleczanu, jak pokazano w niniejszym materiale. Wykazano, że sygnał [1-13C]mleczanu mierzony in vivo (w tym w komórkach) po wtryśnięciu hiperpolaryzowanego [1-13C]pirogronianu wynika głównie z szybkiej wymiany znakowania między pirogronianem a mleczanem, a nie z produkcji mleczanu.6
Przedstawiamy w niniejszej pracy produkcję [1-13C]mleczanu w czasie rzeczywistym z hiperpolaryzowanego [1-13C]pirogronianu wstrzykniętego do probówki NMR zawierającej LDH, lecz początkowo pozbawionej mleczanu.
Opis systemu
Układ do DNP w rozpuszczaniu składa się z dwóch głównych części (Rysunek 1): polaryzatora DNP oraz spektrometru NMR. Głównym elementem polaryzatora DNP jest kriostat służący do chłodzenia próbki do temperatury około 1 K w pompowanej kąpieli helu. Kriostat jest umieszczony w nadprzewodzącym magnesie o polu 3,35 T i posiada geometrię gwarantującą znajdowanie się polaryzowanej próbki w izocentrum magnesu (Rysunek 1). Wewnątrz kriostatu próbka (a) jest otoczona cewką NMR (b), służącą do pomiaru wzrostu polaryzacji, która znajduje się w nadmodowej wnęce mikrofalowej (c). Cała próbka jest utrzymywana w niskiej temperaturze w pompowanej kąpieli helu (d) i naświetlana mikrofalExperienced poprzez falowód. Cały system jest sterowany za pomocą specjalistycznego oprogramowania (Rysunek 2D).
Sprzęt i urządzenia kriogeniczne niezbędne do przeprowadzenia DNP oraz następującego po nim rozpuszczania wciąż stanowią wyzwanie technologiczne. Opracowano i przetestowano nowy kriostat DNP23,24, aby określić jego parametry kriogeniczne, a następnie zoptymalizowano go pod kątem szybkości schładzania, czasu utrzymania helu oraz ogólnego minimalnego zużycia helu podczas pracy.
Kriostat składa się z dwóch części. Pierwszą częścią kriostatu jest naczynie izolacyjne (dewar) (Rysunek 2A), które można podzielić umownie na część górną (a) – ogon, przestrzeń na próbkę (b) oraz zewnętrzną komorę próżniową (OVC), w której utrzymywana jest wysoka próżnia i która mieści ekrany radiacyjne (c). Drugą częścią kriostatu jest główny wkład (Rysunek 2B), umieszczony w naczyniu izolacyjnym, w którym zarządzane są wszystkie regulacje przepływu. Ciekły hel napływający z zewnętrznego naczynia magazynowego poprzez linię przesyłową (a) jest w pierwszym etapie skraplany w separatorze (b) – komorze pośredniej służącej zarówno do chłodzenia górnej części kriostatu, jak i do usuwania helu odparowanego podczas przesyłu. Ciśnienie w separatorze jest obniżane poprzez pompowanie przez kapilarę (c) owiniętą wokół górnej części kriostatu; przepływ zimnego helu w tej kapilarze służy do chłodzenia przegród (d) oraz ekranów radiacyjnych w naczyniu izolacyjnym (OVC). Próbka jest umieszczana i polaryzowana w przestrzeni na próbkę. Przestrzeń na próbkę jest połączona z separatorem poprzez kolejną kapilarę (e), owiniętą wokół ogona głównego wkładu kriostatu. Kapilarę tę można otwierać lub zamykać za pomocą zaworu iglicowego obsługiwanego ręcznie z zewnątrz.
Aby uzyskać niską temperaturę wykorzystywaną podczas procesu DNP, w przestrzeni próbkową kriostatu należy zgromadzić ciekły hel, a następnie obniżyć jego ciśnienie do zakresu mbar. Operacje niezbędne do pracy kriostatu są wykonywane za pomocą dość złożonego układu pompowego składającego się z trzech zestawów pomp, monitorowanego i obsługiwego w różnych punktach za pomocą instrumentów elektronicznych i elektromechanicznych (Rysunek 2C). OVC kriostatu musi zostać odpompowane do wysokiej próżni przez pierwszy system pompowy. System ten składa się z pompy turbomolekularnej wspieranej przez pompę rotacyjną (a). Ciekły hel jest przenoszony z naczynia Dewar (b) przez wlot linii transferowej kriostatu do separatora kriostatu. Separator posiada wylot połączony z drugim zestawem pompowym. Zestaw ten składa się z pompy membranowej o wydajności 35 m3/hr (c). Linia ta umożliwia usuwanie gazowego helu odparowanego podczas transferu z naczynia Dewar oraz podczas chłodzenia separatora. Ciekły hel zgromadzony w separatorze może następnie zostać przetransportowany do przestrzeni próbkową przez opisane powyżej rurki kapilarne. Aby przetransportować ciekły hel z separatora do przestrzeni próbkową, a następnie obniżyć ciśnienie w przestrzeni próbkową do zakresu mbar, do kriostatu przez ręczny zawór motylkowy (e) podłączony jest trzeci system pompowy, składający się z pompy Rootsa o wydajności 250 m3/hr wspieranej przez pompę rotacyjną o wydajności 65 m3/hr (d).
Wszystkie operacje systemu próżniowego są sterowane i regulowane przez specjalnie wykonane urządzenie elektropneumatyczne (f). Urządzenie to kontroluje połączenia linii próżni między wylotami separatora kriostatu (g) i przestrzeni próbki (h), drugimi i trzecimi systemami pompowymi (c, d), butlą ze sprężonym helem (i) a otoczeniem. Komunikacja między elementem (f) a otoczeniem odbywa się poprzez zawór zwrotny (j). Urządzenie elektropneumatyczne (f), a także wszystkie parametry systemu i sprzęt do rozpuszczania, są sterowane i obsługiwane przez specjalnie wykonane urządzenie elektroniczne z interfejsem USB podłączone do zwykłego komputera PC. Ostatecznie cały system, poprzez urządzenie elektroniczne, jest zarządzany przez specjalistyczne samodzielne oprogramowanie (Rysunek 2D), w którym odpowiednie operacje są uruchamiane za pomocą przycisków w interfejsie programowym.
W celu obsługi próbki i pomiaru narastania sygnału NMR w stanie stałym stosuje się zestaw wkładów (Rysunek 3A). Aby przygotować kriostat do polaryzacji, należy umieścić główny wkład próbkowy (a) w kriostacie. Główny wkład próbkowy jest wyposażony w cewkę NMR (b) umieszczoną wewnątrz nadsymetrycznej, pozłacanej wnęki mikrofalowej. Podłoże zawierające roztwór do polaryzacji (roztwór polaryzacyjny) należy uprzednio zamrozić w temperaturze ciekłego azotu w odpowiednim pojemniku na próbki, a następnie umieścić je na dolnym końcu włóknowo-szklanego uchwytu na próbki (c). Wsunąć uchwyt na próbki do głównego wkładu próbkowego, tak aby osiągnąć izocentrum magnesu. W uchwycie na próbki należy umieścić pozłacany falowód (d). Falowód umożliwia przesyłanie mikrofal generowanych przez zewnętrzne źródło mikrofal do próbki z minimalnymi stratami.
Dedykowane oprogramowanie do zarządzania kriostatem automatycznie obsługuje, po kliknięciu odpowiedniego przycisku interfejsu, różne operacje, takie jak chłodzenie (temperatura kriostatu jest obniżana do poziomu zbliżonego do temperatury ciekłego helu), napełnianie (kriostat jest napełniany ciekłym helem do określonego poziomu), dodatkowy etap chłodzenia do T ≈ 1 K (kąpiel z ciekłego helu jest pompowana w celu osiągnięcia najniższej możliwej temperatury), ciśnieniowanie (w kriostacie wytwarzane jest ciśnienie nieco powyżej ciśnienia pokojowego, P = 10-30 mbar, aby umożliwić otwarcie kriostatu bez ryzyka jego zanieczyszczenia powietrzem) oraz rozpuszczanie (automatyczna procedura rozpuszczania próbki DNP i przenoszenia otrzymanego hiperpolaryzowanego roztworu do miejsca pomiaru, i.e., do spektrometru NMR).
Polaryzację przeprowadza się poprzez naświetlanie próbki mikrofalami o częstotliwości 94 GHz (w polu polaryzacyjnym B0 = 3.35 T). Próbkę uznaje się za całkowicie spolaryzowaną po 3 TDNP, gdzie TDNP jest czasem narastania polaryzacji. TDNP jest tego samego rzędu wielkości co czas relaksacji podłużnej jąder docelowych w stanie stałym przy danym polu i temperaturze. we wszystkich naszych eksperymentach próbkę polaryzowano przez więcej niż 5 TDNP.
Po upływie czasu polaryzacji próbkę należy rozpuścić w roztworze o temperaturze pokojowej (RT), aby móc wykorzystać ją do pomiaru aktywności enzymatycznej. Podczas procesu rozpuszczania 5 ml przegrzanego D2O z bojlera wkładu do rozpuszczania (Ryc. 3B) jest tłoczone przez sprężony hel (P = 6-8 bar), aby dotrzeć do próbki wzmocnionej metodą DNP i ją rozpuścić. Powstały hiperpolaryzowany roztwór jest wypychany z wkładu do rozpuszczania przez sprężony hel poprzez wylot wkładu (Ryc. 3C-b), który stanowi teflonowa rurka transferowa o średnicy wewnętrznej 2 mm. Czas potrzebny na proces rozpuszczania wynosi 300 msec.23 Czas potrzebny na transfer próbki z polaryzatora DNP do miejsca spektrometru NMR wynosi około 3 sec.
Proces rozpuszczania przeprowadza się przy użyciu wkładu do rozpuszczania (Rysunek 3B). Wkład do rozpuszczania składa się z zespołu elektropneumatycznego (a), pręta z włókna węglowego (b) zawierającego rurki połączeniowe pomiędzy bojlerem w zestawie pneumatycznym a uchwytem pojemnika z próbką (c), który umożliwia szczelne połączenie z pojemnikiem na próbkę i powrót do wylotu. Zespół elektropneumatyczny (Rysunek 3C) służy do wytwarzania i tłoczenia przegrzanego D2O przez pręt z włókna węglowego do pojemnika z próbką, a następnie do ekstrakcji hiperpolaryzowanego roztworu z kriostatu. Zespół elektropneumatyczny składa się z zaworów pneumatycznych (a), które kontrolują połączenia pomiędzy linią sprężonego helu (P = 6-8 bar) (b), bojlerem (c), do którego D2O jest wtryskiwane przez zawór (d), oraz wylotem (e) poprzez pręt z włókna węglowego (f). System uzupełniają manometr G, termometr oraz grzejny drut oporowy w bojlerze (c), wyzwalacz (h) i skrzynka przyłączeniowa (i) służąca do interfejsowania systemu z urządzeniem sterowania elektronicznego.
Kriostat DNP i spektrometr NMR są połączone linią transferową, tj. rurką z PTFE o średnicy wewnętrznej 2 mm, przez którą roztwór hiperpolaryzowany jest przepychany sprężonym helem (P = 6-8 bar) po zainicjowaniu procesu rozpuszczania.
Sekwencja rozpuszczania składa się z następujących operacji: w ciągu pierwszych 300 ms przegrzana D2O jest tłoczona do pojemnika z próbką w celu stopienia i rozpuszczenia hiperpolaryzowanego zamrożonego roztworu. Następnie hiperpolaryzowany roztwór jest wyprowadzany z kriostatu za pomocą sprężonego (P = 6-8 bar) gazu helu i tłoczony przez rurkę PTFE o średnicy wewnętrznej 2 mm (Rysunek 3C-e) do miejsca pomiaru, gdzie wtryskiwanie jest wykonywane zgodnie z jedną z procedur opisanych w kroku 6.2.1 lub 6.2.2.
Drugim komponentem zestawu do NMR DNP z rozpuszczaniem jest spektrometr NMR. W opisanym tutaj układzie spektrometr NMR pracuje w polu B0 = 11.7 Tesla. Do pomiaru sygnału hiperpolaryzowanego po rozpuszczaniu wykorzystuje się sondę NMR 5 mm. Spektrometr NMR jest obsługiwany za pomocą konsoli NMR, używanej zarówno do pomiarów NMR w fazie stałej, jak i w fazie ciekłej, oraz dostarczonego przez producenta oprogramowania XWinNMR. Typowy pomiar składa się z twardego impulsu o niskim kącie odchylenia (skalibrowanego dla pomiarów w fazie ciekłej lub nieskalibrowanego dla pomiarów w fazie stałej), po którym następuje akwizycja sygnału.
Pomiary sygnału polaryzacji termicznej w stanie stałym oraz narastania sygnału pochodzącego z DNP są przeprowadzane przy użyciu wykonanej na zamówienie cewki 13C w miejscu polaryzatora DNP (Ryc. 3Ab) sprzężonego ze spektrometrem NMR. W tej konkretnej sytuacji spektrometr NMR nie wykonuje blokady sygnału (signal locking). Podczas wykonywania pomiarów w stanie stałym, aby uniknąć znacznych zaburzeń polaryzacji, opóźnienie czasowe między akwizycjami powinno być odpowiednio długie, w przybliżeniu dłuższe niż 0,5 TDNP.
Wzmocnienie w stanie stałym definiuje się jako  gdzie
 jest sygnałem hiperpolaryzowanym (otrzymanym w kroku 3.3), a
 jest sygnałem w stanie stałym (otrzymanym w równowadze termicznej w temperaturze pompowanego helu ciekłego w kroku 3.2) (Rysunek 4A). Parametr ten określa maksymalną polaryzację dostępną dla eksperymentów NMR przed nieuniknionymi stratami podczas przenoszenia hiperpolaryzowanego roztworu. Pomiaru dokonuje się za pomocą prostej sekwencji impuls-akwizycja, stosując niekalibrowany impuls o niskim kącie odchylenia (flip angle). Kalibrację impulsu zazwyczaj pomija się w pomiarach w stanie stałym.
Analogiczną procedurę można zastosować do wyznaczenia wzmocnienia sygnału hiperpolaryzowanego w stanie ciekłym. W tym przypadku próbka umieszczona w probówce spektrometru przed iniekcją (krok 6.2) składa się z 500 µl D2O. Po rozpuszczeniu i iniekcji należy monitorować dwa istotne parametry. Pierwszym z nich jest wzmocnienie hiperpolaryzacyjne w miejscu spektrometru NMR,  (Rysunek 4B), gdzie
 to sygnał bezpośrednio po iniekcji roztworu hiperpolaryzowanego (uzyskany w kroku 7.1), a
 to sygnał polaryzacji termicznej (uzyskany w kroku 7.2). Drugim parametrem jest czas relaksacji podłużnej, T1 (Rysunek 4B, wstawka), powiązany z substratem oraz każdym produktem metabolicznym (wyznaczony poprzez dopasowanie wykładnicze sygnałów uzyskanych w kroku 7.1). Te dwa parametry określają minimalne stężenie substratu niezbędne do uzyskania wystarczającego stosunku sygnału do szumu (SNR) oraz dostępny okno czasowe dla pomiaru przekształceń metabolicznych. Stosunek polaryzacji w stanie stałym
 do polaryzacji w stanie ciekłym
 daje szacunkową wartość strat polaryzacji wynikających z relaksacji podczas przenoszenia roztworu hiperpolaryzowanego. W przypadku braku strat relaksacyjnych powinna być obserwowana wartość
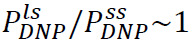 .
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Wszystkie analizy danych zostały wykonane przy użyciu komercyjnego oprogramowania.
1. Przygotowanie roztworu polaryzującego
- Przygotować 2 ml roztworu 1,12 M znakowanego 13C pirowinianu sodu (Na+[CH3-CO-13COO]-, substrat) z dodatkiem 33 mM rodnika TEMPOL (4-hydroksy-2,2,6,6-tetrametylopiperydyny-1-oksylowego, czynnik polaryzujący)4 w mieszaninie D2O/d6-etanol w stosunku 2:1 do obserwacji 13C. OSTROŻNIE: Należy zachować środki ostrożności podczas pracy z d6-etanolem ze względu na jego palność.
- Zweryfikować, czy stężenie rodnika jest optymalne pod kątem osiągniętej polaryzacji.
- Niewielko zmienić stężenie rodnika w roztworze z punktu 1.1 (np. na 30 mM lub 35 mM).
- Iteracyjnie wyznaczyć wzmocnienie w stanie stałym (patrz Krok 3) i znaleźć stężenie rodnika, które prowadzi do maksymalnego wzmocnienia.
2. Polaryzacja
- Obniż temperaturę kriostatu DNP zgodnie z procedurą chłodzenia. Kliknij przycisk „Cooldown” w interfejsie oprogramowania kriostatu (Rycina 2D).
- Wypełnij kriostat DNP ciekłym helem zgodnie z procedurą napełniania. Kliknij przycisk „Filling” w interfejsie oprogramowania kriostatu (Rycina 2D).
- Umieść 300 μl zoptymalizowanego roztworu polaryzującego z kroku 1.1 w pojemniku na próbkę dostarczonym z polaryzatorem DNP. Zamroź pojemnik z próbką, delikatnie zanurzając go w kąpieli z ciekłego azotu.
- Usuń ciekły azot, który mógł pozostać w pojemniku na próbkę po procedurze zamrażania (krok 2.3), wyjmując pojemnik z kąpieli z ciekłego azotu i odwracając go do góry nogami.
UWAGA: Krok ten jest kluczowy dla uzyskania całkowitego rozpuszczenia próbki (patrz krok 5). - Wprowadź próbkę do kriostatu.
UWAGA: Ten krok, składający się z poniższego podpunktu, musi zostać wykonany szybko (tzn. w czasie krótszym niż 10-20 s), aby zapobiec stopieniu próbki.- Włóż pojemnik na próbkę do uchwytu na próbki. Włóż uchwyt na próbki do głównego wkładu kriostatu. Wprowadź falowód mikrofalowy do uchwytu na próbki.
- Obniż temperaturę kriostatu, rozpoczynając procedurę chłodzenia do 1 K. Kliknij przycisk „1K Cooling” w interfejsie oprogramowania kriostatu (Rycina 2D).
- Włącz źródło mikrofal i naświetlaj próbkę. Kliknij przycisk „MW-ON” w interfejsie oprogramowania kriostatu (Rycina 2D).
3. Pomiary NMR w fazie stałej
- Odłącz kabel współosiowy kanału detekcji konsoli NMR od cewki spektrometru, obracając złączy przeciwnie do ruchu wskazówek zegara o 90° i wyciągając go. Podłącz kabel współosiowy kanału detekcji do złącza współosiowego cewki NMR kriostatu. Włóż wtyk kabla konsoli NMR do gniazda cewki NMR kriostatu, zwracając uwagę na pin orientacyjny; dociśnij mocno i obróć złącze zgodnie z ruchem wskazówek zegara o 90°.
- Zmierz sygnał termiczny NMR w stanie stałym w miejscu kriostatu, używając prostej sekwencji pulse-acquire z niekalibrowanymi impulsami o niskim kącie odchylenia, powtarzanymi w odstępach T = 5 min. Po ustawieniu pomiaru wpisz w wierszu poleceń oprogramowania „zg” i naciśnij klawisz „Enter” na klawiaturze. Szczegółowe informacje na temat obsługi spektrometru i konfiguracji pomiaru znajdują się w instrukcji obsługi spektrometru NMR.
- Zmierz sygnał NMR wzmocniony przez DNP. Powtórz czynności z kroku 3.2 po zainicjowaniu procesu DNP zgodnie z opisem w Sekcji 2.
- Odłącz kabel współosiowy kanału detekcji konsoli NMR od cewki NMR kriostatu, obracając złącze przeciwnie do ruchu wskazówek zegara o 90° i wyciągając go. Podłącz kabel współosiowy kanału detekcji do złącza współosiowego cewki spektrometru. Włóż wtyk kabla konsoli NMR do gniazda cewki spektrometru, zwracając uwagę na pin orientacyjny; dociśnij mocno i obróć złącze zgodnie z ruchem wskazówek zegara o 90°.
4. Optymalizacja jednorodności głównego pola magnetycznego („shimming”)
- Umieść w spektrometrze probówkę zawierającą 500 μl mieszaniny przygotowanej w poprzednich etapach (i.e., po kroku 6.2).
- Wykonaj shimming spektrometru NMR poprzez zmianę natężenia prądu w cewkach gradientowych shimingu w celu uzyskania maksymalnego sygnału „lock” deuteru. Wybierz odpowiednią cewkę shimingu, naciskając odpowiadający jej przycisk na konsoli NMR.
- Obracaj pokrętłem na konsoli NMR, aby określić kierunek obrotu zwiększający sygnał lock. Kontynuuj obracanie, aż sygnał osiągnie maksimum. Wybierz kolejną cewkę shimingu i powtarzaj proces maksymalizacji, aż do znalezienia lokalnego maksimum dla wszystkich cewek shimingu. Szczegółowe informacje znajdują się w instrukcji obsługi spektrometru NMR. Na koniec wyjmij próbkę używaną do blokowania sygnału.
5. Rozpuszczanie
- Wlej 5 ml D2O do grzałki wkładu do rozpuszczania. Poddaj D2O ciśnieniu i podgrzej za pomocą drutu oporowego, aż do osiągnięcia temperatury T ≈ 180-200 °C. Kliknij przycisk „Prepare Heater” w interfejsie oprogramowania kriostatu (Rysunek 2D).
- Po zakończeniu procedury polaryzacji próbki (np. po 3 TDNP), zwiększ ciśnienie w kriostacie nieco powyżej ciśnienia pokojowego. Kliknij przycisk „SS Operations” w interfejsie oprogramowania kriostatu (Rysunek 2D). Wyjmij falowód mikrofalowy z wkładu do rozpuszczania.
- Wsuń wkład do rozpuszczania (Rysunek 3B) w dół do uchwytu na próbki (Rysunek 3A-c). Wkład do rozpuszczania musi dotrzeć do dna uchwytu na próbki i zostać mocno dociśnięty, aby zapewnić szczelne połączenie z pojemnikiem na próbkę i zapobiec wyciekowi D2O do kriostatu.
- Naciśnij wyzwalacz sprzętowy (Rysunek 3C-h), aby rozpocząć sekwencję rozpuszczania, która jest z góry określoną czasowo sekwencją operacji zaworów pneumatycznych.
6. Wtryskiwanie
- Przed rozpuszczaniem umieść 5 mm probówkę NMR zawierającą 500 μl próbki (np. D2O dla pomiaru
 w kroku 7 lub roztwór LDH z kroku 8 dla pomiarów aktywności enzymatycznej w kroku 9) w izocentrum spektrometru NMR 11,74 T (patrz krok 4).
- Bezpośrednio po rozpuszczaniu (krok 5), zmieszaj 500 μl hiperpolaryzowanego roztworu z próbką umieszczoną w spektrometrze NMR w kroku 6.1.
- Wstrzykiwanie ręczne: zbierz hiperpolaryzowany roztwór na końcu 2,5 m transferowej rurki do zlewki szklanej umieszczonej blisko magnesu spektrometru NMR. Ręcznie wstrzyknij 500 μl hiperpolaryzowanego roztworu do probówki z próbką NMR za pomocą specjalnie wykonanego systemu kapilarnego.
- Wstrzykiwanie automatyczne: przed procesem rozpuszczania podłącz rurkę transferową do zautomatyzowanego, specjalnie wykonanego urządzenia wtryskowego, które oddziela hiperpolaryzowany roztwór od gazu helowego używanego do transferu. Urządzenie automatycznie dostarcza 500 μl hiperpolaryzowanego roztworu do probówki z próbką.
7. Pomiar NMR w stanie ciekłym
- Po rozpuszczeniu zmierz sygnał NMR z hiperpolaryzacją próbki w spektrometrze, stosując serię sekwencji impuls-akwizycja z kątem odchylenia 10°, w odstępach 1,5 s, aby śledzić postęp magnetyzacji substratu (A) i produktu (B). Po skonfigurowaniu pomiaru wpisz w wierszu poleceń oprogramowania „zg” i naciśnij klawisz „Enter” na klawiaturze. Szczegółowe informacje na temat obsługi spektrometru i konfiguracji pomiaru znajdują się w instrukcji obsługi spektrometru NMR.
- Gdy magnetyzacja zostanie całkowicie zrelaksowana (t.j. po T = 10 T1), zmierz termiczny sygnał NMR za pomocą serii sekwencji impuls-akwizycja z kątem odchylenia 90°, w odstępach T = 3 T1 ≈ 3 min. Po skonfigurowaniu pomiaru wpisz w wierszu poleceń oprogramowania „zg” i naciśnij klawisz „Enter” na klawiaturze. Szczegółowe informacje na temat obsługi spektrometru i konfiguracji pomiaru znajdują się w instrukcji obsługi spektrometru NMR.
8. Przygotowanie próbek zawierających enzymy (specyficzne dla przemiany pirogronianu w mleczan)
- Przygotować bufor reakcyjny według następującego składu: 50 mM zredukowanego nikotynamido-adenyno-dinukleotydu (NADH), 1 mM kwasu etylenodiaminotetraoctowego (EDTA), 0,1 mM ditiotreitolu (DTT) w 0,1 M buforze fosforanowym, pH = 7,0.
- Przygotować świeży roztwór LDH z mięśni królika o stężeniu 1 U/ml w buforze reakcyjnym z dodatkiem 20 μg/ml albuminy surowicy bydlęcej, BSA.
- Wymieszać 478 μl buforu reakcyjnego (Krok 8.1), 20 μl D2O w celu stabilizacji pola spektrometru („blokowania”) oraz 2 μl roztworu LDH (Krok 7.2).
- Przenieść przygotowaną w kroku 8.3 objętość 500 μl roztworu do probówki NMR 5 mm i umieścić probówkę w spektrometrze NMR 500 MHz.
9. Kompletna procedura pomiaru szybkości reakcji enzymatycznej
- Przygotuj próbkę do polaryzacji (Krok 1), a następnie przeprowadź polaryzację (Krok 2).
- Wykonaj shimowanie spektrometru (Krok 4) i przygotuj próbkę enzymatyczną (Krok 8).
- Przeprowadź rozpuszczanie (Krok 5) oraz wstrzyknięcie próbki (Krok 6).
- Zestaw serię sygnałów z hiperpolaryzowanej próbki, stosując impulsy z kątem odchylenia 10° w odstępach 1,5 s (Krok 7). Krok ten umożliwia pomiar zaniku sygnału hiperpolaryzowanego oraz narastania sygnału metabolitów.
10. Dopasowanie
- Dla każdego widma pozyskanego w kroku 9.4 zidentyfikuj piki odpowiadające odpowiednio substratowi (A) i produktowi (B), a następnie je zintegruj (wyznacz pole powierzchni pików). Całki pików stanowią sygnały zmian namagnesowania w czasie (M(A,B)(t), patrz równanie 2).
- Wykorzystując rozwiązanie równania (2), wyznacz wartość F = (RA + keff ) poprzez prosty dopasowanie wykładnicze do zintegrowanego w kroku 10.1 sygnału substratu.
- Wykorzystując wartość F = (RA + keff ) wyznaczoną w kroku 10.2, wyznacz keff oraz RB poprzez dopasowanie sygnału produktu MB(t) do funkcji otrzymanej z całkowania równania (2). Szczegóły dotyczące modelowania reakcji, dopasowania oraz korekcji rf znajdują się w sekcji Wyniki reprezentatywne (Aktywność enzymatyczna i pomiary metaboliczne).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Wzmocnienie sygnału NMR z wykorzystaniem rozpuszczalnego DNP
Efekt DNP polega na przeniesieniu wysokiej polaryzacji niesparowanych spinów elektronowych, zazwyczaj z cząsteczek stabilnych rodników, na jądra aktywne w NMR, podczas naświetlania próbki mikrofalowym promieniowaniem. Najczęściej stosowanymi wolnymi rodnikami są TAM(OXO63) oraz TEMPOL.4 Procedury polaryzacji z użyciem TEMPOL można zoptymalizować za pomocą „polaryzacji krzyżowej”.25
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Punktami krytycznymi eksperymentu rozpuszczania DNP NMR są: (i) poziom polaryzacji osiągnięty dla substratu, który określa najniższe stężenie produktu niezbędne do eksperymentów, a także liczbę akwizycji sygnału, które można wykonać, oraz (ii) czas życia namagnesowania w porównaniu z czasem trwania transferu między polaryzacją a miejscami detekcji oraz do szybkości przemiany substratu. Opisany tutaj system iniekcji układu DNP do rozpuszczania pozwala na przeniesienie próbki w ciągu zaledwie 3-4 sekund. Chociaż transfer n...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych
Podziękowania
Autorzy dziękują dr J. J. van der Klinkowi za pomoc w wyborze i montażu sprzętu, a także dr F. Katebowi i dr G. Bertho za przydatne dyskusje. A.C. było wspierane przez Szwajcarską Narodową Fundację Nauki (grant PPOOP2_157547). Potwierdzamy finansowanie z Paris Sorbonne Cité (NMR@Com, DIM Analytics, Ville de Paris, Fondation de la Recherche Médicale (FRM ING20130526708) oraz Parteneriat Hubert Curien Brancusi 32662QK. Nasz zespół bierze udział w programach Equipex Paris-en-Résonance i CACSICE.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Polaryzator DNP | Vanderklink s.a.r.l (Szwajcaria) | Kriostat i sprzęt elektroniczny do polaryzacji próbek | |
| Elementy systemu próżniowego | Próżnia Edwards (Francja) | Różne | - konfiguracja pompowania turbomolekularnego - konfiguracja pompowania membranowego - wysokowydajny system pompowania korzeni - armatura i komponenty próżniowe |
| DNP 3,35T Magnet | Bruker (Francja) | ||
| Spektrometr NMR 500 MHz | Bruker (Francja) | ||
| Origin 8.0 | OriginLab (US) | Oprogramowanie do analizy danych | |
| Chemicals | |||
| SODIUM PYRUVANE-1-13C, 99 ATOM % 13C | Sigma Aldrich (Francja) | 490709 | |
| ETHANOL-D6, BEZWODNY, 99.5 ATOM % D | Sigma Aldrich (Francja) | 186414 | |
| 4-Hydroxy-TEMPO 97% | Sigma Aldrich (Francja) | 176141 | |
| Tlenek deuteru | Sigma Aldrich (Francja) | 151882 | |
| zredukowany dinukleotyd nikotynamidoadeninowy (NADH) | Sigma Aldrich (Francja) | ||
| Kwas etyleno-diaminotetraoctowy (EDTA) | Sigma Aldrich (Francja) | ||
| ditiotreitol (DTT) | Sigma Aldrich (Francja) | ||
| Bufor fosforanowy, pH = 7.0 | Sigma Aldrich (Francja) | ||
| Enzym LDH w | Sigma Aldrich (Francja) | L-2500 | |
| albumina surowicy bydlęcej, BSA | Sigma Aldrich (Francja) |
Bibliografia
- Overhauser, A. W. Polarization of Nuclei in Metals. Phys. Rev. 92 (2), 411-415 (1953).
- Abragam, A., Goldman, M. Principles of dynamic nuclear polarisation. Rep. Prog. Phys. 41 (3), 395(1978).
- Wolber, J., Ellner, F., et al. Generating highly polarized nuclear spins in solution using dynamic nuclear polarization. Nuc. Inst. Met. Phys. Res. Sec. A. 526 (1-2), 173-181 (2004).
- Cheng, T., Capozzi, A., Takado, Y., Balzan, R., Comment, A. Over 35% liquid-state 13C polarization obtained via dissolution dynamic nuclear polarization at 7 T and 1 K using ubiquitous nitroxyl radicals. PCCP. 15 (48), 20819-20822 (2013).
- Ardenkjaer-Larsen, J. H., Fridlund, B., et al. Increase in signal-to-noise ratio of > 10,000 times in liquid-state NMR. PNAS. 100 (18), 10158-10163 (2003).
- Day, S. E., Kettunen, M. I., et al. Detecting tumor response to treatment using hyperpolarized 13C magnetic resonance imaging and spectroscopy. Nat. Med. 13 (11), 1382-1387 (2007).
- Keshari, K. R., Wilson, D. M., et al. Hyperpolarized [2-13C]-Fructose: A Hemiketal DNP Substrate for In Vivo Metabolic Imaging. JACS. 131 (48), 17591-17596 (2009).
- Zeng, H., Lee, Y., Hilty, C. Quantitative Rate Determination by Dynamic Nuclear Polarization Enhanced NMR of a Diels−Alder Reaction. An. Chem. 82 (21), 8897-8902 (2010).
- Harrison, C., Yang, C., et al. Comparison of kinetic models for analysis of pyruvate-to-lactate exchange by hyperpolarized 13C NMR. NMR in Biom. 25 (11), 1286-1294 (2012).
- Allouche-Arnon, H., Gamliel, A., Sosna, J., Gomori, J. M., Katz-Brull, R. In vitro visualization of betaine aldehyde synthesis and oxidation using hyperpolarized magnetic resonance spectroscopy. Chem. Comm. 49 (63), 7076-7078 (2013).
- Lerche, M. H., Meier, S., et al. Quantitative dynamic nuclear polarization-NMR on blood plasma for assays of drug metabolism. NMR in Biom. 24 (1), 96-103 (2011).
- Nelson, S. J., Kurhanewicz, J., et al. Metabolic Imaging of Patients with Prostate Cancer Using Hyperpolarized [1-13C]Pyruvate. Sci. Trans. Med. 5 (198), 198ra108(2013).
- Kurhanewicz, J., Vigneron, D. B., et al. Analysis of Cancer Metabolism by Imaging Hyperpolarized Nuclei: Prospects for Translation to Clinical Research. Neoplasia. 13 (2), 81-97 (2011).
- Comment, A., Merritt, M. E. Hyperpolarized Magnetic Resonance as a Sensitive Detector of Metabolic Function. Biochem. 53 (47), 7333-7357 (2014).
- Carravetta, M., Johannessen, O. G., Levitt, M. H. Beyond the T-1 limit: Singlet nuclear spin states in low magnetic fields. PRL. 92 (15), 153003(2004).
- Carravetta, M., Levitt, M. H. Theory of long-lived nuclear spin states in solution nuclear magnetic resonance. I. Singlet states in low magnetic field. J. Chem. Phys. 122 (21), 214505(2005).
- Vasos, P. R., Comment, A., et al. Long-lived states to sustain hyperpolarized magnetization. PNAS. 106 (44), 18469-18473 (2009).
- Claytor, K., Theis, T., Feng, Y., Warren, W. Measuring long-lived 13C2 state lifetimes at natural abundance. JMR. 239, 81-86 (2014).
- Pileio, G., Carravetta, M., Hughes, E., Levitt, M. H. The long-lived nuclear singlet state of N-15-nitrous oxide in solution. JACS. 130 (38), 12582-12583 (2008).
- Stevanato, G., Hill-Cousins, J. T., et al. A Nuclear Singlet Lifetime of More than One Hour in Room-Temperature Solution. Ange. Chem. Int. Ed. 54 (12), 3740-3743 (2015).
- Ghosh, R. K., Kadlecek, S. J., et al. Measurements of the Persistent Singlet State of N(2)O in Blood and Other Solvents-Potential as a Magnetic Tracer. MRM. 66 (4), 1177-1180 (2011).
- Harris, T., Eliyahu, G., Frydman, L., Degani, H. Kinetics of hyperpolarized 13C1-pyruvate transport and metabolism in living human breast cancer cells. PNAS. 106 (43), 18131-18136 (2009).
- Comment, A., van den Brandt, B., et al. Design and performance of a DNP prepolarizer coupled to a rodent MRI scanner. Conc. Mag. Res. B. 31 (4), 255-269 (2007).
- Balzan, R. Methods for Molecular Magnetic Resonance Imaging and Magnetic Resonance Spectroscopy using Hyperpolarized Nuclei. 5966, EPFL - EDPY. Available from: http://infoscience.epfl.ch/record/190351/files/EPFL_TH5966.pdf 1-140 (2013).
- Bornet, A., Melzi, R., et al. Boosting Dissolution Dynamic Nuclear Polarization by Cross Polarization. JPC Letters. 4 (1), 111-114 (2013).
- Bowen, S., Hilty, C. Rapid sample injection for hyperpolarized NMR spectroscopy. PCCP. 12 (22), 5766-5770 (2010).
- Cavadini, S., Vasos, P. R. Singlet states open the way to longer time-scales in the measurement of diffusion by NMR spectroscopy. Conc. Mag. Res. A. 32 (1), 68-78 (2008).
- Ahuja, P., Sarkar, R., Vasos, P. R., Bodenhausen, G. Long-lived States in Multiple-Spin Systems. Chem. Phys. Chem. 10 (13), 2217-2220 (2009).
- Ahuja, P., Sarkar, R., Jannin, S., Vasos, P. R., Bodenhausen, G. Proton hyperpolarisation preserved in long-lived states. Chem. Comm. 46 (43), 8192-8194 (2010).
- Sarkar, R., Comment, A., et al. Proton NMR of 15N-Choline Metabolites Enhanced by Dynamic Nuclear Polarization. JACS. 131 (44), 16014-16015 (2009).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
