Idealnym modelem do badania biologii dorosłych komórek macierzystych jest mieszek włosowy myszy. W tym miejscu przedstawiamy protokół izolacji różnych populacji mieszków włosowych, komórek macierzystych i keratynocytów naskórka, wykorzystujący trawienie enzymatyczne skóry grzbietowej myszy, a następnie analizę FACS.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Izolowanie komórek macierzystych mieszków włosowych i keratynocytów naskórka z grzbietowej skóry myszy
W tym artykule
Podsumowanie
Streszczenie
Mieszek włosowy (HF) jest idealnym systemem do badania biologii i regulacji dorosłych komórek macierzystych (SC). Ten dynamiczny mini organ jest uzupełniany przez wyraźne pule SC, które znajdują się w stałej części HF, regionie znanym jako wybrzuszenie. Te multipotencjalne wybrzuszenia SC zostały początkowo zidentyfikowane jako komórki zatrzymujące etykietę o powolnym cyklu; jednak ich izolacja stała się możliwa po zidentyfikowaniu specyficznych markerów komórkowych, takich jak CD34 i keratyna 15 (K15). W tym miejscu opisujemy solidną metodę izolowania wybrzuszonych SC i keratynocytów naskórka z mysich HF przy użyciu technologii sortowania komórek aktywowanych fluorescencją (FACS). Izolowane SC mieszków włosowych (HFSC) mogą być wykorzystywane w różnych modelach przeszczepu in vivo i są cennym modelem in vitro do badania mechanizmów rządzących multipotencją, spoczynkiem i aktywacją.
Wprowadzenie
Dorosłe komórki macierzyste (SC) są niezbędne do utrzymania homeostazy tkanek poprzez zastępowanie obumierających komórek oraz naprawę uszkodzonych tkanek po urazie. Komórki SC definiuje zdolność do ciągłego samoodnawiania oraz różnicowania się w różne linie komórkowe 1-3. Do najlepiej przebadanych systemów, których odnowa zależy od dorosłych komórek SC, należą układ krwiotwórczy, jelita oraz skóra 1,2,4.
Podczas embriogenezy skóra zaczyna się jako pojedyncza warstwa komórek epidermalnych. Morfogeneza mieszka włosowego (HF) rozpoczyna się w momencie, gdy komórki mezenchymalne zasiedlają skórę i tworzą leżącą pod nią kolagenową skórę właściwą 5. Wyspecjalizowane komórki mezenchymalne, które później tworzą brodawkę włosa (DP), organizują się bezpośrednio pod warstwą epidermalną i stymulują nabłonek do tworzenia placod włosowych, które zaczynają rosnąć w dół 6. Intensywnie proliferujące komórki macierzy, znajdujące się u podstawy HF, otaczają te komórki mezenchymalne i tworzą cebulkę włosa, podczas gdy warstwa wewnętrzna zaczyna różnicować się w koncentryczne cylindry, tworząc trzon włosa (HS) oraz otaczającą go wewnętrzną osłonkę korzenia (IRS) 2,3.
W życiu pozapłodowym naskórek skóry składa się z trzech przedziałów: naskórka międzyfolikularnego (IFE), gruczołów łojowych (SG) oraz mieszków włosowych (HF). W przeciwieństwie do IFE i SG, które znajdują się w stałym stanie homeostazy, HF jest dynamicznym mini-organem, który przechodzi ciągłe cykle wzrostu (anagen), regresji (katagen) i spoczynku (telogen) 4,7. Komórki macierzyste mieszków włosowych (HFSCs), które napędzają ten nieustanny cykl, znajdują się w wyspecjalizowanej niszy w obrębie HF znanej jako wybrzuszenie (bulge) 4. Podczas anagenu HFSCs opuszczają wybrzuszenie, a po otrzymaniu sygnałów aktywacyjnych z DP zaczynają proliferować i przemieszczać się w dół, tworząc długi liniowy pas komórek znany jako zewnętrzna osłonka korzenia (ORS) 8-10. Komórki macierzy, otaczające DP u podstawy HF, szybko dzielą się i migrują w górę, przechodząc terminalną różnicowanie, co prowadzi do powstania łodygi włosa (HS) oraz wewnętrznej osłonki korzenia (IRS) 10 (Rysunek 1). Czas trwania anagenu determinuje długość włosa i zależy od zdolności proliferacyjnych oraz różnicowania komórek macierzy 6. Gdy HF wchodzi w fazę katagenu, komórki macierzy o charakterze przejściowo amplifikującym w cebulce przestają proliferować, przechodzą apoptozę i całkowicie zanikają, wciągając DP w górę, aż dotrze ona do niecyklicznej części HF 8,11. Podczas tego cofania HF tworzy tymczasową strukturę zwaną pasmem nabłonkowym, która jest charakterystyczna dla katagenu i zawiera wiele komórek apoptotycznych. U myszy katagen trwa od 3 do 4 dni i jest silnie zsynchronizowany w pierwszym cyklu wzrostu włosa. Gdy HF osiąga fazę telogenu, wszystkie HFSCs stają się spoczynkowe. Poszczególne etapy cyklu HF charakteryzują się również zmianami koloru skóry myszy ze względu na produkcję melaniny. Skóra zmienia barwę z czarnej podczas anagenu, przez ciemnoszarą w katagenie, aż po różową w telogenie 6,7,12,13.
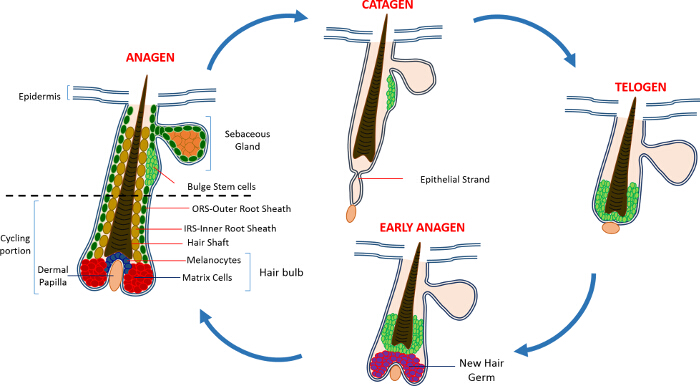
Rysunek 1: Cykl mieszka włosowego. HF składa się z trwałej części górnej oraz dolnej części podlegającej ciągłej przebudowie i cykliczności, która przechodzi przez następujące fazy: szybki wzrost (anagen), niszczenie (katagen) oraz fazę względnego spoczynku (telogen). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Komórki macierzyste (SC) utrzymujące mieszek włosowy (HF) zostały początkowo zidentyfikowane za pomocą eksperymentów z wymianą znakowania (chase experiments) z użyciem tymidyny trytylowanej, co ujawniło populację wolno dzielących się komórek zatrzymujących znacznik (LRC), które bytowały w stałym obszarze HF tuż poniżej ziarnistości (SG) 14. Postępy w charakterystyce HFSC ujawniły niewielką liczbę markerów, które mogą być wykorzystane do identyfikacji i izolacji specyficznych SC z niszy HF 15. Być może najlepszym markerem do wzbogacania HFSC jest CD34, marker powierzchniowy komórek zidentyfikowany u ludzi również jako marker hematopoietic SC 16. W obrębie populacji CD34+ wyizolowano również dwie odrębne populacje na podstawie ekspresji integryny α6 2. Kolejnym markerem jest keratyna 15 (K15), która wykazuje wysoką ekspresję w obszarze wybrzuszenia (bulge), współlokalizuje się z ekspresją CD34, a promotor K15 jest wykorzystywany do celowania i izolacji HFSC u zwierząt transgenicznych 15,17-19. W ciągu ostatniej dekady zgłoszono również istnienie kilku innych odrębnych populacji HFSC i komórek progenitorowych bytujących w obrębie HF 17,20-27.
Kolejną fascynującą cechą HFSCs jest ich udział w regeneracji skóry. W warunkach normalnych HFSCs uzupełniają HF i nie biorą udziału w homeostazie IFE. Jednak w odpowiedzi na zranienie komórki te opuszczają swoją niszę SC i pomagają w ponownym zasiedleniu IFE 9. Wykazaliśmy niedawno, że myszy z delecją proapoptotycznego genu Sept4/ARTS wykazują zwiększoną liczbę HFSCs CD34, K15 i Sox9+, które wykazują oporność na apoptozę. HFSCs wyizolowano ze skór grzbietowych Sept4/ARTS-/- przy użyciu fluorescencyjnego sortowania komórek (FACS), stwierdzając ponad dwukrotny wzrost liczby HFSCs CD34+ i K15+ . Te HFSCs Sept4/ARTS-/- namnażano in vitro, w wyniku czego powstało nie tylko więcej kolonii, ale były one również w stanie przetrwać trudniejsze warunki w porównaniu z grupą kontrolną 28.
W wyniku zwiększonej liczby HFSCs, myszy Sept4/ARTS-/- goiły się znacznie szybciej w odpowiedzi na rany wywołane wycięciem fragmentu skóry. Co uderzające, u myszy Sept4/ARTS-/- zaobserwowano dużą liczbę zregenerowanych HFs w obrębie rany oraz znacznie mniejsze blizny. Ponadto myszy z delecją XIAP (X-linked inhibitor of apoptosis), będącego celem biochemicznym ARTS, wykazały upośledzone gojenie 28.
Nasze wyniki oraz prace przeprowadzone w innych laboratoriach wykazały, że HFSCs stanowią idealny model do badania biologii i funkcji dorosłych SCs. W niniejszej pracy opisujemy metodologię wzbogacania i izolacji HFSCs oraz keratynocytów naskórkowych w oparciu o ekspresję czterech markerów: integryny α6, integryny β1, Sca-1 (markera keratynocytów naskórkowych) oraz CD34. Podobną izolację K15+ HFSCs można również przeprowadzić z wykorzystaniem myszy reporterowej K15-GFP 19.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
To badanie zostało przeprowadzone ściśle według zaleceń zawartych w Przewodniku dla Opieki i Użytkowania Zwierząt Laboratoryjnych izraelskiego Ministerstwa Zdrowia. Wszystkie zwierzęta były traktowane zgodnie z zatwierdzonym instytucjonalnym protokołem opieki nad zwierzętami IL-02302-2015 Technion Israel Institute of Technology.
1. Przygotowanie do eksperymentu
- Przygotowanie chelatowanej płodowej surowicy bydlęcej
Uwaga: Komórki nabłonkowe są bardzo wrażliwe na wapń, dlatego ważne jest, aby kontrolować ekspozycję tych komórek na wapń. W celu zapewnienia, że komórki nie są narażone na działanie wapnia podczas procesu izolacji, stosuje się chelatację w celu usunięcia wszelkich pozostałości wapnia z płodowej surowicy bydlęcej używanej do przygotowania buforu barwiącego 29. Poniższy protokół przygotowuje około 1 l bezwapniowej płodowej surowicy bydlęcej wymaganej do przygotowania buforu barwiącego FACS.- Dodać 400 g suchego materiału chelatującego, np. Chelex, do 4-litrowej zlewki i dodać destylowanyH2Odo całkowitej objętości 4 l. Przykryć i ciągle mieszać za pomocą mieszadła magnetycznego.
- Doprowadzić pH do 7,4 za pomocą 10 N roztworu HCl, mieszając. Kontynuuj mieszanie przez 20 minut i w razie potrzeby ponownie dostosuj pH, aż pH pozostanie stabilne przez ponad 20 minut.
- Inkubować zlewkę w temperaturze 4 °C przez noc, aby materiał chelatujący mógł utworzyć zwarty osad. Ostrożnie odessaćH2Oi dodać świeżo destylowanyH2Odo całkowitej objętości 4 L.
- Powtórzyć regulację pH jak w kroku 1.1.2.
- Umieścić zlewkę w temperaturze 4 °C na 1 godzinę, aby materiał chelatujący mógł utworzyć zwartą osadkę. Ostrożnie zassaćH2O.
- Powoli dodać dwie butelki o pojemności 500 ml płodowej surowicy bydlęcej do materiału chelatującego. Mieszać powoli w temperaturze 4 °C przez 1 godzinę, upewniając się, że ustawienie prędkości nie powoduje powstania pęcherzyków.
- Umieścić zlewkę w temperaturze 4 °C na 1 godzinę, aby materiał chelatujący mógł utworzyć zwartą osadkę.
- Ostrożnie przenieś serum do szklanej butelki o pojemności 1 l i przefiltruj je przez filtr górny butelki w sterylnych warunkach. Chelatowaną surowicę należy przechowywać w temperaturze -20 °C lub natychmiast zużyć.
- Przygotowanie buforu barwiącego
- Przygotować 100 ml 3% chelatowanego FBS w PBS bez Ca2+ i Mg2+ i przechowywać na lodzie.
2. Izolacja mieszków włosowych od dorosłego naskórka
- Znieczulenie myszy za pomocą 5% izofluranu za pomocą pudełka indukcyjnego. Opisany tutaj protokół został zoptymalizowany przy użyciu 50-80-dniowych myszy, które znajdują się w fazie telogenu cyklu HF.
- Eutanazja myszy zgodnie ze standardowymi procedurami laboratoryjnymi. Tutaj poddaj eutanazji myszy za pomocą przedawkowania CO2 w komorze eutanazyjnej.
- Ogol wszystkie włosy ze skóry grzbietowej za pomocą elektrycznych maszynek do strzyżenia. Unikaj głowy i kończyn. Trzymaj maszynkę do strzyżenia jak najbliżej skóry. Unikaj uszkodzenia skóry i warstwy podskórnej.
- Po usunięciu wszystkich włosów użyj 70% etanolu, aby usunąć wszelkie pozostałości włosów i zdezynfekować skórę grzbietową.
- Umieść mysz na podkładce preparacyjnej i za pomocą kleszczy podciągnij skórę w pobliżu ogona i wykonaj małe nacięcie nożyczkami. Przetnij całą skórę grzbietową w kierunku tylno-przednim, ostrożnie odcinając skórę i oddzielając ją od powięzi. Unikaj uszkodzenia warstwy podskórnej.
- Umieść skórę na macie preparucyjnej, włosami skierowaną w dół i przypnij dwie sąsiednie krawędzie skóry, aby zamocować na miejscu. Delikatnie zeskrob tłuszcz skalpelem, aż skóra właściwa będzie czysta i czysta.
Uwaga: Podczas zeskrobywania tłuszczu użyj zakrzywionych kleszczy, aby delikatnie docisnąć skórę. Uciskaj skórę za pomocą zakrzywionej strony kleszczy. Zapobiegnie to rozdzieraniu się skóry. - Umieść skórę skórą właściwą do dołu w sterylnym naczyniu hodowlanym o średnicy 100 mm i wyprostuj skórę, aby upewnić się, że nie ma fałd. Dodać 10 ml PBS bez Ca2+ i Mg2+ (PBS--) do naczynia hodowlanego i w razie potrzeby wyprostować skórę.
- Odessać PBS i dodać 10 ml 0,25% trypsyny. Upewnij się, że skóra jest rozłożona i swobodnie unosi się w powietrzu. Inkubować jeden kawałek skóry na 10 ml 0,25% trypsyny.
- Próbki inkubować w temperaturze 37 °C przez 30–120 minut lub w temperaturze 4 °C przez noc.
3. Przygotowanie zawiesiny jednokomórkowej z mieszków włosowych
- Zeskrob wszystkie włosy ze skóry za pomocą zakrzywionych kleszczy i skalpela, w kierunku od przodu do tyłu. Przytrzymaj skórę na miejscu za pomocą zakrzywionej strony kleszczy i użyj skalpela, aby zeskrobać włosy.
Uwaga: Zeskrob włosy do roztworu trypsyny dodanego w kroku 2.8. Zacznij od ogona i podążaj za kierunkiem wzrostu włosów. Skrobanie w kierunku przeciwnym do kierunku wzrostu włosów spowoduje znaczną utratę HF i zmniejszenie wydajności komórek. HF mają tendencję do przylegania do siebie i tworzenia małych grudek; w celu zmniejszenia rozmiaru grudek HF staraj się zeskrobywać mały obszar na raz. - Przenieś bezwłosą skórę do nowego naczynia hodowlanego i dodaj 10 ml PBS, aby zapobiec jej wysuszeniu. Sprawdź skórę i zeskrob pozostałe włosy.
- Rozbić HF za pomocą skalpela i kleszczy, aż do uzyskania pojedynczej zawiesiny HF. Energicznie rozcierać zawiesinę HF za pomocą pipety o pojemności 10 ml przez kilka minut, aby rozbić wszystkie kępki włosów.
Uwaga: Wykonaj wszystkie poniższe czynności na lodzie. - Przenieść zawiesinę HF do uprzednio oznakowanej probówki o pojemności 50 ml.
- Odessać PBS ze skóry i użyć go do przepłukania naczynia do hodowli komórkowych, które zawierało zawiesinę HF; przenieść do probówki o pojemności 50 ml.
- mycie
- Przefiltrować zawiesinę, przepuszczając przez sitko o wielkości 70 μm umieszczone w probówce o pojemności 50 ml. Przemyć początkową probówkę o pojemności 50 ml i sitko 10 ml buforu barwiącego (PBS - z 3% chelatowanym FBS).
- Przefiltrować zawiesinę, przepuszczając przez sitko o wielkości 40 μm umieszczone w probówce o pojemności 50 ml. Umyj probówkę 5-10 ml buforu barwiącego, aby upewnić się, że wszystkie komórki zostały przeniesione do nowej probówki. Zawiesinę należy przechowywać na lodzie do czasu, aż wszystkie zwierzęta zostaną przetworzone.
- Wirować przez 15 minut przy 300 x g w temperaturze 4 °C. Ostrożnie zassać supernatant bez naruszania osadu i ponownie zawiesić osad w 5 ml buforu barwiącego.
- Wirować przez 5 min 300 x g w temperaturze 4°C. Ostrożnie odessać supernatant i ponownie zawiesić osad komórkowy w 800 μl buforu barwiącego.
Uwaga: Objętości określone powyżej są wystarczające do barwienia komórek pochodzących od dwóch dorosłych myszy.
- Przenieś zawiesinę do wstępnie oznakowanych probówek FACS.
- W przypadku probówek kontrolnych pobrać 25-50 μl zawiesiny komórek (lub pozostałości z zawiesiny komórek) i uzupełnić do całkowitej objętości 300 μl buforem barwiącym.
Uwaga: Przygotować probówki kontrolne (całkowita objętość 300 μl) dla niebarwionych (bez przeciwciał i bez DAPI); Tylko DAPI; Integryna β1; Integryna α6; Sca-1; Płyta CD34.
- W przypadku probówek kontrolnych pobrać 25-50 μl zawiesiny komórek (lub pozostałości z zawiesiny komórek) i uzupełnić do całkowitej objętości 300 μl buforem barwiącym.
- Dodać pierwszorzędowe przeciwciała i DAPI (patrz tabela materiałów w celu uzyskania odpowiednich rozcieńczeń) w żądanych stężeniach do odpowiedniej probówki. Delikatnie przesuń probówki, aby wymieszać zawiesinę komórek. Wróć na lód i przykryj folią aluminiową, aby chronić przed światłem.
- Inkubować przez 30 minut na lodzie i delikatnie przesuwać probówki co 10 minut, aby upewnić się, że komórki są utrzymywane w zawiesinie.
- Przemyć komórki, wypełniając każdą probówkę FACS buforem barwiącym (około 4 ml na probówkę); wirować przez 5 minut przy 300 x g w temperaturze 4 °C.
- Ostrożnie odessać supernatant i ponownie zawiesić osad komórkowy w 800 μl buforu barwiącego.
- Przenieś zawiesinę komórek do probówki FACS z nasadkami filtra siatkowego, aby zapewnić zawieszenie pojedynczej komórki.
4. Analiza cytometrii przepływowej
- Natychmiast przystąp do sortowania komórek za pomocą cytometru przepływowego z odpowiednimi filtrami do wykrywania sygnału. Użyj fioletowego 405 nm (do pomiarów DAPI), niebieskiego 488 nm (do pomiarów FSC, SSC, PE, PE-Cy7 i FITC) i czerwonego lasera 633 nm (do wzbudzenia APC)
Uwaga: Upewnij się, że przyrząd nagrywa z detektorów dla wszystkich trzech kanałów fluorescencyjnych. - Ustaw bramki fluorescencyjne na podstawie niebarwionych próbek i kompensację nakładania się widma za pomocą pojedynczych barwionych kontroli.
Uwaga: Użyj pojedynczych barwionych elementów sterujących do regulacji kompensacji między kanałami w celu wyeliminowania nakładania się sygnałów fluorescencyjnych. Korekta kompensacji będzie zależeć od używanego sortera FACS. - Skonfiguruj bramki podstawowe na podstawie DAPI, aby wykluczyć martwe komórki.
- Dostosuj wykres punktowy (SSC-A vs FSC-A), aby wybrać zdarzenia singletowe.
- Ustaw parametry wysokości i szerokości FSC i SSC, aby wyeliminować dublety i rozróżnić zdarzenia singlet.
- Komórki bramkowe o wysokiej ekspresji α6 i β1 oraz z tej populacji komórki bramkowe z wysoką ekspresją CD34 lub wysoką ekspresją Sca1.
- Posortuj komórki do wstępnie oznaczonej probówki FACS.
Uwaga: Można wyizolować dwie ogólne populacje komórek; α6+/β1+/CD34+/Sca-1- oraz α6+/β1+/ Sca-1+/CD34-. Posortowane komórki powinny być przechowywane na lodzie przez cały czas, dopóki nie zostaną wykorzystane do dalszych zastosowań, takich jak hodowla komórkowa lub izolacja RNA
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Niniejszy protokół szczegółowo opisuje wzbogacanie i izolację dwóch typów populacji: komórek macierzystych (SC) wypukłości oraz keratynocytów naskórka. Rysunek 2 ilustruje główne etapy protokołu. Wykorzystując skórę pobraną z grzbietu 8-tygodniowych myszy, wzbogacono populację SC wypukłości przy użyciu markera CD34, który jest ekspresowany wyłącznie w HFSC, oraz Sca-1, który znakuje keratynocyty naskórka. Rysunek 3 przedstawia różne wzorce ekspresji CD34 ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisany tutaj protokół jest dobrze ugruntowany w izolowaniu HFSC ze skóry grzbietowej dorosłych myszy, ale może być równie dobrze stosowany do izolacji innych populacji w strukturze HF, w oparciu o wybór markerów 2,16,23,28,29. Metoda ta jest szczególnie korzystna w porównaniu z innymi metodami izolacji komórek, takimi jak dysocjacja tkanek, ponieważ określony typ komórek może być wybrany i pobrany z mieszaniny heterogenicznych populacji komórek. Co więcej, opisana tutaj metoda jest szybka i niezawodna i może ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do zadeklarowania
Podziękowania
Ta praca była częściowo wspierana przez RO1GM60124 grantu NIH (dla H.S.). H.S. jest badaczem w Instytucie Medycznym Howarda Hughesa. Y.F. jest wspierany przez Deloro Career Advancement Chair i The German Israeli Foundation (I-2381-412.13/2015). D.S. jest wspierany przez stypendium podoktoranckie Coleman-Cohen.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Izofluran | Pierwotna intensywna terapia | 66794-017-10 | |
| Dwutlenek węgla | - | ||
| Golarka elektryczna | Oster | Można użyć golarki Golden A5 | dowolnej innej firmy |
| 70% etanolu | Gadot Lab | 830000051 | 96% ehtanolu rozcieńczonego wodą destylowaną |
| Mata | Można użyć narzędzi preparacyjnych od dowolnego dostawcy | ||
| Kleszcze | Dumont | 11251-10 | Można użyć forecepów dowolnej innej firmy |
| Nożyczki | Dumont | 14094-11 | Można użyć nożyczek dowolnej innej firmy |
| Igły/szpilki | - | - | |
| Skalpel | Albion | 10 | Upewnij się, że skalpel ma koniec |
| Naczynie do hodowli tkankowej 60 mm x 15 mm | Sigma-Aldrich | CLS430166 | |
| PBS-In | house PBS bez wapnia i magnezu | ||
| 0,25% Trypsyna/EDTA | Przemysł biologiczny | 03-050-1A | Trypsyna uzyskana od innej firmy może mieć inną aktywność, a czas trawienia trypsyny musi być odpowiednio dostosowany |
| Pipety 10 ml | Sigma-Aldrich | Corning, 4488 | |
| Lód | - | ||
| 50 ml sterylne probówki wirówkowe | Minplast Ein-shemer | 35050-43 | |
| 70 µ m Sitko komórkowe | Fisher | 22362548 | |
| 40 µ m Sitko do komórek | Fisher | 22362549 | |
| Bufor do barwienia-wirówka | |||
| Eppendorf 5804 R | 5805 000.017 | ||
| Probówki FACS z nasadkami do sitka komórkowego | Sokół | ||
| Rury FACS | Sokół | ||
| Integryna β 1 | eBioscience | 25-0291 | 1:400 |
| Integryna i alfa; 6 | eBioscience | 15-0495 | 1:600 |
| Sca I | eBioscience | 11-5981 | 1:200 |
| CD34 | eBioscience | 9011-0349 | 1:300 |
| DAPI | Sigma-Aldrich | D9542 | 50 ng/ml |
| Suchy Chelex | BioRad | 142-2842 | |
| Zlewka | Destylowany z pyreksu | ||
| H2O | - | - | |
| Stir bar | - | - | |
| NHCl | BioLab | 1903059 | |
| Płodowa surowica bydlęca (FBS) | Beit Haemek Biological Industries | 400718 | FBS uzyskany od innej firmy może być użyty |
| L szklana butelka | Ilmabor | Boro 3.3 | |
| Filtr butelkowy | Autofil | 1102-RLS |
Bibliografia
- Wagers, A. J., Weissman, I. L. Plasticity of adult stem cells. Cell. 116, 639-648 (2004).
- Blanpain, C., Lowry, W. E., Geoghegan, A., Polak, L., Fuchs, E. Self-renewal, multipotency, and the existence of two cell populations within an epithelial stem cell niche. Cell. 118, 635-648 (2004).
- Fuchs, E. Scratching the surface of skin development. Nature. 445, 834-842 (2007).
- Hsu, Y. C., Fuchs, E. A family business: stem cell progeny join the niche to regulate homeostasis. Nat Rev Mol Cell Biol. 13, 103-114 (2012).
- Blanpain, C., Fuchs, E. Epidermal homeostasis: a balancing act of stem cells in the skin. Nat Rev Mol Cell Biol. 10, 207-217 (2009).
- Alonso, L., Fuchs, E. The hair cycle. J Cell Sci. 119, 391-393 (2006).
- Muller-Rover, S., et al. A comprehensive guide for the accurate classification of murine hair follicles in distinct hair cycle stages. J Invest Dermatol. 117, 3-15 (2001).
- Zhang, Y. V., Cheong, J., Ciapurin, N., McDermitt, D. J., Tumbar, T. Distinct self-renewal and differentiation phases in the niche of infrequently dividing hair follicle stem cells. Cell Stem Cell. 5, 267-278 (2009).
- Ito, M., et al. Stem cells in the hair follicle bulge contribute to wound repair but not to homeostasis of the epidermis. Nat Med. 11, 1351-1354 (2005).
- Hsu, Y. C., Pasolli, H. A., Fuchs, E. Dynamics between stem cells, niche, and progeny in the hair follicle. Cell. 144, 92-105 (2011).
- Fuchs, E. The tortoise and the hair: slow-cycling cells in the stem cell race. Cell. 137, 811-819 (2009).
- Plikus, M. V., Chuong, C. M. Complex hair cycle domain patterns and regenerative hair waves in living rodents. J Invest Dermatol. 128, 1071-1080 (2008).
- Ito, M., Kizawa, K., Hamada, K., Cotsarelis, G. Hair follicle stem cells in the lower bulge form the secondary germ, a biochemically distinct but functionally equivalent progenitor cell population, at the termination of catagen. Differentiation. 72, 548-557 (2004).
- Cotsarelis, G., Sun, T. T., Lavker, R. M. Label-retaining cells reside in the bulge area of pilosebaceous unit: implications for follicular stem cells, hair cycle, and skin carcinogenesis. Cell. 61, 1329-1337 (1990).
- Cotsarelis, G. Epithelial stem cells: a folliculocentric view. J Invest Dermatol. 126, 1459-1468 (2006).
- Trempus, C. S., et al. Enrichment for living murine keratinocytes from the hair follicle bulge with the cell surface marker CD34. J Invest Dermatol. 120, 501-511 (2003).
- Morris, R. J., et al. Capturing and profiling adult hair follicle stem cells. Nat Biotechnol. 22, 411-417 (2004).
- Lyle, S., et al. The C8/144B monoclonal antibody recognizes cytokeratin 15 and defines the location of human hair follicle stem cells. J Cell Sci. 111 (Pt 21), 3179-3188 (1998).
- Liu, Y., Lyle, S., Yang, Z., Cotsarelis, G. Keratin 15 promoter targets putative epithelial stem cells in the hair follicle bulge. J Invest Dermatol. 121, 963-968 (2003).
- Vidal, V. P., et al. Sox9 is essential for outer root sheath differentiation and the formation of the hair stem cell compartment. Curr Biol. 15, 1340-1351 (2005).
- Snippert, H. J., et al. Lgr6 marks stem cells in the hair follicle that generate all cell lineages of the skin. Science. 327, 1385-1389 (2010).
- Nijhof, J. G., et al. The cell-surface marker MTS24 identifies a novel population of follicular keratinocytes with characteristics of progenitor cells. Development. 133, 3027-3037 (2006).
- Jensen, U. B., et al. A distinct population of clonogenic and multipotent murine follicular keratinocytes residing in the upper isthmus. J Cell Sci. 121, 609-617 (2008).
- Jensen, K. B., et al. Lrig1 expression defines a distinct multipotent stem cell population in mammalian epidermis. Cell Stem Cell. 4, 427-439 (2009).
- Jaks, V., et al. Lgr5 marks cycling, yet long-lived, hair follicle stem cells. Nat Genet. 40, 1291-1299 (2008).
- Horsley, V., et al. Blimp1 defines a progenitor population that governs cellular input to the sebaceous gland. Cell. 126, 597-609 (2006).
- Goldstein, J., Horsley, V. Home sweet home: skin stem cell niches. Cell Mol Life Sci. 69, 2573-2582 (2012).
- Fuchs, Y., et al. Sept4/ARTS regulates stem cell apoptosis and skin regeneration. Science. 341, 286-289 (2013).
- Nowak, J. A., Fuchs, E. Isolation and culture of epithelial stem cells. Methods Mol Biol. 482, 215-232 (2009).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
