Hematopoetyczne komórki macierzyste i progenitorowe (HSPC) pochodzą z wyspecjalizowanych (hemogennych) komórek śródbłonka podczas rozwoju, jednak niewiele wiadomo o procesie, w którym niektóre komórki śródbłonka decydują się na ukrwienie. Przedstawiono metodę opartą na cytometrii przepływowej, pozwalającą na jednoczesną izolację hemogennych komórek śródbłonka i HSPC z mysich tkanek embrionalnych.
Artykuł metodologiczny
Izolacja mysich embrionalnych hemogennych komórek śródbłonka
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Specyfikacja hemogennych komórek śródbłonka z embrionalnego śródbłonka naczyniowego występuje podczas krótkich okresów rozwojowych w odrębnych tkankach i jest niezbędna do wyłonienia się ostatecznego HSPC z mysiego pozaembrionalnego woreczka żółtkowego, łożyska, naczyń pępowinowych i embrionalnej warstwy aorta-gonad-mesonephros (AGM). Przejściowy charakter i niewielki rozmiar tej populacji komórek sprawiają, że jej odtwarzalna izolacja w celu dokładnego określenia ilościowego i zastosowań eksperymentalnych jest technicznie trudna. Opracowaliśmy protokół oparty na sortowaniu komórek aktywowanych fluorescencją (FACS) do jednoczesnej izolacji hemogennych komórek śródbłonka i HSPC w szczytowym czasie ich generowania w woreczku żółtkowym i AGM. Pokazujemy metody preparacji tkanek woreczka żółtkowego i AGM z zarodków myszy oraz przedstawiamy zoptymalizowane warunki trawienia tkanek i koniugacji przeciwciał w celu maksymalnego przeżycia komórek przed identyfikacją i pobraniem za pomocą FACS. Przedstawiono reprezentatywne wykresy analizy FACS, które identyfikują hemogenne komórki śródbłonka i fenotypy HSPC oraz opisują test na bazie metylocelulozy w celu oceny ich potencjału tworzenia krwi na poziomie klonalnym.
Wprowadzenie
Funkcjonalny układ krążenia wymaga równoległego rozwoju naczyń krwionośnych i komórek krwi. Na najwcześniejszych etapach rozwoju krwi (prymitywna hematopoeza) pochodzenie erytroblastów pozostaje żywo dyskutowane1. W przeciwieństwie do tego, na późniejszych etapach rozwoju komórek krwi (ostateczna hematopoeza) staje się coraz bardziej jasne, że wieloliniowe HSPC powstają z wyspecjalizowanych komórek śródbłonka naczyń krwionośnych, które nabywają potencjał krwiotwórczy (hemogenne komórki śródbłonka) w obrębie woreczka żółtkowego, łożyska i AGM2-5, a także w naczyniach żółtkowych i pępowinowych, wsierdziu zarodkowym6 i unaczynieniu głowy7. Specyfikacja hemogennych komórek śródbłonka w tych odrębnych tkankach zachodzi na określonych etapach rozwoju; na przykład w woreczku żółtkowym na ~E8,25 i w AGM na ~E108-12. Niemniej jednak, nawet w tych specyficznych oknach rozwojowych, populacja hemogennych komórek śródbłonka stanowi niewielki ułamek wszystkich komórek śródbłonka (1 - 3% komórek śródbłonka woreczka żółtkowego i komórek śródbłonka AGM)11,12. Proces "specyfikacji" hemogennych komórek śródbłonka ma kluczowe znaczenie dla hematopoezy mysiej i ludzkiej. Wykazano, że komórki hematopoetyczne pączkują ze śródbłonka naczyń woreczka żółtkowego i aorty w ludzkich embrionach13, a kilka laboratoriów wykazało, że produkcja komórek krwi z ludzkich pluripotencjalnych komórek macierzystych wymaga pośredniego komórki śródbłonka14-16. Tak więc zdefiniowanie fenotypu mysich hemogennych komórek śródbłonka i zrozumienie zdarzeń molekularnych, które prowadzą do ich rozwoju w tym modelu zwierzęcym, powinno ułatwić poszukiwanie technologii in vitro do generowania hemogennych komórek śródbłonka z ludzkich pluripotencjalnych komórek macierzystych. Z kolei ewentualny rozwój metody generowania na dużą skalę zróżnicowanych typów komórek krwi z wieloliniowych HSPC – pochodzących z ludzkich pluripotencjalnych komórek macierzystych za pośrednictwem fizjologicznie istotnego hemogennego komórki śródbłonka – miałby niesamowity potencjał terapeutyczny dla medycyny hematologicznej, onkologicznej i regeneracyjnej. W tym celu zdefiniowaliśmy fenotyp hemogennych komórek śródbłonka, na poziomie klonalnym, w obrębie mysiego woreczka żółtkowego11 i AGM12, dwóch głównych miejsc ostatecznej produkcji HSPC podczas embriogenezy. Podobnie jak HSPC w dorosłym szpiku kostnym17, embrionalne hemogenne komórki śródbłonka i HSPC wykazują właściwości wypływu barwnika Hoechst i dlatego pojawiają się w "populacji bocznej" (SP) komórek na wykresie FACS5,11,12 (jak pokazano na rycinie 3). Ponadto wykazaliśmy również, że hemogenne komórki śródbłonka wyrażają markery zarówno komórek śródbłonka, jak i komórek macierzystych (odpowiednio Flk1 i cKit), ale nie wyrażają markera linii krwiotwórczej, CD455,11,12. W ten sposób hemogenne komórki śródbłonka można zidentyfikować i wyizolować za pomocą FACS jako komórki Flk1 + / cKit + / CD45- SP, a my wykazaliśmy, że komórki te dają początek HSPC zawartemu we frakcji Flk1-/cKit + / CD45 + SP woreczka żółtkowego i komórek AGM5,11,12. Hemogenne komórki śródbłonka i HSPC można zidentyfikować i wyizolować z woreczka żółtkowego lub tkanek AGM pobranych ze świeżo poddanych eutanazji zarodków lub z zarodków hodowanych przez okres do 48 godzin w hodowli zarodków ex vivo (jak pokazano na rysunku 1). Posiew ex vivo pozwala na selektywne wstępne traktowanie poszczególnych zarodków środkami farmakologicznymi, a także pozwala na przejściową ekspresję pożądanych transgenów (tj. przez transdukcję lentiwirusową). Identyfikacja FACS hemogennych komórek śródbłonka i HSPC metodą opisaną w niniejszym dokumencie może być wykorzystana jako ilościowa miara ostatecznego rozwoju hematopoetycznego w genetycznie zmodyfikowanych modelach mysich; Komórki można również pobrać do późniejszych zastosowań eksperymentalnych, w tym testów krwiotwórczych, analizy ekspresji i przeszczepu.
Tematyka zwierząt: Zastosowania i względy etyczne
Rosnąca ilość literatury ustaliła istotny wkład hemogennych komórek śródbłonka w powstawanie HSPC podczas ostatecznego etapu hematopoezy rozwoju embrionalnego. Jednak warunki fizjologiczne i sygnały, które sprzyjają określaniu subpopulacji komórek śródbłonka w kierunku hemogenicznego losu, pozostają słabo poznane, a zatem nie można ich jeszcze naśladować w warunkach in vitro. Rzeczywiście, techniki opisane w tym artykule są obecnie stosowane przez nasze laboratorium i inne grupy w celu poprawy zrozumienia rozwoju naczyń krwiotwórczych, tak aby pewnego dnia można było opracować podejście do specyfikacji hemogennych komórek śródbłonka ex vivo i produkcji HSPC. Do tego czasu jednak dziedzina ta pozostaje zależna od tkanek pierwotnych z zarodków myszy typu dzikiego (i genetycznie zmodyfikowanych) w celu uzyskania określonych hemogennych komórek śródbłonka i HSPC do dalszych badań. Hemogenne komórki śródbłonka i HSPC można wiarygodnie zidentyfikować i wyizolować z woreczka żółtkowego E8,5 (10 - 12 par somitu) lub E10,5 (35 - 40 par somitu) AGM11,12. Ze względu na względny niedobór hemogennych komórek śródbłonka (zwykle stanowiących 1 - 3% wszystkich komórek śródbłonka11,12 w tych tkankach), zdecydowanie zaleca się łączenie tkanek z wielu (~ 8 - 10) rodzeństwa z miotu w jedną próbkę w celu uzyskania wystarczającej liczby komórek do późniejszych eksperymentów. Weryfikacja, czy hemogenne komórki śródbłonka i HSPC zostały pomyślnie zidentyfikowane i wyizolowane, może być dokonana poprzez hodowlę pobranych komórek w warunkach, które indukują różnicowanie krwiotwórcze. W tych warunkach hemogenne komórki śródbłonka i HSPC będą wykazywać wieloliniowe różnicowanie hematopoetyczne, co spowoduje pojawienie się kolonii zawierających progenitory erytroidalne (BFU-E), progenitory granulocytów i makrofagów (CFU-GM) oraz granulocyty, erytrocyty, makrofagi, kolonie progenitorowe megakariocytów (CFU-GEMM).
Protokół
Oświadczenie etyczne: Przedstawiony poniżej protokół został zweryfikowany i jest zgodny z wytycznymi Komitetu ds. Opieki nad Zwierzętami i Wykorzystywania Zwierząt Uniwersytetu Yale.
1. Hodowla całego zarodka ex Vivo do badań woreczka żółtkowego (opcjonalnie)
- Poddaj eutanazji ciężarne matki w punktach E7.0 - E7.5 i usuń rogi macicy w sterylnych warunkach, jak opisano bardziej szczegółowo poniżej (kroki 2.4 - 2.7).
- Oddzielić całe zarodki (z nienaruszonym woreczkiem żółtkowym12) od otaczających decidua i zawiesić w 50 ml całej surowicy szczura w 50 ml probówkach z polistyrenu.
- Butle z zarodkami gazowymi na 3 minuty z 5% CO2 natychmiast, jak opisano wcześniej12,18. Powtórz ten krok po 24 godzinach, jeśli hodujesz zarodki przez 24 - 48 godzin.
- Inkubować w kulturze w temperaturze 37 °C do 48 godz.
Uwaga: Zarodki mogą być traktowane ex vivo środkami farmakologicznymi (tj. inhibitorem NotchDAPT 12) lub rozpuszczalnymi białkami (tj. fibronektyną19) poprzez wstępną inkubację zarodków przez okres do 2 godzin w pożywce hodowlanej zawierającej takie czynniki lub poprzez dodanie tych czynników do pożywki do hodowli rolkowej na całej długości ex vivo okres kultury. Ekspresją genów można manipulować w zarodkach poprzez wstępną inkubację zarodków z optymalnie nachylonym lentiwirusem przez 2 godziny12. Rozwój naczyniowy i krwiotwórczy woreczka żółtkowego można monitorować w czasie rzeczywistym za pomocą transgenicznych myszy reporterowych i technik obrazowania optycznego.
2. Sekcja woreczka żółtkowego (YS) lub Aorta-gonad-mesonephros (AGM) z zarodków myszy
- Sterylizuj stół laboratoryjny, spryskując i przecierając wszystkie powierzchnie 70% etanolem, aby zmniejszyć zanieczyszczenie w kolejnych kulturach komórkowych. Umieść chłonny podkład na powierzchni stołu laboratoryjnego.
- Sterylizuj narzędzia chirurgiczne 70% etanolem. Zalecane narzędzia chirurgiczne to dwa proste kleszcze #5 i jedne proste nożyczki o długości 8,5 cm.
- W przypadku pracy z zarodkami z hodowli ex vivo należy ostrożnie usunąć całe zarodki z probówek Falcon o pojemności 50 ml i natychmiast przejść do kroku 2.8. W przeciwnym razie pomiń ten krok i przejdź do kroku 2.4.
- Poddaj eutanazji ciężarną matkę w odpowiednim wieku embrionalnym (E8,5 w przypadku zbioru YS; E10.5 w przypadku zbioru AGM).
Uwaga: Opisana technika wykorzystuje podejście eutanazyjne oparte na podwójnej metodzie – śmiertelne dawkowanie lotnego środka znieczulającego, a następnie mechaniczne zwichnięcie szyjki macicy – w celu zminimalizowania bólu i dystresu zwierząt oraz zapewnienia minimalnie inwazyjnej i humanitarnej terminacji zwierząt poddanych. Ta połączona technika eutanazji małych gryzoni jest zalecana przez Amerykańskie Stowarzyszenie Lekarzy Weterynarii, gdy jest wykonywana przez wyszkolonego i biegłego badacza (AVMA Wytyczne dotyczące eutanazji zwierząt: wydanie 2013).- Znieczulenie myszy za pomocą śmiertelnej dawki izofluranu (>5% wO2) przez 3 - 5 minut (UWAGA: Izofluran jest toksycznym środkiem wziewnym; stosować pod wyciągiem chemicznym z odpowiednimi środkami ochrony osobistej dróg oddechowych.)
- Po wystawieniu myszy na działanie izofluranu należy sprawdzić co najmniej trzy oznaki poziomu znieczulenia – utratę odruchu prostowania, utratę odruchu szczypania palców u nóg i zmniejszenie częstości oddechów – aby upewnić się, że badani osiągnęli głęboką płaszczyznę znieczulenia przed przystąpieniem do eutanazji mechanicznej.
- Zwichnięcie szyjki macicy tamy w celu szybkiego wywołania śmierci.
- Umieść uśpioną koferdamę na wznak na podkładzie i obficie spryskaj dolną część brzucha 70% etanolem.
- Wykonaj pionowe nacięcie wzdłuż linii środkowej dolnej ściany brzucha. Wykonaj dodatkowe ~ 1 cal poziome nacięcia rozciągające się w prawo i w lewo od środka pionowego nacięcia i wypreparuj ścianę brzucha, aby w pełni odsłonić prawe i lewe rogi macicy, z których każdy zawiera wiele ciążowych zarodków.
- Za pomocą kleszczy przytrzymaj jeden z dwóch rogów macicy i użyj nożyczek, aby oddzielić go od mezometrium. Umieść wypreparowaną macicę na lodzie w sterylnym roztworze soli Hanka (HBSS) na 60 mm polistyrenowej płytce do hodowli tkankowej. Powtórz dla drugiego rogu macicy.
- Pod standardowym mikroskopem preparacyjnym użyj kleszczy, aby odciągnąć warstwę mięśniową worka macicy, aby odsłonić leżący pod spodem worek ciążowy i decidua. Wyizolować YS (ryc. 2A), delikatnie usuwając worek z zamkniętego zarodka. Usunąć tkankę YS z zarodka właściwego w miejscu embrionalnego pochodzenia naczyń witelinowych.
- Aby wyizolować AGM, należy usunąć YS i przeciąć zarodek poniżej poziomu serca i kończyn przednich, a odrzucić klatkę piersiową i obszar głowy. Następnie przeciąć zarodek tuż poniżej poziomu kończyn tylnych i usunąć i wyrzucić tkankę ogona. Usuń kończyny tylne i nadmiar tkanki brzusznej z pozostałej sekcji, która zawiera AGM (ryc. 2B).
- Zebrać tkanki YS lub AGM z wielu zarodków i przechowywać na lodzie w HBSS+ (HBSS uzupełniony 10% (v/v) płodową surowicą bydlęcą i 100 U/ml penicyliny, 100 μg/ml streptomycyny i 0,3 mg/ml L-glutaminy) w czystej probówce o pojemności 1,5 ml.
3. Trawienie tkanki pierwotnej do zawiesiny jednokomórkowej
- Probówka wirówkowa zawierająca pobrane tkanki YS lub AGM przez 5 minut w temperaturze 2 000 x g w temperaturze 4 °C.
- Usunąć supernatant i ponownie zawiesić tkankę w 1 ml 0,05% (dla YS) lub 0,2% (dla AGM) kolagenazy typu II rozcieńczonej w HBSS+. Inkubować przez 30 minut w łaźni wodnej o temperaturze 37 °C, odwracając probówkę co 5 minut w celu wymieszania.
- Delikatnie mechanicznie rozdzielić tkankę, przepuszczając próbkę 10 razy przez pipetę P1000. W przypadku trudności z odsysaniem częściowo strawionej tkanki, otwór końcówki pipety można poszerzyć, odcinając ~5 mm końcówki nożyczkami.
- Odwirować próbkę przez 5 minut w temperaturze 2 000 x g w temperaturze 4 °C. Usunąć supernatant i ponownie zawiesić w 1 ml lodowatego HBSS+.
- Przepuścić próbkę przez sitko o średnicy 70 μm.
- Policz komórki za pomocą ręcznego lub automatycznego hemocytometru.
- Odwirować próbkę przez 5 minut w temperaturze 2 000 x g w temperaturze 4 °C. Zawiesić próbkę w DMEM+ (4,5 g/l glukozy Zmodyfikowane podłoże Eagle Medium firmy Dulbecco uzupełnione 10% (v/v) płodową surowicą bydlęcą i 100 U/ml penicyliny, 100 μg/ml streptomycyny i 0,3 mg/ml L-glutaminy) wstępnie podgrzaną do 37 °C tak, aby komórki osiągnęły końcowe stężenie 1 x 10⁶ komórek/ml.
4. Traktowanie komórek barwnikiem kwasu nukleinowego i znakowanie fluorescencyjnie sprzężonymi przeciwciałami
- Podwielokrotność co najmniej 100 μl próbki (1 x 10⁵ komórek) przelać do świeżych probówek o pojemności 1,5 ml do inkubacji przeciwciał.
- Dołączyć następującą próbkę i niezbędne probówki kontrolne: Niebarwione; tylko cKit-APC; Tylko CD45-FITC; Tylko CD31-PE; Tylko Flk1-PECy7; Tylko Hoechst 33342; Tylko Hoechst 33342 + Verapamil; Próbka (otrzymuje wszystkie kolory, nie otrzyma Werapamilu). Do probówek kontrolnych należy użyć co najmniej 1 x 10⁵ komórek w 100 μl.
Uwaga: Do probówki z próbką można dodać większą objętość komórek w tym samym stężeniu, aby zmaksymalizować wydajność posortowanych hemogennych EC i HSPC. - Dodać werapamil rozcieńczony w 95% etanolu (patrz Dyskusja w celu uzasadnienia) do probówki kontrolnej "Tylko Hoechst 33342 + Werapamil" do końcowego stężenia 50 μM. Inkubować wszystkie probówki przez 5 minut w temperaturze 37 °C. (UWAGA: Werapamil jest silnym środkiem blokującym kanał wapniowy i jest niezwykle toksyczny. Uchwyt w rękawiczkach).
- Dodać Hoechst 33342 do kontrolnego roztworu "Hoechst 33342 only", do wzorca kontrolnego Hoechst 33342 + Verapamil only i do probówki "Sample" do końcowego stężenia 5 μg/ml. Inkubować wszystkie probówki przez 1 godzinę w temperaturze 37 °C, chroniąc je przed światłem. Delikatnie mieszaj, odwracając co 15 minut (UWAGA: Hoechst 33342 jest toksycznym barwnikiem jądrowym i należy obchodzić się z nim w rękawiczkach).
- Odwirować wszystkie próbki przez 5 minut w temperaturze 2 000 x g w temperaturze 4 °C. Usunąć supernatant i ponownie zawiesić granulki komórek w stężeniu 1 x 10⁵ komórek/ml w zimnym HBSS+.
- Dodać fluorescencyjnie sprzężone przeciwciała do odpowiednich probówek kontrolnych zawierających tylko przeciwciała oraz do probówki "Próbka" do końcowego stężenia 2 μg/ml. Inkubować na lodzie przez 30 minut, chroniąc przed światłem.
- Odwirować wszystkie probówki przez 5 minut w temperaturze 2 000 x g w temperaturze 4 °C. Usunąć supernatant i ponownie zawiesić osad komórek w 500 μl lodowatego HBSS. Przecedzić próbki przez siatkową nasadkę filtra z 5 ml okrągłodennej probówki FACS z polistyrenu i przechowywać na lodzie, chroniąc przed światłem, w celu natychmiastowego FACS.
5. Identyfikacja i izolacja hemogennych komórek śródbłonka i HSPC za pomocą FACS
Uwaga: Ten protokół został zoptymalizowany przy użyciu 5-laserowego systemu BD FACSAria wyposażonego w laser UV 100 mw 355 nm, laser fioletowy 200 mw 405 nm, niebieski laser 200 mw 488 nm, zielony laser 200 mw 532 nm i czerwony laser 150 mw 637 nm. Komórki posortowano w sterylnym PBS jako płyn osłonkowy i w warunkach aseptycznych, przez dyszę 100 μm z natężeniem przepływu ustawionym na ciśnienie próbki 1, tak aby rejestrować maksymalnie 1500 - 2000 zdarzeń na sekundę w celu zminimalizowania stresu komórkowego.
- W ramach opisanych powyżej ustawień należy użyć "niebarwionych" i jednokolorowych probówek kontrolnych, aby zoptymalizować intensywność lasera sortownika komórek FACS i przeprowadzić wielokolorową kontrolę kompensacji widma zgodnie z instrukcjami producenta. Użyj rozproszenia do przodu i z boku, aby przeprowadzić dyskryminację żywych komórek i dubletów na podstawie całkowitych zdarzeń (więcej informacji można znaleźć w instrukcjach producenta).
Uwaga: Ten protokół zazwyczaj skutkuje ~ 70 - 80% żywotnymi komórkami. W przypadku wystąpienia problemów z niską żywotnością komórek, należy upewnić się, że tkanki są początkowo szybko preparowane w lodowatym podłożu i że wszystkie etapy, z wyjątkiem tych, które określają inaczej, są przeprowadzane na lodzie, z delikatnym pipetowaniem w celu zminimalizowania ścinania i śmierci komórek (patrz Dyskusja, aby uzyskać więcej szczegółów na temat zachowania żywotności komórek). - Użyj różnicowego wykresu liniowej fluorescencji Hoechst Red i Hoechst Blue, aby zidentyfikować zdarzenia w populacji bocznej (SP) (Figura 3A). Użyć kontroli "Hoechst 33342 only + Verapamil" jako kontroli ujemnej, aby sprawdzić, czy bramki są prawidłowo narysowane dla próbki. SP pojawi się jako ramię po lewej stronie komórek innych niż SP i zostanie zmniejszone w grupie kontrolnej leczonej werapamilem. Populacja bez SP zostanie wykorzystana do identyfikacji niehemogennego EC (ryc. 3B).
- Utwórz dodatkowe różnicowe wykresy fluorescencji (osie skali logarytmicznej) i narysuj bramki potomne SP, aby zidentyfikować hemogenne komórki śródbłonka (Rysunek 3C-E).
Uwaga: Hemogenne komórki śródbłonka są profilowane jako komórki Flk1 + / cKit + / CD45- SP (Figura 3D), a HSPC to komórki SP Flk1-/cKit + / CD45 + (Figura 3E). Hemogenne komórki śródbłonka można analizować równolegle z niehemogennymi komórkami śródbłonka, które są identyfikowane w tym podejściu jako komórki CD31 + / CD45- non-SP (Figura 3B). - Pobrać hemogenną komórkę śródbłonka lub frakcję HSPC na płytki zawierające metylocelulozę do hodowli hematopoetycznej (patrz poniżej) lub do innych w celu późniejszego przetwarzania i analizy.
6. Zróżnicowanie hematopoetyczne w kulturze
- Dodać 0,5 ml (135 μl/cm2) pożywki do hodowli krwiotwórczych na bazie metylocelulozy do żądanej liczby dołków 24-dołkowej płytki do hodowli tkankowej w temperaturze pokojowej. Dodaj 0,5 ml sterylnej wody do nieużywanych studzienek, aby zminimalizować parowanie. Przygotuj świeże i przechowuj w temperaturze pokojowej do czasu użycia.
- Sortuj od 1 do 10 komórek do analizy klonalnej lub do 1,000 hemogennych komórek śródbłonka (komórki Flk1 + / cKit + / CD45- SP) lub HSPC (komórki Flk1-/cKit + / CD45 + SP) w celu masowej ekspansji i różnicowania bezpośrednio do każdej studzienki płytki zawierającej metylocelulozę. Tworzenie kolonii wykrywa się w około 10 - 20%.
- W sterylnym kapturze do hodowli tkanek użyj końcówki P1000 z przyciętą końcówką, aby poszerzyć jej otwór, aby delikatnie zawiesić każdą studzienkę z nasienną pożywką metylocelulozową 2-3 razy, uważając, aby uniknąć tworzenia się pęcherzyków. Zapewnia to zawieszenie posortowanych komórek w półstałej metylocelulozie w celu optymalnego wzrostu.
- Inkubować płytkę w temperaturze 37 °C z 5% CO2 przez okres do 2 tygodni.
- Monitoruj hodowle pojedynczych komórek pod kątem tworzenia zróżnicowanych kolonii komórek krwiotwórczych w czasie (ryc. 4). Dołki punktowe dla liczby i rodzaju zróżnicowanych kolonii krwiotwórczych w dniach 1, 3, 7 i 14 za pomocą metod opisanych poniżej w kroku 6.7.
- Tabliczki punktowe w dniu 1, aby potwierdzić konfluencję i ciągłą żywotność posortowanych komórek.
- Do 3 dnia sprawdź, czy nie tworzą się wcześnie przylegające hemogenne kolonie komórek śródbłonka o morfologii "brukowej" (patrz Goldie i wsp.11 oraz Marcelo i wsp.12 dla reprezentacji morfologii dnia 3).
- W dniach 5 - 7 należy sprawdzić, czy w studzienkach zawierających posortowane hemogenne EC nie tworzą się zaokrąglone skupiska HSPC. HSPC należy obserwować w sąsiedztwie spłaszczonego hemogennego EC wykazującego morfologię komórek śródbłonka "brukowaną".
Uwaga: Hemogenne komórki śródbłonka powinny tworzyć kolonie hematopoetyczne (określone na podstawie liczby kolonii hematopoetycznych) i powinny wykazywać zdolność różnicowania wieloliniowego (określoną przez obserwację wielu typów kolonii z jednej komórki). Wcześniej zaobserwowaliśmy, że ~ 20% hemogennych EC lub HSPC odzyskanych przez FACS przeżywa, tworząc różnicujące się i proliferujące kolonie hematopoetyczne w metylocelulozie11.
- Aby ocenić tworzenie się kolonii za pomocą mikroskopii fazowej:
- Wizualizuj i licz kolonie w małym powiększeniu pod mikroskopem światła fazowego i identyfikuj kolonie BFU-E, CFU-GM i CFU-GEMM według morfologii kolonii, zgodnie z opisem Goldie i wsp.Rozdział 11.
- Aby ocenić tworzenie kolonii na podstawie morfologii komórki:
- Zassać pojedyncze kolonie z powierzchni metylocelulozy do końcówki P1000 z końcem przyciętym w celu poszerzenia otworu. Ułatwia to aspirację lepkiego podłoża metylocelulozowego i zapewnia pomyślne pobranie kolonii.
- Ponownie zawiesić pobrane kolonie w 200 ml HBSS i wirować na szkiełku za pomocą cytowirówki o sile 28 x g przez 5 minut.
- Zamocuj szkiełka w 100% metanolu na 5 minut (UWAGA: Metanol jest toksyczny i powinien być używany wyłącznie w kapturze chemicznym z odpowiednią wentylacją i środkami ochrony osobistej).
- Zanurz szkiełka w 0,04% barwniku Giemsa na 20 minut (UWAGA: Barwnik Giemsa zawiera metanol. Stosować w kapturze chemicznym z odpowiednią wentylacją i środkami ochrony osobistej).
- Opłucz szkiełka w wodzie dejonizowanej.
- Zamontuj szkiełka z szkiełkami nakrywkowymi i zobrazuj w dużym powiększeniu pod standardowym mikroskopem świetlnym, porównując morfologię komórek z klasycznie obserwowaną w komórkach krwiotwórczych z dorosłego szpiku kostnego, które są hodowane w pożywkach metylocelulozowych. Przykłady można znaleźć w instrukcjach producenta.
- Aby ocenić tworzenie kolonii na podstawie ekspresji komórkowej markerów linii krwiotwórczej za pomocą FACS:
- Dodać 2 ml HBSS do każdego dołka na 24-dołkowej płytce zawierającej kolonie hodowane na 0,5 ml metylocelulozy (tj. rozcieńczyć dostępną w handlu podstawową metylocelulozę w stosunku 1:4). Pipetować w górę i w dół, aby wymieszać, a następnie przenieść do świeżej probówki (probówek).
- Odwirować próbkę o masie 2 000 x g przez 5 minut w temperaturze 4 °C za pomocą standardowej mikrowirówki stołowej.
- Usunąć supernatant i ponownie zawiesić osad (osady) komórki w 1 ml HBSS+, w razie potrzeby łącząc próbki.
- Odwirować próbkę o masie 2 000 x g przez 5 minut w temperaturze 4 °C.
- Usunąć supernatant i ponownie zawiesić osad(y) komórki w 400 μl HBSS+.
- Podwielokrotność próbki rozdzielić na cztery probówki o pojemności 1,5 ml w następujący sposób: Niebarwiona; Tylko B220-FITC; Tylko GR-1-FITC; Tylko Ter119-FITC.
- Dodać przeciwciało sprzężone fluorescencyjnie do odpowiedniej probówki do końcowego stężenia 2 μg/ml. Inkubować w temperaturze 37 °C przez 15 minut.
- Odwirować próbkę o masie 2 000 x g przez 5 minut w temperaturze 4 °C. Usunąć supernatant i ponownie zawiesić osad komórkowy w lodowato zimnym 0,5 ml HBSS.
- Przeanalizuj każdą próbkę za pomocą FACS pod kątem ekspresji każdego markera linii krwiotwórczej: B220 oznacza komórki B 20; GR-1 oznacza komórki szpikowe 21; Ter119 oznacza komórki erytroidalne 22,
Uwaga: Dodatkowe przeciwciała skierowane przeciwko innym markerom linii krwiotwórczej mogą zostać włączone do tego podejścia, jeśli jest to pożądane.
Wyniki
Prawidłowe znakowanie hemogennych komórek śródbłonka oraz HSPC z zarodkowego YS lub AGM pozwoli na uzyskanie wykresów rozproszenia FACS podobnych do reprezentatywnych wykresów przedstawionych na Rysunku 3. Po standardowej dyskryminacji żywych komórek i dubletów na podstawie rozproszenia przedniego (forward scatter) i bocznego (side scatter) (nie pokazano), zdarzenia populacji bocznej (SP) są wizualizowane na liniowym wykresie różnicowym Hoechst Red vs. Hoechst Blue w obecności Verapamilu jako „ramię” przesunięte w lewo względem większości zdarzeń (non-SP) (Rysunek 3A). Po prawidłowym wyznaczeniu bramki SP, komórki SP będą stanowiły około 1 - 3% całkowitej liczby żywych komórek YS oraz 3 - 5% całkowitej liczby żywych zdarzeń AGM. Traktowanie Verapamilem powinno skutkować >50% inhibicją zdarzeń SP niezależnie od źródła tkanki (Rysunek 3A, górne panele). Wcześniej ustaliliśmy, że inne populacje pojawiające się poza ramieniem SP, które są również blokowane przez verapamil, to erytroblasty dodatnie dla Ter19, i dlatego zostały one wykluczone z naszej populacji SP5.
W porównaniu do SP, komórki non-SP są identyfikowane jako gęsta grupa komórek sąsiadująca z „ramieniem” SP (Rycyna 3A). Populacja ta zawiera niehemogenne komórki śródbłone (EC), które można odróżnić za pomocą wykresu potomnego CD31-PE vs. CD45-FITC (Rycyna 3B) jako zdarzenia CD31+/CD45-. Niehemogenne EC stanowią zazwyczaj 2 - 5% komórek non-SP z AGM (Rycyna 3B) lub pęcherzyka żółtkowego (nie pokazano), a dużą liczbę tych komórek można z łatwością wyizolować poprzez sortowanie.
W celu identyfikacji HSPC i hemogennych EC, bramki potomne są wyznaczane z frakcji SP, identyfikując komórki CD45+ i CD45-, gdzie komórki CD45+ zazwyczaj stanowią <20% wszystkich zdarzeń zarówno w AGM (Ryc. 3C), jak i w YS (nie pokazano). Hemogenne EC są następnie identyfikowane z komórek CD45- na różnicującym wykresie potomnym cKit-APC vs. Flk1-PECy7 jako zdarzenia podwójnie dodatnie i zazwyczaj reprezentują 1 – 3% zdarzeń CD45- przy izolacji z AGM (Ryc. 3D) lub YS (nie pokazano). HSPC są identyfikowane z frakcji CD45+ na oddzielnym wykresie potomnym cKit-APC vs. Flk1-PECy7 jako komórki Flk1-/cKit+ i zazwyczaj reprezentują około 25 – 30% niewielkiej populacji komórek CD45+ uzyskanych z YS (nie pokazano) lub AGM (Ryc. 3E). Zatem zarówno hemogenne EC, jak i HSPC są wyjątkowo rzadkie (~0,01% wszystkich zdarzeń komórkowych) i typowe dla tego protokołu jest uzyskanie kilkuset komórek każdego typu, nawet przy łączeniu tkanek z wielu embrionów. Bramki na wykresach potomnych powinny zostać ustalone w odniesieniu do grup kontrolnych negatywnych. Aby odróżnić specyficzne od niespecyficznego barwienia przeciwciałami, bramki powinny być początkowo wyznaczane w odniesieniu zarówno do kontroli niebarwionych (Ryc. 3C), jak i próbek traktowanych przeciwciałami kontrolnymi izotypowymi (IgG2A lub IgG2B) sprzężonymi z fluorochromem (nie pokazano). Ta druga kontrola wykazała, że barwienie niespecyficzne w tym protokole jest minimalne; dlatego choć zalecamy, aby przeciwciała kontrolne izotypowe (np. IgG2A-PE lub IgG2B-FITC) były początkowo używane do optymalizacji ustawień sortera FACS i wyznaczania granic bramek, stwierdzamy również, że kontrole niebarwione są wystarczające do weryfikacji granic bramek i jakości eksperymentalnej podczas rutynowego sortowania FACS. Jeśli bramki są prawidłowo wyznaczone, w bramkach pojedynczo lub podwójnie dodatnich powinno być obserwowane minimalne rozproszenie dodatnie podczas pomiaru kontroli niebarwionych lub izotypowych.
Hemogenne komórki śródbłonka z obszaru AGM oraz HSPC ulegają różnicowaniu hematopoetycznemu podczas 14-dniowej hodowli w metylocelulozie (Rycyna 4A). Względna proporcja typów kolonii zazwyczaj obserwowanych w tych hodowlach zależy od źródła tkanki. Hemogenne komórki śródbłonka izolowane z tkanek pęcherzyka żółtkowego w dniach E8.5-E9.5 dają początek BFU-E, CFU-GM i niewielkiej liczbie CFU-GEMM5, podczas gdy hemogenne komórki śródbłonka izolowane z AGM w dniu E10.5 dają początek głównie CFU-GEMM12, choć nadal obserwuje się inne linie, jak pokazano na Rycynie 4B (panel w lewym górnym rogu). HSPC izolowane z AGM w dniu E10.5 również dają początek głównie CFU-GEMM podczas hodowli w metylocelulozie (Rycyna 4B, panel w górnym środku), choć komórki te różnicują się także w inne typy kolonii hematopoetycznych. Wysiano również niehemogenne komórki śródbłonka (CD31+/CD45- non-SP) (Rycyna 4B, panel w prawym górnym rogu). Komórki te nie wykazują wzrostu w hodowli hematopoetycznej po 14 dniach.
Przeprowadzono analizy zdolności hematopoetycznej poszczególnych typów komórek wykazujących ekspresję markerów powierzchniowych, w tym komórek z ekspresją i bez ekspresji markerów hematopoetycznych i endotelialnych CD31, Flk1, c-Kit, VE-cad, CD41 oraz CD45 w obrębie frakcji SP z obszaru AGM w dniu E10.5, które wykazały, że aktywność tworzenia kolonii wieloliniowych w AGM w dniu E10.5 jest ograniczona do komórek SP CD31+, VE-cadherin+, c-Kit+, CD41+ oraz CD45+12. Co ciekawe, aktywność tworzenia kolonii odnotowano zarówno w komórkach SP Flk-1+, jak i Flk-1-, jednak tylko komórki SP Flk1+c-Kit+CD45- dały początek koloniom wieloliniowym poprzez pośrednią monowarstwę endotelialną, charakteryzującą się zarówno morfologią komórek endotelialnych typu „brukowanego” (Rysunek 4B, dolny lewy panel), jak i pobieraniem Dil-AcLDL12. Ponadto ekspresja c-Kit jest niezbędna dla aktywności hematopoetycznej komórek SP z obszaru AGM12.
Choć wykazano, że niektóre progenitory mieloidalne wykazują podobne cechy morfologiczne w porównaniu z hemogenicznymi komórkami śródbłonka, komórki progenitorowe mieloidalne wykazują ekspresję CD45 i nie potrafią generować kolonii wieloliniowych in vitro. HSPC również generują kolonie wieloliniowe, lecz mimo że komórki te wykazują ekspresję CD45, brakuje im ekspresji Flk-112,23 , a w wyniku ich rozwoju powstają zaokrąglone skupiska komórek bez podstawowej warstwy śródbłonka (Rycina 4B, prawy dolny panel). Zatem populacja, którą definiujemy jako śródbłonek hemogenny (lub komórki Flk-1+/c-Kit+/CD45-SP), reprezentuje komórki śródbłonka o potencjale krwiotwórczym i silnej ekspresji genów hematoendotelialnych, w tym GATA-1/2, Lmo2, SCL/Tal-1, Runx-1, c-Kit, CD34, CD41 i CD451 , które są odrębne od hematopoetycznych komórek macierzystych i progenitorowych, jak i od ich niehemogennych odpowiedników komórek śródbłonka.
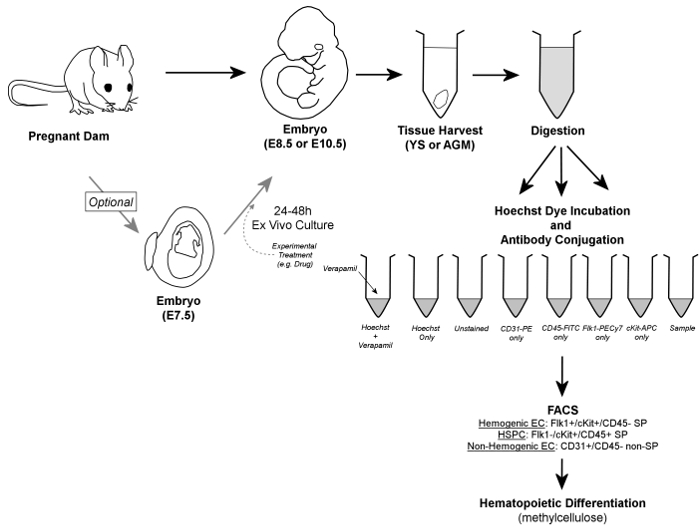
Rycina 1. Ogólny przebieg prac. W skrócie, zarodki są usuwane z brzemiennych matek, a następnie pobiera się tkanki woreczka żółtkowego (YS) lub obszaru aorty grzbietowej i meznefryka (AGM). Zarodki mogą być opcjonalnie hodowane przez 24–48 h. ex vivo przed pobraniem tkanek. Pobrane tkanki woreczka żółtkowego (YS) lub grasicy i krwiotwórczego obszaru moczowo-płciowego (AGM) poddaje się trawieniu w celu uzyskania zawiesiny pojedynczych komórek, następnie rozdziela się je do probówek z próbą i kontrolą oraz inkubuje w obecności barwnika Hoechst i/lub przeciwciał sprzężonych z fluorochromem. Verapamil, inhibitor kanałów wapniowych, jest również stosowany do wytworzenia kontroli negatywnej, niezbędnej do weryfikacji prawidłowego bramkowania frakcji SP. Hemogenne komórki śródbłonka są identyfikowane za pomocą metody FACS jako komórki SP Flk1+/cKit+/CD45-, natomiast HSPC znajdują się w frakcji komórek SP Flk1-/cKit+/CD45+; oba typy komórek są sortowane na podłoże z metylocelulozy w celu potwierdzenia potencjału hemogennego. Dodatkowo, niehemogenne komórki śródbłonka mogą zostać odróżnione (i odzyskaną, jeśli jest to wymagane) jako komórki non-SP CD31+/CD45-. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
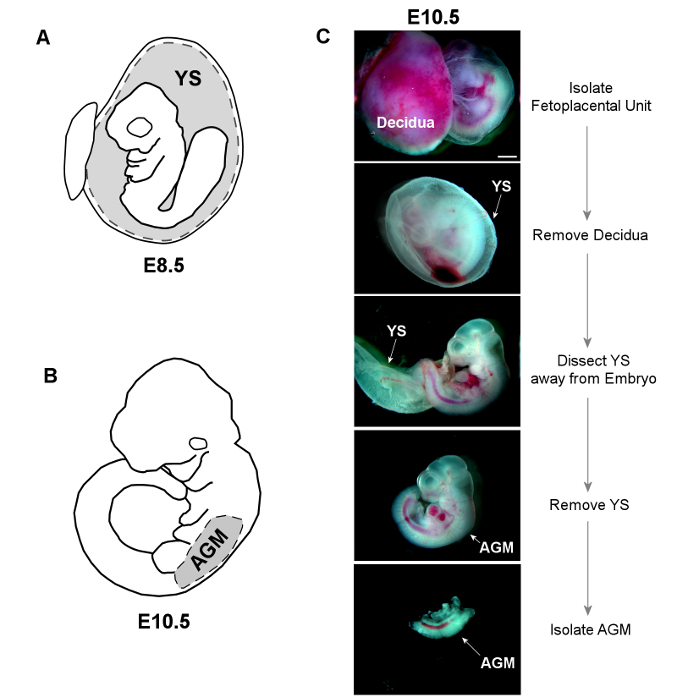
Rysunek 2. Disekcja tkanek worka żółtkowego (YS) oraz mezodermy aorto-gonalnej (AGM). A) Woreczek żółtkowy (YS) zostaje oddzielony od embrionów w stadium E8.5 i w całości umieszczony w sterylnym roztworze HBSS+ w celu przeprowadzenia późniejszej digestii. B) Tułów embrionów w stadium E10.5 izoluje się poprzez wykonanie cięć poziomych poniżej pączków kończyn przednich i tylnych. Następnie, przy użyciu pęsety, oddziela się obszar AGM od pączków kończyn i tkanki brzusznej. C) Obrazy w jasnym polu przedstawiają sekcję zarówno worka żółtkowego (YS), jak i mezodermy płucno-kardiologicznej (AGM) z zarodka w stadium E10.5 (skala = 1 mm). Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej ryciny.
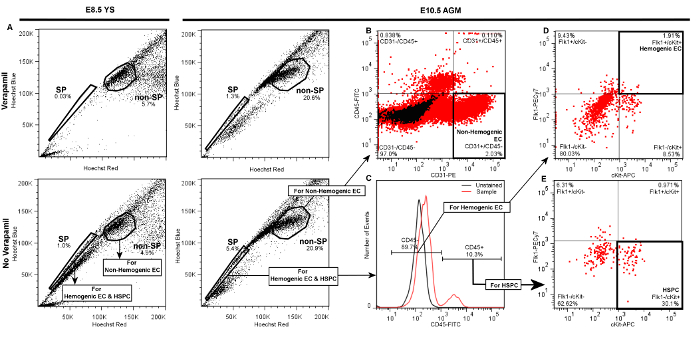
Rysunek 3. Reprezentatywny Wykresy demonstrujące hierarchię bramkowania dla Dyskryminacja z Hemogeniczna komórka śródbłonkas (komórki SP Flk1+/cKit+/CD45-), HSPC (komórki SP Flk1-/cKit+/CD45+) oraz niehemogenne komórki śródbłonka (komórki nie-SP CD31+/CD45-) za pomocą FACS z YS w stadium E8,5 lub z AGM w stadium E10,5. Po wyodrębnieniu żywych komórek oraz eliminacji dubletów z komórek pochodzących z pęcherzyka żółtkowego (YS, panele lewe) lub z obszaru AGM (panele prawe) na podstawie rozproszonego światła przedniego i bocznego (nie pokazano), A) Bramka dla populacji bocznej (SP) zostaje wyznaczona i zweryfikowana poprzez znaczący spadek frakcji SP w ujemnej kontroli traktowanej werapamilu. Populację non-SP identyfikuje się jako gęsty skupisk komórek sąsiadujący z populacją SP. Na każdym z przedstawionych wykresów wyświetlono 20 0 zdarzeń. B) Niehemogeniczne komórki śródbłonka są identyfikowane jako komórki CD31+/CD45- w obrębie frakcji non-SP i stanowią 2–5% komórek non-SP, niezależnie od tego, czy zostały uzyskane z AGM (pokazano) czy z YS (nie pokazano). Aby odróżnić hemogenne EC od HSPC, C) bramki potomne są wyznaczone z frakcji SP w celu zidentyfikowania komórek CD45+ i CD45-. D) Do identyfikacji komórek śródbłonka hemogennego pochodzących z obszaru AGM (pokazano) lub YS (Nie pokazano), dodatkowe bramki córki są wykreślane z frakcji CD45-, aby odróżnić komórki cKit+ (od cKit-) oraz Flk1+ (od Flk1-). Hemogenne EC z żółtka (YS) lub obszaru AGM stanowią zazwyczaj około 1–3% zdarzeń CD45-. E) HSPC są identyfikowane w frakcji CD45+ jako cKit+ i Flk1- i zazwyczaj stanowią 20–30% komórek CD45+, niezależnie od tego, czy zostały wyizolowane z AGM (pokazano), czy z YS (Nie pokazano). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 4. Wizualizacja różnicowania hematopoetycznego po hodowli hemogennych komórek śródbłonka i HSPC na Metyloceluloza. A) Kolonie powstają z posortowanych pojedynczych komórek w ciągu 7 dni od wysiania na metylocelulozę. Wieloliniowy potencjał krwiotwórczy można potwierdzić poprzez obserwację wielu typów kolonii krwiotwórczych, zidentyfikowanych na podstawie oceny odrębnych morfologii kolonii.11. B) Obrazowanie mikroskopowe w świetle przechodzącym posortowanych hemogennych EC i HSPC z AGM (lub YS, nie pokazanowykazują wieloliniowe tworzenie kolonii hematopoetycznych po 7 dniach hodowli w pożywce na bazie metylocelulozy. Niehemogenne EC z AGM (lub YS, Nie pokazano) nie wykazują wzrostu w tych warunkach. Przy większym powiększeniu widoczne są przylegające komórki o klasycznej „brukowatej” morfologii komórek śródbłonkowych (biała strzałka), z których powstają skupiska komórek krwiotwórczych w kulturach hemogennych EC; w kulturach posortowanych HSPC nie obserwuje się takich komórek śródbłonkowych (skala = 100 μm). Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
Dyskusja
Pozostaje wiele pytań bez odpowiedzi w dziedzinie rozwoju naczyń krwiotwórczych – dziedziny, która wciąż jest w powijakach ze względu na trudności techniczne związane z badaniem przejściowych i małych populacji komórek, które pojawiają się tylko w określonych oknach rozwojowych. Techniki opisane powyżej łagodzą wiele z tych trudności, umożliwiając izolację nawet pojedynczych komórek z hemogennych komórek śródbłonka i populacji HSPC w tkankach embrionalnych w krytycznych punktach rozwojowych przy użyciu odczynników i sprzętu, które są zwykle dostępne w większości laboratoriów. Nasz protokół pozwala również na równoległą izolację niehemogennych frakcji komórek śródbłonka z YS i AGM, które mogą być wykorzystane do niezależnych analiz lub jako kontrola hemogennej frakcji komórek śródbłonka w kolejnych analizach.
Kluczowym punktem w izolacji hemogennych komórek śródbłonka przy użyciu tej wielokolorowej metody opartej na FACS jest odpowiednia kompensacja spektralna i dokładne rysowanie bramek jednokolorowych. W związku z tym zdecydowanie zaleca się, aby niebarwione i jednokolorowe próby kontrolne były włączane do wszystkich serii doświadczalnych i aby - wraz z próbkami traktowanymi przeciwciałami kontrolnymi dopasowanymi izotypowo - były używane do wstępnego ustalenia właściwej kompensacji spektralnej i rysowania bramek. Jednak niespecyficzne barwienie jest minimalne według tego protokołu, dlatego niebarwione i jednokolorowe kontrole są wystarczające do rutynowej weryfikacji bramek po zoptymalizowaniu ustawień sortera FACS.
Niedokładnie narysowane bramki SP są szczególnym problemem w przypadku podejścia opisanego w tym raporcie. Wcześniejsze badania wykazały, że multipotencjalne komórki macierzyste wykazują preferencyjny wypływ czerwieni Hoechst17, co stanowi fizjologiczną podstawę ich pojawienia się w SP przez FACS. Wykazaliśmy, że hemogenne komórki śródbłonka i HSPC podobnie znajdują się we frakcji komórek SP5,11. Leki, takie jak inhibitor kanału wapniowego Verapamil, blokują ten wypływ barwnika Hoechst w komórkach SP poprzez blokowanie różnych transbłonowych transporterów oporności wielolekowej. W hematopoetycznych komórkach macierzystych i progenitorowych zachodzi to głównie za pośrednictwem transportera ABCG2/BCRP124. Zazwyczaj werapamil indukuje >50% blokadę SP, jednak wykazano, że na ogólny stopień wypływu Hoechst i jego późniejszą blokadę przez Werapamil ma wpływ czas rozwoju, prawdopodobnie z powodu zmieniającej się ekspresji wielu typów transporterów opornych na wiele leków z różnicą zdolności wypływu Hoechsta i wrażliwości na Werapamil5. W związku z tym zdecydowanie zaleca się, aby kontrola negatywna barwiona Hoechstem poddawana działaniu werapamilu była standardowo włączona w celu zapewnienia prawidłowego bramkowania SP: jeśli bramka SP jest prawidłowo narysowana, należy wykryć znaczne zmniejszenie liczby komórek SP w próbkach barwionych Hoechstem w obecności Werapamilu.
Wcześniej wykazaliśmy, że posortowane komórki SP z mysiego woreczka żółtkowego E9,5 mają ~ 80 - 90 razy większą zdolność do generowania HSPC w hodowli krwiotwórczej na bazie metylocelulozy w porównaniu z dopasowaną liczbą niefrakcjonowanych, niebarwionych Hoechstem całych komórek tkankowych YSE9,5 5. Dalsza charakterystyka SP wykazała, że w mysim woreczku żółtkowym podczas wczesnego rozwoju krwiotwórczego i naczyniowego w E8.0 występuje znaczna ekspresja VE-kadheryny i Flk-1, ale niska ekspresja markerów macierzystych (c-Kit) i krwiotwórczych (CD45). Tak więc w tym rozwojowym punkcie czasowym dominują pierwotne (niehemogenne) EC, zdefiniowane jako komórki Flk-1 + / CD31 + / CD45- non SP. Ten profil ekspresji zmienia się wraz ze spadkiem ekspresji markera śródbłonka i wzrostem ekspresji CD45 i c-Kit, czemu towarzyszy rosnąca zdolność do generowania HSPC in vitro między E9,5 a E11,55. Sugeruje to, że aktywność krwiotwórcza tkanki YS jest zawarta w SP, stając się najbardziej widoczna między E9.5 a E11.5 i występuje w wyniku czasowej utraty cech śródbłonka i stopniowego nabywania pojemności krwiotwórczej. W związku z tym ekspresja transporterów oporności wielolekowej, które powodują fenotyp SP, jest ważnym markerem fenotypowym śródbłonkahemogennego 5; w rzeczywistości komórki inne niż SP z AGM nie wykazują potencjału krwiotwórczego12. Tak więc udana izolacja SP za pomocą barwienia Hoechst zarówno w YS, jak i AGM zapewnia, że komórki zostaną posortowane z przedziału hematopoetycznych komórek macierzystych danej tkanki, a późniejsze barwienie przeciwciałami komórek w tej frakcji pozwoli na dyskryminację populacji hemogennych (Flk-1+/ c-Kit+/CD45-) i HSPC (Flk1-/c-kit+/CD45+)5,11,12. Ponadto wcześniej zauważono, że komórki CD41 + w SP woreczka żółtkowego i tkanek AGM są zdolne do tworzenia wieloliniowych kolonii w hodowli na bazie metylocelulozy11,12. Definiujemy hemogenne komórki śródbłonka jako komórki Flk1 + c-Kit + CD45- SP, używając CD45 jako wyznaczonego markera linii krwiotwórczej, a nie CD41, biorąc pod uwagę nasze odkrycie, że ekspresja Flk1 i CD45 praktycznie wzajemnie się wyklucza5,11. Pozwala to na czystą izolację komórek w SP, które mają zarówno cechy śródbłonka (Flk-1), jak i łodygi (c-Kit) niezbędne do przejścia śródbłonka do układu krwiotwórczego, ale które nie przeszły jeszcze tej zmiany, jak określono na podstawie braku CD45 w tych komórkach. Przydatne byłoby rozważenie subfrakcjonacji populacji HSPC, zdefiniowanej jako komórki Flk-1-/c-Kit+/CD45+/SP, na frakcję Csf1r+ (makrofagi tkankowe) i Csf1r- (HSC), jak niedawno doniósł Gomez i współpracownicy25, ponieważ zapewniłoby to większą rozdzielczość prawdziwych populacji progenitorów HSPC w porównaniu z makrofagami tkankowymi, ale nie powinno to wpływać na integralność hemogennej frakcji komórek śródbłonka, której izolację opisaliśmy, ponieważ Csf1r jest markerem makrofagów Przodkowie26.
Hemogenne komórki śródbłonka są rzadką subpopulacją zarówno w YS, jak i AGM (obejmującą 1 - 3% komórek śródbłonka), a zatem głównym wyzwaniem w ich badaniu jest niewystarczająca wydajność komórek do kolejnych zastosowań. Protokół ten zwykle powoduje, że 70-80% komórek pozostaje żywotnych do czasu sortowania, a typowy rodzaj hemogennych komórek śródbłonka z połączonych tkanek uzyskanych z wielu zarodków może dać tylko kilkaset komórek, nawet w optymalnych warunkach, przy czym tylko 10-20% odzyskanych komórek jest osadzonych w koloniach wytwarzających metylocelulozę. Aby zmaksymalizować liczbę posortowanych komórek, zdecydowanie zaleca się, aby badacze podjęli kroki w celu zapewnienia żywotności tkanek i komórek na każdym etapie procedury: tkanki powinny być szybko wypreparowane i połączone, a próbki powinny być przechowywane na lodzie, gdy tylko jest to możliwe. Próbki powinny być przygotowane świeże bezpośrednio przed sortowaniem FACS i posortowane do probówek zbiorczych o wysokiej zawartości surowicy lub bezpośrednio do hodowli metylocelulozy, jak opisano powyżej. Jeśli problemy z żywotnością utrzymują się, probówki mogą być również wstępnie pokryte surowicą, aby jeszcze bardziej zwiększyć przeżywalność posortowanych komórek. Jeśli wydajność hemogennych komórek śródbłonka pozostaje niska, do kompensacji spektralnej można użyć dorosłego szpiku kostnego lub dostępnych w handlu kulek sprzężonych z fluoroforem zamiast opisanych w niniejszym dokumencie kontroli pojedynczego koloru pochodzących z tkanki embrionalnej. Jeśli posortowane komórki są przeznaczone do hodowli, hemogenne komórki śródbłonka i HSPC należy posortować bezpośrednio do dołków do hodowli tkankowych. Jeśli posortowane komórki są przeznaczone do analizy ekspresji genów związanych z DNA lub RNA, hemogenne i niehemogenne komórki śródbłonka oraz HSPC można sortować bezpośrednio do probówek zbiorczych zawierających bufor do lizy próbki w celu zminimalizowania utraty komórek.
Przedstawiona technika pozwala na skuteczną (i jednoczesną) izolację hemogennych i niehemogennych komórek śródbłonka, a także HSPC i frakcji dojrzałych komórek krwi z tych samych tkanek embrionalnych. Podejście to umożliwia dalsze badania molekularnych podstaw krytycznych przemian, które zachodzą, gdy komórki śródbłonka wytwarzają krew. Spostrzeżenia uzyskane z tych badań rozwojowych mogą być następnie wykorzystane do optymalizacji generowania ludzkich hemogennych komórek śródbłonka i potomstwa HSPC z pluripotencjalnych i potencjalnie autologicznych komórek macierzystych w leczeniu powszechnych zaburzeń krwiotwórczych.
Oświadczenia
Praca ta była wspierana przez granty NIH HL128064, HL096360, EB017103 oraz grant CT Innovations 15-RMB-YALE-04 dla KKH i NICHD/NIH T32HD007094.
Podziękowania
Autorzy oświadczają, że nie mają żadnych konkurencyjnych interesów finansowych.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| DAPT (N-[N-(3,5-difluorofenacetylo)-L-alanyl]-S-fenyloglicyny ester t-butylowy) | Sigma | D5942 | TOKSYCZNY środek drażniący: Podczas obchodzenia się z okularami należy nosić okulary ochronne, maskę i rękawice. |
| Chłonny podkład pod ławkę | Covidien | 7134 | |
| #5 Kleszcze proste | Fine Science Tools | 11251-20 | |
| Nożyczki proste 8,5 cm | Fine Science Tools | 14090-09 | |
| Isoflurane (Isothesia) | Henry Schein | 50033 | TOKSYCZNY środek wziewny: Stosować w dygestorium. |
| 100x Penicylina Streptomycyna Glutamina (10 000 U/ml penicyliny, 10 000 mg/ml streptomycyny, 29,2 mg/ml L-glutamina) | Invitrogen | 10378016 | |
| Typ II Collagenase | Worthington | LS004174 | |
| Falcon 70 μ M nylonowy sitko komórkowe | Corning | CLS431751 | |
| Anti-Mouse CD45-FITC | eBioscience | 11-0451-81 | |
| Anti-Mouse CD31 - PE | eBioscience | 12-0311-81 | |
| Anti-Mouse Flk-1 PE-Cy7 | BD Pharmingen | 561259 | |
| Hoechst 33342 (trichlorowodorek bisBenzimide H 33342) | Sigma | 14533 | TOKSYCZNY: działa drażniąco. Podczas obsługi należy nosić okulary ochronne i rękawice. Przygotować roztwór podstawowy 25 mg/ml w destylowanym H2O, przechowywać podwielokrotności w temperaturze -20 ° C, aż będzie gotowy do użycia. |
| Chlorowodorek werapamilu | Sigma | 1711202 | TOKSYCZNY: działa drażniąco. Podczas obsługi należy nosić okulary ochronne, maskę i rękawice. Przygotuj roztwór podstawowy 5 mM (100x) w 95% etanolu. Przechowywać w -20 ° C do momentu gotowości do użycia |
| Falcon 5 ml probówka z polistyrenu z okrągłym dnem, z sitkiem do komórek Snap Cap | Corning | 352235 | |
| MethoCult GF M3434 | Stem Cell Technologies | 3434 | Rozmrażanie i podwielokrotność zgodnie z instrukcjami producenta |
| Zmodyfikowana Giemsa Stain | Sigma | GS500 | TOKSYCZNY: Zawiera metanol - stosować w dygestorium i nosić rękawice podczas obsługi. Rozcieńczyć w wodzie destylowanej do 0,02% roztworu. |
| Wirówka Cytospin | Thermo Scientific A78300003 | ||
| Zestaw startowy z lejkiem z klipsem | Thermo Scientific | 3120110 | Zawiera cytolejki, bibułę filtracyjną, cytoszkiełka i cytoklipsy do użytku z wirówką Cytospin |
| Anti-Mouse B-220 - FITC | BD Pharmingen | 553088 | |
| Anti-Mouse Gr-1-FITC | eBioscience | 11-5931-85 | |
| Anti-Mouse Ter-119-FITC | eBioscience | 11-5921-85 | |
| Gibco Płodowa surowica bydlęca | Thermo Scientific | 10437-077 | |
| Zmodyfikowane podłoże Dulbecco's Eagle (4,5 g/L) | Life Technologies | 11965-092 | |
| buforowanego roztworu soli Hanka | 14175-095 | ||
| 24-dołkowa płytka do hodowli tkankowej pokryta fibronektyną | EMD Millipore | PIFB24P05 | |
| IgG2A-PE | BD Pharmingen | 553930 | |
| IgG2B-FITC | BD Pharmingen | 556923 |
Bibliografia
- Hirschi, K. K. Hemogenic endothelium during development and beyond. Blood. 119 (21), 4823-4827 (2012).
- Boisset, J. C., et al. et al. In vivo imaging of haematopoietic cells emerging from the mouse aortic endothelium. Nature. 464 (7285), 116-120 (2010).
- Bertrand, J. Y., et al. Haematopoietic stem cells derive directly from aortic endothelium during development. Nature. 464 (7285), 108-111 (2010).
- Kissa, K., Herbomel, P. Blood stem cells emerge from aortic endothelium by a novel type of cell transition. Nature. 464 (7285), 112-115 (2010).
- Nadin, B. M., Goodell, M. A., Hirschi, K. K. Phenotype and hematopoietic potential of side population cells throughout embryonic development. Blood. 102 (7), 2436-2443 (2003).
- Nakano, H., et al. Haemogenic endocardium contributes to transient definitive haematopoiesis. Nat Commun. 4, 1564(2013).
- Li, Z., et al. Mouse embryonic head as a site for hematopoietic stem cell development. Cell Stem Cell. 11 (5), 663-675 (2012).
- Medvinsky, A., Dzierzak, E. Definitive hematopoiesis is autonomously initiated by the AGM region. Cell. 86 (6), 897-906 (1996).
- Palis, J., Robertson, S., Kennedy, M., Wall, C., Keller, G. Development of erythroid and myeloid progenitors in the yolk sac and embryo proper of the mouse. Development. 126 (22), 5073-5084 (1999).
- de Bruijn, M. F., Speck, N. A., Peeters, M. C., Dzierzak, E. Definitive hematopoietic stem cells first develop within the major arterial regions of the mouse embryo. Embo J. 19 (11), 2465-2474 (2000).
- Goldie, L. C., Lucitti, J. L., Dickinson, M. E., Hirschi, K. K. Cell signaling directing the formation and function of hemogenic endothelium during murine embryogenesis. Blood. 112 (8), 3194-3204 (2008).
- Marcelo, K. L., et al. Hemogenic endothelial cell specification requires c-Kit, Notch signaling, and p27-mediated cell-cycle control. Dev Cell. 27 (5), 504-515 (2013).
- Tavian, M., et al. Aorta-associated CD34+ hematopoietic cells in the early human embryo. Blood. 87 (1), 67-72 (1996).
- Wang, L., et al. Endothelial and hematopoietic cell fate of human embryonic stem cells originates from primitive endothelium with hemangioblastic properties. Immunity. 21 (1), 31-41 (2004).
- Kelly, M. A., Hirschi, K. K. Signaling Hierarchy Regulating Human Endothelial Cell Development. Arterioscler Thromb Vasc Biol. 29 (5), 718-724 (2009).
- Kennedy, M., et al. T lymphocyte potential marks the emergence of definitive hematopoietic progenitors in human pluripotent stem cell differentiation cultures. Cell Rep. 2 (6), 1722-1735 (2012).
- Goodell, M. A., Brose, K., Paradis, G., Conner, A. S., Mulligan, R. C. Isolation and functional properties of murine hematopoietic stem cells that are replicating in vivo. J Exp Med. 183 (4), 1797-1806 (1996).
- Takahashi, M., Osumi, N. The method of rodent whole embryo culture using the rotator-type bottle culture system. J Vis Exp. (42), (2010).
- Bohnsack, B. L., Lai, L., Dolle, P., Hirschi, K. K. Signaling hierarchy downstream of retinoic acid that independently regulates vascular remodeling and endothelial cell proliferation. Genes Dev. 18 (11), 1345-1358 (2004).
- Coffman, R. L., Weissman, I. L. B220: a B cell-specific member of the T200 glycoprotein family. Nature. 289 (5799), 681-683 (1981).
- Fleming, T. J., Fleming, M. L., Malek, T. R. Selective expression of Ly-6G on myeloid lineage cells in mouse bone marrow. RB6-8C5 mAb to granulocyte-differentiation antigen (Gr-1) detects members of the Ly-6 family. J Immunol. 151 (5), 2399-2408 (1993).
- Kina, T., et al. The monoclonal antibody TER-119 recognizes a molecule associated with glycophorin A and specifically marks the late stages of murine erythroid lineage. British Journal of Haematology. 109 (2), 280-287 (2000).
- Jackson, K. A., et al. Regeneration of ischemic cardiac muscle and vascular endothelium by adult stem cells. J Clin Invest. 107 (11), 1395-1402 (2001).
- Scharenberg, C. W., Harkey, M. A., Torok-Storb, B. The ABCG2 transporter is an efficient Hoechst 33342 efflux pump and is preferentially expressed by immature human hematopoietic progenitors. Blood. 99 (2), 507-512 (2002).
- Gomez Perdiguero,, E,, et al. Tissue-resident macrophages originate from yolk-sac-derived erythro-myeloid progenitors. Nature. 518 (7540), 547-551 (2015).
- Murray, P. J., Wynn, T. A. Protective and pathogenic functions of macrophage subsets. Nat Rev Immunol. 11 (11), 723-737 (2011).
Przedruki i uprawnienia
