Opisujemy tutaj stosunkowo szybkie i proste podejście do mapowania czasu replikacji ssaków w całym genomie, od izolacji komórki do podstawowej analizy wyników sekwencjonowania. Mapa genomiczna reprezentatywnego programu replikacji zostanie dostarczona zgodnie z protokołem.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Określenie czasu replikacji ssaków w całym genomie za pomocą pomiaru zawartości DNA
W tym artykule
Podsumowanie
Streszczenie
Replikacja genomu zachodzi podczas fazy S cyklu komórkowego w wysoce regulowanym procesie, który zapewnia wierność duplikacji DNA. Każdy region genomu jest replikowany w określonym czasie podczas fazy S poprzez jednoczesną aktywację wielu początków replikacji. Czas replikacji (ToR) koreluje z wieloma cechami genomowymi i epigenetycznymi oraz jest powiązany ze wskaźnikami mutacji i rakiem. Zrozumienie pełnego obrazu genomicznego programu replikacji w zdrowiu i chorobie jest głównym celem i wyzwaniem na przyszłość.
Ten artykuł szczegółowo opisuje metodę "Stosunek liczby kopii S/G1 do mapowania genomowego czasu replikacji" (zwaną: CNR-ToR), proste podejście do mapowania ToR całego genomu komórek ssaków. Metoda opiera się na różnicach liczby kopii między komórkami fazy S a komórkami fazy G1. Metoda CNR-ToR jest wykonywana w 6 etapach: 1. Przygotowanie komórek i barwienie jodkiem propidyny (PI); 2. Sortowanie komórek fazy G1 i S za pomocą sortowania komórek aktywowanych fluorescencją (FACS); 3. Oczyszczanie DNA; 4. Sonikacja; 5. Przygotowanie i sekwencjonowanie bibliotek; oraz 6. Analiza bioinformatyczna. Metoda CNR-ToR jest szybkim i łatwym podejściem, którego wynikiem jest uzyskanie szczegółowych map replikacji.
Wprowadzenie
Replikacja DNA ssaków jest ściśle regulowana, aby zapewnić precyzyjną replikację każdego chromosomu dokładnie raz podczas cyklu komórkowego. Replikacja odbywa się zgodnie z wysoce regulowaną kolejnością — wiele dużych regionów genomu (~Mb) replikuje się na początku fazy S (domeny wczesnej replikacji), podczas gdy inne regiony genomu replikują się później w środkowej lub późnej fazie S (domeny środkowej i późnej replikacji)1. Większość genomu replikuje się w tym samym czasie we wszystkich tkankach (domeny konstytutywne ToR), natomiast 30% - 50% genomu zmienia swoje ToR między tkankami2, podczas różnicowania3,4 oraz w mniejszym stopniu również podczas transformacji nowotworowej5. Co więcej, niektóre regiony genomu replikują się asynchronicznie6,7,8, a mianowicie istnieje różnica w ToR między tymi dwoma allelami.
ToR koreluje z wieloma cechami genomicznymi i epigenomicznymi, takimi jak poziomy transkrypcji, zawartość GC, stan chromatyny, gęstość genów, itp.1,9. ToR jest również związany z częstością i typami mutacji10,11 i dlatego nie jest zaskoczeniem, że perturbacje programu replikacji są powiązane z rakiem12,13. Związek przyczynowo-skutkowy między ToR a strukturą chromatyny nie jest jeszcze zrozumiały. Możliwe, że otwarta chromatyna ułatwia wczesną replikację. Jednak alternatywny model sugeruje, że chromatyna jest składana podczas replikacji, a różne regulatory chromatyny obecne na początku i na końcu fazy S prowadzą do różnicowego pakowania wczesnych i późnych regionów replikacji1,14. Niedawno wykazaliśmy, że ToR kształtuje zawartość GC, wpływając na rodzaj mutacji, które występują w różnych regionach genomu11.
Fluorescencyjna hybrydyzacja in situ (FISH) jest główną metodą pomiaru ToR w poszczególnych loci. Odbywa się to po prostu poprzez zliczanie procentu komórek fazy S, które wykazują pojedyncze sygnały FISH, w porównaniu z procentem dubletów dla danego allelu15,16. Alternatywna metoda polega na pulsacyjnym znakowaniu DNA za pomocą BrdU, sortowaniu komórek według ich zawartości DNA do wielu punktów czasowych wzdłuż S, immunoprecypitacji DNA zawierającego BrdU i sprawdzaniu obfitości wytrąconego DNA za pomocą qPCR17.
Mapowanie genomicznego ToR można osiągnąć dwoma metodami. Pierwsza metoda to genomiczna wersja opisanej powyżej metody opartej na BrdU-IP, w której kwantyfikacja ilości wytrąconego DNA w każdej frakcji odbywa się jednocześnie dla całego genomu poprzez hybrydyzację do mikromacierzy lub głębokie sekwencjonowanie. Druga metoda, CNR-ToR, opiera się na pomiarze liczby kopii każdego regionu genomowego komórek fazy S i normalizacji przez zawartość DNA w komórkach G1. W tej metodzie komórki są sortowane przez FACS na grupy niereplikujące (faza G1) i replikujące (faza S) (ryc. 1). Komórki w G1 mają tę samą liczbę kopii we wszystkich regionach genomu, a zatem ich zawartość DNA powinna być taka sama. Z drugiej strony, liczba kopii DNA w S zależy od ToR, ponieważ wczesne regiony replikujące uległy replikacji w większości komórek, a zatem ich zawartość DNA jest podwojona, podczas gdy późne regiony replikujące nie uległy jeszcze replikacji w większości komórek, a zatem ich zawartość DNA będzie podobna do tej w komórkach G1. Stąd stosunek S do G1 w zawartości DNA wskazuje na ZWiO. Ilość DNA dla każdego regionu genomowego jest mierzona albo przez hybrydyzację do mikromacierzy, albo przez głębokie sekwencjonowanie2,8. Zalety metody CNR-ToR zostaną szerzej omówione.
Ten artykuł opisuje metodę CNR-ToR do mapowania genomicznego ToR, jak opisano na rysunku 2. W artykule omówiono najdrobniejsze szczegóły całego procesu, począwszy od pobierania komórek, aż po podstawową analizę wyników i stworzenie genomowych map ToR. Protokół opisany w tej pracy został z powodzeniem przeprowadzony na różnych typach komórek hodowanych w hodowli. Przyszłe ulepszenia tego protokołu mogą prowadzić do mapowania ZWiO in vivo i w rzadkich typach komórek.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Uwaga: ToR można mierzyć wyłącznie na rosnących, niesynchronizowanych komórkach. Procedurę należy rozpocząć od co najmniej 1 - 2 x 10⁶ szybko rosnących komórek, co zazwyczaj skutkuje obecnością ~1 x 10⁵ komórek w fazie S (etap ograniczający szybkość procesu). Zaleca się przeprowadzenie każdego eksperymentu w dwóch lub trzech powtórzeniach. Cały proces CNR-ToR można ukończyć w ciągu jednego tygodnia — dwa dni należy poświęcić na wszystkie kroki aż do przygotowania biblioteki, jednego do dwóch dni potrzeba na sekwencjonowanie, a dodatkowy dzień jest niezbędny na wstępną analizę danych.
1. Pobieranie komórek z hodowli
UWAGA: Protokół został opracowany dla komórek hodowanych w szalkach 10 cm (zawierających około 2 - 5 x 10⁶ komórek), ale można go łatwo dostosować do innych platform.
- W przypadku komórek hodowanych w zawiesinie należy przejść do fiksacji (rozdział 2).
- W przypadku komórek adherentnych należy odessać medium i przemyć płytkę 3 mL PBS bez Ca2+ i Mg2+.
- Po usunięciu PBS inkubować komórki przez 5 min w 37 °C z 1 mL komercyjnej trypsyny-EDTA aż do odklejenia się komórek.
UWAGA: Czas traktowania trypsyną należy dostosować do każdego rodzaju komórek. - Dodać 3 mL pożywki hodowlanej w celu neutralizacji trypsyny i zebrać komórki do stożkowej probówki 15 mL lub polistyrenowej probówki 5 mL. Przechowywać w lodzie.
2. Fiksacja
UWAGA: W tej części wszystkie etapy należy przeprowadzić w temperaturze 4 °C.
- Wirować komórki przy 300 x g przez 5 min w temperaturze 4 °C.
- Odssać nadsącz i dwukrotnie przemyć komórki 1 mL zimnego PBS.
- Resuspendować komórki w 250 µL (łącznie) zimnego PBS.
- Podczas delikatnego mieszania probówki na vortexie, powoli dodawać kroplami 800 µL 100% etanolu o temperaturze -20 °C. Pozwala to uzyskać końcowe stężenie etanolu na poziomie 70 - 80%.
UWAGA: Na tym etapie zaleca się stosowanie etanolu o wysokiej czystości. - Inkubować komórki na lodzie przez 30 min.
UWAGA: Na tym etapie komórki można przechowywać przez kilka dni w temperaturze 4 °C lub przez kilka miesięcy w temperaturze -20 °C.
3. Barwienie PI
- Wirować komórki z prędkością 500 x g przez 10 min w temperaturze 4 °C.
- Ostrożnie odessać nadsącz i dwukrotnie przemyć komórki 1 mL zimnego PBS.
- Odessać i resuspendować każdą próbkę w następującej mieszaninie: 1 mL PBS, 5 µL RNaseA o stężeniu 10 mg/mL, 50 µL jodku propidyny (PI; wymieszać butelkę przed użyciem o stężeniu 1 mg/mL). Dostosować stężenie do poziomu ~2 x 10⁶ komórek/mL).
UWAGA: Chronić przed światłem — PI jest światłoczuły. - Przefiltrować przez sito 35 µm do probówki polistyrenowej o pojemności 5 mL i zamknąć Parafilmem.
- Inkubować w temperaturze pokojowej w ciemności przez 15 - 30 min.
UWAGA: Komórki są teraz gotowe do analizy FACS. W razie potrzeby zabarwione komórki można przechowywać przez co najmniej 24 h w temperaturze 4 °C w ciemności.
4. Sortowanie
- Przeprowadź sortowanie komórek za pomocą analizatora FACS. Do rozróżnienia komórek na podstawie intensywności sygnału PI należy użyć lasera 561 nm. W zależności od konfiguracji urządzenia FACS można użyć innych laserów w pobliżu maksimum wzbudzenia 535 nm, takich jak 488 nm lub 532 nm.
- Aby uzyskać optymalne wyniki, należy zastosować najmniejszą dyszę zalecaną dla danego rozmiaru komórek (dla większości komórek 85 µm). Należy nadać priorytet trybom czystości (purity) nad wydajnością (yield). Należy zachować stały, powolny przepływ, zazwyczaj do 300-500 zdarzeń/s, przy ciśnieniu osłonki 45 psi.
- Za pomocą bramkowania (gating), wyklucz martwe komórki oraz debris subkomórkowy (niski FSC i wysoki SSC), tworząc wykres FSC vs SSC. Z grupy komórek żywych wyklucz dublety, tworząc wykres SSC-Width (W) vs SSC-Height (H), a następnie wykres FSC-W vs FSC-H oraz PI-W vs PI-H (dublety będą miały tę samą wartość H, ale większą wartość W). Dla żywych pojedynczych komórek sporządź histogram intensywności PI-Area (A), który reprezentuje zawartość DNA w komórkach.
- Posortuj komórki do faz G1 i S, zgodnie z Rysunkiem 1. Bramkowanie dla fazy S powinno być szerokie i nachodzić na fazy G1 oraz G2, natomiast bramkowanie dla fazy G1 powinno być wąskie i oddalone od fazy S w możliwie największym stopniu.
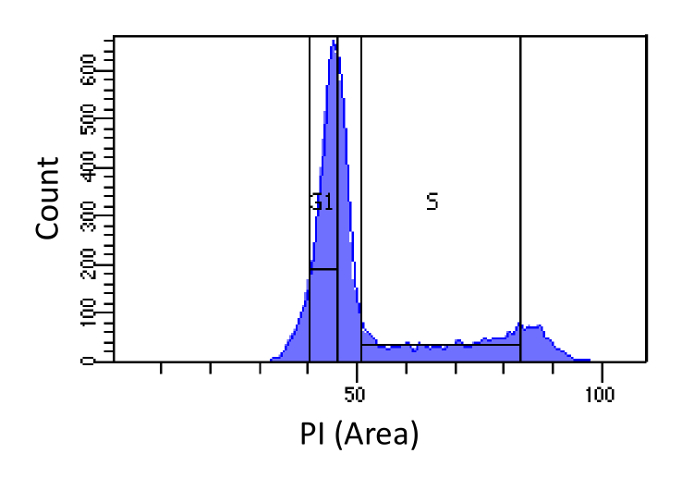
Rycina 1. Wyznaczenie fazy cyklu komórkowego na podstawie intensywności PI. Histogram przedstawiający rozkład zawartości DNA w komórkach (mierzonej jako PI-Area) populacji zarodkowych fibroblastów mysich (MEF). Zawartość DNA służy do podziału populacji na dwie subpopulacje i) komórki w fazie G1 (zawartość DNA 2N) oraz ii) komórki w fazie S (zawartość DNA od 2N do 4N), z wykorzystaniem zaznaczonych obszarów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
UWAGA: Celem gromadzenia komórek w fazie G1 jest uwzględnienie różnic w wydajności sekwencjonowania pomiędzy różnymi regionami genomu. Alternatywnym podejściem jest wykorzystanie komórek tego samego typu zablokowanych w fazie G1. Metoda ta daje czystsze wyniki (ponieważ minimalizuje zanieczyszczenie komórkami w fazie S), ale może wprowadzić błędy wynikające z różnic genetycznych pomiędzy komórkami zablokowanymi a badanymi.
- Przeprowadź sortowanie w warunkach chłodniczych i zbierz posortowane komórki do probówek 1,5/2 mL. Po sortowaniu przechowuj probówki w lodzie.
UWAGA: Aby zwiększyć odzyskiwanie DNA, zaleca się stosowanie probówek o niskiej wiązalności (low binding) lub probówek powlekanych 4-5% BSA przez 1-3 h w temperaturze 4 °C 18.
5. Oczyszczanie DNA
- Dla każdej próbki (G1 i S) należy przeprowadzić oczyszczanie DNA przy użyciu zestawu do puryfikacji DNA.
UWAGA: Podczas korzystania z komercyjnego zestawu, w celu uzyskania wysokiej wydajności, należy przeprowadzić elucję w 400 µL buforu do elucji do probówki o pojemności 2 mL, zgodnie z zaleceniami producenta. - Należy sprawdzić stężenie DNA za pomocą fluorometru.
UWAGA: Ze 100 000 komórek ssaków zebranych metodą FACS powinno się uzyskać ~ 1 µg DNA. Na tym etapie DNA można przechowywać przez kilka dni w temperaturze 4 °C lub w -20 °C w przypadku dłuższego przechowywania.
6. Sonikacja
- Przenieś DNA do probówki o pojemności 1,7 mL, która jest kompatybilna z używanym statywem magnetycznym.
- Skoncentruj DNA, używając kulek SPRI 2x zgodnie z instrukcjami producenta oraz statywu magnetycznego, a następnie eluuj w 50 µL buforu do elucji.
- Poddaj DNA fragmentacji za pomocą skupionego sonikatora ultradźwiękowego do osiągnięcia średniej docelowej wielkości fragmentów 250 bp. Dla próbki 50 µL DNA zastosuj następujące ustawienia: 50 W, 20% Duty factor, 200 cykli na impuls, 20 °C, 120 s.
- Zweryfikuj wielkość sfragmentowanego DNA za pomocą elektroforezy. Zalecany rozkład wielkości to 200 - 700 bp z pikiem przy ~ 250 bp.
UWAGA: Na tym etapie DNA można przechowywać przez kilka dni w temperaturze 4 °C lub w -20 °C w przypadku długoterminowego przechowywania.
7. Przygotowanie biblioteki i sekwencjonowanie
UWAGA: Wiele zestawów do przygotowywania bibliotek oraz różne platformy sekwencjonowania powinno działać podobnie do tych, których użyliśmy i które wymieniono w sekcji materiałów. W rzeczywistości w przeszłości mapy ToR były generowane przy użyciu bardzo podobnej metody z wykorzystaniem platform mikromacierzy2.
- Przygotować biblioteki, korzystając z dowolnego komercyjnego zestawu do przygotowywania bibliotek.
- Na koniec przygotowywania bibliotek przeprowadzić selekcję rozmiaru za pomocą kulek magnetycznych dla zakresu 300 - 800 bp.
- Po przygotowaniu bibliotek zmierzyć stężenie DNA przy użyciu fluorometru.
- Zmierzyć rozmiar DNA za pomocą elektroforezy.
- Przeprowadzić sekwencjonowanie na dowolnej platformie.
UWAGA: Zaleca się sekwencjonowanie co najmniej 10 M odczytów na próbkę. Głębokość ta odpowiada jednemu odczytowi średnio co 300 bp (dla genomów o rozmiarze ~3 Gb) i jest wystarczająca do pomiarów ToR z rozdzielczością 50 - 100 kb. Zwiększenie głębokości spowoduje zmniejszenie rozmiaru okien, a tym samym umożliwi zwiększenie rozdzielczości z większą pewnością. Sekwencjonowanie par końców (paired-end) nie jest wymagane w tym protokole, ponieważ zbierane są jedynie informacje o pokryciu. Może ono jednak pomóc w określeniu lokalizacji odczytów zawierających sekwencje powtórzone.
8. Analiza
UWAGA: Analiza danych opiera się na metodzie zastosowanej przez A. Korena et al.19.
- Zmapuj dane z sekwencjonowania do odpowiadającego im genomu, używając programu bowtie2 lub dowolnego innego niezawodnego narzędzia do mapowania krótkich odczytów. Zdefiniuj okna chromosomowe o zmiennej wielkości i równym pokryciu jako segmenty pokryte przez 200 odczytów w frakcji G1, a następnie policz odczyty z fazy S w tych samych oknach.
- Oblicz stosunek S/G1 dla każdego okna. Powinno to wygenerować mapę z dużymi wahaniami stosunku S/G1 wzdłuż genomu (Rysunek 3). Dobrą kontrolą wiarygodności pomiarów ToR jest porównanie tej mapy do stosunku G1/G1 (pochodzącego z dwóch oddzielnych pomiarów G1), który powinien być znacznie bardziej płaski.
- Znormalizuj dane do średniej 0 i odchylenia standardowego 1 SD, odejmując od każdej wartości średnią wartość wszystkich okien (z wyłączeniem chromosomu X) i dzieląc wyniki przez odchylenie standardowe S/G1 wszystkich okien. Jest to wykonywane w celu przeliczenia danych na wyniki z, co umożliwia porównanie różnych eksperymentów.
- Usuń wszystkie regiony luk (gap regions) wymienione przez przeglądarkę genomu UCSC, a także każdy pozostały fragment między lukami zawierający mniej niż 15 okien danych.
- Wygładź pozostałe fragmenty za pomocą sześciennego splajnu wygładzającego, używając funkcji csaps w programie Matlab z parametrem 10−16, i dokonaj interpolacji w ustalonych punktach co 100 kb.
UWAGA: Parametry wygładzania i interpolacji należy dostosować do głębokości danych. Można stosować inne odpowiednie metody i funkcje wygładzania. - Po wizualnym potwierdzeniu wiarygodności każdego powtórzenia, połącz wszystkie odczyty i oblicz profil o wyższej rozdzielczości, przeprowadzając ten sam proces opisany powyżej na tych danych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Typową mapę ToR dla embrionalnych fibroblastów mysich (MEF) przedstawiono na Rysunku 3. Rysunek ten ilustruje proces analizy, ponieważ ukazuje zarówno kropki, które reprezentują znormalizowany stosunek S/G1 dla poszczególnych okien (krok 8.3), jak i linię będącą wynikiem wygładzania sześciennego i interpolacji (krok 8.5).
Takie mapy oddają organizację programu replikacji, który stanowi mozaikę dwóch typów domen ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
CNR-ToR można przeprowadzić w zasadzie na dowolnej populacji komórek proliferujących w eukariotach, które można podzielić za pomocą FACS na fazy S i G1 (przegląd Rhind N. i Gilbert DM20). Opisana tutaj metoda została dostosowana do komórek ssaków o rozmiarze genomu ~3 Gb, takich jak człowiek i mysz. Potrzebne są niewielkie zmiany w protokole CNR-ToR (w przygotowaniu komórek i głębokości sekwencjonowania), aby dostosować go do innych eukariontów. Należy zwrócić uwagę na zebranie wystarczającej iloś...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie stwierdzono konfliktu interesów.
Podziękowania
Dziękujemy Oriya Vardi za pomoc w generowaniu liczb. Prace w grupie IS były wspierane przez Izraelską Fundację Naukową (grant nr 567/10) oraz European Research Council Starting Grant (#281306).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| PBS | BI (Przemysł biologiczny) | 02-023-1A | |
| Trypsyna-EDTA | BI (Przemysł biologiczny) | 03-052-1B | |
| Rurka stożkowa 15 ml | Corning | 430790 | |
| 5 ml Polistyren okrągły Dolna rurka z nasadką sitka komórkowego | BD-Falcon | 352235 | |
| Etanol | Gadot | 64-17-5 | |
| RNAse-A 10 mg/ml | Sigma | R4875 | |
| Jodek propidiomu 1 mg/ml | Sigma | P4170 | |
| Parafilm | Parafilm | PM-996 | |
| 1,5 ml DNA LoBind Probówki Eppendorfa | Eppendorf | 22431021 | |
| BSA | Sigma A7906 | ||
| 1,7 ml probówka MaxyClear | Koraliki magnetyczne Axygen | MCT-175-C | |
| - Agencourt AMPure XP | Beckman Coulter | A63881 | |
| Ultradźwiękowiec | Covaris | M-series -530092 | |
| 50 µ L microTUBE AFA Fiber Screw-Cap 6 x 16 mm | Covaris | 520096 | |
| Fluorometr Qubit | Invitrogen | ||
| Qubit dsDNA o wysokiej czułości (HS) | Invitrogen | Q32854 | |
| Elektroforeza 2200 System stacji taśmowych | Agilent | D1000 ScreenTape | |
| Seqeuncing - System Illumina NextSeq | Illumina | SY-415-1001 | |
| Zestaw Dneasy do oczyszczania DNA | Qiagen | 69504 | |
| PureProteom Magnetic Stand | Millipore | LSKMAGS08 | |
| Anti-BrdU/FITC | DAKO | F7210 | |
| FACS sorter | BD | FACSARIA III | |
| FACS oprogramowanie | BD | FACSDiva v 8.0.1 |
Bibliografia
- Farkash-Amar, S., Simon, I. Genome-wide analysis of the replication program in mammals. Chromosome Res. 18 (1), 115-125 (2010).
- Yaffe, E., et al. Comparative analysis of DNA replication timing reveals conserved large-scale chromosomal architecture. PLoS Genet. 6 (7), e1001011(2010).
- Hiratani, I., et al. Global reorganization of replication domains during embryonic stem cell differentiation. PLoS Biol. 6 (10), (2008).
- Rivera-Mulia, J. C., et al. Dynamic changes in replication timing and gene expression during lineage specification of human pluripotent stem cells. Genome Res. 25 (8), 1091-1103 (2015).
- Ryba, T., et al. Abnormal developmental control of replication-timing domains in pediatric acute lymphoblastic leukemia. Genome Res. 22 (10), 1833-1844 (2012).
- Farkash-Amar, S., et al. Global organization of replication time zones of the mouse genome. Genome Res. 18 (10), 1562-1570 (2008).
- Koren, A., McCarroll, S. A. Random replication of the inactive X chromosome. Genome Res. 24 (1), 64-69 (2014).
- Mukhopadhyay, R., et al. Allele-specific genome-wide profiling in human primary erythroblasts reveal replication program organization. PLoS Genet. 10 (5), e1004319(2014).
- McNairn, A. J., Gilbert, D. M. Epigenomic replication: linking epigenetics to DNA replication. Bioessays. 25 (7), 647-656 (2003).
- Sima, J., Gilbert, D. M. Complex correlations: replication timing and mutational landscapes during cancer and genome evolution. Curr Opin Genet Dev. 25, 93-100 (2014).
- Kenigsberg, E., et al. The mutation spectrum in genomic late replication domains shapes mammalian GC content. Nucleic Acids Res. 44 (9), 4222-4232 (2016).
- Woo, Y. H., Li, W. H. DNA replication timing and selection shape the landscape of nucleotide variation in cancer genomes. Nat Commun. 3, 1004(2012).
- Liu, L., De, S., Michor, F. DNA replication timing and higher-order nuclear organization determine single-nucleotide substitution patterns in cancer genomes. Nat Commun. 4, 1502(2013).
- Goren, A., Cedar, H. Replicating by the clock. Nat Rev Mol Cell Biol. 4 (1), 25-32 (2003).
- Selig, S., Okumura, K., Ward, D. C., Cedar, H. Delineation of DNA replication time zones by fluorescence in situ hybridization. EMBO J. 11 (3), 1217-1225 (1992).
- Smith, L., Thayer, M. Chromosome replicating timing combined with fluorescent in situ hybridization. J Vis Exp. (70), e4400(2012).
- Simon, I., et al. Asynchronous replication of imprinted genes is established in the gametes and maintained during development. Nature. 401 (6756), 929-932 (1999).
- Phi-Wilson, J. T., Recktenwald, D. J. Coating agents for cell recovery. Google Patents. , (1993).
- Koren, A., et al. Differential relationship of DNA replication timing to different forms of human mutation and variation. Am J Hum Genet. 91 (6), 1033-1040 (2012).
- Rhind, N., Gilbert, D. M. DNA replication timing. Cold Spring Harb Perspect Biol. 5 (8), a010132(2013).
- Koren, A., et al. Genetic variation in human DNA replication timing. Cell. 159 (5), 1015-1026 (2014).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
