Komórki neuronalne myszy hodowane na układach wieloelektrodowych wykazują zwiększoną reakcję po stymulacji elektrycznej. Protokół ten pokazuje, jak hodować neurony, jak rejestrować aktywność i jak ustanowić protokół trenowania sieci w celu reagowania na wzorce stymulacji.
Artykuł metodologiczny
Zależny od czasu wzrost odpowiedzi sieci na stymulację kultur komórek neuronalnych na układach mikroelektrod
W tym artykule
Podsumowanie
Streszczenie
Matryce mikroelektrod (MEA) mogą być używane do badania toksyczności leków, projektowania paradygmatów dla medycyny spersonalizowanej nowej generacji oraz badania dynamiki sieci w kulturach neuronalnych. W przeciwieństwie do bardziej tradycyjnych metod, takich jak zaciskanie krosowe, które mogą rejestrować aktywność tylko z jednej komórki, MEA mogą rejestrować jednocześnie z wielu miejsc w sieci, bez konieczności żmudnego umieszczania każdej elektrody z osobna. Co więcej, wiele konfiguracji sterowania i stymulacji może być łatwo zastosowanych w tej samej konfiguracji eksperymentalnej, co pozwala na zbadanie szerokiego zakresu dynamiki. Jedną z kluczowych dynamik zainteresowania w tych badaniach in vitro był stopień, w jakim sieci hodowlane wykazują właściwości wskazujące na uczenie się. Komórki neuronalne myszy hodowane na MEA wykazują zwiększoną odpowiedź po treningu wywołanym stymulacją elektryczną. Protokół ten pokazuje, jak hodować komórki neuronalne na MEA; z powodzeniem nagrywaj z ponad 95% platerowanych potraw; ustanowić protokół szkolenia sieci w zakresie reagowania na wzorce stymulacji; oraz sortować, kreślić i interpretować wyniki takich eksperymentów. Zademonstrowano zastosowanie autorskiego systemu do stymulacji i rejestracji kultur neuronalnych. Pakiety oprogramowania są również używane do sortowania jednostek neuronalnych. Specjalnie zaprojektowany graficzny interfejs użytkownika służy do wizualizacji histogramów czasu po bodźcu, interwałów między seriami i czasu trwania serii, a także do porównywania odpowiedzi komórkowej na stymulację przed i po protokole treningowym. Na koniec omówiono reprezentatywne wyniki i przyszłe kierunki tych prac badawczych.
Wprowadzenie
Matryce mikroelektrod (MEA) mogą być używane do badania toksyczności leków, projektowania paradygmatów dla medycyny spersonalizowanej nowej generacji oraz badania dynamiki sieci w kulturach neuronalnych1. W przeciwieństwie do bardziej tradycyjnych metod, takich jak zaciskanie krosowe, które może rejestrować aktywność tylko z pojedynczej komórki, lub nagrywanie w terenie za pomocą szklanej pipety, która może rejestrować odpowiedzi zewnątrzkomórkowe z neuronów otaczających elektrodę w jednym miejscu - MEA mogą jednocześnie rejestrować z wielu miejsc w hodowli komórkowej bez konieczności żmudnego zadania umieszczania każdej elektrody z osobna. Pozwala to na badanie dynamicznych interakcji między grupami komórek, które tworzą sieć w tej hodowli. Co więcej, wpływ stymulacji elektrycznej na wzorce uruchamiania sieci2,3,4,5 i network control6 w hodowlach neuronalnych zostały dobrze udokumentowane, a liczne konfiguracje stymulacji elektrycznej i kontroli mogą być łatwo zastosowane w ramach tej samej konfiguracji eksperymentalnej, co pozwala na szeroki zakres dynamiki czasoprzestrzennej Zbadać.
Jedną z kluczowych dynamik zainteresowania w tych badaniach in vitro był stopień, w jakim sieci hodowlane wykazują właściwości wskazujące na uczenie się7,8,9,10,11,12,13. Laboratorium Peixoto wcześniej badało wpływ sygnałów treningowych o wysokiej częstotliwości, jak opisano w Ruaro i wsp.14, o sieciach mysich neuronów pokrytych układami mikroelektrod15. W tych eksperymentach sieci wykazały wzrost odpowiedzi po treningu wywołanym stymulacją elektryczną. Zwiększona reakcja została uznana za formę uczenia się poprzez rozpoznawanie bodźców, przy czym sieci reagowały w spójny sposób na zmianę bodźca po zastosowaniu określonego protokołu stymulacji (tj. treningu).
Ten protokół pokazuje, jak hodować komórki neuronalne na MEA, skutecznie rejestrować z ponad 95% podanych naczyń, ustanowić protokół do trenowania sieci reagowania na wzorce stymulacji, sortować aktywność pojedynczej jednostki, wykreślać histogramy i interpretować wyniki takich eksperymentów. Przedstawiono wykorzystanie zastrzeżonego systemu (patrz Spis materiałów) do stymulacji i rejestrowania kultur neuronalnych, a także zastosowanie pakietów oprogramowania (patrz Spis materiałów) do sortowania jednostek neuronalnych. Specjalnie zaprojektowany graficzny interfejs użytkownika (patrz tabela materiałów) służy do wizualizacji histogramów czasu po bodźcu, interwałów między impulsami i czasu trwania serii, a także do porównywania odpowiedzi komórkowej na stymulację przed i po protokole treningowym.
Protokół
Wszystkie procedury na zwierzętach są zgodne z wytycznymi NIH i/lub Polityką Publicznej Służby Zdrowia w zakresie humanitarnej opieki i wykorzystania zwierząt laboratoryjnych oraz podlegają instytucjonalnie zatwierdzonemu protokołowi opieki i użytkowania zwierząt (IACUC) na Uniwersytecie George'a Masona.
1. Przygotowanie materiału
- Autoklaw z następujących materiałów: szklane pipety o długości 5,75 cala ułożone pionowo w (2) zlewkach o pojemności 500 ml, około 24 kawałki bibuły filtracyjnej (o średnicy 150 mm, każdy pocięty na 8 klinów; wielkość porów nie ma znaczenia), 1 000 μl filtrowanych końcówek do pipet, 200 μl filtrowanych końcówek do pipet, 10 μl filtrowanych końcówek do pipet i woda dejonizowana (DI) do płukania (co najmniej 200 ml).
- Przygotować odczynniki i pożywkę.
- Przygotuj wszystkie odczynniki i pożywki w biokapturze przy użyciu technik aseptycznych.
- Przygotować poli-D-lizynę (PDL) zgodnie z tabelą 1.
- Wymieszać PDL ze sterylną wodą demineralizowaną do końcowego stężenia 50 μg/ml w następujący sposób. Użyj sterylnej pipety serologicznej, aby przenieść 96 ml sterylnej wody demineralizowanej do autoklalawowanej szklanej butelki z odczynnikiem.
- Za pomocą sterylnej pipety serologicznej dodać 4 ml sterylnej wody demineralizowanej do fiolki producenta zawierającej PDL. Rozpuścić PDL przez pipetowanie. Za pomocą tej samej pipety przenieś roztwór PDL do szklanej butelki z odczynnikiem zawierającej 96 ml sterylnej wody demineralizowanej.
- Szczelnie zakręć butelkę przed wyjęciem jej z biokaptura i zmieszaj roztwór. W kapturze biologicznym podzielić roztwór na 5 ml podwielokrotności; zamrozić niewykorzystany roztwór w temperaturze -20 °C. Rozmrożony PDL można jednokrotnie ponownie zamrozić. Wyrzuć rozmrożony roztwór, jeśli został wcześniej ponownie zamrożony.
- Przygotować roztwór lamininy zgodnie z tabelą 2.
- Wymieszać lamininę z PBS do końcowego stężenia 20 μg/ml w następujący sposób. Za pomocą sterylnej pipety serologicznej przenieść 49 ml PBS do probówki wirówkowej o pojemności 50 ml.
- Za pomocą sterylnej pipety serologicznej dodać 1 ml PBS do fiolki producenta zawierającej lamininę o odpowiedniej masie. Rozpuścić lamininę przez pipetowanie. Za pomocą tej samej pipety przenieść roztwór lamininy do probówki wirówkowej o pojemności 50 ml zawierającej 49 ml PBS.
- Szczelnie zakryj probówkę przed wyjęciem jej z kaptura biologicznego i zmieszaj roztwór. W kapturze biologicznym podzielić roztwór na 5 ml podwielokrotności; zamrozić niewykorzystany roztwór w temperaturze -20 °C. Rozmrożonej lamininy nie można ponownie zamrozić; Wyrzuć wszelkie niewykorzystane rozmrożone roztwory.
- Przygotować nośnik pamięci zgodnie z tabelą 3.
UWAGA: Pożywka magazynująca służy do przechowywania tkanek przez okres do miesiąca na poziomie CO2 w otoczeniu. Można go zakupić (patrz tabela materiałów) lub można go przygotować według ogólnej receptury: pożywka do przechowywania komórek CO2 w otoczeniu + 2% suplement bez surowicy do hodowli komórek nerwowych + 0,5 mM pożywka do hodowli komórkowych zawierająca stabilizowaną formę L-glutaminy (patrz tabela materiałów).- Aby uzyskać 10 ml pożywki do przechowywania, należy przenieść 10 ml pożywki do przechowywania tkanek embrionalnych bez CaCl2 do probówki wirówkowej o pojemności 15 ml. Dodaj 210 μl bezsurowicowego suplementu do hodowli komórek nerwowych i 55 μl stabilizowanej formy L-glutaminy. Delikatnie wymieszaj przez odwrócenie.
- Ponieważ podłoże do przechowywania jest wrażliwe na światło, należy je chronić, przykrywając probówki wirówkowe o pojemności 15 ml folią aluminiową. Podwielokrotność 2 ml pożywki do przechowywania w probówce, co daje w sumie 5 podwielokrotności. Przechowywać w lodówce do 2 tygodni lub do momentu, gdy będzie gotowy do użycia, ale nie zamrażać.
- Przygotować podłoże DMEM 5/5, zgodnie z tabelą 4.
- Rozmrozić porcje bezsurowicowego suplementu do hodowli komórek nerwowych, surowicy końskiej (HS), płodowej surowicy bydlęcej (FBS) i kwasu askorbinowego. W razie potrzeby rozmrozić podwielokrotność paciorkowca w celu kontroli skażenia bakteryjnego. Odpipetować każdy składnik do probówki wirówkowej o pojemności 50 ml. Upewnij się, że końcówki pipet nie dotykają żadnych powierzchni ani przedmiotów.
- Wewnątrz okapu podłącz filtr do rurki próżniowej, gdy próżnia jest nadal wyłączona. Wlej mieszaninę do górnej części filtra i zamknij ją. Włącz próżnię w biokapturze i pozwól pożywce przefiltrować się na dno pojemnika. Odłącz filtr od odkurzacza przed wyłączeniem odkurzacza.
- Dokręcić pokrywkę pojemnika na sterylne podłoże, oznaczyć je etykietą i przechowywać niewykorzystane podłoże w temperaturze 4 °C przez okres do jednego miesiąca. Otwórz pojemnik wewnątrz biokaptura, aby utrzymać sterylność podłoża.
- Przygotować pożywkę DMEM+, zgodnie z tabelą 5.
- Rozmrozić porcje bezsurowicowego suplementu do hodowli komórek nerwowych i kwasu askorbinowego (i paciorkowca, jeśli to konieczne). Odpipetować każdy składnik do probówki wirówkowej o pojemności 50 ml. Powtórz kroki 1.2.5.2-1.2.5.3 dla pozostałego procesu.
2. Przygotowanie tablicy/potrawy
UWAGA: MEA używane w procedurze to 60-kanałowe tablice zorganizowane w kwadrat 8 x 8. Odległość między elektrodami wynosi 200 μm, a każda elektroda ma średnicę 10 μm. Materiałem przewodzącym ścieżki jest tytan, a same elektrody wykonane są z TiN. Szklany pierścień wokół elektrod ma wysokość 6 mm i średnicę zewnętrzną 24 mm. Do pokrycia MEA stosuje się nasadkę wykonaną z polioksymetylenu (POM), a w celu zapobieżenia zanieczyszczeniu podczas sesji nagrywania i stymulacji stosuje się przepuszczalną dla gazu/cieczy folię z fluorowanego etylenu i propylenu (FEP).
- Dzień przed poszyciem.
- Spraw, aby niewykorzystane MEA stały się hydrofilowe, wystawiając je na działanie plazmy; zwykle nie jest to konieczne po pierwszym użyciu. Upewnić się, że szkiełka nakrywkowe używane do hodowli kontrolnych są również poddawane działaniu plazmy.
UWAGA: Plastikowe szalki Petriego (35 mm) mogą być również używane jako szalki kontrolne i nie wymagają żadnej obróbki wstępnej.- Zabieg plazmowy należy przeprowadzić za pomocą wytrawiacza plazmowego przez 40-60 s przy połowie mocy (50 W), przy ciśnieniu w komorze ustawionym na 100-150 mT.
- Natychmiast napełnij MEA wodą DI. Zanurz szkiełka nakrywkowe na szalce Petriego wypełnionej wodą demineralizowaną. Pozostawić wodę DI w kontakcie z obrabianymi powierzchniami na około 15 minut.
- Wewnątrz okapu biologicznego odessać wodę DI. Napełnij MEA aż do obręczy 70% etanolem. Usunąć wodę demineralizowaną z płytki Petriego zawierającej szkiełka nakrywkowe i napełnić płytkę Petriego etanolem, aż szkiełka nakrywkowe zostaną całkowicie zanurzone. Pozostaw na 10-15 minut.
- Oznacz wszystkie szalki Petriego i szalki kontrolne identyfikatorem MEA#, datą operacji, typem komórki i inicjałami. Następnie umieść każdy MEA na oznaczonej szalce Petriego.
- Umieścić MEA na indywidualnych szalkach Petriego i usunąć etanol za pomocą odsysania próżniowego. Napełnij MEA sterylną wodą demineralizowaną, aby usunąć resztki etanolu. Użyj ssania próżniowego, aby usunąć wodę DI. Pozwól MEA wyschnąć na powietrzu wewnątrz biokaptura.
- Dodać 40-70 μl 50 μg/ml poli-D-lizyny (PDL; wysoka masa cząsteczkowa, co najmniej 50 kDa) do środka każdego MEA i 0,2 ml do kontroli za pomocą sterylnych końcówek do pipet.
UWAGA: Pamiętaj, aby nie dotykać środka MEA końcówką pipety, ponieważ może to spowodować uszkodzenie elektrod. Dokładna ilość dozowanego PDL zależy od hydrofilowości powierzchni. - Umieść mały kawałek bibuły laboratoryjnej w każdym naczyniu i zwilż go sterylną wodą, aby uniknąć parowania PDL przez noc. Przykryj wszystkie naczynia przed wyjęciem ich z biokaptura. Umieścić naczynia w inkubatorze w temperaturze 37 °C na noc.
- Spraw, aby niewykorzystane MEA stały się hydrofilowe, wystawiając je na działanie plazmy; zwykle nie jest to konieczne po pierwszym użyciu. Upewnić się, że szkiełka nakrywkowe używane do hodowli kontrolnych są również poddawane działaniu plazmy.
- Dzień poszycia.
- W dniu posiewu rozmrozić 1 porcję lamininy (20 μg/ml); każda MEA wymaga 40-50 μl lamininy, a każde naczynie kontrolne wymaga 0,2 ml lamininy. Obliczyć potrzebną objętość lamininy w oparciu o liczbę MEA i kontroli, które mają być użyte.
- Przenieś wszystkie naczynia z inkubatora do biokaptura.
- Napełnij wszystkie MEA sterylną wodą demineralizowaną za pomocą sterylnej pipety serologicznej i pozostaw je na 10 - 15 minut. Zassaj wodę demineralizowaną za pomocą sterylnych pipet Pasteura i powtórz proces dwukrotnie.
- Dodać 40 - 50 μl rozmrożonej lamininy do środka każdego MEA i 0,2 ml lamininy do płytek kontrolnych za pomocą sterylnych końcówek do pipet. Przykryć wszystkie MEA i płytki kontrolne do biokaptura i przenieść je do inkubatora w temperaturze 37 °C na 1 godzinę.
- Ostrożnie usuń nadmiar lamininy ze środka MEA za pomocą odsysania sterylnymi pipetami Pasteura i pozostaw powierzchnię do wyschnięcia na powietrzu przed posiewem.
- Pozostaw naczynia w biokapturze lub umieść je w inkubatorze, aż będą gotowe do umieszczenia komórek na płytce.
UWAGA: Naczynia mogą pozostać w inkubatorze do następnego dnia. Jeśli jednak potrzeba więcej czasu, zaleca się umycie naczyń i rozpoczęcie od nowa od etapu poli-D-lizyny (PDL) (krok 2.1.6).
3. Usuwanie zarodków i ekstrakcja mózgu
- Wlać pożywkę L-15 (Leibovitz) do 4 szalek Petriego o średnicy 100 mm. Przykryj je i umieść w zamrażarce o temperaturze -20 °C, aż podłoże będzie miało konsystencję brei, ale nie zostanie zamrożone w postaci stałej (~40-60 min).
- Zrób to około 40 minut do 1 godziny przed preparacją.
UWAGA: Spowoduje to szybkie schłodzenie zarodków i mózgów, dzięki czemu będą miały mocną konsystencję i nie rozpadną się po ekstrakcji. - Przygotuj obszar sekcji do usunięcia zarodków.
- Umieść tacę z lodem w pobliżu zlewu i rozłóż narzędzia chirurgiczne oraz materiały do usuwania zarodków. Należą do nich 4 szalki Petriego z zimnym "błotem pośniegowym" L-15, ręczniki papierowe, butelka z rozpylaczem z 70% etanolem, kleszczyki do nosa, cienkie kleszcze, małe nożyczki chirurgiczne i duże nożyczki (Rysunek 1).
- Przygotuj obszar sekcji do ekstrakcji mózgu.
- Umieść szklaną szalkę Petriego zadrukowaną stroną do dołu na tacy pełnej lodu.
- Rozłóż narzędzia chirurgiczne i materiały do ekstrakcji mózgu, w tym ręczniki papierowe, małe nożyczki chirurgiczne, cienką dwustronną szpatułkę, butelkę z rozpylaczem wypełnioną 70% etanolem i plastikową torbę do usuwania tuszy (Rysunek 2).
- Załóż fartuch laboratoryjny, maskę na twarz i rękawiczki. Spryskaj wszystkie powierzchnie robocze, w tym rękawice, 70% etanolem.
UWAGA: Chociaż nie jest to procedura sterylna, najlepiej jest jak najbardziej zmniejszyć ryzyko zanieczyszczenia. - Poddaj eutanazji mysz w ciąży E17 zgodnie z wytycznymi NIH16 i/lub Polityką Publicznej Służby Zdrowia dotyczącą Humanitarnej Opieki i Wykorzystania Zwierząt Laboratoryjnych oraz zgodnie z instytucjonalnie zatwierdzonym protokołem opieki i wykorzystania zwierząt (IACUC) w przypadku uduszenia CO2. Pamiętaj, aby powoli uwalniać gaz CO2 do komory przez okres od 3 do 5 minut, aby uniknąć wywoływania paniki lub dyskomfortu u myszy.
- Odetnij głowę myszy i połóż ją na ręczniku papierowym, brzuszną stroną do góry. Spryskaj jego dolną część brzucha 70% etanolem. Za pomocą małych nożyczek chirurgicznych wykonaj nacięcie w kształcie litery V przez skórę i podskórną tkankę tłuszczową dolnej części brzucha, przedłużając cięcie do dystalnych końców klatki piersiowej i odsłaniając macicę.
- Za pomocą kleszczy ostrożnie podnieś macicę między zarodkami. Odetnij tkankę łączną nożyczkami do preparowania, aż cała macica będzie wolna. Krótko przepłucz macicę 70% etanolem, aby usunąć krew i umieść ją na jednej z 4 szalek Petriego wypełnionych zimnym L-15.
- Uwolnij każdy zarodek z macicy i wewnętrznego worka embrionalnego za pomocą pary kleszczyków z cienką końcówką. Upewnij się, że pępowina została przecięta, a worek łożyskowy usunięty. Umieść uwolnione zarodki w drugim naczyniu pełnym zimnego L-15. Odetnij głowy zarodkom kleszczami i nożyczkami. Za pomocą kleszczy przenieś głowy na trzecią szalkę Petriego, a ciała na czwartą, obie pełne zimnego L-15.
4. Usunięcie kory czołowej
- W biokapturze umieść klin autoklawowanej bibuły filtracyjnej na schłodzonej szklanej szalce Petriego. Umieść pojedynczą główkę zarodka na bibule filtracyjnej. Chwyć czaszkę, umieszczając parę kleszczy w jamach ocznych ręką niedominującą. Usuń skórę i leżącą pod nią tkankę mięśniową za pomocą nożyczek do tęczówki.
- Umieść krawędź tnącą dolnej krawędzi nożyczek tęczówki w podstawie czaszki. Trzymając dolną przeziębienie na wewnętrznej powierzchni czaszki, z dala od mózgu, przeciąć płytkę potyliczną, a następnie wzdłuż linii środkowej między płytkami ciemieniowymi. Kontynuuj cięcie rostralnie, między chrzęstnymi czołowymi płytkami czaszki.
- Zaczynając od środka płytki potylicznej, wykonaj prostopadłe cięcie po lewej i prawej stronie środkowego cięcia.
- Usuń mózg, ostrożnie wsuwając małą szpatułkę między brzuszną powierzchnię mózgu a dolną płytką czaszki, aż znajdzie się całkowicie pod mózgiem. Podnieś szpatułkę do góry; Cały mózg wyjdzie nienaruszony.
- Umieść kilka kropli pożywki L-15 na bibule filtracyjnej, aby mózg nie przyklejał się do bibuły i delikatnie wsuń mózg ze szpatułki na bibułę filtracyjną, brzuszną stroną do dołu. Ostrożnie odetnij opuszkę węchową końcówką szpatułki.
- Za pomocą czystej szpatułki rozetnij płat czołowy w kształcie trapezu. Przenieść tkankę do probówki wirówkowej o pojemności 15 ml zawierającej pożywkę do przechowywania. Powtórz powyższe z pozostałymi zarodkami. Pamiętaj, aby za każdym razem używać świeżego kawałka bibuły filtracyjnej (tj. jednego klina bibuły filtracyjnej na głowę).
5. Dysocjacja komórek
- W biokapturze zmontuj elementy wymienione w tabeli 6.
- Użyj sterylnej pipety serologicznej, aby dodać 5 ml DMEM+ do fiolki z papainą; podgrzany DMEM+ może być użyty do lepszego rozpuszczenia papainy. Delikatnie odpipetować, aby wymieszać roztwór.
- Użyj sterylnej mikropipety, aby dodać 0,5 ml DMEM+ do fiolki z DNazą. Podczas przygotowywania roztworu DNazy należy unikać intensywnego pipetowania, ponieważ DNaza jest wrażliwa na denaturację przy ścinaniu.
- Przenieść 2,5 ml roztworu papainy do sterylnej probówki wirówkowej i dodać 125 μl DNazy do tej samej probówki. Wymieszaj roztwór, delikatnie odwracając zakorkowaną probówkę wirówkową około 8 razy.
- Za pomocą sterylnej pipety o szerokim otworze wyjmij tkankę z probówki zawierającej pożywkę i umieść ją na sterylnej szalce Petriego o średnicy 35 mm. Zbierz jak najmniej podłoża. Użyj sterylnej pipety, aby usunąć jak najwięcej nadmiaru podłoża bez usuwania tkanki. Tkanka nie powinna unosić się na podłożu, ale powinna być wilgotna.
- Użyj dwóch sterylnych ostrzy skalpela, aby zmielić tkankę. Za pomocą sterylnej pipety serologicznej dodać 2,5 ml mieszaniny DNazy/papainy do tkanki mielonej na szalce Petriego. Delikatnie obracaj szalką Petriego, aby upewnić się, że cała tkanka jest wolna w roztworze i nie przylega do dna szalki. Umieścić naczynie w inkubatorze w temperaturze 37 °C na 15 minut.
- W kapturze biologicznym użyj sterylnej pipety transferowej o szerokim otworze, aby przenieść wszystkie pożywki i tkanki do sterylnej probówki kriogenicznej o pojemności 5 ml. Umieść końcówkę tej samej pipety do przenoszenia o szerokim otworze blisko dna probówki. Delikatnie rozcierać, powoli pipetując w górę i w dół 10-15 razy.
- Należy unikać tworzenia się pęcherzyków powietrza podczas pipetowania. Powtórz proces za pomocą pipety transferowej o małym otworze, aż do uzyskania jednorodnej mieszaniny. Jeśli tkanka nie jest zdysocjowana, rozcierać za pomocą pipety o pojemności 1 000 μl.
- Dodaj 2 ml podgrzanego DMEM 5/5 do zdysocjowanej mieszaniny komórek. Zakryj probówkę wirówkową, gdy jest jeszcze w biokapturze. Delikatnie wymieszaj przez odwrócenie. Wirować przy ciśnieniu około 573 x g przez 5 minut w temperaturze pokojowej (20-25 °C).
- W kapturze biologicznym użyć sterylnej pipety serologicznej, aby usunąć i wyrzucić cały supernatant, nie rozbijając osadu. Użyj sterylnej pipety, aby dodać 1 ml podgrzanego DMEM 5/5 do osadu w probówce, aby ponownie zawiesić komórki. Użyj sterylnej pipety transferowej o małym otworze, aby rozdrobnić granulki, delikatnie pipetując w górę i w dół, aż mieszanina będzie jednorodna.
UWAGA: Należy unikać tworzenia pęcherzyków powietrza podczas pipetowania. Jeśli pobrano bardzo mało tkanki, dodaj tylko 0,5 ml DMEM 5/5. - Za pomocą sterylnej pipety przenieś 10 μl zawiesiny komórkowej do probówki mikrowirówkowej. Na zewnątrz okapu biologicznego dodać 10 μl błękitu trypanowego do 10 μl zawiesiny komórkowej w probówce do mikrowirówki.
UWAGA: Ten krok nie wymaga sterylności. - Załadować 10 μl zawiesiny niebieskich krwinek trypanowych do jednorazowego chipa hemocytometru w celu zliczenia komórek.
6. Komórki poszycia
- W kapturze biologicznym użyj sterylnej mikropipety, aby przenieść 50 μl zawiesiny komórkowej do środka każdej matrycy i każdej kontrolnej szalki Petriego. Użyj jednej końcówki pipety na każde naczynie. Upewnij się, że komórki znajdują się dokładnie na środku tablicy. Ponownie zwilż bibułę laboratoryjną, która znajdowała się w naczyniu, sterylną wodą lub umieść nową bibułę w każdym naczyniu. Przykryj naczynia.
- Umieścić przykryte szalki Petriego w inkubatorze nastawionym na 37 °C i 10% CO2 na 3-4 godziny.
- W biokapturze delikatnie dodaj 1 ml podgrzanego DMEM 5/5 do każdego MEA.
UWAGA: Unikaj mycia komórek z dala od środkowej tablicy podczas dodawania pożywki (ważne!). Bardzo ostrożnie użyj sterylnej mikropipety, aby dodawać po jednej kropli na raz wokół wewnętrznych krawędzi. - Umieść nasadkę zawierającą przepuszczającą gaz membranę FEP na każdym MEA. Włóż je z powrotem do inkubatora na dwa dni.
UWAGA: Nasadka zapobiega zanieczyszczeniu i parowaniu. Postępuj zgodnie z techniką aseptyczną, susząc nakrętki w biokapturze 100% etanolem przed umieszczeniem ich na MEA. Kultury muszą być zamknięte w obrębie biokaptura i muszą pozostać zamknięte przez cały czas.
7. Utrzymanie kultur
- Po dwóch dniach należy przeprowadzić całkowitą wymianę podłoża na podgrzany DMEM+.
- Przenieś tylko kilka naczyń z inkubatora do biokaptura na raz, aby uniknąć zbyt długiego stresowania kultur.
- Użyj sterylnej mikropipety o pojemności 1 ml, aby wyciągnąć całe podłoże z naczynia, ostrożnie umieszczając końcówkę pipety na wewnętrznej ściance naczynia, unikając dotykania komórek pośrodku. Używaj tylko jednej końcówki pipety na naczynie, aby uniknąć rozprzestrzeniania się zanieczyszczeń.
- Użyj sterylnej mikropipety, aby dozować 1 ml ciepłego DMEM+, ostrożnie umieszczając końcówkę pipety na wewnętrznej ściance naczynia.
- Wykonuj 50% zmian pożywki z podgrzanym DMEM+, jak opisano powyżej, 2-3 razy w tygodniu i nie więcej niż 4 dni między karmieniami.
- Użyj sterylnej mikropipety o pojemności 1 ml, aby pobrać 500 μl pożywki z naczynia. Za pomocą sterylnej mikropipety dozuj 500 μl ciepłego DMEM+.
8. Oględziny i zapisy
- Sprawdzaj próbki naczyń co drugi dzień pod mikroskopem, aby poszukać pokrycia komórek na matrycy (przy użyciu 4-krotnego i 10-krotnego powiększenia) oraz zanieczyszczeń (przy użyciu 20-krotnego powiększenia), bakteryjnych lub grzybiczych.
UWAGA: Rysunek 3a pokazuje przykład optymalnego pokrycia komórek, natomiast Rysunek 3b pokazuje hodowlę o niskiej gęstości komórek. - Dwa tygodnie po posiewie przetestuj próbkę szalek MEA pod kątem spontanicznej aktywności. Nagrywaj z MEA, jak opisano poniżej, przez 3-5 minut. Skoki zostaną wykryte, jeśli aktywność jest obecna (Rysunek 4).
UWAGA: To od eksperymentatora zależy, kiedy rozpocząć testowanie w oparciu o rodzaj badanego eksperymentu i hipotezy.- Aby rejestrować aktywność w MEA, użyj następującego sprzętu: zasilacza, wzmacniacza, sceny czołowej/przedwzmacniacza, regulatora temperatury i generatora stymulacji (patrz tabela materiałów i Rysunek 5).
- Przed wyjęciem kultur z inkubatora należy podłączyć regulator temperatury i włączyć system, włączając zasilanie (zgodnie z instrukcją producenta), pozwalając, aby podgrzewana płyta podstawy przedwzmacniacza osiągnęła 35 °C.
- Umieść zaślepioną kulturę w przedwzmacniaczu tak, aby linia w studni MEA pokrywała się z masą odniesienia. Upewnij się, że piny przedwzmacniacza są wyrównane, że górna część przedwzmacniacza jest zabezpieczona, a nasadka kulturowa jest nadal założona.
- Po umieszczeniu kultury na płytce odznacz opcję "Zmień MEA" w oprogramowaniu do akwizycji danych (patrz tabela materiałów z nazwami oprogramowania i instrukcjami obsługi). Dodatkowo odznacz pole "Wygaszanie" przed wykonaniem jakichkolwiek nagrań.
- Wybierz "Pobierz" w "MEA_Select" po umieszczeniu kultury w systemie. Sprawdź, czy program wyświetla komunikat "Pobierz OK", zanim przejdziesz dalej.
- Naciśnij "Start" w środowisku oprogramowania, aby rozpocząć wizualizację sygnałów. W oknie głównym wybierz: "Skoki" → "Wykrywanie" → "Automatycznie", zmień wartość "Std Dev" na "5" i kliknij "odśwież", aby zresetować próg.
UWAGA: Okno "Skoki" pokazuje skoki, które przekroczyły próg. - W oknie głównym wybierz "Rejestrator" → "Rejestrator" → "Przeglądaj". Zmień ścieżkę i nazwę pliku, aby zidentyfikować datę, godzinę, danie i eksperyment. Ustaw limit czasu (np. na 5 minut). Kliknij "Zatrzymaj", "Nagrywaj" i "Odtwórz". Pamiętaj, że nagrywanie zatrzymuje się automatycznie.
- Otwórz oprogramowanie do stymulacji. Wybierz "Rejestrator" → "Rejestrator" → "Przeglądaj", aby utworzyć plik i ustawić limit czasu. Kliknij "Zatrzymaj", "Nagrywaj" i "Odtwórz", aby nagrać ponownie. Kliknij "Pobierz i Uruchom" (w oprogramowaniu do stymulacji), aby stymulacja została dostarczona do naczynia.
- Wybierz przycisk "Zmień MEA" w oprogramowaniu, aby zmienić naczynia.
UWAGA: Nie należy trzymać kultury poza inkubatorem na dłużej niż 30 minut bez systemu utrzymującego atmosferę CO2 wokół kultury. Jeśli wymagane są dłuższe sesje nagraniowe, użyj dostępnego w handlu adaptera do dostarczania CO2.
9. Sieci szkoleniowe
UWAGA: Rysunek 6 pokazuje przegląd kroków 9.1-9.3, opisanych poniżej.
- Zapisz 5-minutową wartość wyjściową spontanicznej aktywności z hodowli komórkowej (zgodnie z opisem w kroku 8). Po ustaleniu linii bazowej podaj 5-minutową stymulację sondującą przed treningiem, składającą się z dwufazowego impulsu 0,5 Hz o czasie trwania impulsu 200 μs i amplitudy impulsu 900 mV (Rysunek 7a) przez wybrane elektrody stymulacyjne, jak pokazano w Rysunek 8 (szczegółowe informacje na temat wyboru elektrod stymulacyjnych można znaleźć w instrukcji oprogramowania w tabeli materiałów).
- Po zakończeniu stymulacji przedtreningowej należy podać sieciom protokół "treningowy" przy użyciu tych samych elektrod, co w stymulacji sondującej. Dostarczaj pociągi o wysokiej częstotliwości raz na 2 sekundy, zgodnie z opisem w Hamilton i wsp.15 (Rysunek 7b i Rysunek 7c).
UWAGA: Sygnał treningowy składa się z 40 ciągów impulsów. Każdy ciąg impulsów składa się ze 100 impulsów dwufazowych, z 4 ms między impulsami, czasem trwania impulsu 200 μs i amplitudą impulsu 900 mV. - Po zakończeniu okresu treningowego należy wykonać 5-minutową stymulację potreningową komórek, identyczną jak w przypadku stymulacji przedtreningowej. Po zakończeniu stymulacji potreningowej zapisz 5 minut spontanicznej aktywności po stymulacji z sieci (zgodnie z opisem w kroku 8).
- Należy użyć oddzielnej grupy kontrolnej MEA, aby uwzględnić możliwe zmiany w odpowiedzi sieci spowodowane naturalnymi fluktuacjami lub niestacjonarnością systemu. Tym grupom kontrolnym należy podać ten sam protokół eksperymentalny, który opisano powyżej, z wyjątkiem sytuacji, w której grupy kontrolne otrzymują pozorowany okres treningowy, w którym nie podaje się żadnego rzeczywistego sygnału treningowego.
10. Analiza danych
Uwaga: Pliki danych są zapisywane, a następnie sortowane na jednostki neuronalne za pomocą zastrzeżonego oprogramowania do sortowania (zobacz tabelę materiałów). Dostosowany graficzny interfejs użytkownika (GUI) służy do ładowania jednostek i analizowania wzorców aktywności w kulturach, interwałów między serią, czasu trwania serii i histogramu czasu po bodźcu (PSTH) (patrz tabela materiałów). PSTH jest najważniejszym wykresem do analizy, ponieważ wyświetla aktywność sieci w rozmiarach pojemników (o zmiennej długości), zapewniając w ten sposób wizualną reprezentację odpowiedzi sieci na prezentowaną stymulację.
- Przekonwertuj pliki danych .mcd do formatu .plx za pomocą zastrzeżonego oprogramowania sortującego (zobacz tabelę materiałów z nazwami oprogramowania i podręcznikami użytkownika). Wyeksportuj plik .plx do nowego pliku .plx w tym samym programie. Posortuj kanały w jednostki neuronalne (Rysunek 9). Po zakończeniu sortowania wyeksportuj dane jako plik .nex.
- Otwórz plik .nex w odpowiednim oprogramowaniu (patrz Tabela materiałów) i zapisz go jako plik .mat do analizy za pomocą niestandardowego graficznego interfejsu użytkownika, który jest dostępny bezpłatnie (patrz Tabela materiałów).
UWAGA: Graficzny interfejs użytkownika (patrz tabela materiałów) wykreśla PSTH zgodnie z danymi wejściowymi użytkownika (tj. PSTH populacji, odchyloną średnią PSTH lub PSTH pojedynczego kanału), co pozwala na przegląd eksperymentu stymulacji i natychmiastowe porównanie plików po i przed bodźcem. Kreśli również początkowe i końcowe PSTH, co porównuje reakcję sieci na pierwsze 6 i ostatnie 6 bodźców. Graficzny interfejs użytkownika wykonuje kilka innych funkcji, takich jak częstotliwość skoków, interwał skoków, skoki na serię, interwał między seriami i czas trwania serii, zarówno dla plików stymulacji, jak i plików o spontanicznej aktywności. - Najpierw wybierz plik .mat ze zmiennymi zawierającymi ciągi szczytów i jedną zmienną zawierającą artefakt stymulacji; skrypt przeanalizuje dane, a główny graficzny interfejs użytkownika pojawi się z wykresem średniej PSTH po prawej stronie (Rysunek 10).
- Kliknij przyciski elektrod aktywnych, aby zobaczyć poszczególne PSTH (na niebiesko) w porównaniu ze średnim PSTH (na czerwono).
UWAGA: Aktywne elektrody będą pokolorowane, aby pokazać mapę cieplną, gdzie wyższe wartości (bardziej czerwone) reprezentują większe szczytowe wartości PSTH, wskazując na silniejszą reakcję na stymulację. - Wybierz opcję analizy za pomocą menu podręcznego. Wybierz przycisk "Uśrednienie odchylenia", aby wybrać podzbiór elektrod i wykreślić średnią z tego podzbioru; Jest to przydatne do porównywania zachowań podsieci w obrębie kultury.
UWAGA: Za pomocą menu podręcznego można wybrać wiele różnych opcji analizy, a wszystkie są wyjaśnione w przycisku "pomoc" w oprogramowaniu. - Wybierz przycisk "Zapisz wykres", aby zapisać aktualnie wyświetlany wykres jako plik jpeg o wysokiej rozdzielczości. Wybierz przycisk "Tabela danych", aby wyeksportować dane do arkusza kalkulacyjnego.
- Kliknij przyciski elektrod aktywnych, aby zobaczyć poszczególne PSTH (na niebiesko) w porównaniu ze średnim PSTH (na czerwono).
Wyniki
Stosując przedstawioną tutaj procedurę (Rycina 11), 60-kanałowe MEA wysiane neuronami myszy E17 inkubowano do czasu, aż hodowle pokryły macierze zdrowym płatem komórek (Rycina 12 oraz Rycina 3a). Po 3 tygodniach inkubacji w 10% CO2 i 37 °C, hodowle sprawdzono pod kątem aktywności spontanicznej, używając komercyjnego systemu rejestracji (patrz Tabela materiałów). Podczas procedury rejestracji temperaturę utrzymywano na poziomie 37 °C za pomocą kontrolera temperatury, ponieważ temperatura wpływa na aktywność neuronalną i częstotliwość wyładowań.
Badanie aktywności
Spontanicznie aktywne sieci zazwyczaj wykazują zróżnicowane wzorce sygnałów. Średnio aktywna hodowla może rejestrować aktywność w około 40% elektrod. Z tych aktywnych miejsc elektrod niemal połowa rejestruje sygnały spontaniczne, przy częstotliwościach wyładowań w zakresie 5 - 10 Hz. Reprezentatywny wykres rastrowy aktywności spontanicznej przedstawiono na Rysunku 4a. Znaczniki wskazują znaczniki czasu potencjałów czynnościowych zarejestrowanych z 9 aktywnych elektrod w oknie 20 s, przy częstotliwości próbkowania 25 kHz i zakresie filtra pasmowo-przepustowego od 300 Hz do 3 kHz. Rysunek 4b przedstawia szum bazowy oraz przefiltrowany surowy sygnał zewnątrzkomórkowy podczas 8 serii wyładowań przed procedurą sortowania. Aby oddzielić potencjały czynnościowe od szumu, progi dla każdego kanału ustawiono na 5-krotność odchylenia standardowego szumu bazowego, obliczanego w oknie 500 ms15.
Przed analizą zarejestrowane impulsy (spikes) dla każdej elektrody zostały posortowane w trybie offline, aby odróżnić aktywność fizjologiczną od artefaktów stymulacji, przy użyciu algorytmu k-średnich oraz analizy głównych składowych. Sygnały zidentyfikowane jako odpowiedzi fizjologiczne zostały pogrupowane w celu stworzenia odpowiedzi populacyjnej dla każdej elektrody (Rysunek 13 i Rysunek 9)15.
Trenowanie sieci neuronowych za pomocą stymulacji elektrycznej
Sieci trenowano, stosując stymulację elektryczną przyłożoną do hodowli bezpośrednio poprzez elektrody MEA przy użyciu generatora impulsów (patrz tabela materiałów). W tym zestawie reprezentatywnych wyników zastosowano konfigurację w kształcie litery „L” składającą się z 13 elektrod (Rysunek 8), choć można zastosować wiele innych konfiguracji. Stymulacja badawcza i trenująca opierały się na parametrach zdefiniowanych przez Ruaro et al.14.
Wstępny poziom bazowy ustalono poprzez rejestrację 5 minut aktywności spontanicznej przed stymulacją. Po ustaleniu poziomu bazowego zastosowano 5-minutową stymulację badawczą przed treningiem, składającą się z dwufazowych impulsów o częstotliwości 0,5 Hz z 200 µs czas trwania impulsu oraz amplitudę impulsu wynoszącą 900 mV (Rycina 7a) podano poprzez wybrane miejsca stymulacji (t. j. (w kształcie litery „L”). Następnie sieciom podawano protokół treningowy co 2 s, wykorzystując ten sam zestaw elektrod. Sygnał treningowy składał się z 40 serii impulsów, z których każda zawierała 100 impulsów dwufazowych z 4-milisekundowym odstępem między impulsami, a 200 µs czas trwania impulsu oraz amplitudę impulsu wynoszącą 900 mV (Rysunek 7b i Rycina 7c). Po okresie treningowym nastąpiła 5-minutowa faza potreningowa, analogiczna do stymulacji przedtreningowej. Protokół zakończono 5-minutowym zapisem spontanicznej aktywności po stymulacji.
Ten sam protokół eksperymentalny zastosowano do kontrolnej grupy kultur, aby uwzględnić naturalne fluktuacje w odpowiedzi sieci. Jedyną różnicą w protokole kontrolnym było jednak zastosowanie okresu pozorowanego treningu, podczas którego nie podawano rzeczywistego sygnału treningowego.
Analizy statystyczne zbiorów danych (tj. grupa trenowana versus kontrolna) przeprowadzono za pomocą jednoczynnikowej analizy wariancji (ANOVA), przyjmując zmienną „trening” jako czynnik międzyosobniczy. Latencja została wykorzystana jako czynnik wewnątrzosobniczy. W przypadku stwierdzenia istotnej interakcji zastosowano procedurę post-hoc Tukeya. Wyniki wykazały odpowiedź przed treningiem w czasie do 20 ms po bodźcu, choć zakres aktywności był niespójny po pierwszej odpowiedzi. Jednakże aktywność po treningu wykazywała nie tylko odpowiedź w ciągu pierwszych 20 ms po bodźcu, podobnie jak przed treningiem, ale także istotną aktywność w przedziale 30-50 ms po bodźcu (Rycina 14 i Rycina 15)15. Stwierdzono również statystycznie istotną korelację „częstotliwości impulsów” względem „czasu po bodźcu” oraz „niezawodności impulsów” względem „czasu po bodźcu”. „Niezawodność impulsów” można zdefiniować jako prawdopodobieństwo wystąpienia odpowiedzi sieciowej na stymulację, gdzie każdej odpowiedzi na bodziec przypisuje się wartość maksymalną 1. Rycina 16 pokazuje niemal 50% wzrost częstotliwości impulsów, a także 30-50% wzrost niezawodności impulsów dla sieci trenowanych w porównaniu z kontrolnymi w przedziale 20-50 ms po bodźcu. Wyniki te sugerują, że trening fundamentalnie zmienił dynamikę sieci.
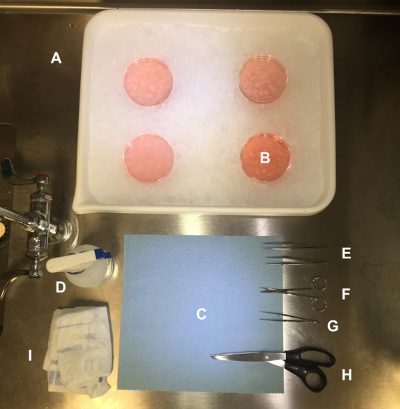
Rycina 1: Narzędzia i materiały używane do usuwania zarodków. (A) Taca wypełniona lodem. (B) Szalki Petriego wypełnione schłodzoną „papką” L-15. (C) Ręcznik papierowy. (D) Butelka z rozpylaczem z 70% etanolem. (E) Pincety precyzyjne (x2). (F) Małe nożyczki chirurgiczne. (G) Pinceta anatomiczna. (H) Duże nożyczki. (I) Worek na ciało. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.

Rycina 2: Narzędzia i materiały używane do ekstrakcji mózgu. (A) Taca wypełniona lodem. (B) Szalka Petriego zawierająca głowy embrionów. (C) Przykryta folią probówka do wirówki z medium do przechowywania. (D) Odwrócona szklana szalka Petriego. (E) Autoklawowany papier filtracyjny. (F) Zlewka z 70% etanolem. (G) Plastikowa pipeta. (H) Nożyczki irydowe. (I) Precyzyjna pęseta. (J) Cienka szpatułka dwustronna. (K) Ręcznik papierowy. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 3: Kultury optymalne w porównaniu z nieoptymalnymi. (A) przedstawia zdrową warstwę komórek pokrywającą macierze, w przeciwieństwie do (B), w której występuje słaba proliferacja komórek. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 4: Reprezentatywne wyniki aktywności spontanicznej. (A) Reprezentatywny wykres rastrowy aktywności spontanicznej. Znaki kresek oznaczają potencjały czynnościowe zarejestrowane z 9 aktywnych elektrod w oknie czasowym 20 s przy częstotliwości próbkowania 25 kHz i zakresie filtra pasmowo-przepustowego od 3 kHz do 300 Hz. (B) Reprezentatywny przefiltrowany zewnątrzkomórkowy potencjał czynnościowy z aktywnego miejsca. Rycina zmodyfikowana na podstawie referencji15. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 5: Układ rejestracyjny. (A) Generator stymulacji. (B) Kontroler temperatury. (C) Zasilacz. (D) Wzmacniacz. (E) Głowica/przedwzmacniacz. (F) Przykryta MEA. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.

Rysunek 6: Schematyczny przedstawienie protokołu treningu elektrycznego. Rejestracja początkowego poziomu bazowego przez 5 min oraz stymulacji badawczej przez 3 min. Zastosowanie stymulacji tężcowej przez 90 s, która nie jest rejestrowana. Zastosowanie i rejestracja drugiej stymulacji badawczej przez 3 min oraz końcowego poziomu bazowego przez 5 min. Proszę kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rycina 7: Parametry sygnałów stymulacji sondującej i treningowej. (A) Stymulacja sondująca składa się z impulsów dwufazowych ±900 mV podawanych z częstotliwością 0.5 Hz. (B) Pociągi impulsów składają się ze 100 dwufazowych impulsów ±900 mV o częstotliwości 250 Hz. (C) Sygnał treningowy składa się z 40 pociągów impulsów podawanych co 2 s. Rycina zmodyfikowana na podstawie źródła15. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 8: Reprezentacja konfiguracji w kształcie litery „L”. Kwadraty reprezentują poszczególne elektrody z MEA. Niebieskie kwadraty oznaczają elektrody użyte do stymulacji, natomiast wszystkie pozostałe służą do rejestracji. Rysunek zmodyfikowany na podstawie referencji15. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 9: Rozróżnianie jednostek od szumu i artefaktów stymulacyjnych.Kilka górnych paneli (A-C) na tym rysunku pokazuje przykłady szumu, aby wyjaśnić, czym powinna być „jednostka”. (D) Żółta fala jest jedyną wykrytą tutaj jednostką. (E) Zielona fala jest jedyną jednostką. (F) Przykład kanału zarejestrowanego z elektrody, która służyła również do stymulacji, gdzie nie można racjonalnie wykryć żadnych jednostek z powodu nasycenia wzmacniacza. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 10: Histogram czasu po stymulacji (PSTH). Graficzny interfejs użytkownika (patrz Tabela materiałów) wykreśla PSTH zgodnie z wprowadzeniem użytkownika (t.j. PSTH populacyjny, PSTH średnia obciążona lub PSTH pojedynczego kanału), co umożliwia przegląd eksperymentu stymulacyjnego oraz bezpośrednie porównanie plików z okresu po i przed stymulacją. Interfejs wykreśla również początkowe i końcowe PSTH; pozwala to porównać odpowiedź sieci na pierwsze 6 i ostatnie 6 bodźców. GUI pełni kilka innych funkcji, takich jak analiza częstotliwości impulsów, odstępu międzyimpulsowego, liczby impulsów w serii (burst), odstępu między seriami oraz czasu trwania serii, zarówno dla plików ze stymulacją, jak i plików z aktywnością spontaniczną. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 11: Przegląd przygotowania i wysiewu komórek. (A) Ciąża myszy w dniu E17 zostaje uśpiona za pomocą CO2. (B) Mysz zostaje zdekapitowana, a macica usunięta. (C) Zarodki zostają uwolnione i zdekapitowane. (D) Mózg zostaje wyjęty z każdego zarodka, a płaty czołowe usunięte. (E) Komórki zostają dysocjowane. (F) Zdysocjowane komórki zostają zawieszone w medium. (G) Zawiesina komórek zostaje wysiana na 60-kanałowe wieloelektrodowe macierze (MEAs). Proszę kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rycina 12: Kultury neuronalne wysiane na macierzach mikroelektrod. Neurony embrionalne myszy są wysiewane na 60-kanałowe MEA, które umożliwiają jednoczesny zapis aktywności neuronalnej w całej sieci z każdej elektrody. (Rycina zmodyfikowana na podstawie źródła15). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 13: Program sortujący wykorzystany do sortowania przebiegów z każdego kanału. Program sortujący (patrz Tabela materiałów) ładuje plik danych i wyświetla wszystkie jednostki początkowo zarejestrowane dla każdego kanału. Wybiera się jedną z kilku metod w celu przypisania sygnałów do konkretnych jednostek. W tym przykładzie wybrano algorytm k-średnich (k-means clustering), a następnie zidentyfikowano żółtą jednostkę (oznaczoną jako „unit a” w dolnym oknie). Następnie inny program (patrz Tabela materiałów) służy do eksportu pliku .nex do pliku .mat, który jest plikiem wejściowym dla niestandardowego interfejsu GUI (patrz Tabela materiałów oraz Rycina 10). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Figura 14: Zmieniona aktywność sieci w odpowiedzi na stymulację po okresie treningu. Reprezentatywny wykres rastrowy aktywności z ośmiu elektrod. Pionowa czerwona linia wskazuje czas podania bodźca, a czarne znaczniki wskazują potencjały czynnościowe. Przed treningiem (A) występuje natychmiastowa odpowiedź na impuls stymulujący we wszystkich kanałach. Po treningu (B) sieć wykazuje bardziej przedłużoną odpowiedź aktywności, a także natychmiastową odpowiedź na stymulację15. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.

Rysunek 15: Trenowane sieci wykazują istotnie zmienione częstotliwości impulsów. Częstotliwość impulsowania sieci w grupach kontrolnych obliczono poprzez całkowanie liczby impulsów w okresie 50 ms bezpośrednio po każdej stymulacji i podzielenie przez ten okres. Przedstawiono średnią dla 12 sieci trenowanych i 10 sieci kontrolnych (słupki błędów wskazują standardowy błąd średniej). Gwiazdka (*) oznacza różnicę statystyczną (wartość p <0,05) między dwoma zestawami danych. Rysunek zmodyfikowany na podstawie referencji15. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 16: Odpowiedzi zapośredniczone synaptycznie są znacząco zmodyfikowane w sieciach trenowanych. (A) Niezawodność impulsów, mierzona w przedziałach 10 ms i znormalizowana względem sieci kontrolnych, nie wykazuje zmian przy bezpośredniej aktywacji neuronów w pobliżu elektrod (0-20 ms). W związku z tym w tych przedziałach nie stwierdzono statystycznej różnicy między grupami kontrolnymi a sieciami trenowanymi. Z drugiej strony odpowiedzi o dłuższym czasie utajenia (30-50 ms) są zapośredniczone synaptycznie, co wskazuje, że ta metoda umożliwia bardziej szczegółowe badanie niezawodności niż w Rysunku 15 powyżej. (B) Częstotliwość impulsów populacyjnych powtarza zachowanie niezawodności i nie wykazuje modyfikacji przy bezpośredniej aktywacji (0-20 ms), podczas gdy statystycznie istotna różnica została stwierdzona dla odpowiedzi długoterminowych (30-50 ms). Zachowanie to jest zgodne ze średnimi wynikami przedstawionymi na poprzednim rysunku15. Słupki błędów przedstawiają błąd standardowy średniej, obliczony dla 10 sieci kontrolnych i 12 sieci trenowanych. (*) p-value <0,05; (**) p-value <0,001. Rysunek zmodyfikowany na podstawie źródła15. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
| Ilość | Element |
| 1 | Autoklawowana szklana butelka na odczynniki (pojemność co najmniej 100 mL) |
| 20 | Sterylne probówki do wirowania 15 mL |
| 1 | Sterylna pipeta serologiczna 10 mL |
| 4 | Sterylne pipety serologiczne 25 mL |
| 2 | Sterylne pipety serologiczne 50 mL |
| 1 | Sztalaga do probówek do wirowania |
| 150 mL | Sterylna woda dejonizowana (DI) |
| 5 mg | Fiolka z poli-D-lizyną |
Tabela 1: Przygotowanie PDL – lista materiałów i odczynników.
| Ilość | Pozycja |
| 1 | sterylne probówki wirówki 50 ml |
| 10 | sterylne probówki wirówkowe 15 ml |
| 2 | sterylna pipeta serologiczna 1 ml |
| 2 | sterylna pipeta serologiczna 50 ml |
| 1 | Statyw na probówki do wirówek |
| 1 ml | bufor fosforanowo-solny (PBS) |
| 1 mg | Laminina |
Tabela 2: Przygotowanie lamininy – lista materiałów i odczynników.
| Ilość | Element |
| 1 | Autoklawowana szklana butelka na odczynniki (o pojemności co najmniej 100 mL) |
| 20 | Sterylne probówki do wirowania 15 mL |
| 1 | Sterylna pipeta serologiczna 10 mL |
| 4 | Sterylne pipety serologiczne 25 mL |
| 2 | Sterylne pipety serologiczne 50 mL |
| 1 | Statyw do probówek do wirowania |
| 150 mL | Sterylna woda dejonizowana |
| 5 mg | Fiolka z poli-D-lizyną |
Tabela 3: Przygotowanie medium do przechowywania – lista materiałów i odczynników.
| Ilość | Element |
| 44 ml | DMEM ze stabilizowaną formą L-glutaminy (patrz tabela materiałów) |
| 1 ml | Suplement bezsurowiczy do hodowli komórek neuronalnych (patrz tabela materiałów) |
| 2,5 mL | Surowica końska |
| 100 µL | Kwas askorbinowy [4 mg/ml] |
| 2,5 ml | Płodowa surowica bydlęca (FBS) |
| 0,5 mL | Pen strep (opcjonalnie) |
| 1 | sterylne probówki wirówkowe 50 ml |
| 2 | sterylna pipeta serologiczna 25 ml |
| 2 | sterylna pipeta serologiczna 10 ml |
| 2 | sterylna pipeta serologiczna 1 ml |
| 1 | filtr 250 ml |
Tabela 4: Przygotowanie pożywki DMEM 5/5 – lista materiałów i odczynników.
| Ilość | Element |
| 49 ml | DMEM ze stabilizowaną formą L-glutaminy (patrz tabela materiałów) |
| 1 ml | Suplement bezsurowiczy do hodowli komórek neuronalnych (patrz tabela materiałów) |
| 100 µL | Kwas askorbinowy [4 mg/ml] |
| 0,5 mL | Pen strep (opcjonalnie) |
| 1 | sterylne probówki wirówkowe 50 ml |
| 2 | sterylna pipeta serologiczna o objętości 25 ml |
| 2 | sterylna pipeta serologiczna 1 ml |
| 1 | filtr 250 ml |
Tabela 5: Przygotowanie pożywki DMEM+ – lista materiałów i odczynników.
| Ilość | Element |
| 1 | Papaina 140 U/fiolka |
| 1 | DNaza I, 260 J/fiolka |
| 7 ml | DMEM+ (schłodzony) |
| 5 ml | DMEM 5/5 (podgrzane) |
| 10 µL | Błękit trypanu |
| 2 | Ostrza skalpela |
| 1 | sterylna szalka Petri 35 mm |
| 4 | sterylne probówki do wirowania o pojemności 15 ml |
| 2 | sterylne probówki kriogeniczne 5 ml |
| 2 | sterylne probówki kriogeniczne 2 ml |
| 1 | sterylne probówki wirówkowe 50 ml |
| 1 | probówka do mikrocentryfugi |
| 2 | Pipeta transferowa o szerokim wylocie |
| 3 | Pipeta transferowa o małej średnicy otworu |
| 5 | sterylna pipeta serologiczna 2 ml |
| 5 | sterylna pipeta serologiczna 1 ml |
| 2 | 10 µL sterylne końcówki do mikropipet |
| 1 | 1000 µL sterylne końcówki do mikropipet |
| 1 | Chip hemocytometru |
Tabela 6: Dysocjacja komórek – lista materiałów i odczynników.
Dyskusja
Kroki opisane w tym protokole dostarczają początkującym wystarczających szczegółów, aby umieścić swoje własne kultury neuronalne na MEA i zarejestrować aktywność sieci. Protokół ten pomoże zapewnić, że kultury prawidłowo przylegają, tworząc warstwę dywanową komórek na układach elektrod i pozostają zdrowe i wolne od zanieczyszczeń przez wiele miesięcy.
Chociaż najlepiej jest przestrzegać wszystkich części protokołu, w trakcie procesu istnieją kroki, które mają kluczowe znaczenie dla pomyślnego wyniku. Stosowanie techniki aseptycznej w całym procesie jest konieczne, aby zapobiec zanieczyszczeniu kultur. Nowe MEA muszą być hydrofilowe, jak opisano w protokole, w przeciwnym razie dojdzie do słabej adhezji komórek. Unikanie ostrego pipetowania i tworzenia się pęcherzyków powietrza podczas dysocjacji zmniejszy liczbę uszkodzonych komórek i doprowadzi do wyższej i zdrowszej wydajności. Ważne jest również przejście z DMEM 5/5 na DMEM+ po pierwszym karmieniu. DMEM 5/5 zawiera surowicę końską, która spowoduje, że komórki glejowe zdominują hodowlę, jeśli będą stosowane w sposób ciągły i spowodują słabą aktywność neuronalną, chociaż kultury będą wyglądać na zdrowe17. Kluczowe znaczenie ma również karmienie kultur zgodnie z planem i utrzymywanie ich w odpowiednich warunkach inkubacji.
Posiewanie kultur komórkowych na MEA wiąże się z wieloma zmiennymi, które mogą prowadzić do nieoptymalnych wyników. Chociaż celem jest stworzenie idealnego "dywanu" komórek, niezastosowanie się do krytycznych kroków wymienionych powyżej spowoduje słabe dojrzewanie komórek lub zanieczyszczenie. Problemem jest również słaba adhezja komórek, która różni się od słabego dojrzewania komórek. Może to być spowodowane kilkoma czynnikami, w tym złym przygotowaniem MEA przed posiewem lub użyciem starego podłoża. Jeśli użyjesz starej pożywki zawierającej stabilizowaną formę L-glutaminy i bezsurowicowego suplementu do hodowli komórek nerwowych (patrz tabela materiałów), komórki początkowo przylegają, ale następnie odlatują po około dwóch tygodniach. Jeśli zanieczyszczenie bakteryjne jest uporczywym problemem, do pożywki można dodać antybiotyk, taki jak ampicylina lub paciorkowce. Dostępne są również fungicydy do leczenia zanieczyszczenia grzybiczego. Są to niektóre z bardziej powszechnych zmiennych, które mogą wpływać na wyniki kultur. Jest wiele innych, z którymi spotkasz się dopiero po czasie i doświadczeniu.
W porównaniu z zastosowaniem mikroelektrod szklanych, technika ta doskonale nadaje się do badania dynamiki sieci i reakcji farmakologicznych. Umożliwia wykorzystanie wielu różnych wzorców stymulacji czasoprzestrzennej i pozwala na rejestrację odpowiedzi neuronalnych z wielu obszarów jednocześnie. Poprzednie grupy wykazały interesujące wyniki przy użyciu protokołów podobnych do tych opisanych tutaj18. Ponieważ kultury utrzymują się przez tygodnie lub miesiące i te same kultury mogą być ponownie wykorzystane, technika ta pozwala również na wiele eksperymentów w czasie w tej samej sieci.
Technika ta ma jednak swoje ograniczenia. MEA są nieinwazyjne. W związku z tym mogą rejestrować tylko aktywność zewnątrzkomórkową, w przeciwieństwie do zaciskania plastrów lub rejestrowania wewnątrzkomórkowego za pomocą pipet. Co więcej, ponieważ każda elektroda w matrycy jest pokryta kilkoma komórkami, nie jest możliwe rozdzielenie aktywności pojedynczego neuronu. I odwrotnie, ponieważ są to kultury in vitro , nie mogą w pełni odtworzyć właściwości strukturalnych sieci w mózgu. Ponadto aktywność może być rejestrowana tylko przez mniej niż 30 minut na raz bez jakiegoś mechanizmu zapewniającego atmosferę CO2 dla komórek w celu utrzymania równowagi pH.
Po opanowaniu tej techniki można badać manipulacje farmakologiczne ze stymulacją elektryczną lub bez niej. Można również zaprojektować i przetestować nowe protokoły do badania uczenia się i tworzenia pamięci w sieciach neuronowych, a także protokoły dla sieci hipokampa lub rdzenia kręgowego. Protokoły stymulacji i szkolenia sieci zostały już wcześniej opublikowane, a niektóre z nich zostały następnie rozwinięte w protokoły in vivo, takie jak "selektywna adaptacja" zaproponowana przez Eytana i wsp.19. Przetestowano kilka protokołów. Przedstawiono tu jednak jedynie wyniki modyfikacji procedury leczenia tężca zaproponowanej przez Ruaro w 2005 r.14,20.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została sfinansowana przez grant Narodowej Fundacji Nauki CMMI-1300007. Chcielibyśmy podziękować poprzednim członkom laboratorium, którzy pomagali w projektowaniu tych protokołów i utrzymywaniu kultur przez ponad pięć lat na Uniwersytecie George'a Masona: dr Joseph J. Pancrazio, dr Hamid Charkhkar, dr Gretchen Knaack, dr Franz Hamilton, Michael Maquera i Robert Graham.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas askorbinowy | Sigma Aldrich | A4403 | Make 4 mg / ml porcji |
| B-27 | Invitrogen | 17504-044 | Suplement bez surowicy do hodowli komórek nerwowych. Przygotuj 1 ml porcji i zamroź |
| Zlewki - szkło - 100 ml | VWR | 13912-160 | |
| Zlewki - szkło - 500 ml | VWR | 10754-956 | |
| Kleszczyki do kciuków z końcówką | World Precision Instruments | 500365-G | |
| Fiolka kriogeniczna - sterylna, 2 ml | Fisher Scientific | 10-500-26 | |
| Fiolka kriogeniczna - sterylna, 5 ml | Fisher Scientific | 10-500-27 | |
| DMEM z technologią Glutamax | Gibco Life | 10569-010 | Pożywka do hodowli komórkowych zawierająca stabilizowaną formę L-glutaminy |
| DNase | Worthington Biochemical | LK003172 | |
| Ethanol | Fisher Scientific | 04-355-451 | |
| Płodowa surowica bydlęca (FBS) | ATCC | 30-2030 | |
| Kleszcze | do kciuków z cienką końcówkąWorld Precision Instruments | 501324-G | |
| Pipety szklane | VWR | 14673-010 | |
| GlutaMAX -- I (100X) | Gibco Life Technology | 35050-061 | Stabilizowana forma L-glutaminy stosowana jako suplement |
| Chip hemocytometru | Fisher Scientific | 22-600-101 | |
| Hibernate EB complete | BrainBits | D00118 | Ambient CO2 nośniki pamięci komórkowej |
| Horse Serum | Atlanta Biologicals | S12195H | |
| Laminin | Sigma Aldrich | L2020-1MG | |
| Wzmacniacz filtrujący MCS | System wielokanałowy | FA60SBC | |
| Matryca mikroelektrod MCS | System wielokanałowy | 60MEA200/ Zasilacz 10iR-ITO | |
| MCS System | wielokanałowy | PS20W | |
| Dzielnik sygnału MCS | System wielokanałowy | SDMEA | |
| Generator bodźców MCS | System wielokanałowy | STG4002 | |
| Regulator temperatury MCS | wielokanałowy | TC02 | |
| Butelka do przechowywania nośników - szklana 500 ml | VWR | 10754-818 | Probówki do mikrowirówek do autoklawu |
| - 0,4 ml | Thermo Fisher | 3485 | do autoklawu |
| - 2 ml | Thermo Fisher | 3434ECONO | Końcówki do mikropipet do autoklawu |
| - 10 μ L | VWR | 37001-166 | mikropipet do autoklawu |
| - 1 000 μ L | VWR | 13503-464 | mikropipet do autoklawu |
| - 200 μ L | VWR | 37001-596 | Autoklawowy |
| mikropipeter - 10 μ L | Mikropipeter Thermo Fisher | 4641170N | |
| - 1 000 μ L | Mikropipeter Thermo Fisher | 4641210N | |
| - 200 μ L | Thermo Fisher | 4641230N | |
| Papaina - 0,22 Filtrowany | Worthington Biochemiczny | LK003178 | |
| Penicylina-Streptomycyna (Pen Strep) | Thermo Fisher | 15070063 | |
| szalki Petriego -100 mm jednorazowe | Fisher Scientific | 08-757-100D | |
| szalki Petriego -100 mm szkło | VWR | 10754-788 | |
| Petriego -35 mm | Fisher Scientific | 08-757-100A | |
| Bufor fosforanowy soli fizjologicznej (PBS) (1x) | Corning | 21-040-CV | |
| System czyszczenia plazmowego | Wytrawianie plazmowe, Inc. | PE-50 | |
| Bromowodorek poli-D-lizyny (PDL) | Sigma Aldrich | P6407-5MG | |
| Polietylenowa stożkowa probówka (wirówka) -15 ml | Fisher Scientific | 05-527-90 | |
| Polipropylenowa stożkowa probówka (wirówka) -50 ml | Falcon | 352070 | |
| Maski zabiegowe | Imco | 1530-imc | |
| Pirogronian | Sigma Aldrich | P4562-5G | |
| Ostrza skalpela World | Precision Instruments | 500237-G | |
| Nożyczki - iris | World Precision Instruments | 14111-G | |
| Nożyczki - duże | World Precision Instruments | 14214 | |
| Nożyczki - małe chirurgiczne | World Precision Instruments | 501733-G | |
| Pipeta serologiczna - sterylna, 1 mL | VWR | 89130-892 | |
| Pipeta serologiczna - sterylna, 2 mL | VWR | 89130-894 | |
| Pipeta serologiczna - sterylna, 25 mL | VWR | 89130-900 | |
| Pipeta serologiczna - sterylna, 50 mL | Oprogramowanie VWR | 89130-902 | |
| : Matlab GUI | Peixoto Lab | npeixoto@gmu.edu | Służy do analizy plików .mat. Dostępne za darmo na żądanie. Skontaktuj się z npeixoto@gmu.edu, aby poprosić o kopię. |
| Oprogramowanie: MCS MC_Rack | MultiChannel System | N/A | Służy do akwizycji danych |
| Oprogramowanie: NeuroExplorer | Plexon | http://www.plexon.com/products/neuroexplorer | Służy do konwersji plików .nex na .mat |
| Oprogramowanie: Sortownik offline | Plexon | http://www.plexon.com/products/offline-sorter | Służy do sortowania impulsów neuronowych i konwersji plików danych do formatu .plx, a następnie do .nex |
| Instrukcja oprogramowania: MCS MC_Rack | MultiChannel System | https://www.multichannelsystems.com/sites/multichannelsystems.com/files/documents/manuals/MC_Rack_Manual.pdf | |
| Instrukcja oprogramowania: NeuroExplorer | Plexon | ||
| https://www.neuroexplorer.com/downloads/Nex3Manual.pdf Instrukcja oprogramowania: Sortownik offline | Plexon | www.plexon.com/system/files/downloads/Offline%20Sorter%20v2.8%20Manual.pdf | |
| Spatula - mała dwustronna | World Precision Instruments | 503440 | |
| Stericup 0,22 &mikro; m filtr porowy - 250 mL | Pipeta transferowa Millipore | SCGVU02RE | |
| - duży otwór | Thermo Fisher | 335-1S | |
| Pipeta transferowa - mały otwór | Thermo Fisher | 242-1S | |
| Trypan niebieski | Sigma Aldrich | T8154-20ML | |
| Bibuła filtracyjna Whatman | Whatman | 1442 150 | Pokrój na 8 ćwiartek ciasta i autoklaw w szklanej szalce Petriego |
Bibliografia
- Charkhkar, H., Frewin, C., et al. Use of cortical neuronal networks for in vitro material biocompatibility testing. Biosens Bioelectron. 53, 316-323 (2014).
- Bologna, L. L., Nieus, T., Tedesco, M., Chiappalone, M., Benfenati, F., Martinoia, S. Low-frequency stimulation enhances burst activity in cortical cultures during development. Neuroscience. 165 (3), 692-704 (2010).
- Fröhlich, F., McCormick, D. A. Endogenous electric fields may guide neocortical network activity. Neuron. 67 (1), 129-143 (2010).
- Anastassiou, C. A., Perin, R., Markram, H., Koch, C. Ephaptic coupling of cortical neurons. Nature Neurosci. 14 (2), 217-223 (2011).
- Ozen, S., Sirota, A., et al. Transcranial electric stimulation entrains cortical neuronal populations in rats. J. Neurosci. 30 (34), 11476-11485 (2010).
- Wagenaar, D. A., Madhavan, R., Pine, J., Potter, S. M. Controlling bursting in cortical cultures with closed-loop multi-electrode stimulation. J. Neurosci. 25 (3), 680-688 (2005).
- Shahaf, G., Marom, S. Learning in networks of cortical neurons. J. Neurosci. 21 (22), 8782-8788 (2001).
- Marom, S., Shahaf, G. Development, learning and memory in large random networks of cortical neurons: lessons beyond anatomy. Q Rev Biophys. 35 (1), 63-87 (2002).
- Marom, S., Eytan, D. Learning in ex-vivo developing networks of cortical neurons. Prog Brain Res. 147, 189-199 (2005).
- Li, Y., Zhou, W., Li, X., Zeng, S., Luo, Q. Dynamics of learning in cultured neuronal networks with antagonists of glutamate receptors. Biophys. J. 93 (12), 4151-4158 (2007).
- Li, Y., Zhou, W., Li, X., Zeng, S., Liu, M., Luo, Q. Characterization of synchronized bursts in cultured hippocampal neuronal networks with learning training on microelectrode arrays. Biosens Bioelectron. 22 (12), 2976-2982 (2007).
- Chiappalone, M., Massobrio, P., Martinoia, S. Network plasticity in cortical assemblies. Eur. J. Neurosci. 28 (1), 221-237 (2008).
- le Feber, J., Stegenga, J., Rutten, W. L. C. The effect of slow electrical stimuli to achieve learning in cultured networks of rat cortical neurons. PloS one. 5 (1), 8871(2010).
- Ruaro, M. E., Bonifazi, P., Torre, V. Toward the neurocomputer: image processing and pattern recognition with neuronal cultures. IEEE Trans Biomed Eng. 52 (3), 371-383 (2005).
- Hamilton, F., Graham, R., et al. Time-Dependent Increase in Network Response to Stimulation. PloS one. 10 (11), 0142399(2015).
- Guidelines for Euthanasia of Rodents Using Carbon Dioxide. , Available from: https://oacu.oir.nih.gov/sites/default/files/uploads/arac-guidelines/rodent_euthanasia_adult.pdf (2016).
- Banker, G., Goslin, K. Culturing Nerve Cells: Business Source. , MIT Press. Cambridge. (1998).
- Gullo, F., Maffezzoli, A., Dossi, E., Wanke, E. Short-latency cross-and autocorrelation identify clusters of interacting cortical neurons recorded from multi-electrode array. J. Neurosci. Methods. 181, 186-198 (2009).
- Eytan, D., Brenner, N., Marom, S. Selective Adaptation in Networks of Cortical Neurons. J. Neurosci. 23 (28), (2003).
- Bonifazi, P., Ruaro, M. E., Torre, V. Statistical properties of information processing in neuronal networks. Eur. J. Neurosci. 22 (11), 2953-2964 (2005).
Przedruki i uprawnienia
