Zgłoszono platformę jednocząsteczkowych pęsety magnetycznej do manipulowania G-quadruplexami, która pozwala na badanie stabilności i regulacji G4 przez różne białka.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Manipulacja pojedynczymi cząsteczkami G-kwadrupleksów za pomocą pęsety magnetycznej
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Niekanoniczna struktura drugorzędowa kwasu nukleinowego G-kwadrupleksy (G4) biorą udział w różnych procesach komórkowych, takich jak replikacja DNA, transkrypcja, przetwarzanie RNA i wydłużanie telomerów. Podczas tych procesów różne białka wiążą i rozpuszczają struktury G4, aby pełnić swoją funkcję. Ponieważ funkcja G4 często zależy od stabilności jego pofałdowanej struktury, ważne jest zbadanie, w jaki sposób białka wiążące G4 regulują stabilność G4. W pracy przedstawiono metodę manipulowania pojedynczymi cząsteczkami G4 za pomocą pęsety magnetycznej, która umożliwia badanie regulacji białek wiążących G4 na pojedynczej cząsteczce G4 w czasie rzeczywistym. Ogólnie rzecz biorąc, metoda ta nadaje się do szerokiego zakresu zastosowań w badaniach interakcji białek/ligandów i regulacji różnych struktur drugorzędowych DNA lub RNA.
Wprowadzenie
Struktury G4 czteroniciowego DNA lub RNA odgrywają kluczową rolę w wielu ważnych procesach biologicznych1. Wiele białek bierze udział w wiązaniu i regulacji G4, w tym białka wiążące telomery (telomeraza, POT1, RPA, TEBPs, TRF2)1,2, czynniki transkrypcyjne (nukleolina, PARP1)3, białka przetwarzające RNA (hnRNP A1, hnRNP A2)4, helikazy (BLM, FANCJ, RHAU, WRN, Dna2, Pif1)5 oraz białka związane z replikacją DNA (Rif1, REV1, PrimPolymerase)6. Wiązanie białek może stabilizować lub destabilizować struktury G4; regulując w ten sposób kolejne funkcje biologiczne. Stabilność G4 mierzono metodą topnienia termicznego przy użyciu metod ultrafioletu (UV) lub dichroizmu kołowego (CD)7. Jednak takie warunki nie są fizjologicznie istotne i są trudne do zastosowania do badania wpływu wiązania białek7.
Szybki rozwój technologii manipulacji pojedynczymi cząsteczkami umożliwił badania nad fałdowaniem i rozwijaniem biomolekuł, takiej jak DNA lub białko, na poziomie pojedynczej cząsteczki z rozdzielczością nanometrów w czasie rzeczywistym8. Mikroskopia sił atomowych (AFM), pęseta optyczna i pęseta magnetyczna to najczęściej stosowane metody manipulacji pojedynczymi cząsteczkami. W porównaniu z AFM i pęsetą optyczną9, pęseta magnetyczna umożliwia stabilne pomiary dynamiki fałdowania i rozwijania pojedynczej cząsteczki w ciągu kilku dni przy użyciu techniki zapobiegającej dryfowaniu10,11.
Tutaj zgłaszana jest platforma manipulacji pojedynczymi cząsteczkami wykorzystująca pęsetę magnetyczną do badania regulacji stabilności G4 poprzez wiązanie białek12,13. W tej pracy przedstawiono podstawowe podejścia, w tym przygotowanie próbki i kanału przepływowego, konfigurację pęsety magnetycznej oraz kalibrację siły. Protokoły kontroli siły i zapobiegające dryfowaniu, jak opisano w kroku 3, pozwalają na długotrwałe pomiary przy różnych kontrolach siły, takich jak stała siła (zacisk siły) i stała szybkość obciążenia (rampa siły) oraz pomiar skoku siły. Protokół kalibracji siły opisany w kroku 4 umożliwia kalibrację siły krótkich uwięzi < 1 μm w szerokim zakresie sił do 100 pN, z błędem względnym w granicach 10%. Przykład regulacji stabilności helikazy RNA związanej z helikazą z pierwiastkiem bogatym w AU (RHAU) (alias DHX36, G4R1), która odgrywa istotną rolę w rozdzielaniu RNA G4, jest używany do zademonstrowania zastosowań tej platformy13.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie DNA G4 do rozciągania pojedynczych cząsteczek
- Przygotować uchwyty dsDNA znakowane 5'-tiolem oraz 5'-biotyną metodą PCR z użyciem polimerazy DDNA na matrycy DNA faga lambda, stosując primery 5'-tiolowe i 5'-biotynowe14 (Rysunek 1). Oba uchwyty dsDNA mają wysoką zawartość GC (> 60%), aby zapobiec topnieniu DNA podczas przyłożenia wysokich sił lub w trakcie przejścia do stanu nadrozciągnięcia DNA15.
- Produkty PCR oczyścić za pomocą komercyjnego zestawu do puryfikacji i poddać trawieniu enzymem restrykcyjnym BstXI zgodnie z protokołem producenta.
- Ligować ssDNA tworzące G4, flankując ssDNA uchwytami dsDNA za pomocą ligazy T4 DNA zgodnie z protokołem producenta. Produkt ligacji oczyścić metodą ekstrakcji z żelu przy użyciu komercyjnego zestawu do puryfikacji zgodnie z protokołem producenta.
2. Przygotowanie kanału przepływowego
- Czyszczenie i funkcjonalizacja powierzchni szkiełek nakrywkowych
- Umieścić szkiełka nakrywkowe dolne (#1,5, 22 mm × 32 mm) oraz szkiełka nakrywkowe górne (#1,5, 20 mm x 20 mm) w naczyniach do barwienia szkiełek (jedno naczynie może pomieścić 7 szkiełek, objętość wynosi ok. 20 ml). Płukać szkiełka w naczyniach wodą destylowaną od 2 do 5 razy.
- Do każdego słoika należy dodać ok. 20 ml 5–40% roztworu detergentu, a następnie umieścić je w myjce ultradźwiękowej na 30 min. Płukać wodą destylowaną przez > 10 razy w celu usunięcia detergentu.
- Osusz szkiełka nakrywkowe w słoikach w piekarniku (~ 150 °C; UWAGA, gorący), lub przez N2 gaz. Wysuszone szkiełka nakrywkowe należy przechowywać w szafce osuszającej.
- Użyj plazmy (O2 gazem), aby oczyścić szkiełka nakrywkowe w słoiku przez 10 min. W ciągu tych 10 min przygotować 20 ml 1% roztworu (3-aminopropyl)trietoksysilanu (APTES) w metanolu (UWAGA, toksyczny/łatwopalny). W celu rozpuszczenia APTES w metanolu należy użyć dygestorium chemicznego.
UWAGA: Podczas przechowywania roztworu APTES należy unikać kontaktu z wilgocią. Stary APTES często powoduje problemy podczas funkcjonalizacji powierzchni szkiełek podstawkowych. - Bezpośrednio po oczyszczaniu plazmowym wlać do słoików cały roztwór 1% APTES i inkubować przez 1 h. Odpady wylać do butelki przeznaczonej na odpady z 1% APTES w metanolu. Kroki związane z użyciem metanolu należy wykonywać w dygestorium przeznaczonym do substancji łatwopalnych.
- Przepłucz słoiki raz metanolem i > 10 razy wodą destylowaną, a następnie wysuszyć w suszarce (~150 °C; UWAGA, gorące). Nieużywane szkiełka nakrywkowe pokryte APTES należy przechowywać w szafce osuszającej przez okres do dwóch tygodni.
UWAGA: Po każdym podkroku od 2.1.1 do 2.1.4 proces czyszczenia można wstrzymać przed przejściem do kolejnego etapu.
- Zmontuj kanał przepływowy
- Przygotuj dwa „dystansery”, t. j., parafilm lub taśma dwustronna (~ 4 mm × 20 mm) dla każdego kanału. Umieść dwa kawałki dystansów wzdłuż długiej krawędzi dolnej lamellipse. Na dystansach umieść górną lamelkę, tworząc pomiędzy nimi komorę przepływową (o powierzchni ~ 10 mm × 20 mm, Rycina 2A, B).
- Jeśli jako przekładka stosowany jest parafilm, należy umieścić kanał przepływowy na grzałce (60-120 °C; UWAGA, gorący) przez 5–10 s, delikatnie dociskając boki górnego szkiełka nakrywki, aby połączyć oba szkiełka nakrywkowe za pomocą parafilmu. Powstały kanał przepływowy ma wysokość ok. 100 µm, a tym samym objętość kanału wynosi ~ 20 µL.
- Uszczelnij dłuższą krawędź kanału klejem silikonowym, aby zapobiec wyciekom. Za pomocą kleju silikonowego wykonaj małą strukturę przypominającą zbiorniczek przy każdej otwartej krawędzi kanału przepływowego, która będzie służyć jako wlot i wylot roztworu.
UWAGA: Wejście i wyjście można również przeprowadzić w inny sposób, np.poprzez przymocowanie małych plastikowych pierścieni za pomocą wosku. - Przechowywać kanały w szafce osuszającej przez maksymalnie 4 tygodnie.
- Przymocuj DNA do dolnej powierzchni kanału przepływowego
- Rozcieńczyć polistyrenowe kulki pokryte grupami aminowymi (średnica: 3 µm) 200-krotnie w 1X buforze fosforanowym (PBS) w wodzie destylowanej. Roztwór kulek wymieszać w wirówce typu vortex, a następnie wprowadzić do kanałów. Inkubować roztwór kulek w kanałach przez około 30 min. Usunąć wszystkie nieprzytwierdzone kulki poprzez przemycie za pomocą 200 µL buforu PBS 1X.
- Dostosować (zwiększyć/zmniejszyć) czas inkubacji, aby uzyskać gęstość powierzchniową od 1 do 5 kulek na obszarze 50 mm x 50 mm. Przechowywać kanały z naniesionymi kuleczkami referencyjnymi do 3 dni.
- Rozpuścić proszek sulfosukcynimidylo-4-(N-maleimidometylo)cykloheksano-1-karboksylanu (Sulfo-SMCC) w roztworze 1X PBS (~ 0,5 mg/mL). Roztwór wymieszać na wortexie, a następnie wprowadzić do kanału.
UWAGA: Przed użyciem należy przygotować świeży roztwór Sulfo-SMCC i niezwłocznie dodać go do kanału, aby uniknąć hydrolizy SMCC. - Inkubować roztwór SMCC w kanale przez 30 min. Usunąć roztwór SMCC, przepłukując kanał dużą ilością (1 ml, ok. 50-krotność objętości kanału) roztworu 1X PBS.
UWAGA: Należy starannie wypłukać nadmiar SMCC. Krok ten jest niezbędny dla wiązania DNA na szkiełku podstawowym. - Tethering DNA
- Rozcieńczyć DNA znakowane tiol-biotyną w 1X PBS, aby uzyskać końcowe stężenie DNA ok. 0,3 nM. Roztwór delikatnie wymieszać za pomocą pipety, wprowadzić do kanału pokrytego SMCC i inkubować przez 30 min w temperaturze pokojowej (~ 23 °C).
- Ostrożnie wypłucz wolny DNA za pomocą 200 µL roztworu blokującego zawierającego 1X PBS z 10 mg/ml albuminy surowicy bydlęcej (BSA) i 0,01% 2-merkaptoetanolu.
- Zablokuj powierzchnię kanału, inkubując go w roztworze blokującym (10 mg/mL BSA, 0,01% 2-merkaptoetanolu) przez > 2 h; po tym kroku kanał jest gotowy do przeprowadzenia eksperymentów. Przygotowany kanał można przechowywać w 4 °C przez ok. 1 dobę.
UWAGA: Etap blokowania jest istotny w celu zmniejszenia nieswoistego wiązania DNA oraz kulek magnetycznych z szkiełkami podstawowymi.
3. Konfiguracja pęset magnetycznych i identyfikacja pojedynczej nici dsDNA
- Konfiguracja pęsety magnetycznej
- Uruchom program sterujący pęsetą magnetyczną. W tym przypadku pęseta magnetyczna była sterowana za pomocą autorskiego programu LabVIEW.
- Wyrównaj centra magnesów przed zamontowaniem kanału. Użyj obiektywu 4X, aby dostosować osie x i y magnesów w osi optycznej mikroskopu.
- Użyj sterowanego komputerowo manipulatora zmotoryzowanego, aby przesuwać magnesy w kierunku z (Ryc. 2A) i ustaw odległość na d = 0 (d: odległość między magnesami a szkiełkiem podstawowym), gdy magnesy przylegają do szkiełka podstawowego w mikroskopie.
- Zaprogramuj ruch magnesów za pomocą manipulatora, aby uzyskać kontrolę nad siłą, w tym siłą stałą (t.j. stałe d) oraz siłą zmienną w czasie F(t) (t.j. zmienne w czasie d(t)).
- Użyj jasnego źródła światła diodowego (LED) do oświetlenia wstecznie rozproszonego kulek przez obiektyw. Obrazy kulek rejestruj kamerą o ładunku sprzężonym (CCD) z częstotliwością próbkowania 100 Hz.
- Przygotowanie próbki i identyfikacja pojedynczego uwięzienia dsDNA
- Tworzenie uwięzi
- Powoli wprowadź do kanału 200-krotnie rozcieńczone paramagnetyczne kulki M-280 w roztworze do testów (100 mM KCl, 2 mM MgCl2, 10 mM Tris-pH 7.4). Inkubuj przez 10 min, aby umożliwić związanie kulek z cząsteczkami DNA znakowanymi biotyną, unieruchomionymi na powierzchni powlekanej SMCC poprzez koniec znakowany tiolem. Delikatnie wypłucz niezwiązane kulki, używając 200 µL standardowego roztworu reakcyjnego.
UWAGA: Kulki M-280 wykazują niższe niespecyficzne wiązanie z powierzchnią w porównaniu do innych komercyjnych kulek magnetycznych, takich jak M-270.
- Powoli wprowadź do kanału 200-krotnie rozcieńczone paramagnetyczne kulki M-280 w roztworze do testów (100 mM KCl, 2 mM MgCl2, 10 mM Tris-pH 7.4). Inkubuj przez 10 min, aby umożliwić związanie kulek z cząsteczkami DNA znakowanymi biotyną, unieruchomionymi na powierzchni powlekanej SMCC poprzez koniec znakowany tiolem. Delikatnie wypłucz niezwiązane kulki, używając 200 µL standardowego roztworu reakcyjnego.
- Zamontuj kanał na stoliku mikroskopu. Wyszukaj kulki na dolnej powierzchni, korzystając z obiektywu imersyjnego 100X.
- Wybierz kulkę referencyjną na powierzchni oraz ruchomą kulkę uwięzioną. Stwórz wstępne biblioteki obrazów zarówno dla kulki referencyjnej, jak i kulki uwięzionej w różnych płaszczyznach defocusu.
- Kalibracja obrazów kulek
- Przed rozpoczęciem eksperymentów użyj piezoaktywatora obiektywu, aby uzyskać obrazy kulek referencyjnych i uwięzionych w różnych płaszczyznach defocusu rozmieszczonych co 20-50 nm; obrazy te przechowuj jako dwie oddzielne biblioteki obrazów kulek, indeksowane odpowiednio według odległości defocusu (Ryc. 2D).
- Wyznaczanie pozycji x, y, z
- W trakcie eksperymentów wyznaczaj pozycję kulki w płaszczyźnie x-y na podstawie centroidu kulki. Wyznaczaj zmianę wysokości uwięzionej kulki poprzez porównanie bieżącego obrazu kulki z obrazami przechowywanymi w bibliotece. Użyj analizy funkcji autokorelacji widma mocy transformaty Fouriera obrazów kulek16.
- Sprzężenie zwrotne przeciwdryfowe z użyciem kulki referencyjnej
- W trakcie eksperymentów użyj piezoelementu, aby „zablokować” odległość między obiektywem a konkretnym obrazem kulki referencyjnej przechowywanym w bibliotece poprzez niskoczęstotliwościowe sterowanie sprzężeniem zwrotnym, tak aby obraz unieruchomionej kulki wykazywał najlepszą korelację z konkretnym obrazem w bibliotece (Ryc. 2D).
- Ustal, czy uwięź stanowi pojedynczą cząsteczkę dsDNA, przykładając siłę ~ 65 pN. Rozpoznaj pojedynczą cząsteczkę dsDNA, jeśli uwięź przejdzie charakterystyczne przejście nadrozciągania DNA17,18,19. Powtarzaj proces, aż do znalezienia pojedynczego uwięzienia dsDNA. (W kwestii kalibracji siły i przejścia nadrozciągania DNA zapoznaj się z następną sekcją).
- Tworzenie uwięzi
4. Kalibracja siły w pęsetach magnetycznych
- Bezpośrednio wyznacz siłę (do 100 pN) dla długich cząsteczek DNA (48 502 bp λ-DNA), wykorzystując fluktuacje kulek zgodnie z wzorem:
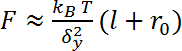
, gdzie kB to stała Boltzmanna, T to temperatura w skali Kelvina, a δ2y to wariancja fluktuacji kulki w kierunku prostopadłym do pola magnetycznego i kierunku siły. W tym kierunku ruch kulki można opisać jako fluktuację wahadła o długości l + r0, gdzie l jest odległością między końcami wzdłuż kierunku siły (wydłużeniem) DNA, a r0 to promień kulki10 (Rycina 3A). - Wyznacz krzywą kalibracyjną dla siły F jako funkcji odległości między magnesami a kulką d oraz F(d) dla różnych kulek, wykorzystując długie λ-DNA. Zazwyczaj stosuje się odległość między magnesem a szkiełkiem podstawowym, ponieważ długość wiązania DNA można pominąć. Dopasuj krzywą F-d za pomocą funkcji podwójnego zaniku wykładniczego:
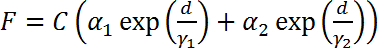
, gdzie parametry dopasowania α1, α2, γ1, γ2 są wyznaczane przez pęsetę magnetyczną, a parametr C jest określany przez heterogeniczne właściwości kulek magnetycznych. Poprzez przesunięcie C, krzywe F-d uzyskane dla różnych kulek mogą zostać nałożone na siebie10 (Rycina 3B). - Kalibracja parametru C dla poszczególnych kulek magnetycznych w eksperymentach z krótkim DNA.
- Wyznaczanie siły na podstawie fluktuacji wymaga rejestrowania pozycji kulki z częstotliwością wyższą niż częstotliwość graniczna:
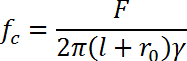
, gdzie γ jest współczynnikiem oporu kulki. Dla krótkiego DNA przy wysokiej sile wymagana jest częstotliwość rejestracji przekraczająca 100 Hz, w związku z czym siły nie można mierzyć bezpośrednio za pomocą kamery na podstawie fluktuacji. Jednak parametr C można wyznaczyć, mierząc siłę w niskim zakresie (< 15 pN) przy użyciu fluktuacji i dopasowując dane do skalibrowanej krzywej F-d w celu uzyskania parametru C20. - Alternatywnie, w eksperymentach z dsDNA, wyznacz parametr C wykorzystując przejście nadrozciągania DNA przy sile ok. 65 pN (Rycina 3C)21,22,23, rejestrując pozycję d, przy której dsDNA wykazuje skok wydłużenia (0,6X wzrostu długości konturowej). Po wyznaczeniu parametru C oblicz siłę dla przywiązanych kulek.
- Wyznaczanie siły na podstawie fluktuacji wymaga rejestrowania pozycji kulki z częstotliwością wyższą niż częstotliwość graniczna:
- Kontroluj szybkość obciążania poprzez zaprogramowanie ruchu magnesów za pomocą funkcji odwrotnej F(d). Magnes powinien zbliżać się do próbki w sposób podwójnie wykładniczy.
UWAGA: Względny błąd siły wyznaczonej taką metodą ekstrapolacji wynosi ok. 10% i jest on spowodowany głównie heterogenicznością promienia kulek20.
5. Manipulacja pojedynczą cząsteczką G4 w obecności i w nieobecności białek wiążących
- Eksperymenty z rampą siły
- Po zidentyfikowaniu wiązania dsDNA, przeprowadź skan zwiększania siły z szybkością obciążania 0,2 pN/s, a następnie skan zmniejszania siły z szybkością -0,2 pN/s. Po każdym cyklu rozciągania utrzymuj cząsteczkę DNA przy sile 1 pN przez 30 s, aby umożliwić ponowne sfałdowanie ssDNA w strukturę G4.
- Eksperymenty ze skokiem siły
- Cykluj siłę między 54 pN przez 30 s, przy której sfałdowana struktura G4 mogłaby ulec rozfałdowaniu, a 1 pN przez 60 s, przy której sfałdowana struktura G4-15T mogłaby ulec ponownemu sfałdowaniu.
- Przepływ roztworu białka
- Podawaj roztwór białka przy sile ok. 20 pN, aby uniknąć przywierania kulek do szkiełka podstawowego. Wykorzystano helikazę RHAU z domeną DEAH-box, która wykazała wysoką specyficzność wobec struktury G424. Rekombinowana helikaza RHAU z Drosophila melanogaster (DmRHAU) została wyekspresowana w Escherichia coli i oczyszczona zgodnie z wcześniej opisaną procedurą25. Aktywność rozplatania G4 przez DmRHAU badano na tetramolekularnym substracie DNA G413.
- Przeanalizuj siłę rozfałdowania przy użyciu autorskiego programu Matlab14.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Układ eksperymentalny do rozciągania pojedynczej cząsteczki G4 przedstawiono na Rysunku 4. Jednoniciowa sekwencja tworząca G4, rozdzielona dwoma uchwytami dsDNA, została przymocowana pomiędzy szkiełkiem podstawowym a koralikiem paramagnetycznym. Aby zlokalizować pojedynczy koralik przymocowany za pomocą dsDNA, przeprowadzono test nadmiernego rozciągania poprzez zwiększanie siły przy stałych szybkościach obciążania. Do badania zwijania i rozwijania biomolekuł ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Jak opisano powyżej, doniesiono o platformie do badania stabilności mechanicznej DNA G4 i interakcji białka z G4 za pomocą jednocząsteczkowych pęsety magnetycznej. Wraz z platformą opracowywane są wysoce wydajne protokoły znajdowania uwięzi DNA G4 oraz pomiaru dynamiki fałdowania i rozwijania oraz stabilności struktury G4 o specjalnej rozdzielczości nanometrów. Blokowanie płaszczyzny ogniskowej umożliwia wysoce stabilną kontrolę antydryftową, co jest ważne dla wykrywania zmian w małych strukturach, takich jak G4 (rozmiar...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują Meng Pan za korektę rękopisu. Prace te są wspierane przez Fundusz Badań Akademickich Ministerstwa Edukacji Singapuru Tier 3 (MOE2012-T3-1-001) dla J.Y.; Narodowej Fundacji Badawczej za pośrednictwem Instytutu Mechanobiologii w Singapurze na rzecz J.Y.; National Research Foundation, Kancelaria Prezesa Rady Ministrów, Singapur, w ramach Programu Badawczego NRF (Nagroda Śledcza NRF No. NRF-NRFI2016-03 do J.Y.; Fundusz Badań Podstawowych dla Uniwersytetów Centralnych (2017KFYXJJ153) do H. Y.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Startery DNA PCR, preparaty | DNA IDT | ||
| chemikalia DNA PCR | preparaty DNA | NEB | |
| , enzym restrykcyjny, BstXI | NEB | R0113S, preparaty | DNA |
| , szkiełka nakrywkowe (#1,5, 22*32 mm i 20*20 mm) | BMH. BIOMEDIA | 72204 | przygotowanie kanału przepływowego |
| Decon90 | Decon Laboratories Ograniczone | przygotowanie kanału przepływowego | |
| APTES | Sigma | 440140-500ML | przygotowanie kanału przepływowego |
| Sulfo-SMCC | ThermoFisher Scientific | 22322 | przygotowanie kanału przepływowego |
| M-280, kulki paramganetyczne, streptawidyna | ThermoFisher Scientific | 11205D | Przygotowanie kanału przepływowego |
| Mikrosfery aminowe Polybead 3,00 μ m | Polysciences, Inc | 17145-5 | przygotowanie kanału przepływu |
| 2-merkaptoetanol | Sigma | M6250-250ML | przygotowanie kanału przepływu |
| Mikroskopy Olympus IX71 | Olympus | IX71 | Konfiguracja pęsety magnetycznej |
| Piezo-Z Stages P-721 | Physik Instrumente | P-721 | Konfiguracja pęsety magnetycznej |
| Olympus Soczewka obiektywowa MPLAPON-Oil 100X | Olympus | MPLAPON-Oil 100X | Konfiguracja pęsety magnetycznej |
| Kamera CCD/CMOS | AVT | Pike F-032B | Konfiguracja pęsety magnetycznej |
| Etap translacyjny | liniowy Physik Instrumente | MoCo DC | Konfiguracja pęsety magnetycznej |
| LED | Thorlabs | MCWHL | Konfiguracja pęsety magnetycznej |
| Cubic Magnete | Supermagnete | Konfiguracja | |
| pęsety magnetycznejLabview | National Instruments | Konfiguracja pęsety magnetycznej | |
| OriginPro/Matlab | OriginLab/MathWorks | Analiza danych |
Bibliografia
- Rhodes, D., Lipps, H. J. G-quadruplexes and their regulatory roles in biology. Nucleic Acids Res. 43 (18), 8627-8637 (2015).
- Brazda, V., Haronikova, L., Liao, J. C., Fojta, M. DNA and RNA quadruplex-binding proteins. Int J Mol Sci. 15 (10), 17493-17517 (2014).
- Gonzalez, V., Hurley, L. H. The C-terminus of nucleolin promotes the formation of the c-MYC G-quadruplex and inhibits c-MYC promoter activity. Biochemistry. 49 (45), 9706-9714 (2010).
- Wang, F., et al. telomerase-interacting protein that unfolds telomere G-quadruplex and promotes telomere extension in mammalian cells. Proc Natl Acad Sci U S A. 109 (50), 20413-20418 (2012).
- Mendoza, O., Bourdoncle, A., Boule, J. B., Brosh, R. M., Mergny, J. L. G-quadruplexes and helicases. Nucleic Acids Res. 44 (5), 1989-2006 (2016).
- Schiavone, D., et al. PrimPol Is Required for Replicative Tolerance of G Quadruplexes in Vertebrate Cells. Mol Cell. 61 (1), 161-169 (2016).
- Lane, A. N., Chaires, J. B., Gray, R. D., Trent, J. O. Stability and kinetics of G-quadruplex structures. Nucleic Acids Res. 36 (17), 5482-5515 (2008).
- Woodside, M. T., Block, S. M. Reconstructing folding energy landscapes by single-molecule force spectroscopy. Annu Rev Biophys. 43, 19-39 (2014).
- Neuman, K. C., Nagy, A. Single-molecule force spectroscopy: optical tweezers, magnetic tweezers and atomic force microscopy. Nat Methods. 5 (6), 491-505 (2008).
- Chen, H., et al. Improved high-force magnetic tweezers for stretching and refolding of proteins and short DNA. Biophys J. 100 (2), 517-523 (2011).
- Chen, H., et al. Dynamics of equilibrium folding and unfolding transitions of titin immunoglobulin domain under constant forces. J Am Chem Soc. 137 (10), 3540-3546 (2015).
- You, H., Wu, J., Shao, F., Yan, J. Stability and kinetics of c-MYC promoter G-quadruplexes studied by single-molecule manipulation. J Am Chem Soc. 137 (7), 2424-2427 (2015).
- You, H., Lattmann, S., Rhodes, D., Yan, J. RHAU helicase stabilizes G4 in its nucleotide-free state and destabilizes G4 upon ATP hydrolysis. Nucleic Acids Res. 45 (1), 206-214 (2017).
- You, H., et al. Dynamics and stability of polymorphic human telomeric G-quadruplex under tension. Nucleic Acids Res. 42 (13), 8789-8795 (2014).
- Fu, H., Chen, H., Marko, J. F., Yan, J. Two distinct overstretched DNA states. Nucleic Acids Res. 38 (16), 5594-5600 (2010).
- Gosse, C., Croquette, V. Magnetic tweezers: micromanipulation and force measurement at the molecular level. Biophys. J. 82 (6), 3314-3329 (2002).
- Fu, H., et al. Transition dynamics and selection of the distinct S-DNA and strand unpeeling modes of double helix overstretching. Nucleic Acids Res. 39 (8), 3473-3481 (2011).
- Zhang, X., Chen, H., Fu, H., Doyle, P. S., Yan, J. Two distinct overstretched DNA structures revealed by single-molecule thermodynamics measurements. Proc Natl Acad Sci U S A. 109 (21), 8103-8108 (2012).
- Zhang, X., et al. Revealing the competition between peeled ssDNA, melting bubbles, and S-DNA during DNA overstretching by single-molecule calorimetry. Proc Natl Acad Sci U S A. 110 (10), 3865-3870 (2013).
- Chen, H., et al. Improved High-Force Magnetic Tweezers for Stretching and Refolding of Proteins and Short DNA. Biophys. J. 100 (2), 517-523 (2011).
- Fu, H. X., et al. Transition dynamics and selection of the distinct S-DNA and strand unpeeling modes of double helix overstretching. Nucleic Acids Res. 39 (8), 3473-3481 (2011).
- Zhang, X., Chen, H., Fu, H., Doyle, P. S., Yan, J. Two distinct overstretched DNA structures revealed by single-molecule thermodynamics measurements. Proc. Natl. Acad. Sci. U.S.A. 109 (21), 8103-8108 (2012).
- Zhang, X., et al. Revealing the competition between peeled ssDNA, melting bubbles, and S-DNA during DNA overstretching by single-molecule calorimetry. Proc. Natl. Acad. Sci. U.S.A. 110 (10), 3865-3870 (2013).
- Vaughn, J. P., et al. The DEXH protein product of the DHX36 gene is the major source of tetramolecular quadruplex G4-DNA resolving activity in HeLa cell lysates. J Biol Chem. 280 (46), 38117-38120 (2005).
- Giri, B., et al. G4 resolvase 1 tightly binds and unwinds unimolecular G4-DNA. Nucleic Acids Res. 39 (16), 7161-7178 (2011).
- De Vlaminck, I., Dekker, C. Recent advances in magnetic tweezers. Annu Rev Biophys. 41, 453-472 (2012).
- Yan, J., Skoko, D., Marko, J. F. Near-field-magnetic-tweezer manipulation of single DNA molecules. Phys Rev E Stat Nonlin Soft Matter Phys. 70 (1 Pt 1), 011905(2004).
- Le, S., et al. Disturbance-free rapid solution exchange for magnetic tweezers single-molecule studies. Nucleic Acids Res. 43 (17), e113(2015).
- Neidle, S. Quadruplex Nucleic Acids as Novel Therapeutic Targets. J Med Chem. 59 (13), 5987-6011 (2016).
- Simone, R., Fratta, P., Neidle, S., Parkinson, G. N., Isaacs, A. M. G-quadruplexes: Emerging roles in neurodegenerative diseases and the non-coding transcriptome. FEBS Lett. 589 (14), 1653-1668 (2015).
- Balasubramanian, S., Hurley, L. H., Neidle, S. Targeting G-quadruplexes in gene promoters: a novel anticancer strategy? Nat Rev Drug Discov. 10 (4), 261-275 (2011).
- Amato, J., et al. Toward the Development of Specific G-Quadruplex Binders: Synthesis, Biophysical, and Biological Studies of New Hydrazone Derivatives. J Med Chem. 59 (12), 5706-5720 (2016).
- Wells, R. D. Non-B DNA conformations, mutagenesis and disease. Trends Biochem Sci. 32 (6), 271-278 (2007).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
