Ten protokół szczegółowo opisuje budowę i działanie mikroskopu 3D do śledzenia pojedynczych cząstek w czasie rzeczywistym, zdolnego do śledzenia nanoskalowych sond fluorescencyjnych przy wysokich prędkościach dyfuzyjnych i niskich szybkościach zliczania fotonów.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Protokół do śledzenia pojedynczych cząstek 3D w czasie rzeczywistym
W tym artykule
Podsumowanie
Streszczenie
Trójwymiarowe śledzenie pojedynczych cząstek w czasie rzeczywistym (RT-3D-SPT) ma potencjał, aby rzucić światło na szybkie procesy 3D w systemach komórkowych. Chociaż w ostatnich latach zaproponowano różne metody RT-3D-SPT, śledzenie cząstek dyfuzujących 3D z dużą prędkością przy niskiej liczbie fotonów pozostaje wyzwaniem. Co więcej, konfiguracje RT-3D-SPT są na ogół złożone i trudne do wdrożenia, co ogranicza ich powszechne zastosowanie do problemów biologicznych. Protokół ten przedstawia system RT-3D-SPT o nazwie 3D Dynamic Photon Localization Tracking (3D-DyPLoT), który może śledzić cząstki z dużą prędkością dyfuzyjną (do 20 μm2/s) przy niskich szybkościach zliczania fotonów (do 10 kHz). 3D-DyPLoT wykorzystuje deflektor elektrooptyczny 2D (2D-EOD) i soczewkę z przestrajalnym gradientem akustycznym (TAG) do dynamicznego sterowania pojedynczą skupioną plamką lasera w 3D. W połączeniu ze zoptymalizowanym algorytmem szacowania położenia, 3D-DyPLoT może blokować pojedyncze cząstki z dużą prędkością śledzenia i wysoką precyzją lokalizacji. Dzięki pojedynczemu wzbudzeniu i układowi pojedynczej ścieżki detekcji, 3D-DyPLoT jest solidny i łatwy w konfiguracji. W tym protokole omówiono krok po kroku, jak zbudować 3D-DyPLoT. Po pierwsze, opisany jest układ optyczny. Następnie system jest kalibrowany i optymalizowany poprzez skanowanie rastrowe koralika fluorescencyjnego o długości fali 190 nm za pomocą nanopozycjonera piezoelektrycznego. Wreszcie, aby zademonstrować zdolność śledzenia 3D w czasie rzeczywistym, kulki fluorescencyjne 110 nm są śledzone w wodzie.
Wprowadzenie
Pojawienie się zaawansowanych technik obrazowania otworzyło okno do zobaczenia coraz bardziej szczegółowej struktury zjawisk komórkowych, aż do poziomu molekularnego. Metody takie jak stochastyczna mikroskopia rekonstrukcyjna (STORM)1,2,3, mikroskopia lokalizacyjna aktywowana fotografią (PALM)4,5,6,7, mikroskopia oświetlenia strukturalnego (SIM)8,9, 10,11, oraz mikroskopia zubożenia emisji stymulowanej (STED)12,13,14 znacznie przekroczyły granicę dyfrakcji, aby dostarczyć bezprecedensowe szczegóły w strukturze i funkcji żywych komórek. Jednak pełne zrozumienie tego, jak zachowują się te systemy, wymaga zarówno informacji dynamicznych, jak i strukturalnych. Wymienione powyżej metody superrozdzielczości wiążą się z kompromisem między rozdzielczością przestrzenną a rozdzielczością czasową, co ogranicza czasową precyzję, z jaką można badać procesy dynamiczne. Metodą, która zapewnia zarówno wysoką precyzję przestrzenną, jak i rozdzielczość czasową, jest RT-3D-SPT15,16,17,18,19,20,21,22,23,24, 25,26,27,28,29. W tym miejscu dokonujemy rozróżnienia między tradycyjnym 3D-SPT30 i RT-3D-SPT. Tradycyjny 3D-SPT wymaga po prostu szeregu czasowego trójwymiarowych danych obrazowych (które można uzyskać za pomocą mikroskopu konfokalnego lub mikroskopu epifluorescencyjnego przy odpowiedniej konfiguracji). W tradycyjnym 3D-SPT współrzędne cząstki są określane po zebraniu danych poprzez zlokalizowanie cząstki w każdym stosie obrazów i połączenie tych lokalizacji w kolejnych objętościach w celu utworzenia trajektorii. W przypadku tych metod ostateczna rozdzielczość czasowa jest określana przez szybkość obrazowania wolumetrycznego. W przypadku mikroskopów konfokalnych jest to z łatwością w skali od sekund do kilkudziesięciu sekund. W przypadku metod epifluorescencyjnych, w których ścieżka optyczna jest manipulowana w taki sposób, aby można było uzyskać informacje o położeniu osiowym, rozdzielczość czasowa jest ograniczona ekspozycją kamery lub czasem odczytu. Te metody epifluorescencyjne są ograniczone w zakresie, w którym można zbierać informacje osiowe, chociaż niedawny postęp w projektowaniu masek fazowych w płaszczyźnie Fouriera i optyce adaptatywnej rozszerza te zakresy do 10 μm lub więcej31,32,33,34.
W przeciwieństwie do tego, RT-3D-SPT nie polega na pozyskiwaniu stosu obrazów 3D i znajdowaniu cząstek po fakcie. Zamiast tego informacje o lokalizacji w czasie rzeczywistym są pozyskiwane za pomocą detektorów jednopunktowych, a sprzężenie zwrotne jest stosowane w celu skutecznego "zablokowania" cząstki w ogniskowej soczewki obiektywu za pomocą szybkiego stolika piezoelektrycznego. Pozwala to na ciągły pomiar położenia cząstki ograniczony jedynie liczbą fotonów, które można zebrać. Co więcej, metoda ta umożliwia badanie spektralne cząstki poruszającej się na długich dystansach. RT-3D-SPT w efekcie działa podobnie jak pułapka optyczna bez użycia siły dla obiektów w skali nano, w której cząstka jest stale badana i mierzona w czasie rzeczywistym bez potrzeby stosowania dużych mocy lasera lub sił optycznych. Biorąc pod uwagę, że RT-3D-SPT zapewnia środki do ciągłego odpytywania szybkich obiektów dyfuzyjnych (do 20 μm2/s)25,29 w trzech wymiarach przy niskich szybkościach zliczania fotonów20,29,35, powinien zapewnić wgląd w szybkie lub przejściowe procesy biologiczne, takie jak wewnątrzkomórkowy transport ładunku, wiązanie ligand-receptor i zewnątrzkomórkowy Dynamika pojedynczych wirionów. Jednak do tej pory zastosowanie RT-3D-SPT było ograniczone do garstki grup pracujących nad rozwojem tej technologii.
Jedną z barier jest złożoność układu optycznego wymaganego przez metody RT-3D-SPT, które są zróżnicowane. W przypadku większości metod optyczne sprzężenie zwrotne jest zapewniane przez stopień piezoelektryczny. Gdy cząstka wykonuje niewielkie ruchy w X, Y lub Z, odczyty z detektorów jednopunktowych są przekształcane w funkcje błędów i podawane z dużą prędkością do piezoelektrycznego nanopozycjonera, który z kolei porusza próbką, aby przeciwdziałać ruchowi cząstki, skutecznie blokując ją w miejscu względem soczewki obiektywu. Aby zmierzyć małe ruchy pozycyjne w X, Y i Z, użyj wielu detektorów (4 lub 5 w zależności od implementacji)15,18,21 lub wiele punktów wzbudzenia (2 - 4, z których dolna może być zastosowana, jeśli wzmacniacz blokujący jest używany do wyodrębniania pozycji X i Y za pomocą obracającej się plamki laserowej)25,28 są stosowane. Nakładanie się na siebie tych wielu punktów detekcji i emisji sprawia, że systemy są trudne do dostosowania i konserwacji.
Tutaj prezentujemy metodę 3D-SPT z uproszczonym projektem optycznym o nazwie 3D-DyPLoT29. 3D-DyPLoT używa soczewki 2D-EOD i TAG36,37,38 do dynamicznego przesuwania skupionej plamki lasera przez ogniskową obiektywu z dużą szybkością (50 kHz XY, 70 kHz Z). Połączenie pozycji ogniska lasera i czasu nadejścia fotonu umożliwia szybkie uzyskanie pozycji 3D cząstki nawet przy niskich prędkościach zliczania fotonów. 2D-EOD steruje ogniskowaniem lasera w rycerskim wzorze wycieczkowym39 o rozmiarze kwadratu 1 x 1 μm w płaszczyźnie X-Y, a soczewka TAG przesuwa ognisko lasera w kierunku osiowym w zakresie 2 - 4 μm. Pozycja cząstki 3D jest uzyskiwana za pomocą zoptymalizowanego algorytmu szacowania położenia29,40 w 3D. Sterowanie dynamicznie poruszającą się plamką lasera 3D, zliczanie fotonów z fotodiody lawinowej (APD), obliczanie pozycji cząstek w czasie rzeczywistym, sprzężenie zwrotne stopnia piezoelektrycznego i rejestracja danych są wykonywane na programowalnej matrycy bramek (FPGA). W tym protokole opisujemy, jak krok po kroku zbudować mikroskop 3D-DyPLoT, w tym wyrównanie optyczne, kalibrację z cząstkami stałymi i wreszcie śledzenie cząstek swobodnych. W ramach demonstracji kulki fluorescencyjne o długości fali 110 nm były śledzone w wodzie w sposób ciągły przez kilka minut.
Metoda opisana tutaj jest idealnym wyborem dla każdego zastosowania, gdzie pożądane jest ciągłe monitorowanie szybko poruszającej się sondy fluorescencyjnej przy słabym oświetleniu, w tym wirusów, nanocząsteczek i pęcherzyków, takich jak endosomy. W przeciwieństwie do poprzednich metod, istnieje tylko jedna ścieżka wzbudzenia i detekcji, co ułatwia wyrównanie i konserwację. Co więcej, duży obszar detekcji umożliwia temu mikroskopowi łatwe wychwytywanie szybko dyfuzyjnych cząstek, a możliwość śledzenia przy niskich poziomach sygnału (do 10 kHz) sprawia, że metoda ta jest idealna do zastosowań przy słabym oświetleniu29.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Konfiguracja układu i wyrównania
- Instalacja i kolimacja śledzącego lasera wzbudzającego
- Przymocuj laser do stołu optycznego za pomocą uchwytu wykonanego własnoręcznie. Uchwyt stanowi prosta płyta aluminiowa z otworami montażowymi dla głowicy lasera i stołu optycznego. Laser powinien być mocno przymocowany do metalowego uchwytu w celu zapewnienia stabilności i odprowadzania ciepła. W tej pracy użyj lasera półprzewodnikowego o długości fali 488 nm do oświetlenia (Rysunek 1), choć długość fali można dobrać do konkretnego fluoroforu lub eksperymentu. Kluczowym czynnikiem jest dopasowanie długości fali lasera do zakresu roboczego 2D-EOD, który jest określany głównie przez płytkę falową między dwoma deflektorami (Rysunek 1: W2). Laser 488 nm może skutecznie wzbudzać zielone lub żółte białko fluorescencyjne (GFP/YFP), które są powszechnymi znacznikami fluorescencyjnymi w eksperymentach na żywych komórkach.
- Dostosuj wysokość i kierunek wiązki lasera za pomocą pary luster dielektrycznych (Rysunek 1: M). Upewnij się, że wiązka lasera jest równoległa do stołu optycznego i ustaw ją na odpowiedniej wysokości.
UWAGA: Wysokość należy dobrać w zależności od platformy mikroskopowej. Wysokość ta powinna być zachowana dla wszystkich kolejnych luster użytych w tym protokole, choć nie będzie to wyraźnie zaznaczone. - Skolimuj wiązkę za pomocą pary soczewek (Rysunek 1: L1 i L2). Długości ogniskowych soczewek należy dobrać starannie, aby uniknąć obcięcia plamki lasera przez aperturę 2D-EOD. Obcięcie jest widoczne poprzez zmianę kształtu wiązki lasera po przejściu przez 2D-EOD. Jakość kolimacji jest tutaj bardzo ważna, ponieważ aberracje zostaną wzmocnione przez kolejne soczewki, a każda dywergencja pogorszy działanie odchylenia 2D-EOD. W idealnym przypadku skolimuj wiązkę, ogniskując ją w punkcie oddalonym o co najmniej 20 m.
- Umieść otwór przepustowy (pinhole) (Rysunek 1: PH) o odpowiedniej wielkości w ognisku pierwszej soczewki kolimującej (Rysunek 1: L1).
- Wybierz otwór przepustowy o odpowiedniej wielkości. Rozmiar otworu można dobrać na podstawie następującego obliczenia:
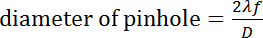
Gdzie λ to długość fali lasera, f to ogniskowa pierwszej soczewki, a D to średnica wiązki wejściowej. - Zamontuj otwór przepustowy na 3D stoliku translacyjnym, aby można go było precyzyjnie umieścić w ognisku pierwszej soczewki kolimującej.
- Dostosuj pozycję otworu przepustowego. Umieść miernik mocy lasera za otworem przepustowym i dostosuj jego pozycję w osiach XYZ, aby zmaksymalizować odczyt miernika mocy. Jeśli zaobserwowany zostanie pierścień dyfrakcyjny, zablokuj go za pomocą iryса umieszczonego przed 2D-EOD.
- Wybierz otwór przepustowy o odpowiedniej wielkości. Rozmiar otworu można dobrać na podstawie następującego obliczenia:
- Instalacja polaryzatora Glana-Thompsona
- Umieść polaryzator Glana-Thompsona (Rysunek 1: GP) za drugą soczewką kolimującą (Rysunek 1: L2), aby oczyścić polaryzację wiązki lasera. Obracaj polaryzator, aby za pomocą miernika mocy znaleźć maksymalną transmisję.
- Instalacja EOD
- Użyj 2 EOD (Rysunek 1: EOD1 & EOD2), aby odchylić laser w kierunkach X i Y. Zmaksymalizuj transmisję lasera, dostosowując kąt odchylenia w osiach yaw, pitch oraz wysokość każdego EOD.
- Wyrównaj oba EOD względem siebie, korzystając z markerów wyrównawczych dostarczonych przez producenta na boku każdego deflektora.
- Zastosuj wzór testowy w kontrolerze 2D-EOD, aby sprawdzić wyjście EOD. Może to być „tura skoczka” (Rysunek 2) za pomocą FPGA opisanego poniżej lub prosta fala sinusoidalna dostarczona przez generator funkcji. Dla uzyskania najlepszych wyników odchylenie każdego deflektora powinno być równoległe do kierunku X lub Y nanopozycjonera piezoelektrycznego. Kierunek ten jest podyktowany kierunkiem kątowym deflektorów względem osi transmisji. Aby obrócić kierunek odchylenia bez przesuwania 2D-EOD, umieść pryzmat Dove za 2D-EOD, aby wyrównać osie odchylenia z osiami nanopozycjonera piezoelektrycznego.
- Instalacja półfalowej płytki kwarcowej
- Umieść półfalową płytkę kwarcową (Rysunek 1: W1) pomiędzy polaryzatorem Glana-Thompsona (Rysunek 1: GP) a 2D-EOD, aby wyrównać polaryzację wpadającej wiązki lasera z osiami odchylenia 2D-EOD. Umieść soczewkę o długiej ogniskowej (300 mm) za 2D-EOD i ustaw kamerę sCMOS w ognisku lasera. Następnie włącz 2D-EOD, aby wygenerować „turę skoczka” opisaną poniżej (Rysunek 2). Obracaj półfalową płytkę kwarcową, aż na kamerze zostanie zaobserwowany równomierny kwadratowy rozkład lasera.
- Instalacja pary soczewek rozszerzających wiązkę i pary soczewek przekaźnikowych
- Umieść parę soczewek (Rysunek 1: L3 i L4) za 2D-EOD, aby rozszerzyć wiązkę tak, by wypełniła tylną aperturę soczewki obiektywu (Rysunek 1: OL), oraz kolejną parę soczewek (Rysunek 1: L5 i L6), aby przekazać płaszczyznę ogniskową do obiektywu mikroskopu. Pamiętaj, aby pozostawić wystarczająco dużo miejsca między tymi dwiema parami soczewek, ponieważ soczewka TAG zostanie zainstalowana między nimi w późniejszym kroku.
- Zainstaluj filtr dichroiczny, dzielnik wiązki 10/90, soczewkę ogniskującą, APD, soczewkę obiektywu oraz filtr emisji fluorescencyjnej, aby ukończyć tor detekcji.
- Zainstaluj filtr dichroiczny (Rysunek 1: DC), aby odbić laser w stronę soczewki obiektywu. Wyrównaj laser tak, aby przechodził prosto przez środek soczewki obiektywu, używając dwóch irysów na górze i na dole długiej tuby soczewkowej.
- Zainstaluj dzielnik wiązki 10/90 (Rysunek 1: BS), za pomocą którego 10% światła jest odbijane do obrazowania kamerą sCMOS (opisaną poniżej), a 90% przechodzi do APD w celu śledzenia.
- Wyrównaj APD. Ogniskuj laser na szkiełku nakrywce za pomocą soczewki obiektywu. Wykorzystaj odbicie od szkiełka nakrywki do wyrównania wszystkich elementów znajdujących się dalej, umieszczając szkiełko nakrywkę w ognisku obiektywu i sprawdzając intensywność odczytu APD. Za dzielnikiem wiązki zainstaluj soczewkę ogniskującą APD (Rysunek 1: L7), a następnie APD na 3D stoliku translacyjnym. Ustaw soczewkę tak, aby odbicie lasera z obiektywu przechodziło przez jej środek. Pozycja APD może zostać zoptymalizowana poprzez regulację pozycji 3D w celu zmaksymalizowania intensywności odbicia lasera od szkiełka nakrywki. Pozycja APD jest optymalna, gdy przesunięcie detektora w dowolnym kierunku powoduje spadek intensywności.
- Zainstaluj długoprzepustowy filtr emisji fluorescencyjnej (Rysunek 1: F) przed dzielnikiem wiązki, aby usunąć światło odbite i rozproszone.
- Instalacja soczewki TAG
- Umieść soczewkę TAG pomiędzy dwiema parami soczewek (między Rysunek 1: L4 a L5), jak wspomniano wcześniej i pokazano na Rysunku 1. Dostosuj kąt odchylenia w osiach yaw, pitch, wysokość oraz pozycję boczną tak, aby wiązka przechodziła prostopadle przez środek soczewki TAG.
2. Przygotowanie próbek.
- Przygotowanie cząstek unieruchomionych
- Rozcieńczyć fluorescencyjne kuleczki o średnicy 190 nm do stężenia ~ 5 × 10⁸ beads/mL w PBS. Nanieść 400 µL roztworu kuleczek na szkiełko podstawowe i zamocować w uchwycie na próbki stołu piezoelektrycznego (objętość kuleczek zależy od uchwytu; średnica komory uchwytu użytego w tej procedurze wynosi 18 mm). W przypadku zastosowanych tutaj kuleczek, PBS powoduje osadzanie się cząstek na szkiełku podstawowym.
- Przygotowanie cząstek swobodnie poruszających się
- Rozcieńczyć fluorescencyjne kuleczki o średnicy 110 nm do stężenia ~ 5 × 10⁸ beads/mL wodą dejonizowaną (DI water). Nanieść 400 µL roztworu kuleczek na szkiełko podstawowe i zamocować w uchwycie na próbki stołu piezoelektrycznego.
3. Optymalizacja parametrów śledzenia
- Skanowanie rastrowe unieruchomionych cząstek
- Umieść próbkę z unieruchomionymi cząstkami na mikroskopie.
- Włącz laser, sterownik mikropozycjonera, sterownik piezo-nanopozycjonera, sterownik soczewki TAG oraz sterownik EOD. Kolejność włączania nie jest istotna. Uruchom piezo-nanopozycjoner w pętli zamkniętej.
- Wykonaj skanowanie rastrowe próbki w osiach XYZ za pomocą specjalistycznego programu do skanowania (Rysunek S3, oprogramowanie dostępne na prośbę autorów), który steruje 2D-EOD w trybie tzw. „turu skoczka” (Rysunek 2), zbiera zliczenia z APD, steruje piezo-nanopozycjonerem i wykonuje obliczenia pozycji (Rysunek S2). Wielkość kroku wynosi 40 nm, a zakres skanowania 2 µm.
- Aby umieścić szkiełko nakrywkę w ognisku obiektywu, wyjmij filtr emisji fluorescencji i wykorzystaj odbicie lasera od szkiełka nakrywki, aby zmaksymalizować intensywność sygnału w funkcji pozycji Z mikropozycjonera. Po umieszczeniu próbki w płaszczyźnie ogniskowej ponownie włóż filtr emisji fluorescencji.
- Otwórz program do skanowania. Ustaw zakres skanowania i wielkość kroku, wpisując odpowiednie wartości w polach „start”, „finish” i „step”. Najpierw ustaw duży zakres skanowania i wielkość kroku, aby zlokalizować cząstkę (np. zakres 10 x 10 µm z krokiem 200 nm). Po znalezieniu cząstki zwęż zakres skanowania i zmniejsz wielkość kroku (np. zakres 2 x 2 µm z krokiem 100 nm). Kliknij przycisk „scan”, aby wykonać trójwymiarowe skanowanie rastrowe w celu znalezienia ogniska fluorescencji.
- Ustawienia soczewki TAG (patrz również Rysunek 3)
- Uruchom oprogramowanie sterujące soczewką TAG. Kliknij sekwencyjnie „connect”, a następnie „power on”.
- Aby zmienić fazę wyjściową sygnałów wyzwalających, konieczna jest zmiana trybu wyzwalania wyjściowego. Najpierw zmień tryb z „RGB” na „Multiplane”, a następnie zmień go z powrotem. Teraz można zmienić fazę (Rysunek 3b).
- Ustaw fazę wyjściową na 0 °, 90 ° i 270 °. Choć można użyć dowolnych trzech faz pokrywających przestrzeń fazową, empirycznie stwierdzono, że te trzy sprawdzają się najlepiej (Rysunek 3c).
- Wybierz ustawienie częstotliwości 68 500 Hz.
- W celu znalezienia optymalnej częstotliwości często konieczna jest zmiana zakresu wyszukiwania częstotliwości. Kliknij „advanced”, „setting”. Zmień wartość „Max. Freq(Hz)” dla kolumny 0 z 70 000 Hz na 71 500 Hz. Wartość tę można dostosować do dowolnego odpowiedniego zakresu częstotliwości. Kliknij „Save Calibration”, a następnie „Exit Calibration” (Rysunek 3d).
- Aby nowa kalibracja stała się aktywna, przełącz rezonans na inną częstotliwość (na przykład 189 150 Hz), a następnie powróć do ustawienia częstotliwości 68 500 Hz (Rysunek 3e).
- Stopniowo zmieniaj amplitudę do 35%. Kliknij „Lock Resonance”. Po zablokowaniu częstotliwości kliknij „Unlock Resonance” (Rysunek 3e). Soczewka TAG jest teraz gotowa do użycia.
- W celu kalibracji zmień parametry używane w szacowaniu tak, aby pozycja szacowana była równa pozycji rzeczywistej, jak pokazano na Rynku 4e, f. Wprowadź zakres skanowania x, y i z, a następnie kliknij przycisk „scan”, aby przeskanować próbkę w XYZ i przesunąć cząstkę przez ruchomy punkt lasera. Pozycja cząstki podczas skanowania przez ognisko lasera powinna być zgodna z szacowaną pozycją cząstki wyznaczoną przez pętlę szacowania pozycji (Rysunek S1). Relację między pozycją szacowaną a rzeczywistą (Rysunek 4d) można wyekstrahować z obrazów pozycji szacowanej (Rysunek 4f). Jeśli pozycje są niezgodne, dostosuj wartości pozycji lasera (ck) używane w pętli szacowania pozycji (Rysunek S1).
- Wyrównanie soczewki TAG
- Gdy sterownik soczewki TAG jest wyłączony, obrazy cząstek z skanowania rastrowego (opisane poniżej) wykonane przed i po instalacji soczewki TAG powinny wyglądać identycznie. Następnie wykonaj skanowanie stosu Z fluorescencyjnej cząstki, przesuwając obiektyw za pomocą nanopozycjonera Z, aby dostroić pozycję i kąt soczewki TAG (Rysunek 4). Dostrajaj pozycję soczewki TAG, aż do całkowitego wyeliminowania dryftu obrazów cząstek w płaszczyźnie XY wzdłuż kierunku Z, co zostaje osiągnięte, gdy pozycja XY cząstki nie zmienia się w funkcji pozycji Z (Rysunek 4d). Po wyrównaniu soczewki TAG system śledzenia jest gotowy do użycia.
- Instalacja kamery sCMOS do monitorowania cząstek
- Zainstaluj kamerę sCMOS, aby wizualizować cząstki podczas ich śledzenia. Kamerę sCMOS instaluj dopiero po zamontowaniu i optymalizacji wszystkich komponentów systemu śledzenia. Umieść na mikroskopie próbkę z unieruchomionymi fluorescencyjnymi cząstkami i uruchom program śledzenia, aby zablokować jedną cząstkę w objętości ogniskowej obiektywu. Następnie zainstaluj soczewkę o ogniskowej 100 mm (Rysunek 1: L8) oraz kamerę sCMOS. Dostosuj pozycję sCMOS tak, aby obraz cząstki był skupiony w najmniejszy i najjaśniejszy punkt.
4. Śledzenie w czasie rzeczywistym nanocząsteczek dyfundujących swobodnie w 3D
- Umieść próbkę swobodnie poruszających się cząsteczek o rozmiarze 110 nm na mikroskopie.
- Włącz laser, kontroler mikro-pozycjonera, kontroler piezo-nanopozycjonera, kontroler soczewki TAG oraz kontroler EOD. Uruchom piezo-nanopozycjoner w pętli otwartej. Skonfiguruj oprogramowanie soczewki TAG zgodnie z krokiem 3.2.
- Otwórz i uruchom oprogramowanie do śledzenia (dostępne na żądanie od autorów). Ustaw parametry szacowania pozycji na wartości zoptymalizowane, określone w Sekcji 3.
- Aby umieścić szkiełko cover-slip w ognisku obiektywu, wyjmij filtr emisji fluorescencji i wykorzystaj odbicie lasera od szkiełka, aby zmaksymalizować intensywność sygnału w funkcji pozycji Z mikro-pozycjonera. Po zlokalizowaniu szkiełka zwiększ pozycję ogniskowania o 15 µm, aby skierować wiązkę lasera poza szkiełko, w głąb roztworu. Ponownie włóż filtr emisji fluorescencji.
- Ustaw stałe regulacji całkowej. Stałe regulacji całkowej można ustawiać, zaczynając od niskiej wartości i powoli ją zwiększając, aż do momentu pojawienia się oscylacji w odczytach pozycji cząsteczki. Po zaobserwowaniu oscylacji ustaw stałe regulacji całkowej na 80% wartości wywołującej oscylacje. Typowe wartości to około 0,012 dla „integral gain” w osi XY oraz 0,004 dla „integral gain” w osi Z.
- Ustaw progi śledzenia w polach „Track Threshold” oraz „Track Minimum” i rozpocznij eksperyment śledzenia, klikając „Search” oraz „Auto Track”. Próg zakończenia śledzenia ustawia się nieco powyżej poziomu tła, a próg inicjujący śledzenie jest około dwukrotnie wyższy od poziomu tła. W tym przypadku próg inicjujący śledzenie wynosi 3 kHz, a próg kończący trajektorię wynosi 1,5 kHz.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Skanowanie unieruchomionych cząsteczek (Rysunek 4) oraz śledzenie swobodnie dyfundujących fluorescencyjnych cząsteczek o rozmiarze 110 nm (Rysunek 5) przeprowadzono zgodnie z powyższym protokołem. Skanowanie cząsteczek wykonano poprzez przesuwanie nanopozycjonera piezoelektrycznego i sumowanie fotonów przy jednoczesnym obliczaniu szacowanej pozycji cząsteczki w każdym punkcie skanowania. Obraz skanowania przedstawia kwadrat o rów...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Mimo że w ostatnich latach pojawiło się wiele odmian metod śledzenia pojedynczych cząsteczek w 3D, stabilne śledzenie w czasie rzeczywistym szybkiej dyfuzji 3D przy niskich częstotliwościach zliczania fotonów z użyciem prostego układu wciąż stanowi wyzwanie, co ogranicza zastosowanie tej techniki w istotnych problemach biologicznych. Metoda 3D-DyPLoT opisana w niniejszym protokole rozwiązuje te problemy na kilka sposobów. Po pierwsze, ścieżki wzbudzenia i detekcji zostały znacznie uproszczone w porównaniu z innymi implem...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Ta praca była wspierana przez National Institute of General Medical Sciences of the National Institutes of Health pod numerem nagrody R35GM124868 oraz przez Duke University.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Deflektor elektrooptyczny 2D | ConOptics | M310A | 2 wymagany |
| zasilacz dla EOD | ConOptics | 412 | Konwertuje wyjście FPGA na wysokie napięcie dla EOD |
| TAG Soczewka | TAG Optyka | TAG 2.0 | Służy do odchylania lasera wzdłuż kierunku osiowego |
| Nanopozycjoner piezoelektryczny | XY MadCity | Labs Nano-PDQ275HS | Służy do przesuwania próbki w celu zablokowania cząstki w ogniskowej obiektywu w |
| Z nanopozycyjnik piezoelektryczny | MadCity Labs | Nano-OP65HS | Służy do przesuwania soczewki obiektywu w celu podążania za cząstką dyfuzyjną |
| Mikropozycjoner | MadCity | Labs MicroDrive | Służy do zgrubnego pozycjonowania próbki i oceny |
| obiektywu | Zeiss | PlanApo | Wymagana wysoka apertura numeryczna dla najlepszej czułości. 100X, 1.49 NA, M27, kamera Zeiss |
| sCMOS | PCO | pco.edge 4.2 | Służy do monitorowania położenia cząstki |
| APD | Excelitas | SPCM-ARQH-15 | Niższe ciemne liczby korzystne |
| Programowalna w terenie tablica bramek | National Instruments | NI-7852r | |
| Oprogramowanie | National | Instruments LabVIEW | |
| Śledzenie lasera wzbudzenia | JDSU | FCD488-30 | |
| Obiektyw | ThorLabs | AC254-150-A-ML | L1 |
| Obiektyw | ThorLabs | AC254-200-A-ML | L2 |
| Otworkowy | ThorLabs | P75S | PH |
| Glan-Thompson Polaryzator | ThorLabs | GTH5-A | GT |
| Płytka półfalowa | ThorLabs | WPH05M-488 | WP |
| Obiektyw | ThorLabs | AC254-75-A-ML | L3 |
| Obiektyw | ThorLabs | Obiektyw AC254-250-A-ML | L4 |
| ThorLabs | AC254-200-A-ML | L5 | |
| Obiektyw | ThorLabs | AC254-200-A-ML | L6 |
| Dichroiczne lustro | Chroma | ZT405/488/561/640RPC | |
| Filtr emisji fluorescencji | Chroma | D535/40m | F |
| 10/90 beamsplitter | Chroma | 21012 | BS |
| PBS | Sigma | D8537 | |
| 190 nm fluorescencyjne nanocząstki | Bangs laboratories | FC02F/9942 | |
| 110 nm fluorescencyjne nanocząstki | Bangs laboratories | FC02F/10617 | |
| Szkiełko nakrywkowe | Fisher Scientific | 12-545A | |
| Miernik mocy | Thorlabs | PM100D | |
| CMOS | Thorlabs | DCC1545M | |
| SM1D12D | tęczówka | ||
| Mad City Labs | RM21 |
Bibliografia
- Rust, M. J., Bates, M., Zhuang, X. Sub-diffraction-limit imaging by stochastic optical reconstruction microscopy (STORM). Nat. Methods. 3 (10), 793-796 (2006).
- Huang, B., Wang, W., Bates, M., Zhuang, X. Three-Dimensional Super-Resolution Imaging by Stochastic Optical Reconstruction Microscopy. Science. 319 (5864), 810-813 (2008).
- Jones, S. A., Shim, S. H., He, J., Fast Zhuang, X. W. Fast, three-dimensional super-resolution imaging of live cells. Nat. Methods. 8 (6), 499-505 (2011).
- Hess, S. T., Girirajan, T. P. K., Mason, M. D. Ultra-high resolution imaging by fluorescence photoactivation localization microscopy. Biophys. J. 91 (11), 4258-4272 (2006).
- Shtengel, G., Galbraith, J. A., Galbraith, C. G., Lippincott-Schwartz, J., Gillette, J. M., Manley, S., et al. Interferometric fluorescent super-resolution microscopy resolves 3D cellular ultrastructure. Proc. Natl. Acad. Sci. U.S.A. 106 (9), 3125-3130 (2009).
- Betzig, E., Patterson, G. H., Sougrat, R., Lindwasser, O. W., Olenych, S., Bonifacino, J. S., et al. Imaging Intracellular Fluorescent Proteins at Nanometer Resolution. Science. 313 (5793), 1642-1645 (2006).
- Shroff, H., Galbraith, C. G., Galbraith, J. A., Betzig, E. Live-cell photoactivated localization microscopy of nanoscale adhesion dynamics. Nat. Methods. 5 (5), 417(2008).
- Shao, L., Kner, P., Rego, E. H., Gustafsson, M. G. L. Super-resolution 3D microscopy of live whole cells using structured illumination. Nat. Methods. 8 (12), 1044(2011).
- Kner, P., Chhun, B. B., Griffis, E. R., Winoto, L., Gustafsson, M. G. L. Super-resolution video microscopy of live cells by structured illumination. Nat. Methods. 6 (5), 339(2009).
- Schermelleh, L., Carlton, P. M., Haase, S., Shao, L., Winoto, L., Kner, P., et al. Subdiffraction multicolor imaging of the nuclear periphery with 3D structured illumination microscopy. Science. 320 (5881), 1332-1336 (2008).
- Gustafsson, M. G. L. Surpassing the lateral resolution limit by a factor of two using structured illumination microscopy. J. Microsc. 198, 82-87 (2000).
- Persson, F., Bingen, P., Staudt, T., Engelhardt, J., Tegenfeldt, J. O., Hell, S. W. Fluorescence Nanoscopy of Single DNA Molecules by Using Stimulated Emission Depletion (STED). Angew. Chem. 50 (24), 5581-5583 (2011).
- Hein, B., Willig, K. I., Hell, S. W. Stimulated emission depletion (STED) nanoscopy of a fluorescent protein-labeled organelle inside a living cell. Proc. Natl. Acad. Sci. U.S.A. 105 (38), 14271-14276 (2008).
- Klar, T. A., Jakobs, S., Dyba, M., Egner, A., Hell, S. W. Fluorescence microscopy with diffraction resolution barrier broken by stimulated emission. Proc. Natl. Acad. Sci. U.S.A. 97 (15), 8206-8210 (2000).
- Welsher, K., Yang, H. Multi-resolution 3D visualization of the early stages of cellular uptake of peptide-coated nanoparticles. Nat. Nano. 9 (3), 198-203 (2014).
- Welsher, K., Yang, H. Imaging the behavior of molecules in biological systems: breaking the 3D speed barrier with 3D multi-resolution microscopy. Faraday Discuss. 184 (0), 359-379 (2015).
- Xu, C. S., Cang, H., Montiel, D., Yang, H. Rapid and quantitative sizing of nanoparticles using three-dimensional single-particle tracking. J. Phys. Chem. C. 111 (1), 32-35 (2007).
- Cang, H., Xu, C. S., Montiel, D., Yang, H. Guiding a confocal microscope by single fluorescent nanoparticles. Opt. Lett. 32 (18), 2729-2731 (2007).
- Cang, H., Wong, C. M., Xu, C. S., Rizvi, A. H., Yang, H. Confocal three dimensional tracking of a single nanoparticle with concurrent spectroscopic readouts. Appl. Phys. Lett. 88 (22), 223901(2006).
- Han, J. J., Kiss, C., Bradbury, A. R. M., Werner, J. H. Time-Resolved, Confocal Single-Molecule Tracking of Individual Organic Dyes and Fluorescent Proteins in Three Dimensions. ACS Nano. 6 (10), 8922-8932 (2012).
- Wells, N. P., Lessard, G. A., Goodwin, P. M., Phipps, M. E., Cutler, P. J., Lidke, D. S., et al. Time-Resolved Three-Dimensional Molecular Tracking in Live Cells. Nano Lett. 10 (11), 4732-4737 (2010).
- Lessard, G. A., Goodwin, P. M., Werner, J. H. Three-dimensional tracking of individual quantum dots. Appl. Phys. Lett. 91 (22), (2007).
- McHale, K., Mabuchi, H. Intramolecular Fluorescence Correlation Spectroscopy in a Feedback Tracking Microscope. Biophys. J. 99 (1), 313-322 (2010).
- McHale, K., Mabuchi, H. Precise Characterization of the Conformation Fluctuations of Freely Diffusing DNA: Beyond Rouse and Zimm. J. Am. Chem. Soc. 131 (49), 17901-17907 (2009).
- McHale, K., Berglund, A. J., Mabuchi, H. Quantum Dot Photon Statistics Measured by Three-Dimensional Particle Tracking. Nano Lett. 7 (11), 3535-3539 (2007).
- Juette, M. F., Bewersdorf, J. Three-Dimensional Tracking of Single Fluorescent Particles with Submillisecond Temporal Resolution. Nano Lett. 10 (11), 4657-4663 (2010).
- Katayama, Y., Burkacky, O., Meyer, M., Bräuchle, C., Gratton, E., Lamb, D. C. Real-Time Nanomicroscopy via Three-Dimensional Single-Particle Tracking. ChemPhysChem. 10 (14), 2458-2464 (2009).
- Perillo, E. P., Liu, Y. -L., Huynh, K., Liu, C., Chou, C. -K., Hung, M. -C., et al. Deep and high-resolution three-dimensional tracking of single particles using nonlinear and multiplexed illumination. Nat Commun. 6, (2015).
- Hou, S., Lang, X., Welsher, K. Robust real-time 3D single-particle tracking using a dynamically moving laser spot. Opt. Lett. 42 (12), 2390-2393 (2017).
- Chenouard, N., Smal, I., de Chaumont, F., Maska, M., Sbalzarini, I. F., Gong, Y., et al. Objective comparison of particle tracking methods. Nat Meth. 11 (3), 281-289 (2014).
- Shechtman, Y., Weiss, L. E., Backer, A. S., Sahl, S. J., Moerner, W. E. Precise 3D scan-free multiple-particle tracking over large axial ranges with Tetrapod point spread functions. Nano Lett. 15 (6), 4194-4199 (2015).
- Lee, H. -lD., Sahl, S. J., Lew, M. D., Moerner, W. E. The double-helix microscope super-resolves extended biological structures by localizing single blinking molecules in three dimensions with nanoscale precision. Appl. Phys. Lett. 100 (15), 153701(2012).
- Pavani, S. R. P., Thompson, M. A., Biteen, J. S., Lord, S. J., Liu, N., Twieg, R. J., et al. Three-dimensional, single-molecule fluorescence imaging beyond the diffraction limit by using a double-helix point spread function. Proc. Natl. Acad. Sci. U.S.A. 106 (9), 2995-2999 (2009).
- Sancataldo, G., Scipioni, L., Ravasenga, T., Lanzanò, L., Diaspro, A., Barberis, A., et al. Three-dimensional multiple-particle tracking with nanometric precision over tunable axial ranges. Optica. 4 (3), 367-373 (2017).
- Balzarotti, F., Eilers, Y., Gwosch, K. C., Gynnå, A. H., Westphal, V., Stefani, F. D., et al. Nanometer resolution imaging and tracking of fluorescent molecules with minimal photon fluxes. Science. 355 (6325), 606(2017).
- Duocastella, M., Theriault, C., Arnold, C. B. Three-dimensional particle tracking via tunable color-encoded multiplexing. Opt. Lett. 41 (5), 863-866 (2016).
- Duocastella, M., Sun, B., Arnold, C. B. Simultaneous imaging of multiple focal planes for three-dimensional microscopy using ultra-high-speed adaptive optics. BIOMEDO. 17 (5), (2012).
- Mermillod-Blondin, A., McLeod, E., Arnold, C. B. High-speed varifocal imaging with a tunable acoustic gradient index of refraction lens. Opt. Lett. 33 (18), 2146-2148 (2008).
- Wang, Q., Moerner, W. E. Optimal strategy for trapping single fluorescent molecules in solution using the ABEL trap. Appl. Phys. B. 99 (1), 23-30 (2010).
- Fields, A. P., Cohen, A. E. Optimal tracking of a Brownian particle. Opt. Express. 20 (20), 22585-22601 (2012).
- Thompson, R. E., Larson, D. R., Webb, W. W. Precise Nanometer Localization Analysis for Individual Fluorescent Probes. Biophys. J. 82 (5), 2775-2783 (2002).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Tagi
Trójwymiarowe dynamiczne śledzenie lokalizacji fotonówdwuwymiarowy deflektor elektrooptycznystrojna akustyczna soczewka gradientowalawinowa fotodiodaprogramowalna macierz bramek logicznychpiezoelektryczny nanopozycjonerśledzenie fluorescencyjnych kulekszybkość zliczania fotonówalgorytm szacowania pozycji
