Tutaj prezentujemy protokół oparty na tandemowej spektrometrii mas do oznaczania ilościowego często stosowanych antybiotyków na oddziałach intensywnej terapii, a mianowicie cefepimu, meropenemu, cyprofloksacyny, moksyfloksacyny, linezolidu i piperacyliny.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Multipleksowe monitorowanie leków terapeutycznych za pomocą rozcieńczania izotopów HPLC-MS/MS antybiotyków w chorobach krytycznych
W tym artykule
Podsumowanie
Streszczenie
W wielu placówkach klinicznych stale rośnie zapotrzebowanie na monitorowanie leków terapeutycznych antybiotyków, szczególnie w odniesieniu do realizacji szpitalnych programów zarządzania antybiotykami.
W obecnej pracy prezentujemy protokół multipleksowej wysokosprawnej chromatografii cieczowej z tandemową spektrometrią mas (HPCL-MS/MS) do oznaczania ilościowego cefepimu, meropenemu, cyprofloksacyny, moksyfloksacyny, linezolidu i piperacyliny, powszechnie stosowanych antybiotyków na oddziałach intensywnej terapii. Metoda została wcześniej kompleksowo zwalidowana zgodnie z wytycznymi Europejskiej Agencji Leków.
Po szybkim oczyszczeniu próbki, anality są rozdzielane na kolumnie HPLC C8 z odwróconymi fazami w ciągu 4 minut i oznaczane ilościowo za pomocą odpowiednich stabilnych wzorców wewnętrznych znakowanych izotopami w spektrometrii mas z jonizacją elektrorozpylania (ESI+) w monitorowaniu czasu wielokrotnej reakcji (MRM). Prezentowana metoda wykorzystuje proste ustawienie instrumentacji z jednolitymi warunkami chromatograficznymi, co pozwala na codzienne i solidne monitorowanie antybiotykoterapii leków w laboratoriach klinicznych. Krzywa kalibracyjna obejmuje zakres stężeń farmakokinetycznych i obejmuje w ten sposób ilości antybiotyków zbliżone do minimalnego stężenia hamującego (MIC) wrażliwych bakterii i stężeń szczytowych (Cmax), które uzyskuje się przy podawaniu w bolusie. Bez konieczności rozcieńczania surowicy przed oczyszczeniem próbki, obszar pod krzywą dla podawanego antybiotyku można uzyskać poprzez wielokrotne pomiary.
Wprowadzenie
Chociaż antybiotyki zrewolucjonizowały praktykę medyczną, poważne infekcje bakteryjne pozostają główną przyczyną zachorowalności i śmiertelności w chorobach krytycznych1. W związku z tym niezwłoczne podanie odpowiedniego środka przeciwinfekcyjnego w odpowiedniej dawce ma ogromne znaczenie dla kontroli choroby2.
Coraz więcej dowodów pokazuje, że empiryczne leczenie antybiotykami o szerokim spektrum działania staje się coraz bardziej problematyczne ze względu na złożoność populacji pacjentów. Jest to szczególnie prawdziwe w przypadku oddziałów intensywnej terapii (OIOM), gdzie często obserwuje się ogromną międzyosobniczą zmienność kluczowych parametrów farmakokinetycznych (PK)3,4. W związku z tym pacjenci OIT są narażeni na bezpośrednie ryzyko poziomów subterapeutycznych z niebezpieczeństwem niewystarczającego sukcesu terapeutycznego5,6. Z drugiej strony, pacjenci są niepotrzebnie narażeni na zbyt wysokie stężenia antybiotyków, które mogą prowadzić do poważnych zdarzeń niepożądanych bez korzyści klinicznych7. Zarówno nadużywanie antybiotyków, jak i niewystarczające dawkowanie przyczyniły się również do rozpowszechnienia oporności na antybiotyki, która staje się coraz większym zagrożeniem dla zdrowia publicznego8.
Aby poprawić stosowanie antybiotyków i zachować ich skuteczność tak długo, jak to możliwe, Światowa Organizacja Zdrowia uruchomiła globalny plan działania na rzecz oporności na środki przeciwdrobnoustrojowe w 2015 roku9. Programy zarządzania antybiotykami stanowią zasadniczy kamień węgielny rozważnego stosowania środków przeciwdrobnoustrojowych w krajowych strategiach zdrowia publicznego10, pomagając klinicystom poprawić jakość opieki nad pacjentem11 i jednocześnie znacznie zmniejszając oporność na antybiotyki12. Dawkowanie środków przeciwdrobnoustrojowych u poszczególnych pacjentów poprzez zastosowanie terapeutycznego monitorowania leków (TDM) jest kluczowym instrumentem w tym kontekście13.
Do tej pory, dostępne na rynku testy TDM są dostępne tylko dla antybiotyków glikopeptydowych i aminoglikozydów. Kwantyfikacja substancji z innych klas zwykle wymaga opracowania lub walidacji metody we własnym zakresie, co może być uciążliwe. W związku z tym przedstawiamy szczegółowo protokół solidnego testu opartego na spektrometrii mas, który może być wykorzystany do ilościowego określenia najbardziej odpowiednich antybiotyków na OIT w ich klinicznie istotnych zakresach stężeń14. Metoda ta została niedawno opracowana w naszym ośrodku spektrometrii mas i od tego czasu jest stosowana w rutynowym TDM na OIOM-ie. Procedura wykorzystuje proste i proste ustawienia analityczne z jednolitym czyszczeniem próbki, co pozwala na szybkie wdrożenie antybiotyku TDM w wielu obiektach z możliwościami spektrometrii mas.
Opisany tutaj protokół został zoptymalizowany do oznaczania ilościowego cefepimu, meropenemu, cyprofloksacyny, moksyfloksacyny, linezolidu i piperacyliny w surowicy ludzkiej, przy użyciu chromatografii cieczowej rozcieńczającej izotopy (LC) w połączeniu z tandemową spektrometrią mas (MS/MS). W przypadku metodologii rozcieńczania izotopów LC-MS/MS stabilne związki znakowane izotopowo dodaje się do próbki będącej przedmiotem zainteresowania o określonej matrycy (np. surowicy). Wzorce znakowane izotopowo można odróżnić od ich nieznakowanego odpowiednika, a mianowicie analitu będącego przedmiotem zainteresowania, ze względu na różne masy cząsteczkowe naturalnej cząsteczki i produkty ich fragmentacji, określane jako przejście między jonami macierzystymi a potomnymi. Ponieważ związki znakowane izotopowo mają prawie identyczne ogólne zachowanie fizykochemiczne w porównaniu z ich nieznakowanym odpowiednikiem, są idealnymi wzorcami wewnętrznymi dla MS/MS, umożliwiając prawie niezależną od matrycy kwantyfikację analitu z wysokim stopniem dokładności15. Obecnie na rynku dostępnych jest wiele stabilnych wzorców wewnętrznych znakowanych izotopami, które można wykorzystać do ilościowego oznaczania małych cząsteczek, w tym TDM środków przeciwdrobnoustrojowych.
Chromatograficzna separacja analitów antybiotykowych w opisanym protokole jest wykonywana za pomocą analitycznej kolumny C8 o długości łańcucha alkilowego o odwróconej długości (100 mm x 2,1 mm, wielkość cząstek 3 μm). Podczas opracowywania metody znormalizowane współczynniki matrycowe w standardzie wewnętrznym dla wszystkich analitów wynosiły od 94,6% do 105,4%, przy współczynniku zmienności ≤8,3%14.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Podczas pracy z rozpuszczalnikami organicznymi, takimi jak metanol, zaleca się korzystanie z dygestorium. Wszystkie bufory i fazy ruchome należy przygotować w kolbach miarowych. Jeśli nie określono inaczej, roztwory mogą być przechowywane w temperaturze pokojowej do 1 miesiąca po przygotowaniu.
1. Przygotowanie kalibratorów i próbek kontroli jakości
UWAGA: Odpowiedni arkusz analizy danych dla przygotowania roztworów zapasowych i roztworów z dodatkiem znajduje się w Pliku uzupełniającym. Ze względu na identyfikowalność, należy wpisać producenta, numer katalogowy i numer partii każdego antybiotyku w odpowiednich kolumnach. Wszystkie antybiotyki należy rozpuszczać w chłodni w temperaturze 4 °C i ograniczyć czas pracy do minimum.
- Przygotować 100 mL 25% metanolu w wodzie: do kolby miarowej o pojemności 10 mL wlać 25 mL metanolu absolutnego, a następnie uzupełnić wodą destylowaną do objętości 10 mL.
- Przygotować 10 mL 20 mM kwasu octowego w wodzie: do kolby miarowej o pojemności 10 mL wlać 9 mL wody klasy HPLC, dodać 115 µL kwasu octowego lodowatego (czystość 9,5%, 17,4 M) i uzupełnić wodą destylowaną do 10 mL.
- Przygotować 25 mL 25% metanolu w wodzie z dodatkiem 20 mM kwasu octowego: do kolby miarowej o pojemności 25 mL wlać 2,5 mL wodnego 20 mM roztworu kwasu octowego, dodać 6,25 mL metanolu absolutnego i uzupełnić objętość kolby do 25 mL wodą destylowaną.
- Za pomocą wagi precyzyjnej odważyć odpowiednie ilości antybiotyków do probówek stożkowych o pojemności 15 mL, zgodnie z wartościami podanymi w Pliku uzupełniającym w kolumnie initial weight.
- Przygotować roztwory zapasowe fluorochinolonów: cyprofloksacyny i moksifloksacyny w 25% roztworze metanolu w wodzie z dodatkiem 20 mM kwasu octowego. W tym celu do odważonych ilości dodać odpowiednią objętość rozpuszczalnika, zgodnie z opisem w Pliku uzupełniającym w kolumnie „final volume”. Szybko rozpuścić antybiotyki fluorochinolonowe w kąpieli ultradźwiękowej przez 2 min oraz poprzez intensywne mieszanie w wortexie.
- Przygotować roztwory zapasowe cefepimu, meropenemu, linezolidu i piperacyliny w 25% roztworze metanolu w wodzie. W tym celu do odważonych ilości dodać odpowiednią objętość rozpuszczalnika, zgodnie z opisem w Pliku uzupełniającym w kolumnie final volume, a następnie szybko rozpuścić antybiotyki poprzez intensywne mieszanie w wortexie. Meropenem rozpuścić jako ostatnią substancję.
- Połączyć roztwory zapasowe wszystkich antybiotyków zgodnie z tabelą corresponding volume of stock solution w Pliku uzupełniającym, aby otrzymać dziesięciokrotnie skoncentrowane roztwory wzbogacone (spike-solutions).
- Wzbogacić dziewięć objętości surowicy wolnej od leków jedną objętością dziesięciokrotnie skoncentrowanych roztworów wzbogaconych, aby otrzymać kalibratory surowicy 0–7 oraz kontrole jakości (QC) A–D. Na przykład: dodać 0,5 mL roztworu wzbogaconego do 4,5 mL surowicy w polipropylenowej probówce o pojemności 10 mL i inkubować przez 15 min w chłodni w temperaturze 4 °C na mieszalniku walcowym przy 50 rpm.
- Za pomocą pipety wielodawkowiej przygotować aliquoty po 10 µL kalibratorów i kontroli jakości w polipropylenowych probówkach o pojemności 1,5 mL.
- Przechowywać kalibratory, kontrole jakości oraz roztwory zapasowe antybiotyków w temperaturze -80 °C przez maksymalnie sześć miesięcy.
- Dla każdego antybiotyku przygotować również roztwór czysty zawierający 1 0 mg/L pojedynczego antybiotyku. Rozcieńczyć odpowiedni roztwór zapasowy za pomocą właściwego rozcieńczalnika (np. dla cyprofloksacyny użyć 25% roztworu metanolu w wodzie z dodatkiem 20 mM kwasu octowego).
UWAGA: Czyste roztwory antybiotyków są wymagane wyłącznie do strojenia instrumentu.
2. Przygotowanie mieszaniny standardów wewnętrznych
UWAGA: Standardy wewnętrzne to znakowane izotopowo odpowiedniki analizowanych substancji, które dodaje się do próbki podczas jej oczyszczania. Ponieważ standardy wewnętrzne posiadają niemal identyczne ogólne właściwości fizykochemiczne jak ich nieznakowane odpowiedniki, kompensują one efekty macierzy danej próbki.
- Przygotuj 10 ml 50% roztworu metanolu w wodzie, dodając 5 ml metanolu absolutnego do kolby shake flask o pojemności 10 ml, a następnie uzupełniając objętość do 10 ml wodą destylowaną.
- Przygotować 10 ml 50% roztworu metanolu w wodzie zawierającego 20 mM kwasu octowego. W tym celu do kolby pomiarowej o pojemności 10 ml dodać 1 ml 20 mM kwasu octowego, dodać 5 ml metanolu bezwodnego, a następnie dopełnić wodą destylowaną do objętości 10 ml.
- Przygotować roztwory wzorcowe standardów wewnętrznych (IS) o stężeniu 1 00 mg/L bezpośrednio w fiolkach dostarczonych przez producenta. Rozpuścić cefepim-13C12D3 siarczan w wodzie destylowanej, meropenem-D6, linezolid-D3, oraz piperacylinę-D5 w 50% roztworze metanolu w wodzie. Rozpuścić cyprofloksacynę-D8 w 50% roztworze metanolu i wody z 20 mM octanu oraz chlorowodorkiem moksifloksacyny-13C1D3 w wodzie destylowanej z 20 mM octanu.
- Połączyć roztwory zapasowe IS w probówce z polipropylenu o objętości 1,5 ml, aby otrzymać pięciokrotnie stężoną mieszaninę standardów wewnętrznych. Dodać 10 µL cefepimu-13C12D3, 10 µL meropenemu-D6, 1 µL cyprofloksacyny-D8, 2 µL hydrochlorczyku moksyfloksacyny-13C1D3, 2 µL linezolidu-D3oraz 10 µL piperacyliny-D5 Proszę podać tekst źródłowy do tłumaczenia. 965 µL 25% roztworu metanolu w wodzie.
- Przechowywać roztwory zapasowe standardów wewnętrznych oraz pięciokrotnie skoncentrowaną mieszaninę SW w temperaturze -80 °C.
3. Przechowywanie próbek pacjentów
UWAGA: Należy upewnić się, że surowicę pozyskano tak szybko, jak to możliwe, oraz że zachowano łańcuch chłodniczy dla zamrożonych próbek.
- Pobrać krew pełną do probówek do pobierania surowicy.
- Pozostawić krew do skrzepnięcia na 20–30 min w temperaturze pokojowej.
- Oddzielić surowicę od krwi poprzez wirowanie przy 2,0 x g przez 10 min.
- Przenieść supernatant do czystej probówki polipropylenowej.
- Przechowywać surowicę do sześciu miesięcy w temperaturze -80 °C do momentu wykonania analizy. Alternatywnie próbki można przechowywać do 3 dni w temperaturze -20 °C.
4. Przygotowanie buforów do chromatografii
- Aby przygotować 1 M roztwór mrअधिकanianu amonu w wodzie, rozpuścić 6,306 g mrअधिकanianu amonu w 10 mL wody klasy HPLC w kolbie pomiarowej o pojemności 100 mL. Roztwór przechowywać do 1 miesiąca w temperaturze 4 °C.
- Przygotować fazę ruchomą A [10 mM mrअधिकanian amonu w wodzie-kwasie mrówkowym (9,9:0,1 v/v)]. Wypełnić kolbę pomiarową o pojemności 1 0 mL około 50 mL wody klasy HPLC, dodać 1 mL kwasu mrówkowego i 10 mL 1 M roztworu mrअधिकanianu amonu, a następnie uzupełnić wodą klasy HPLC do objętości 1 00 mL. Przenieść fazę ruchomą A do czystej szklanej butelki i podłączyć do systemu HPLC. Fazę ruchomą A przechowywać do 2 tygodni w temperaturze pokojowej.
- Przygotować fazę ruchomą B. Przenieść bezwodny metanol klasy HPLC do czystej szklanej butelki i podłączyć do systemu HPLC.
- Jako rozpuszczalnik do płukania igły zastosować bezwodny metanol, podłączając odpowiednią rurkę do szklanej butelki zawierającej fazę ruchomą B.
- Przygotować rozpuszczalnik do uszczelnienia i przepłukania składający się z metanolu, wody i kwasu mrówkowego (7:92,9:0,1, v/v/v). Wypełnić kolbę pomiarową o pojemności 1 00 mL około 50 mL wody destylowanej, dodać 70 mL bezwodnego metanolu, 1 mL kwasu mrówkowego i uzupełnić wodą destylowaną do 1 00 mL. Przenieść rozpuszczalnik do czystej szklanej butelki i podłączyć do systemu HPLC.
Uwaga: Różne systemy autosamplera wykorzystują zarówno silny, jak i słaby rozpuszczalnik do płukania igły. W takim przypadku przygotować roztwory płuczące zgodnie z zaleceniami producenta. Na przykład: silne płukanie wykonać za pomocą mieszaniny metanol-woda-alkohol izopropylowy (70:20:10, v/v/v), a słabe płukanie za pomocą mieszaniny woda-metanol (95:5, v/v).
5. Strojenie instrumentu
UWAGA: Ten krok jest wykonywany w celu optymalizacji metody dla konkretnego spektrometru mas.
- Rozcieńczyć roztwory analityczne i roztwory standardów wewnętrznych o stężeniu 1 0 mg/L w stosunku 1:10 lub 1:10 w mieszaninie faz ruchomych A i B (50:50, v/v), w zależności od intensywności sygnałów detektora. Dostroić spektrometr mas za pomocą funkcji autotune lub przeprowadzić strojenie ręczne dla następujących przejść jonów macierzystych do jonów potomnych14: cefepim (481,0 > 167,0/395,7), cefepim-13C12D3 (485,1 > 167,1/40,0), meropenem (384,1 > 14,0/141,0), meropenem-D6 (390,1 > 14,0/147,2), cyprofloksacyna (32,0 > 231,0/245,0), cyprofloksacyna-D8 (340,1 > 235,1/249,3), moksifloksacyna (402,0 > 261,0/383,9), moksifloksacyna-13C1D3 (406,1 > 265,1/38,0), linezolid (38,0 > 235,0/296,0), linezolid-D3 (341,1 > 235,1/297,1), piperacylina (518,0 > 143,0/358,9) oraz piperacylina-D5 (523,1 > 142,8/364,1).
- W przypadku instrumentów z funkcją autotuning, należy użyć funkcji autotune, aby automatycznie dostosować napięcie i ustawienia wlotu MS przez detektory.
- W przypadku instrumentów z ręcznym strojeniem, należy korygować ustawienia (np. napięcie kolizyjne i energię kolizyjną), aż do uzyskania optymalnej (zazwyczaj maksymalnej) intensywności sygnału na detektorze dla każdego jonu macierzystego i potomnego. Na przykład należy zamontować trójnik mieszający, podawać fazy ruchome A i B (50:50, v/v) z przepływem 0,5 mL/min i stale wprowadzać czysty antybiotyk lub standard wewnętrzny z przepływem 0,1 mL/min.
6. Konfiguracja układu HPLC-MS/MS
UWAGA: Funkcje spektrometru mas, systemu HPLC (w tym autopróbnika) oraz odpowiedniego oprogramowania zależą od producenta. Należy dostosować parametry spektrometru mas i procedurę płukania zgodnie z zaleceniami producenta.
- Zapisz parametry spektrometru masowego w odpowiednim „pliku dostrojenia MS” (MS tune file). Dla wszystkich analitów zastosuj jonizację przez elektroryzację w trybie dodatnim (ESI+). Dostosuj ustawienia źródła jonów do używanego instrumentu (np. napięcie kapilary 1,5 kV, temperatura źródła 120 °C, temperatura desolwatacji 40 °C, przepływ gazu desolwatacyjnego 600 L/h, napięcie soczewki RF 0,1 V oraz czas przebywania 80 ms).
- Określ parametry dostrojenia dla analitu i standardów wewnętrznych (np. napięcie kapilary, energia kolizyjna) w „pliku MS” (MS file).
- W „pliku wtryskiwacza” (inlet file) ustaw następujące warunki autosamplera: temperaturę próbki na 10 °C z tolerancją ± 5 °C; sekwencję płukania jako 1x przemycie-płukanie-przemycie z objętością płukania 60 µL.
- W wyżej wspomnianym „pliku wtryskiwacza” (inlet file) ustaw przepływ na 0,4 lub 0,5 mL/min, czas analizy na 4 min, górną granicę ciśnienia na 345 bar oraz temperaturę kolumny na 30 °C z tolerancją ± 5 °C. Podaj nazwy rozpuszczalników faz ruchomych A i B i ustaw ich proporcje odpowiednio na 7% B/93% A.
- Zaprogramuj gradient chromatograficzny w „pliku wtryskiwacza” (inlet file) w następujący sposób: 0,0–0,10 min z 7% fazy ruchomej B/93% A, 0,1–0,60 min z 65% fazy ruchomej B/35% A, 0,61–2,10 min z 95% fazy ruchomej B/5% A, 2,11–4,0 min z 7% fazy ruchomej B/93% A.
UWAGA: Oblicz objętość pozokolumnową, objętość martwą platformy instrumentalnej oraz współczynniki retencji analitów zgodnie z wytycznymi USP <621> dotyczącymi chromatografii16.
7. Główny plik pomiaru próbek
UWAGA: Za pomocą „głównego pliku pomiaru próbek” określa się próbki pacjentów, rozpoczyna analizę HPLC-MS/MS oraz przeprowadza ewaluację danych. Generowane są dwa osobne pliki szablonów zawierające pary kontroli niskiej i wysokiej jakości; jeden szablon obejmuje pary QC A i C, a drugi pary QC B i D.
- Utwórz nową „główny plik pomiarów próbekWybierz wspomniany wyżej „plik strojenia MS, 'plik MSi plik wejściowy (sekcja 6), wprowadzić je do linii każdej próbki i określić objętość iniekcji za pomocą 15 µL.
- W kolejności rosnącej należy dodać „tekst próbki” dla kalibratorów 0–7 oraz pary kontroli jakości (QC) A/C lub pary QC B/D.
- Określ typ próbki. Wybierz typ próbki „standard” dla kalibratorów oraz „QC” dla par kontroli jakości.
- Określ stężenie każdej substancji antybiotycznej dla odpowiadających im kalibratorów i kontroli jakości (patrz arkusz, stężenie [µg/mL] Cal 7–Cal 0, QC A/C lub B/D,).
- Zaprogramuj 'metoda oceny danychNależy użyć przejść zoptymalizowanych podczas strojenia instrumentu (rozdział 5). Każdy antybiotyk należy dopasować do odpowiadającego mu standardu znakowanego izotopowo (np., meropenem - meropenem-D6).
8. Oczyszczanie próbek i analiza HPLC-MS/MS
UWAGA: Dla każdej partii próbek przetwarzany i analizowany jest sparowany zestaw kontroli jakości z niskim i wysokim stężeniem antybiotyku (QC A/C lub QC B/D). W przypadku różnych partii sparowane próbki QC są wykorzystywane naprzemiennie (np., w dniu pierwszym wybrać „główny plik pomiarów próbek w tym parę QC A/C; w drugim dniu należy wybrać tę zawierającą parę QC B/D. Przetwarzanie próbek surowicy przedstawiono na Rysunek 1.
- Przygotować czynnik wytrącający: 10% metylo-tert-butylu eteru w metanolu (10:90, v/v) (np. napełnić kolbę miarową o pojemności 25 mL ilością 2,5 mL metylo-tert-butylu eteru, a następnie uzupełnić do 25 mL absolutnym metanolem).
- Umieścić kolumnę C8 do odwrotnej fazy w komorze kolumny. Podłączyć ją do układu HPLC i spektrometru mas zgodnie z kierunkiem przepływu.
- Utworzyć listę próbek. Otworzyć odpowiedni szablon „sample measurement master file” i dodać do listy próbki pacjentów przeznaczone do analizy. Tworzyć grupy do 20 próbek pacjentów, obramowując je odpowiednią parą kontroli jakości.
- Przeprowadzić mokre płukanie (wet-prime) systemu HPLC za pomocą oprogramowania sterującego „inlet file”: ustawić funkcję „wet prime” na 50% fazy ruchomej A / 50% B i płukać przez 2 min przy szybkości przepływu 1 mL/min.
- Odświeżyć strzykawkę. W tym celu wykonać w oprogramowaniu sterującym 6 cykli zasysania/wytryskiwania po 600 µL.
- Urównoważyć kolumnę C8 do odwrotnej fazy. Za pomocą oprogramowania uruchomić przepływ w pliku „inlet file” i płukać 7% fazy ruchomej B / 93% A przez minimum 5 min przy szybkości przepływu 0,5 mL/min. Zweryfikować, czy temperatura kolumny wynosi 30 °C.
- Rozmrozić próbki pacjentów, jedną alikwot każego kalibratora 0–7 oraz parę kontroli jakości (A/B lub C/D).
- Za pomocą pipety wielokanałowej dodać 25 µL mieszaniny standardu wewnętrznego do 100 µL kalibratora, próbki QC lub serum pacjenta w probówce polipropylenowej o pojemności 1,5 mL, a następnie wymieszać próbówkę na wortexie przez kilka sekund.
- Inkubować mieszaninę przez 5 min w temperaturze pokojowej na wytrząsarce laboratoryjnej (np. przy 1 20 rpm).
- Za pomocą pipety wielokanałowej dodać 150 µL odczynnika wytrącającego do mieszaniny próbki i standardu wewnętrznego.
- Ponownie wymieszać próbówkę na wortexie przez kilka sekund i inkubować przez 5 min w temperaturze pokojowej na wytrząsarce laboratoryjnej (np. przy 1 20 rpm).
- Odwirować zawiesinę przy 20 0 x g w wirówce stołowej przez 10 min w temperaturze 4 °C.
- Rozcieńczyć nadfiltr w stosunku 1:3 wodą o stopniu czystości HPLC w fiolce szklanej z mikro-insertem i wprowadzić do autosamplera jako próbki przetworzone.
- Ręcznie uruchomić analizę HPLC-MS/MS w pliku „sample measurement control file”.
UWAGA: W przypadku długotrwałego przechowywania należy dokładnie przepłukać kolumnę analityczną zgodnie z zaleceniem producenta [np. 0,5 mL/min mieszaniny metanol-woda (50:50, v/v)], aby zapobiec zapadnięciu się fazy.
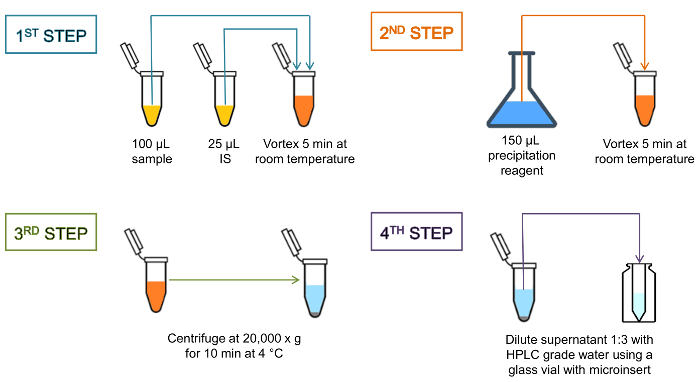
Rysunek 1: Schematyczne przedstawienie oczyszczania próbki. Wytrącanie białek przy wysokiej sile odśrodkowej prowadzi do powstania gęstego osadu i klarownego supernatantu, co wskazuje na całkowite wytrącenie białek. Całkowity czas przetwarzania wynosi około 30 min, wliczając w to oczyszczanie próbek, rozdział chromatograficzny oraz analizę MS/MS. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ilustracji.
9. Ocena jakości i kwantyfikacja
- Aby przetworzyć próbki, otwórz odpowiedni „plik kontrolny pomiaru próbekwybrać kalibratory, kontrole jakości oraz próbki pacjentów, a następnie poddać je ocenie za pomocą „metoda oznaczania ilości antybiotyków
- Sprawdź, czy piki dla konkretnego analizytu zostały prawidłowo zintegrowane. Przejrzyj piki dla każdego kalibratora, próbek kontrolnych (QC) oraz próbek pacjentów i w razie potrzeby dokonaj ich ręcznej reintegracji na poziomie linii bazowej.
- Należy przeanalizować krzywą kalibracyjną i sprawdzić, czy spełnia ona następujące kryteria jakości: a) liniowość w całym zakresie kalibracji, b) współczynnik kalibracji r2 > 0,95, c) odchylenie każdego standardu kalibracyjnego w granicach ± 15% wartości nominalnej, z wyjątkiem dolnej granicy oznaczalności (LLOQ), dla której wymagane jest odchylenie ± 20%.
- Należy odrzucić wzorzec kalibracyjny niespełniający wyżej wymienionych kryteriów i ponownie ocenić krzywą kalibracyjną, w tym analizę regresji.
- Należy przeanalizować kontrole jakości i sprawdzić, czy odchylenia mieszczą się w zakresie ± 15% wartości nominalnej.
- Jeśli stężenie próbki pacjenta przekracza stężenie najwyższego kalibratora, należy rozcieńczyć próbkę wodą destylowaną, maksymalnie w stosunku 1:5 (np., 100 µL z surowicy plus 400 µL (wody destylowanej) przed oczyszczaniem próbki. Powtórzyć kroki 8.8–8.14 dla tej konkretnej próbki i poddać ją ponownemu przetworzeniu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Przy zastosowaniu opisanego protokołu typowy chromatogram przedstawiono na Rysunku 2. Zgodnie z wytycznymi chromatograficznymi Farmakopei Stanów Zjednoczonych (USP)16, objętość martwa kolumny w obecnym systemie została określona na ~0,2 mL, a objętość pozakolumnowa (obejmująca injektor, rurki i złączki) na ~0,08 mL, co daje objętość retencyjną wynoszącą ~0,30 mL. Obliczone czynniki retencji dla wszystkich analitów wynosiły od 2,8 (dla ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W tym manuskrypcie przedstawiamy protokół prostej i solidnej metody opartej na tandemowej spektrometrii mas do oznaczania ilościowego często stosowanych antybiotyków na OIT19, a mianowicie cefepimu, meropenemu, cyprofloksacyny, moksyfloksacyny, linezolidu i piperacyliny14. Do manuskryptu dołączony jest arkusz kalkulacyjny dotyczący przygotowania podstawowych roztworów antybiotyków, kalibratorów i kontroli jakości, biorąc pod uwagę czystość antybiotyków i masę cząsteczkową i...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują Dr. Schütze za pomoc w ustaleniu prezentowanej metody oraz Dr. Zollerowi za cenny wkład dotyczący prawidłowego zakresu kalibracji. Autorzy dziękują również personelowi technicznemu zakładu spektrometrii mas.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| chlorowodorek cefepimu | Sigma-Aldrich | 1097636 | Wzorzec referencyjny USP |
| trójwodzian meropenemu | Sigma-Aldrich | Y0001252 | EP Wzorzec |
| referencyjny cyprofloksacyny | Sigma-Aldrich | 17850 | |
| chlorowodorek moksyfloksacyny | Sigma-Aldrich | SML1581 | |
| linezolid | Toronto Research Chemicals | ||
| sól sodowa piperacyliny | Sigma-Aldrich | 93129 | |
| cefepime-13C12D3 siarczan | Alsachim | C1297 | Wzorzec wewnętrzny znakowany izotopem dla cefepimu |
| meropenem-D6 | Toronto Research Chemicals | M225617 | Wzorzec wewnętrzny znakowany izotopem dla |
| cyprofloksacyny meropenemu-D8 | Toronto Research Chemicals | C482501 | Wzorzec wewnętrzny znakowany izotopem dla |
| chlorowodorku moksyfloksacyny-13C1D3 | Toronto Research Chemicals | M745003 | Wzorzec wewnętrzny znakowany izotopem dla moksyfloksacyny |
| linezolid-D3 | Toronto Research Chemicals | L466502 | Wzorzec wewnętrzny znakowany izotopem dla linezolidu |
| piperacylina-D5 | Toronto Research Chemicals | P479952 | Izotop znakowany wewnętrznie norma dla metanolu piperacyliny |
| JT Baker | 8402 | ||
| Woda klasy HPLC | JT Baker | 4218 | |
| kwas mrówkowy | Biosolve | 6914132 | |
| kwas octowy | Biosolve | 1070501 | |
| mrówczan amonu | Sigma-Aldrich | 70221-25G-F | |
| eter metylowy tert-butylu | Merck | 101845 | |
| Fortis 3 & m C8 100 * 2,1 mm | Fortis | F08-020503 | |
| Filtr Prifilter w obudowie Ti-PEEK (2 μ m) | System HPLC Chromsystems | 15011 | |
| 2795 Alliance | Waters | 176000491 | |
| Quattro micro API Tandem Quadrupol System | Waters | 720000338 | |
| QuanLynx 4.1 | wód | / | danych dostarczone przez producenta spektrometru |
| Uzupełnienie Rozwiązania | magazynowe |
Bibliografia
- Fleischmann, C., et al. Assessment of Global Incidence and Mortality of Hospital-treated Sepsis. Current Estimates and Limitations. American Journal of Respiratory and Critical Care Medicine. 193 (3), 259-272 (2016).
- Dellinger, R. P., et al. Surviving Sepsis Campaign: international guidelines for management of severe sepsis and septic shock, 2012. Intensive Care Medicine. 39 (2), 165-228 (2013).
- Lodise, T. P., Drusano, G. L. Pharmacokinetics and pharmacodynamics: optimal antimicrobial therapy in the intensive care unit. Critical Care Clinics. 27 (1), 1-18 (2011).
- Macedo, R. S., Onita, J. H., Wille, M. P., Furtado, G. H. Pharmacokinetics and pharmacodynamics of antimicrobial drugs in intensive care unit patients. Shock. 39, Suppl 1. 24-28 (2013).
- Petersson, J., Giske, C. G., Eliasson, E. Standard dosing of piperacillin and meropenem fail to achieve adequate plasma concentrations in ICU patients. Acta Anaesthesiologica Scandinavica. 60 (10), 1425-1436 (2016).
- Abdul-Aziz, M. H., Lipman, J., Mouton, J. W., Hope, W. W., Roberts, J. A. Applying pharmacokinetic/pharmacodynamic principles in critically ill patients: optimizing efficacy and reducing resistance development. Seminars in Respiratory and Critical Care Medicine. 36 (1), 136-153 (2015).
- Imani, S., Buscher, H., Marriott, D., Gentili, S., Sandaradura, I. Too much of a good thing: a retrospective study of beta-lactam concentration-toxicity relationships. Journal of Antimicrobial Chemotherapy. 72 (10), 2891-2897 (2017).
- Ventola, C. L. The antibiotic resistance crisis: part 1: causes and threats. Pharmacy & Therapeutics. 40 (4), 277-283 (2015).
- World Health Organization. Global Action Plan on Antimicrobial Resistance. , Available from: http://www.who.int/antimicrobial-resistance/global-action-plan/en (2015).
- Pulcini, C. Antibiotic stewardship: update and perspectives. Clinical Microbiology and Infection. 23 (11), 791-792 (2017).
- Cairns, K. A., et al. The impact of a multidisciplinary antimicrobial stewardship team on the timeliness of antimicrobial therapy in patients with positive blood cultures: a randomized controlled trial. Journal of Antimicrobial Chemotherapy. 71 (11), 3276-3283 (2016).
- Baur, D., et al. Effect of antibiotic stewardship on the incidence of infection and colonisation with antibiotic-resistant bacteria and Clostridium difficile infection: a systematic review and meta-analysis. Lancet Infectious Diseases. 17 (9), 990-1001 (2017).
- Roberts, J. A., Norris, R., Paterson, D. L., Martin, J. H. Therapeutic drug monitoring of antimicrobials. British Journal of Clinical Pharmacology. 73 (1), 27-36 (2012).
- Paal, M., Zoller, M., Schuster, C., Vogeser, M., Schutze, G. Simultaneous quantification of cefepime, meropenem, ciprofloxacin, moxifloxacin, linezolid and piperacillin in human serum using an isotope-dilution HPLC-MS/MS method. Journal of Pharmaceutical and Biomedical Analysis. 152, 102-110 (2018).
- Vogeser, M., Seger, C. Pitfalls associated with the use of liquid chromatography-tandem mass spectrometry in the clinical laboratory. Clinical Chemistry. 56 (8), 1234-1244 (2010).
- United States Pharmacopeia and National Formulary. Chapter <621>. CHROMATOGRAPHY (USP 37-NF 32 S1). , United Book Press, Inc. Baltimore, MD. 6376-6385 (2014).
- Wong, G., Sime, F. B., Lipman, J., Roberts, J. A. How do we use therapeutic drug monitoring to improve outcomes from severe infections in critically ill patients? BMC Infectious Diseases. 14, 288(2014).
- EUCAST: European Committee on Antimicrobial Susceptibility Testing. Information on clinical breakpoint tables. , Available from: http://www.eucast.org/clinical_breakpoints/ (2017).
- Surveillance der Antibiotika-anwendung und der bakteriellen Resistenzen auf Intensivstationen. SARI information for antibiotic consumption 2016 of all intensive care units participating at SARI. , Available from: http://sari.eu-burden.info/auswertung/down/AD-ZEIT.pdf (2016).
- Cefepime hydrochloride: Highlights of prescribing information. , Available from: https://www.accessdata.fda.gov/drugsatfda_docs/Label/2016/050679s040lbl.pdf (2016).
- Meropenem: Highlights of prescribing information. , Available from: https://www.accessdata.fda.gov/drugsatfda_docs/Label/2008/050706s022lbl.pdf (2006).
- Ciprofloxacin hydrochloride: Highlights of prescribing information. , Available from: https://www.accessdata.fda.gov/drugsatfda_docs/Label/2016/019537s086lbl.pdf (2016).
- Moxifloxacin hydrochloride: Highlights of prescribing information. , Available from: https://www.accessdata.fda.gov/drugsatfda_docs/Label/2010/021277s038lbl.pdf (2010).
- Linezolid: Highlights of prescribing information. , Available from: https://www.accessdata.fda.gov/drugsatfda_docs/Label/2012/021130s028lbl.pdf (2011).
- Piperacillin and Tazobactam: Highlighs of prescribing information. , Available from: https://www.accessdata.fda.gov/drugsatfda_docs/Label/2017/050684s88s89s90_050750s37s38s39lbl.pdf (2017).
- Zander, J., et al. Effects of biobanking conditions on six antibiotic substances in human serum assessed by a novel evaluation protocol. Clinical Chemistry and Laboratory. 54 (2), 265-274 (2016).
- Zander, J., et al. Quantification of piperacillin, tazobactam, cefepime, meropenem, ciprofloxacin and linezolid in serum using an isotope dilution UHPLC-MS/MS method with semi-automated sample preparation. Clinical Chemistry and Laboratory. 53 (5), 781-791 (2015).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
