Tutaj prezentujemy klonowanie gRNA (STAgR), metodę łatwego multipleksowania wektorów gRNA dla podejść CRISPR/Cas9. STAgR sprawia, że multipleksowanie gRNA jest proste, wydajne i konfigurowalne.
Artykuł metodologiczny
Konfigurowalny protokół klonowania gRNA ze składaniem ciągów (STAgR)
W tym artykule
Podsumowanie
Streszczenie
Bakteryjny system CRISPR/Cas9 znacznie zwiększył możliwości metodologiczne dla naukowców zajmujących się naukami przyrodniczymi. Ze względu na jego wykorzystanie, inżynieria genetyczna i genomiczna znalazła zastosowanie w szerokim zakresie systemów. Co więcej, wiele podejść inżynierii transkrypcyjnej i epigenomicznej jest obecnie po raz pierwszy powszechnie wykonalnych. Jednym z powodów szerokiego zastosowania CRISPR jest jego dwuczęściowy charakter. Małe gRNA determinują cele genomowe kompleksu, warianty białka Cas9 i lokalne konsekwencje molekularne. Jednak wiele podejść CRISPR opiera się na jednoczesnym dostarczaniu wielu gRNA do pojedynczych komórek. W tym miejscu przedstawiamy konfigurowalny protokół klonowania gRNA (STAgR), metodę, która umożliwia proste, szybkie i wydajne generowanie multipleksowanych wektorów ekspresji gRNA w jednym kroku klonowania. STAgR jest opłacalny, ponieważ (w tym protokole) poszczególne sekwencje docelowe są wprowadzane przez startery o krótkim zwisie, podczas gdy długie matryce DNA kaset ekspresyjnych gRNA mogą być wielokrotnie wykorzystywane. Co więcej, STAgR umożliwia jednoetapową inkorporację dużej liczby gRNA, a także kombinacji różnych wariantów gRNA, wektorów i promotorów.
Wprowadzenie
Klonowanie gRNA (STAgR) to metoda umożliwiająca efektywne generowanie przez noc wektorów ekspresyjnych zawierających wiele kaset ekspresyjnych gRNA w jednym kroku klonowania. Protokół STAgR nie jest zależny od specjalistycznej wiedzy ani materiałów i oferuje wiele opcji dostosowania.
Bakteryjne białko CRISPR Cas9 ma unikalną zdolność. Jest w stanie znaleźć i selektywnie związać tylko te sekwencje DNA, które są zakodowane w naturalnie występujących crRNA lub zmodyfikowanych gRNAs1. Jego wykorzystanie jako narzędzia molekularnego umożliwiło wiele podejść, które do niedawna były niemożliwe, niewykonalne lub ograniczały się tylko do niektórych modeli komórkowych. Należą do nich ukierunkowane mutacje genów2, inżynieria genomu3, epigenome editing4,5,6, aktywacja transkrypcyjna i wyciszanie genów7,8. O ile nam wiadomo, CRISPR jest uniwersalny, ponieważ istnieją doniesienia o jego zastosowaniu dla szerokiego zakresu miejsc docelowych, typów komórek i gatunków. Jednak wiele zastosowań CRISPR zależy bezpośrednio lub pośrednio od dostarczania wielu gRNA, w tym serii manipulacji genomowych (translokacje9,10, medium11 i dużych zmian genomowych12,13), inżynieria genomu (użycie Cas9 nickases14, generowanie alleli warunkowych11,15 lub mutacje seryjne16) i strategie śledzenia17. Co więcej, dla innych podejść (inżynieria transkrypcyjna18, epigenome engineering19,20) wiele stron docelowych nie jest ściśle obowiązkowych, jednak osiągają maksymalny efekt często tylko w tym warunku.
Opisano kilka użytecznych metod generowania wektorów gRNA zawierających więcej niż jedną kasetę z wyrażeniami gRNA21,22,23,24,25,26,27. W tym miejscu przedstawiamy protokół STAgR, klonowania gRNA ze składaniem ciągów, który wyróżnia się połączeniem prostoty i szybkości (potrzebny jest tylko jeden etap klonowania przez noc), niskiego kosztu (ponieważ matryce DNA mogą być wielokrotnie wykorzystywane), możliwości dostosowania (dla różnych systemów gRNA i promotorów) i skuteczności (pozwala na generowanie wektorów zawierających dużą liczbę kaset gRNA)28.
STAgR może być w zasadzie używany do generowania wektorów ekspresyjnych z niewielką liczbą (1-2 gRNA), kilkoma (3-5 gRNA) i jedną z najwyższych liczby kaset ekspresyjnych zgłoszonych do tej pory (6-8 gRNA)28. Podobnie STAgR ma zastosowanie do dowolnej sekwencji gRNA, szkieletu lub promotora. Ponieważ jednak STAgR opiera się głównie na reakcjach łańcuchowych polimerazy (PCR) i składaniu Gibsona, gRNA o dużym podobieństwie sekwencji powinny być generowane przy użyciu metody alternatywnej.
Protokół
1. Projektowanie strategii klonowania STAgR
- Zdecyduj, ile kaset gRNA zostanie uwzględnionych w jednym wektorze ekspresji i w jakiej kolejności. Określ, które promotory i rusztowania gRNA powinny być używane dla każdego z gRNA. Zaprojektuj gRNA za pomocą dowolnego narzędzia online (np. www.benchling.com).
2. Projektowanie podkładów klonujących STAgR z nawisami
UWAGA: Sekwencja protospacerowa sensu ostatniego gRNA i antysensowna pierwsza gRNA są dodawane odpowiednio do starterów PCR używanych do amplifikacji szkieletu wektora (Rysunek 1). Pozostałe sekwencje są amplifikowane ze strun, dołączając w ten sposób gRNA sensowne i antysensowne w pożądanej kolejności. Pierwszy fragment struny jest amplifikowany starterem do przodu zawierającym pierwszą sekwencję gRNA N20 jako zwis i odwrotnym starterem z drugą sekwencją gRNA N20 (odwrotny dopełniacz) jako zwis. Wszystkie poniższe elementy są generowane odpowiednio.
- Dodaj sekwencje N20 gRNA do starterów amplifikacyjnych do przodu dla ciągu DNA STAgR jako zwisy (Tabela 1). Dodaj sekwencje gRNA sensu 5' do startera przedniego "scf-FP" (dla konwencjonalnego rusztowania) lub "sam-FP" (dla rusztowania zawierającego MS2). Startery FP wyżarzają się do rusztowania/części MS2 odpowiedniego ciągu STAgR (Rysunek 1).
- Dodaj sekwencję N20 gRNA odwrotnego dopełniacza do odwrotnych sekwencji starterów. Wybierz startery RP w zależności od konkretnych promotorów i użytych strun (hU6-RP, mU6-RP, 7sK-RP, H1-RP).
3. Generowanie fragmentów klonowania STAgR
- Aby wygenerować poszczególne fragmenty klonowania do montażu Gibsona, należy przeprowadzić PCR, umieszczając 10 μl buforu o wysokiej wierności (HF), 1 μl 10 mM dNTP, 0,25 μl wysięgu startera (100 μM), 10 ng matrycy DNA (sznurek lub wektor), 0,5 μl polimerazy HF, 1,5 μl dimetylosulfotlenku (DMSO) i dodaćH2O, aby uzyskać końcową objętość 50 μL.
UWAGA: Użyj plazmidu "STAgR_Neo" jako matrycy dla szkieletowego PCR, aby włączyć rusztowanie gRNA do ostatniego gRNA, jeśli wybrano rusztowanie SAM, użyj "STAgR_SAM". Na przykład w przypadku plazmidu STAgR z sześcioma kasetami gRNA konieczne jest sześć PCR, pięć z ciągami DNA jako matrycami i jeden ze szkieletem wektora jako matrycą. - Inkubować reakcje na termocyklerze w następujących warunkach: 1 cykl w temperaturze 98 °C przez 1 min 30 s; 38 cykli w temperaturze 98 °C przez 10 s, 59 °C (w przypadku rusztowania gRNA) / 68 °C (w przypadku pętli SAM) przez 10 s, 72 °C w 30 s (w przypadku wstawek) / 1 min 30 s (w przypadku wektorów); 1 cykl w temperaturze 72 °C przez 10 min.
- Usuń 5,5 μl z reakcji PCR, dodaj barwnik ładujący i przeanalizuj amplifikowane fragmenty na 1% żelu agarozowym. Załadować odpowiednią drabinkę DNA do wymiarowania (drabinka DNA 100 pz/drabinka DNA 1 kb) i uruchomić żel w odpowiednim buforze do pracy z żelem (np. buforem TLE) pod napięciem 120 V przez 30 minut.
- Podczas pracy żelu dodać 5 μl buforu dostarczonego z enzymem restrykcyjnym i 0,5 μl DpnI (10 jednostek) do pozostałych 44,5 μl reakcji PCR i inkubować przez 30 minut do 1 godziny w temperaturze 37 °C.
- Wykonaj oczyszczanie DNA za pomocą kulek magnetycznych.
- Dodać 1,8 μl kulek magnetycznych na 1 μl produktu PCR i mieszać, pipetując w górę i w dół. Inkubować przez 2 minuty w temperaturze pokojowej (RT).
- Oddziel kulki i fragmenty DNA od pozostałej cieczy za pomocą magnesu. Umyj kulki dwukrotnie 70% etanolem, spłukując granulki bez całkowitego ponownego zawieszania.
- Usuń cały etanol za pomocą pipety i pozostaw granulki do wyschnięcia na powietrzu.
- Rozpuścić osad w 15–20 μlH2O, pipetując w górę i w dół, a następnie oddzielić kulki od cieczy za pomocą magnesu. Przenieść klarowny supernatant do nowej probówki.
UWAGA: Alternatywnie można użyć zestawów do czyszczenia reakcji opartych na kolumnach.
- Określ stężenia DNA za pomocą spektrofotometru, jak opisano w innym miejscu29.
4. Reakcja zespołu Gibsona i transformacja bakteryjna
UWAGA: Poniższe kroki są zaczerpnięte z Gibson et al.30.
- Przygotuj domową mieszankę reakcyjną Gibsona lub użyj komercyjnego zestawu do klonowania Gibsona.
- Połączyć 3 ml 1 M Tris (tris(hydroksymetylo)aminometanu)-HCl o pH 7,5, 300 μL 1 M MgCl, 60 μL 100 mM dGTP (trifosforan deoksyguanozyny), 60 μL 100 mM dATP (trifosforan deoksyadenozyny), 60 μL 100 mM dTTP (trifosforan deoksytymidyny), 60 μL 100 mM dCTP (trifosforan deoksycytydyny), 300 μL 1 M DTT (ditiotreitol), 1,5 g PEG-8000 (glikol polietylenowy), 300 μL 100 mM NAD (dinukleotyd nikotynamidoadeninowy) i dodaćH2O, aby otrzymać 6 ml 5× buforu do reakcji izotermicznej.
UWAGA: Podany bufor może być przechowywany w temperaturze -20 °C przez co najmniej 12 miesięcy. - W przypadku głównej mieszanki montażowej Gibsona połącz 320 μl 5x buforu reakcji izotermicznej z 697 μl H2O i dodaj 3 μl 10 U/μL egzonukleazy T5, 20 μl polimerazy DNA 2 U/μL i 160 μl 40 U/μL Ligazy DNA Taq.
UWAGA: Mieszanina ta może być porcjowana i przechowywana w temperaturze -20 °C przez co najmniej 12 miesięcy.
- Połączyć 3 ml 1 M Tris (tris(hydroksymetylo)aminometanu)-HCl o pH 7,5, 300 μL 1 M MgCl, 60 μL 100 mM dGTP (trifosforan deoksyguanozyny), 60 μL 100 mM dATP (trifosforan deoksyadenozyny), 60 μL 100 mM dTTP (trifosforan deoksytymidyny), 60 μL 100 mM dCTP (trifosforan deoksycytydyny), 300 μL 1 M DTT (ditiotreitol), 1,5 g PEG-8000 (glikol polietylenowy), 300 μL 100 mM NAD (dinukleotyd nikotynamidoadeninowy) i dodaćH2O, aby otrzymać 6 ml 5× buforu do reakcji izotermicznej.
- Użyj 7,5 μl mieszanki wzorcowej zespołu z 2,5 μl wkładki i wektora. W przypadku reakcji 2x STAgR należy użyć stosunku wektora molowego do wstawienia wynoszącego 1:1, ale łącznie nie więcej niż 0,2 pmol DNA. W przypadku kaset ekspresyjnych więcej niż 2 gRNA należy użyć stosunku wektora do wstawienia 1:3, ale nie należy przekraczać całkowitej ilości DNA wynoszącej 0,5 pmol.
UWAGA: Wszystkie amplifikowane kasety ekspresji gRNA powinny być używane w ilościach równomolowych. Dołącz kontrolę plazmidu z identyczną ilością wektora, ale bez wstawek do kontroli niestrawionego wektora matrycowego (i/lub samoligacji). - Próbki należy inkubować w temperaturze 50 °C przez 45–60 minut. Próbki należy przechowywać na lodzie lub w temperaturze -20 °C w celu późniejszego przekształcenia.
UWAGA: W tym miejscu protokół można wstrzymać. - Bezpośrednio przekształć połowę mieszanki w chemicznie kompetentne bakterie.
- Rozmrozić chemicznie kompetentne bakterie TOP10 E. coli na lodzie.
- Dodaj 5 μl mieszanki Gibsona do 50 μl kompetentnych bakterii. Delikatnie wymieszaj, przesuwając spód tubki. Inkubować na lodzie przez 30 minut.
- Wykonaj szok termiczny, umieszczając rurkę w łaźni wodnej o temperaturze 42 °C lub bloku grzewczym na 45 sekund.
- Umieść probówki z powrotem na lodzie. Dodać 250 μl pożywki SOC do bakterii i pozostawić je do odzyskania w temperaturze 37 °C w inkubatorze z wytrząsaniem przez 30–45 minut.
- Po odzyskaniu należy umieścić przekształcone bakterie na płytkach agarowych z 1,5% bulionu lizogennego (LB) zawierających ampicylinę (100 μg/ml) i inkubować przez noc w temperaturze 37 °C.
5. Wybór klonów STAgR metodą Bacterial Colony PCR
- Przygotuj co najmniej dwa zestawy probówek reakcyjnych PCR o pojemności 200 μl (od 3 do 24) dla każdego konstruktu, które są identycznie oznakowane.
- Napełnij jeden zestaw 100 μl pożywki LB zawierającej 100 μg/ml ampicyliny.
- Za pomocą sterylnej końcówki pipety zeskrobać materiał biologiczny jednej kolonii bakteryjnej i rozprowadzić go na dnie pustej probówki reakcyjnej PCR o pojemności 100 μl. Natychmiast przenieść końcówkę do drugiej odpowiedniej probówki reakcyjnej zawierającej pożywkę LB.
- Delikatnie obracaj końcówką, aby upewnić się, że część bakterii została przeniesiona do pożywki LB i inkubuj w temperaturze 37 °C do późniejszego użycia.
- Ustawić główną mieszankę PCR (10 μl na reakcję).
- Na 10 reakcji połącz 10 μl buforu Taq, 2 μl 10 mM dNTP, 0,5 μl startera (100 μM), 0,5 μl polimerazy Taq i dodajH2Odo objętości 100 μL.
- Użyj następujących starterów: StAgR_seq_fwd2: ACTGGATCCGGTACCAAGG, StAgR_seq_rev: TTACGGTTCCTGGCCTTG.
- Dodać 10 μl głównej mieszanki PCR do znakowanych probówek reakcyjnych PCR bez pożywki LB.
- Inkubować reakcje na termocyklerze w następujących warunkach: 1 cykl w temperaturze 94 °C przez 5 minut, 38 cykli w temperaturze 94 °C przez 30 s, 55 °C przez 30 s, 72 °C przez 2 minuty; 1 cykl w temperaturze 72 °C przez 10 minut
UWAGA: Czas elongacji (krok 72 °C) powinien być zwiększany wraz z liczbą kaset ekspresyjnych gRNA. Obliczyć teoretyczny rozmiar wkładek przy użyciu tabeli 2 i zastosować 1 minutę na 1 kb w temperaturze 72 °C. - Dodaj barwnik ładujący i przeanalizuj amplifikowane fragmenty na 1% żelu agarozowym. Załaduj odpowiednią drabinkę DNA do wymiarowania (1kb DNA Ladder) i uruchom w odpowiednim żelu bufor do pracy (np. bufor TLE) pod napięciem 120 V przez 30 minut.
- Oblicz teoretyczną wielkość amplikonu za pomocą tabeli 2, sumując poszczególne wielkości użytych promotorów, rusztowań gRNA i liczbę sekwencji N20. Na podstawie wyników PCR kolonii zidentyfikuj klony bakterii na podstawie prawidłowego rozmiaru pasma i tego, czy są one siedliskiem prawidłowych wektorów.
- Zaszczepić 2,5 ml nocnej kultury LB (ze 100 μg/ml ampicyliny) odpowiednią kulturą o objętości 100 μl, założoną wcześniej. Inkubować w temperaturze 37 °C przez 12 godzin.
- Ekstrakcja DNA plazmidu za pomocą komercyjnego mini zestawu plazmidu i instrukcji producenta31.
- Sekwencjonuj plazmidy za pomocą następujących starterów: StAgR_seq_fwd1 (GAGTTAGGGGGGCACTATG), StAgR_seq_fwd2 (ACTGGATCCGGTACCAAGG) i StAgR_seq_rev (TTACGGTTCCTGGCCTTTTG) metodą sekwencjonowania Sangera.
Wyniki
Postępowanie zgodnie z niniejszym protokołem umożliwia opracowanie spersonalizowanych wektorów gRNA do multipleksowania (Rysunek 1). Reprezentatywne wyniki podejść STAgR z wykorzystaniem sześciu różnych kaset gRNA przedstawiono w Rycina 2. Rysunek 2A przedstawia typowy wynik reakcji PCR wykorzystanych do otrzymania fragmentów STAgR (protokół 3.1-3.3). Sześć amplikonów (BB, S1-S5) stanowi liniowe fragmenty DNA zawierające na końcach poszczególne sekwencje N20 gRNA. Szkielet plazmidu (BB) jest obecnie rozszerzony o sekwencje celujące gRNA1 i gRNA6, a zatem posiada wymagane nakładki z dwiema innymi produktami PCR (S1 i S5) niezbędne do montażu metodą Gibsona (Rysunek 2A, Tabela 3). Po oczyszczaniu uzyskano wydajność DNA na poziomie co najmniej 1 µg można uzyskać w przypadku wektorów i insertów.
Po przeprowadzeniu Gibson assembly transformacja bakteryjna powinna doprowadzić do powstania od 100 do 700 kolonii bakteryjnych. Rysunek 2B przedstawia reprezentatywną analizę 10 kolonii bakteryjnych za pomocą metody colony PCR, zgodnie z protokołem STAgR z wykorzystaniem sześciu kaset gRNA. Elektroforeza w żelu wskazuje, że trzy klony wykazują oczekiwaną wielkość amplikonu dla pełnego montażu (Tabela 2). Inne klony prawdopodobnie otrzymały wektory STAgR zawierające od jednej do pięciu kaset gRNA, natomiast jeden klon (Rycina 2B, nr 18) jest puste.
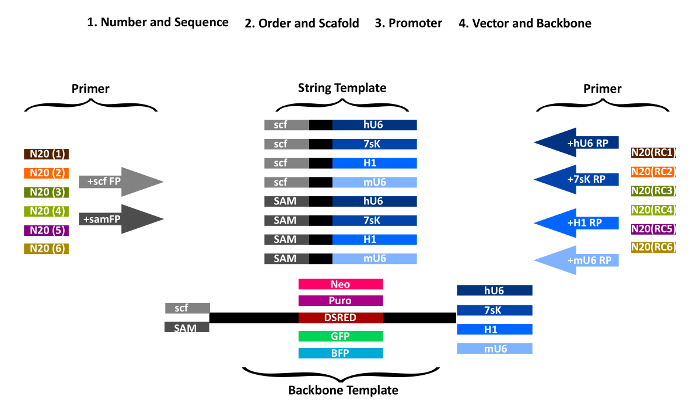
Rysunek 1: Przegląd projektowania starterów STAgR. Najpierw wybierany jest numer gRNA i rusztowania (scaffolds), następnie kolejność gRNA i promotor, a na koniec typ wektora. Dla każdego gRNA projektowany jest specyficzny starter prawy (forward) z sekwencją celującą gRNA w orientacji sens oraz częścią wspólną „scf-FP” lub „sam-FP”. Podobnie, aby wygenerować poszczególne startery lewe (reverse), odpowiednia sekwencja promotora (RP) jest łączona z odwróconym dopełnieniem sekwencji N20 kolejnego gRNA. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 2: Reprezentatywne wyniki metod STAgR z użyciem sześciu różnych kaset gRNA. (A) Reprezentatywny przykład PCR pięciu insertów oraz wektora STAgR_Tomato. (B) Colony PCR reakcji 6x STAgR z użyciem promotorów hU6 i mU6 oraz kanonicznego gRNA i rusztowań SAM. Przeanalizowano 22 kolonie bakterii, z których 7 wykazało oczekiwany prążek wskazujący na pełny montaż. Marker: 1 kb plus, liczby w parach zasad (bp). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Starter forward dla String i Vector | |
| scaffold_fwd | GTTTTAGAGCTAGAAATAGCAAGTT |
| SAM_fwd | GTTTTAGAGCTAGGCCAACATGAGG |
| Starter odwrotny dla String i Vector | |
| hU6_rev | CGGTGTTTCGTCCTTT |
| mU6_rev | CAAACAAGGCTTTTCTCCAAGG |
| hH1_rev | CTGGGAAAGAGTGGTCTCATACAGA |
| h7SK_rev | CCGAGGTACCCAAGCGG |
Tabela 1: Sekwencje starterów dla rusztowań gRNA i promotorów.
| Wielkości promotorów i rusztowań. | |
| hU6 | 265 bp |
| hH1 | 225 bp |
| mU6 | 316 bp |
| h7SK | 245 bp |
| rusztowanie gRNA | 83 bp |
| SAMloop + rusztowanie gRNA | 143 pz |
Tabela 2: Teoretyczne wielkości każdej kasety ekspresyjnej do obliczenia wyniku PCR kolonii.
| hU6 | hH1 | mU6 | h7SK | STAgR_Neo | STAgR_tdTomato | |
| gRNA Scf | 400 bp | 360 bp | 451 bp | 380 bp | 3722 bp | 4487 bp |
| SAM | 460 bp | 420 bp | 511 bp | 440 bp | - | - |
Tabela 3: Wielkości promotorów i rusztowań.
| hU6 | hH1 | mU6 | h7SK | STAgR_Neo | STAgR_tdTomato | |
| gRNA Scf | 368 bp | 328 bp | 419 bp | 348 bp | +74 bp | +67 bp |
| SAM | 428 pz | 388 bp | 479 bp | 408 bp |
Tabela 4: Obliczone rozmiary fragmentów STAgR po PCR.
Dyskusja
W tym miejscu przedstawiamy szczegółowy protokół dla STAgR pozwalający na szybkie i proste generowanie plazmidów ekspresyjnych gRNA o różnych rozmiarach. Protokół ten może być stosowany do jednoetapowego generowania plazmidów gRNA z kasetami ekspresyjnymi 2-8 gRNA (z lub bez dwóch aptamerów MS2 RNA) do wektora ekspresji gRNA STAgR_Neo oraz przy użyciu ludzkich promotorów U6, mysiego U6, ludzkiego 7sK i ludzkiego H1 28,32,33. Jeśli wymagane są więcej niż cztery kasety, zaleca się użycie co najmniej dwóch różnych typów promotorów/rusztowań w celu zwiększenia wydajności. Inne wektory, promotory i kombinacje promotorów, a także więcej niż 8 kaset gRNA mogą być również wykonalne; Nie zostało to jednak przetestowane. Chociaż z naszego doświadczenia wynika, że metoda działa niezawodnie i powtarzalnie, określiliśmy krytyczne kroki i strategie rozwiązywania problemów, jeśli oczekiwany wynik nie nastąpi natychmiast. Z naszego doświadczenia wynika, że niektóre kroki mają kluczowe znaczenie dla powodzenia tego podejścia: przede wszystkim ważne jest, aby na etapie montażu Gibsona (3:1) zastosować prawidłowe proporcje molowe wkładek do szkieletu wektorowego (3:1). Zauważyliśmy jednak, że w przypadku niektórych zestawów gRNA stosunek wstawień do wektora 1:1 jest korzystny, nawet jeśli liczba kaset gRNA przekracza dwa. Po drugie, okres reakcji montażu Gibsona powinien być odpowiednio długi (zalecane co najmniej 45 minut).
STAgR może być stosowany z dużą liczbą modyfikacji. Sekwencje docelowe, liczby gRNA i rusztowania, promotory i szkielety wektorów można dostosowywać i dowolnie łączyć. Jednak każda kombinacja może mieć nieco inne wymagania. Z naszego doświadczenia wynika, że jeśli pożądana jest średnia lub duża liczba kaset gRNA (>4), ale nie uzyskana natychmiast, zwykle najszybszym sposobem przezwyciężenia tego problemu jest zmiana kolejności poszczególnych kaset gRNA w wektorze. Podobnie, połączenie różnych promotorów i rusztowań gRNA poprawia wydajność (a tym samym obniża wymaganą liczbę PCR kolonii, które muszą zostać ocenione), gdy klonowanych jest wiele kaset gRNA. Odkryliśmy, że niepoprawne klony są zwykle generowane przez spontaniczną koniunkcję powtarzających się sekwencji podczas montażu Gibsona. Chociaż może to zmniejszyć skuteczność metody, powoduje to również jednoczesne generowanie wektorów z funkcjonalnymi podzbiorami gRNA28.
Generowanie multipleksowanych wektorów gRNA zawierających więcej niż jedną kasetę ekspresji gRNA opisano za pomocą wielu różnych metod 21,22,23,24,25,26,27. Podczas gdy niektóre wykorzystują jednoczesne lub sekwencyjne klonowanie par gRNA22,34, inne polegają na montażu Golden Gate i kilku sekwencyjnych krokach klonowania25,35. Specjalne podejście zostało zastosowane przez Xie i wsp., wykorzystując endogenny komórkowy system przetwarzania tRNA do wycięcia kilku gRNA z jednego transkryptu progenitorowego36. Zaletą tej metody jest wymóg tylko jednego promotora; wadą jest potrzeba nowo zsyntetyzowanych fragmentów DNA dla każdej kombinacji gRNA. Każda metoda multipleksowania gRNA ma zalety i wady; STAgR łączy prostotę z wydajnością, dużą liczbę możliwych kaset gRNA z niskimi kosztami.
STAgR (i inne systemy multipleksowania) prawdopodobnie odegrają zasadniczą rolę w umożliwieniu skutecznego (i jednoczesnego) zakłócenia wielu genów in vivo, jak to zapoczątkowano w mózgach danio pręgowanego28. Innym przyszłym zastosowaniem wektorów multipleksujących gRNA jest obietnica manipulacji kompletnymi programami transkrypcyjnymi, w przeciwieństwie do indukcji lub represji pojedynczych genów. Prawdopodobnie te podejścia pozwolą na przekształcanie komórek i narządów w dowolnym stopniu w znacznie większym stopniu niż jest to możliwe obecnie.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy chcieliby podziękować Prof. Dr. Stephanowi Beckowi i Prof. Dr. Jovica Ninkovic za ich wkład, pomoc i wsparcie w rozwoju metody STAgR. Tobiasowi Klötzerowi, Annie Köferle i Valentinowi Baumannowi za pomocne komentarze. Prace były wspierane przez DFG (STR 1385/1-1).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Polimeraza DNA o wysokiej wierności Phusion Polimeraza | NEB | M0530L | dla Gibson Master Mix, a także wszystkie PCR, |
| dNTPs | Life Technology | R0191 | dNTPs dla wszystkich PCR, |
| dATP | Life Technology | R0141 | dNTPs dla Gibson Master Mix |
| dCTP | Life Technology | R0151 | dNTP dla Gibson Master Mix |
| dGTP | Life Technology | R0161 | dNTP dla Gibson Master Mix |
| dTTP | Life Technology | R0171 | dNTP dla Gibson Master Mix |
| Agarose | VWR | 443666A | |
| DpnI | NEB | R0176S | |
| Koraliki AMPure XP | Beckman Coulter | A63881 | do oczyszczania DNA |
| Tris HCL | Roth | 9090.2 | dla Gibson Master Mix |
| DTT | Life Technology | R0861 | dla Gibson Master Mix |
| PEG 8000 | VWR | RC-077 | dla Gibson Master Mix |
| NAD | Cayman Chemicals Company | 16077 | dla Gibson Master Mix |
| T5 Egzonukleaza | NEB | M0363S | dla Gibson Master Mix |
| Taq DNA Ligaza | NEB | M0208S | dla Gibson Master Mix |
| Ampicilin | SigmaAldrich | PHR1393-1G | |
| DNA Ladder 1 kb Plus | Thermo Scientific | SM0311 | |
| Plasmid Mini Kit | Thermo Scientific | K0503 | |
| Sekwencje | plazmidowe i starterowe Wszystkie sekwencje dostępne w Figshare (https://goo.gl/UGdc3Q). | ||
| EDTA | PanReacAppliChem | 6381-92-6 | dla buforu TLE |
| MgCl2 | SigmaAldrich | M8266 | kompetentnych bakterii Gibson Master Mix |
| Top10 | Thermo Scientific | C404003 | |
| S.O.C. Medium | Thermo Scientific | 15544034 | |
| Ekstrakt z drożdży | SigmaAldrich | Y1625 | dla bulion lizogeniczny (LB Media) |
| NaCl | SigmaAldrich | S7653 | do bulionu lizogenicznego (LB Media) |
| Pepton | SigmaAldrich | 91249 | do bulionu lizogenicznego (LB Media) |
| Agar-Agar | SigmaAldrich | 5040 | do bulionu lizogenicznego (LB Media) |
| Taq DNA Polymerase | Quiagen | 201203 |
Bibliografia
- Barrangou, R. Diversity of CRISPR-Cas immune systems and molecular machines. Genome Biol. 16, 247(2015).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339 (6121), 819-823 (2013).
- Pulecio, J., Verma, N., Mejia-Ramirez, E., Huangfu, D., Raya, A. CRISPR/Cas9-Based Engineering of the Epigenome. Cell Stem Cell. 21 (4), 431-447 (2017).
- Köferle, A., Stricker, S. H., Beck, S. Brave new epigenomes: the dawn of epigenetic engineering. Genome Med. 7 (1), 59(2015).
- Stricker, S. H., Koferle, A., Beck, S. From profiles to function in epigenomics. Nature Reviews Genetics. 18 (1), 51-66 (2017).
- Gilbert, L. A., et al. CRISPR-mediated modular RNA-guided regulation of transcription in eukaryotes. Cell. 154 (2), 442-451 (2013).
- Maeder, M. L., et al. CRISPR RNA-guided activation of endogenous human genes. Nature Methods. 10 (10), 977-979 (2013).
- Lekomtsev, S., Aligianni, S., Lapao, A., Burckstummer, T. Efficient generation and reversion of chromosomal translocations using CRISPR/Cas technology. BMC Genomics. 17 (1), 739(2016).
- Jiang, J., et al. Induction of site-specific chromosomal translocations in embryonic stem cells by CRISPR/Cas9. Scientific Reports. 6, 21918(2016).
- Yang, H., et al. One-step generation of mice carrying reporter and conditional alleles by CRISPR/Cas-mediated genome engineering. Cell. 154 (6), 1370-1379 (2013).
- Wang, L., et al. Large genomic fragment deletion and functional gene cassette knock-in via Cas9 protein mediated genome editing in one-cell rodent embryos. Scientific Reports. 5, 17517(2015).
- Zhang, L., et al. Large genomic fragment deletions and insertions in mouse using CRISPR/Cas9. PLoS ONE. 10 (3), 0120396(2015).
- Shen, B., et al. Efficient genome modification by CRISPR-Cas9 nickase with minimal off-target effects. Nature Methods. 11 (4), 399-402 (2014).
- Yang, H., Wang, H., Jaenisch, R. Generating genetically modified mice using CRISPR/Cas-mediated genome engineering. Nature Protocols. 9 (8), 1956-1968 (2014).
- Wang, H., et al. One-step generation of mice carrying mutations in multiple genes by CRISPR/Cas-mediated genome engineering. Cell. 153 (4), 910-918 (2013).
- Kalhor, R., Mali, P., Church, G. M. Rapidly evolving homing CRISPR barcodes. Nature Methods. 14 (2), 195-200 (2017).
- Chavez, A., et al. Highly efficient Cas9-mediated transcriptional programming. Nature Methods. 12 (4), 326-328 (2015).
- Bultmann, S., Stricker, S. H. Entering the post-epigenomic age: back to epigenetics. Open Biology. 8 (3), (2018).
- Vora, S., Tuttle, M., Cheng, J., Church, G. Next stop for the CRISPR revolution: RNA guided epigenetic regulators. FEBS Journal. , (2016).
- Maddalo, D., et al. In vivo engineering of oncogenic chromosomal rearrangements with the CRISPR/Cas9 system. Nature. 516 (7531), 423-427 (2014).
- Nageshwaran, S., et al. CRISPR Guide RNA Cloning for Mammalian Systems. Journal of Visualized Experiments. , (2018).
- Wrighton, K. H., et al. Synthetic biology: Multiplex genome engineering in eukaryotes. Nature Reviews Genetics. 19 (1), 6-7 (2018).
- Yan, Q., et al. Multiplex CRISPR/Cas9-based genome engineering enhanced by Drosha-mediated sgRNA-shRNA structure. Scientific Reports. 6, 38970(2016).
- Kabadi, A. M., Ousterout, D. G., Hilton, I. B., Gersbach, C. A. Multiplex CRISPR/Cas9-based genome engineering from a single lentiviral vector. Nucleic Acids Research. 42 (19), 147(2014).
- Cress, B. F., et al. CRISPathBrick: Modular Combinatorial Assembly of Type II-A CRISPR Arrays for dCas9-Mediated Multiplex Transcriptional Repression in E. coli. ACS Synthetic Biology. 4 (9), 987-1000 (2015).
- Port, F., Bullock, S. L. Augmenting CRISPR applications in Drosophila with tRNA-flanked sgRNAs. Nature Methods. 13 (10), 852-854 (2016).
- Breunig, C. T., et al. One step generation of customizable gRNA vectors for multiplex CRISPR approaches through string assembly gRNA cloning (STAgR). PLoS ONE. 13 (4), 0196015(2018).
- Barbas, C. F., Burton, D. R., Scott, J. K., Silverman, G. J. Quantitation of DNA and RNA. CSH Protoc. 2007, (2007).
- Gibson, D. G. Enzymatic assembly of overlapping DNA fragments. Methods Enzymology. 498, 349-361 (2011).
- Maniatis, T., Fritsch, E. F., Sambrook, J. Molecular cloning : a laboratory manual. , Cold Spring Harbor Laboratory. (1982).
- Koferle, A., et al. CORALINA: a universal method for the generation of gRNA libraries for CRISPR-based screening. BMC Genomics. 17 (1), 917(2016).
- Koferle, A., Stricker, S. H. A Universal Protocol for Large-scale gRNA Library Production from any DNA Source. Journal of Visualized Experiments. (130), e56264(2017).
- Vidigal, J. A., Ventura, A. Rapid and efficient one-step generation of paired gRNA CRISPR-Cas9 libraries. Nature Communications. 6, 8083(2015).
- Sakuma, T., Nishikawa, A., Kume, S., Chayama, K., Yamamoto, T. Multiplex genome engineering in human cells using all-in-one CRISPR/Cas9 vector system. Scientific Reports. 4, 5400(2014).
- Xie, K., Minkenberg, B., Yang, Y. Boosting CRISPR/Cas9 multiplex editing capability with the endogenous tRNA-processing system. Proceedings of the National Academy of Sciences of the United States of America. 112 (11), 3570-3575 (2015).
Przedruki i uprawnienia
