Opisujemy kompleksowy i praktyczny protokół odzyskiwania fluorescencji po eksperymentach z fotowybielaniem na żywych komórkach. Chociaż protokół został wykorzystany do pomiaru ruchliwości p62 znakowanego żółtym białkiem fluorescencyjnym w strukturach indukowanych agresomem, można go zastosować do różnych systemów mikroskopowych i białek fluorescencyjnych.
Artykuł metodologiczny
Odzyskiwanie fluorescencji po fotowybielaniu żółtego białka fluorescencyjnego Oznaczone p62 w strukturach indukowanych agresomami
W tym artykule
Podsumowanie
Streszczenie
Odzyskiwanie fluorescencji po fotowybielaniu (FRAP) to technika mikroskopowa, która może być wykorzystana do ilościowego określenia ruchliwości białek w żywych komórkach. W typowym eksperymencie FRAP fluorescencję w stanie ustalonym obserwuje się poprzez wielokrotne obrazowanie światłem laserowym o niskiej intensywności. Następnie cząsteczki fluorescencyjne są szybko i nieodwracalnie osłabiane przez krótką ekspozycję na światło laserowe o dużej intensywności. Informacje o ruchliwości białek uzyskuje się poprzez monitorowanie odzyskiwania fluorescencji. Użyliśmy FRAP do określenia ruchliwości p62 w strukturach indukowanych agresomologicznie (ALIS) w mysich makrofagach po stymulacji lipopolisacharydem (LPS). Ponieważ wiele istniejących protokołów FRAP jest albo niekompletnych, albo złożonych, naszym celem było zapewnienie kompleksowego, praktycznego i prostego protokołu krok po kroku do eksperymentów FRAP na żywych komórkach. Tutaj opisujemy transfekcję makrofagów RAW264.7 z żółtym białkiem fluorescencyjnym-p62 (YFP-p62), indukcję ALIS poprzez wystawienie komórek na LPS oraz metodę krok po kroku do zbierania obrazów FRAP przed i po wybielaniu oraz analizy danych. Na koniec omawiamy ważne czynniki, które należy wziąć pod uwagę podczas przeprowadzania eksperymentu FRAP.
Wprowadzenie
Odzyskiwanie fluorescencji po fotowybielaniu (FRAP) to technika mikroskopowa, która może być użyta do ilościowego określenia dynamiki białek w żywych komórkach1,2. Popularność FRAP wzrosła ze względu na powszechną komercyjną dostępność laserowych skaningowych mikroskopów konfokalnych o wysokiej rozdzielczości, szybkości i czułości oraz "tęczy" genetycznie kodowanych białek fluorescencyjnych, takich jak zielone białko fluorescencyjne (GFP) i żółte białko fluorescencyjne (YFP)3. Genetycznie kodowane białka fluorescencyjne są łączone z białkiem będącym przedmiotem zainteresowania, aby umożliwić subkomórkową lokalizację białka będącego przedmiotem zainteresowania. W typowym eksperymencie FRAP fluorescencja w stanie ustalonym w obszarze zainteresowania akwizycji (ROI) w komórce jest obserwowana poprzez wielokrotne obrazowanie tego ROI za pomocą światła laserowego o niskiej intensywności. Następnie cząsteczki fluorescencyjne ulegają szybkiemu i nieodwracalnemu osłabieniu we wstępnie zdefiniowanym podzbiorze zwrotu z inwestycji w akwizycję, zwanym dalej zwrotem z inwestycji w wybielacz, przez krótką ekspozycję na światło laserowe o wysokiej intensywności. Ponieważ nowe niebielone białka z czasem uzupełniają wybielone białka, szybkość i intensywność odzyskiwania fluorescencji w zwrocie z inwestycji w wybielacz dostarcza informacji o ruchliwości białek (Rysunek 1)4.
Nasze zainteresowanie określeniem ruchliwości białka wiążącego ubikwitynę p62 (znanego również jako sekwestosom-1) w strukturach indukowanych agresomologicznie (ALIS) w mysich makrofagach RAW264.7 po stymulacji lipopolisacharydem (LPS) skłoniło nas do przejrzenia literatury FRAP. Niestety, wiele z istniejących protokołów FRAP jest niekompletnych lub nadmiernie złożonych5,6,7,8,9. Niektóre z nich nie zawierają szczegółowych informacji na temat ustawień lasera, konfiguracji ścieżki wiązki i parametrów akwizycji obrazu5,6,7,8,9. Inni pominęli kluczowe szczegóły dotyczące analizy danych, takie jak sposób rozwiązania problemu dryfu zwrotu z inwestycji w wybielacz6,9 lub jak obliczyć ważne parametry odzyskiwania, w tym frakcję ruchomą (Mf), frakcję nieruchomą (If) i czas połowicznego czasu regeneracji (t1/2)5,7. Z drugiej strony, inni kładli zbyt duży nacisk na złożone wzory matematyczne używane do obliczania Mf, If i t1/25,6,8,9. Dlatego naszym celem jest zapewnienie kompleksowego, praktycznego i prostego protokołu krok po kroku do eksperymentów FRAP na żywych komórkach.
Protokół
1. RAW264.7 Transfekcja makrofagów
- Hodowla 100 000 komórek RAW264.7 (tabela materiałów) na kompletnej pożywce hodowlanej (zmodyfikowana pożywka Dulbecco's Eagle Medium (DMEM)) (tabela materiałów) zawierającej 4,5 g/l glukozy uzupełnionej 10% płodową surowicą bydlęcą (tabela materiałów) i penicyliną/streptomycyną (tabela materiałów) na niepoddanych działaniu substancji 35-milimetrowej pożywce ze szklanym dnem (tabela materiałów) i umieścić szalki w temperaturze 37 °C/5% CO2 inkubator. Następnego dnia należy przeprowadzić transfekcję komórek przy użyciu 1 mg/ml polietyleneniminy (PEI) (Tabela materiałów).
- Wymieszaj 1,5 μg YFP-p62 z 8 μl PEI ze 166 μl DMEM bez surowicy (podłoże bazowe bez płodowej surowicy bydlęcej i penicyliny/streptomycyny).
- Pozostaw mieszaninę kompleksu transfekcji w temperaturze pokojowej na 15 minut przed dodaniem mieszaniny do każdej płytki.
- Dodaj kompleksy do istniejącego podłoża z komórkami i delikatnie kołysz płytką.
- Umieścić płytkę w inkubatorze o temperaturze 37 °C / 5% CO2 na noc.
- Następnego ranka odessać pożywkę z płytki, a następnie spłukać ją kompletnym podłożem. Dodaj 2 ml kompletnej pożywki do płytki i pozwól komórkom zregenerować się do następnego dnia.
2. Indukcja ALIS za pomocą lipopolisacharydu (LPS)
- Następnego dnia należy odessać pożywkę z płytek, a następnie dodać 1 ml kompletnej pożywki zawierającej 10 ng/ml LPS (Tabela Materiałów). Pozostawić płytki do inkubacji przez 5 godzin w inkubatorze o temperaturze 37 °C/5% CO2 .
- Po zabiegu LPS należy odessać pożywkę, a następnie dodać 1 ml zimnego, sterylnego buforu Tyrode'a zawierającego 145 mM NaCl, 5 mM KCl, 10 mM glukozy, 1,5 mM CaCl2, 1,0 mM MgCl2 i 10 mM HEPES (pH 7,4) w celu przepłukania płytki.
- Odessać bufor, a następnie dodać 1 ml zimnego, sterylnego buforu Tyrode'a uzupełnionego 10 μg/ml nokodazolu (tabela materiałów). Pozostawić płytki do inkubacji w temperaturze 4 °C przez 15-20 minut przed obrazowaniem i analizą FRAP.
nuta: Zastosowanie buforu Tyrode'a zawierającego HEPES jako związku buforującego pozwala na wykonanie obrazowania w temperaturze pokojowej. Nokodazol stosowano w celu zmniejszenia ruchu ALIS za pomocą mikrotubul. Pożywka hodowlana zawiera wodorowęglan jako związek buforowy wymagający CO2 do buforowania. W przeciwnym razie wodorowęglan zawarty w pożywce zmienia pH pod nieobecność CO2 .
3. Ustawienie mikroskopu konfokalnego i wybór obszaru zainteresowania
- Wybór lasera i konfiguracja ścieżki wiązki
- Używać dowolnego odpowiedniego mikroskopu konfokalnego (Tabela materiałów) wyposażonego w oprogramowanie AIM lub ZEN (Tabela materiałów) lub dowolnego odpowiedniego oprogramowania do obrazowania.
- Wybierz linię 514 nm lasera Argon/2, ponieważ YFP ma szczytowe wzbudzenie przy 512 nm i szczytową emisję przy 527 nm. Kliknij przycisk Pobierz, a następnie kliknij przycisk Laser. W oknie Laser Control (Sterowanie laserem) kliknij Argon/2 458, 477, 488, 514 nm, a następnie kliknij przycisk Standby (Tryb gotowości). Po odczekaniu ~3 minut, aż laser się rozgrzeje, kliknij przycisk Włącz (Rysunek 2A).
- Ustaw moc lasera linii laserowej Argon/2 514 nm na 100% (8.6 A). Kliknij przycisk Pobierz, a następnie kliknij przycisk Laser. W oknie Laser Control (Sterowanie laserem) wprowadź wartość 100 w polu Output [%] (Wyjście [%], a następnie naciśnij przycisk Enter (Rysunek 2A).
- Ustaw transmisję linii laserowej Argon/2 514 nm na 5%. Kliknij przycisk Uzyskaj, a następnie przycisk Kanały. W oknie Scan Control (Kontrola skanowania) kliknij przycisk Channels (Kanały), a następnie kliknij kwadratowe białe pole po lewej stronie tekstu 514 nm w kolumnie Line active (Aktywna linia), aby aktywować linię lasera 514 nm. Wprowadź 5 w polu Transmisja [%] dla linii laserowej 514 nm (Rysunek 2D).
- Ustaw główny rozdzielacz wiązki dichroicznej (Haupt Farb Teiler (HFT)) w pozycji HFT 458/514/561 tak, aby pasma te były odchylane do próbki w celu wzbudzenia. Kliknij przycisk Pobierz, a następnie przycisk Konfiguracja. W oknie Configuration Control (Kontrola konfiguracji) kliknij przycisk Channel Mode (Tryb kanału), a następnie przycisk Single Track (Pojedyncza ścieżka). Kliknij przycisk HFT, a następnie wybierz HFT 458/514/561 z menu rozwijanego (Rysunek 2B).
- Ustaw pierwszy wtórny dichroiczny rozdzielacz wiązki (Neben Farb Teiler 1 (NFT1)) w pozycji lustra, który odchyli 100% światła do drugiego wtórnego dichroicznego rozdzielacza wiązki (Neben Farb Teiler 2 (NFT2)). Kliknij przycisk Pobierz, a następnie przycisk Konfiguracja. W oknie Configuration Control (Kontrola konfiguracji) kliknij przycisk Channel Mode (Tryb kanału), a następnie przycisk Single Track (Pojedyncza ścieżka). Kliknij przycisk NFT1, a następnie wybierz Mirror z menu rozwijanego (Rysunek 2B).
- Ustaw drugi wtórny rozdzielacz wiązki dichroicznej (NFT2) w pozycji NFT 515, aby zapewnić odbicie długości fal <515 nm i transmisję długości fal >515 nm. Kliknij przycisk Pobierz, a następnie przycisk Konfiguracja. W oknie Configuration Control (Kontrola konfiguracji) kliknij przycisk Channel Mode (Tryb kanału), a następnie przycisk Single Track (Pojedyncza ścieżka). Kliknij przycisk NFT2, a następnie wybierz NFT 515 z menu rozwijanego (Rysunek 2B).
- Ustaw filtr emisji długoprzepustowej (LP) (EF) na LP 530, aby długości fal >530 nm były przesyłane do lampy fotopowielacza (PMT, detektora). Kliknij przycisk Pobierz, a następnie przycisk Konfiguracja. W oknie Configuration Control (Kontrola konfiguracji) kliknij przycisk Channel Mode (Tryb kanału), a następnie przycisk Single Track (Pojedyncza ścieżka). Kliknij przycisk Filtr emisji, a następnie wybierz LP 530 z menu rozwijanego (Rysunek 2B).
- Wybierz Kanał 3. Kliknij przycisk Pobierz, a następnie przycisk Konfiguracja. W oknie Configuration Control (Kontrola konfiguracji) kliknij przycisk Channel Mode (Tryb kanału), a następnie przycisk Single Track (Pojedyncza ścieżka). Kliknij kwadratowe białe pole po lewej stronie przycisku Ch3.
- Konfiguracja akwizycji obrazu
- Wybierz obiektyw olejowy Plan-Apochromat 63x/1.40 (tabela materiałów). View preparat przez okular mikroskopu i umieść ALIS w środku pola view. Kliknij przycisk Pobierz, a następnie przycisk Micro. W oknie Microscope Control (Sterowanie mikroskopem) kliknij Objective (Obiektyw), a następnie z menu rozwijanego wybierz obiektyw olejowy Plan-Apochromat 63x/1.40.
- Ustaw rozmiar klatki na 512 x 512 pikseli, szybkość skanowania na 8, a głębię danych na 12 bitów. Kliknij przycisk Pobierz, a następnie przycisk Skanuj. W oknie Scan Control (Kontrola skanowania) kliknij przycisk Mode (Tryb) i przycisk Frame (Ramka), a następnie kliknij przycisk 512 (512). Wprowadź wartość 8 w polu Szybkość skanowania, naciśnij Enter, a następnie kliknij przycisk 12 bitów (Rysunek 2C).
- Ustaw średnią skanowania na 1, a zoom optyczny na 3. Kliknij przycisk Pobierz, a następnie kliknij przycisk Skanuj. W oknie Scan Control (Kontrola skanowania) kliknij przycisk strzałki w dół w polu średniej liczby skanów, a następnie wybierz 1 z menu rozwijanego. Wprowadź wartość 3 w polu zoomu optycznego, a następnie naciśnij Enter (Rysunek 2C).
- Ustaw otworek na 1,95 jednostki Airy, a wzmocnienie detektora na 582 (tuż poniżej nasycenia). Kliknij przycisk Pobierz, a następnie przycisk Skanuj. W oknie Scan Control (Kontrola skanowania) kliknij przycisk Channels (Kanały), wprowadź wartość 196 w polu Pinhole (Otwór), a następnie naciśnij Enter. Wprowadź 582 w polu Detector Gain (Wzmocnienie detektora), a następnie naciśnij Enter ( Rysunek 2D).
- Upewnij się, że linia lasera Argon/2 514 nm jest ustawiona na 100% mocy (8.6 A). Kliknij przycisk Pobierz, a następnie przycisk Laser. W menu Laser Control (Sterowanie laserem) wartość w polu Output [%] (Wyjście [%] powinna wynosić 100 (Rysunek 2A).
- Upewnij się, że linia lasera Argon/2 514 nm jest ustawiona na 5% transmisji. Kliknij przycisk Pobierz, a następnie przycisk Skanuj. W oknie Scan Control wartość w polu Transmission [%] dla linii laserowej 514 nm powinna wynosić 5 (Rysunek 2D).
- Utwórz kwadratowy ROI (acquisition ROI) o wymiarach 150 x 150 pikseli (194,6 μm2). Kliknij przycisk Pobierz, a następnie przycisk Edytuj ROI. W menu Edytuj ROI kliknij ikonę prostokąta, a następnie kliknij i przeciągnij w oknie obrazu, aby utworzyć kwadrat o wymiarach 150 x 150 pikseli (194,6 μm2) (Rysunek 1A).
nuta: Zwrot z inwestycji w akwizycję obejmuje (a) interesujący ALIS, (b) obszar fluorescencji, który nie jest ALIS (kontrolny ROI) i ma co najmniej 20 x 20 pikseli (3,3 μm2) oraz (c) obszar o małej lub zerowej fluorescencji (ROI tła) o wymiarach co najmniej 20 x 20 pikseli (3,3 μm2) (Rysunek 1A). Ważne jest, aby uwzględnić kontrolny zwrot z inwestycji w zwrot z inwestycji w akwizycję, aby można było kontrolować fotowybielanie, które może wystąpić przy wielokrotnym obrazowaniu. Zdefiniowany w tym miejscu zwrot z inwestycji w akwizycję będzie jedynym obszarem, który zostanie zeskanowany. Wielokrotne skanowanie laserowe tylko w ramach zwrotu z inwestycji ograniczy fotowybielanie do ROI, a nie, na przykład, fotowybielanie całej komórki lub kilku komórek, a liczba pikseli zebranych w PMT (detektorze) będzie większa niż liczba pikseli zebranych w PMT (detektorze) po zeskanowaniu całej komórki lub wielu komórek. - Skonfiguruj szeregi czasowe w taki sposób, aby zwrot z inwestycji w pozyskiwanie był skanowany 35 razy, raz na 30 sekund. Kliknij przycisk Uzyskaj, a następnie przycisk Szeregi czasowe. W oknie Formant szeregów czasowych kliknij przycisk Ręczne rozpoczynanie serii i przycisk Ręczne zatrzymywanie serii. Wprowadź 35 w polu serii ręcznego zatrzymania, naciśnij Enter, a następnie kliknij przycisk opóźnienia cyklu 30,0 s (Rysunek 2E).
- Ustaw kontrolę wybielacza w taki sposób, aby fotowybielanie nastąpiło po skanowaniu numer 5, aby zebrać 5 obrazów przed wybielaniem zwrotu z inwestycji w akwizycję. Kliknij przycisk Pobierz, a następnie przycisk Edytuj wybielacz. W oknie Bleach Control (Kontrola wybielania) kliknij biały kwadrat obok opcji Bleach after number scans (Wybielacz po skanowaniu numerów). Wprowadź liczbę 5 w polu numeru skanu, a następnie naciśnij Enter (Rysunek 2F).
nuta: Obrazy przed i po wybielaniu powinny być uzyskiwane na tej samej głębokości optycznej. - Utwórz okrągły zwrot z inwestycji wybielacza w ALIS o średnicy 10 pikseli (obszar = 0,8 μm2). Kliknij opcję Acquire (Pozyskaj) | Edytuj wybielacz | Definiowanie regionów. W oknie Bleach Regions (Regiony wybielania) kliknij ikonę Circle. Kliknij i przeciągnij w oknie obrazu, aby utworzyć okrąg o średnicy 10 pikseli (obszar = 0,8 μm2) ( Rysunek 2F).
- Ustaw iteracje na 300. Kliknij przycisk Pobierz, a następnie przycisk Edytuj wybielacz. W oknie Bleach Control wprowadź 300 w polu Iteracje, a następnie naciśnij Enter (Rysunek 2F).
- Ustaw linię lasera Argon/2 514 nm na 100% mocy (8.6 A) i 100% transmisji podczas wybielania. Kliknij przycisk Pobierz, a następnie przycisk Edytuj wybielacz. W oknie Bleach Control (Kontrola wybielania) kliknij białe kwadratowe pole po lewej stronie pozycji 514 nm. Wprowadź 100 w polu Transmisja [%] dla linii laserowej 514 nm, a następnie naciśnij przycisk Enter (Rysunek 2F).
nuta: Liczbę iteracji należy określić empirycznie. Będzie się to różnić w zależności od fluoroforu, wielkości struktury, która będzie bielona, i lasera.
- Gromadzenie danych
- Rozpocznij eksperyment FRAP. Zbierz pierwsze 5 obrazów przed wybielaniem i pierwszy obraz po wybielaniu, a następnie oblicz głębokość wybielania zgodnie z następującym równaniem.
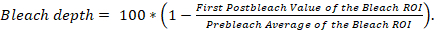
Jeśli głębokość wybielania wynosi <90, przerwij eksperyment i odrzuć dane, ponieważ głębokość wybielania była niewystarczająca. Gdy głębokość wybielania wynosi ≥90, zbierz dane do analizy za pomocą programu do przetwarzania obrazu i arkusza kalkulacyjnego (Tabela materiałów).
UWAGA: Gdy dryft ALIS wynosi ≥3 μm, należy przerwać eksperyment i odrzucić dane, ponieważ tego dryftu obrazu nie można skorygować przez analizę za pomocą oprogramowania do przetwarzania obrazu (Tabela materiałów). Gdy dryft ALIS wynosi <3 μm, należy zebrać dane do analizy danych za pomocą programu do przetwarzania obrazu i arkusza kalkulacyjnego (Tabela materiałów). - Zbierz dane FRAP z 10 ALIS z 10 komórek o dryfcie ALIS mniejszym niż 3 μm. Następnie przenieś pliki AIM .lsm na komputer osobisty w celu analizy danych.
- Rozpocznij eksperyment FRAP. Zbierz pierwsze 5 obrazów przed wybielaniem i pierwszy obraz po wybielaniu, a następnie oblicz głębokość wybielania zgodnie z następującym równaniem.
- Analiza danych w programie do przetwarzania obrazu
- Korygowanie dryfu obrazu przez wyrównanie lub dopasowanie (tj. zarejestrowanie) stosu obrazów szeregów czasowych zwrotu z inwestycji w akwizycję. Aby to zrobić, otwórz każdy plik AIM .lsm za pomocą programu do przetwarzania obrazu (Tabela materiałów), a następnie wybierz Wtyczki | Rejestracja | Reg stosu | Tłumaczenie. Następnie wybierz Wtyczki | Rejestracja | Reg stosu | Rigid Body10.
- Skonfiguruj Menedżera ROI, aby zmierzyć intensywność sygnału w ROI wybielacza. Wybierz pozycję Analizuj | Narzędzia | Menedżer zwrotu z inwestycji. Wybierz narzędzie Owal, a następnie narysuj okrąg w ROI wybielacza o średnicy 10 pikseli, a następnie kliknij przycisk Dodaj.
- Skonfiguruj Menedżera ROI, aby mierzyć intensywność sygnału w kontrolnym ROI. W Menedżerze ROI wybierz narzędzie Prostokąt, a następnie narysuj kwadrat o wymiarach 20 x 20 pikseli w kontrolnym regionie ROI, a następnie kliknij przycisk Dodaj.
- Skonfiguruj Menedżera ROI, aby mierzyć intensywność sygnału w tle ROI. W Menedżerze ROI wybierz narzędzie Prostokąt, narysuj kwadrat o wymiarach 20 x 20 pikseli w regionie ROI tła, a następnie kliknij przycisk Dodaj.
- Zmień nazwy ROI. Po dodaniu ROI do analizy w Menedżerze ROI zmień ich odpowiednio nazwy na ROI Bleach, Control ROI i ROI w tle.
- Zmierz intensywność sygnału w ROI. Wybierz opcję Bleach ROI, Control ROI i Background ROI, a następnie wybierz Więcej | Wiele miar. Upewnij się, że zaznaczone są opcje Zmierz wszystkie 35 plasterków i Jeden wiersz na plasterek. W oknie Ustaw miary upewnij się, że wybrano tylko Średnią wartość szarości.
nuta: Są to surowe dane FRAP (Rysunek 1B). - Wklej wyniki do programu arkusza kalkulacyjnego (Tabela materiałów). Skopiuj wyniki ROI wybielacza, kontroluj ROI i intensywność sygnału ROI w tle, a następnie wklej je do kolumn oznaczonych odpowiednio Bleach ROI, Control ROI i Background ROI w programie arkusza kalkulacyjnego (Tabela materiałów).
- Analiza danych w programie do obsługi arkuszy kalkulacyjnych
- Koryguj w tle intensywność sygnału w ROI wybielacza i kontroluj ROI (Rysunek 1A, C). Użyj narzędzia Wstaw funkcję w programie arkusza kalkulacyjnego (Tabela materiałów), aby odjąć wartości w kolumnie oznaczonej Zwrot z inwestycji w tle od wartości w kolumnie oznaczonej Bleach ROI. Odejmij wartości w kolumnie z etykietą Zwrot z inwestycji w tle od wartości w kolumnie z etykietą Kontrolny zwrot z inwestycji. Oznacz te nowe kolumny jako Skorygowany zwrot z inwestycji w wybielacz i Skorygowany zwrot z inwestycji w kontrolę.
- Znormalizuj sygnał w ROI wybielacza do sygnału skorygowanego w tle w kontrolnym ROI (Rysunek 1A, D). Użyj funkcji Wstaw w programie arkusza kalkulacyjnego (Tabela materiałów), aby podzielić wartości w kolumnie oznaczonej Skorygowany zwrot z inwestycji w wybielacz przez wartości w kolumnie oznaczonej Skorygowany zwrot z inwestycji w kontrolę. Oznacz tę nową kolumnę jako znormalizowany, skorygowany zwrot z inwestycji w wybielacz.
- Znormalizuj sygnał w kolumnie Znormalizowany skorygowany zwrot z inwestycji w wybielacz do średniej z 5 wartości wstępnego wybielacza w zwrocie z inwestycji w wybielacz (Rysunek 1A, E). Oblicz średnią z 5 wartości wybielacza wstępnego w ROI wybielacza. Następnie podziel wartości w kolumnie oznaczonej Znormalizowany skorygowany zwrot z inwestycji w wybielacz przez średnią z 5 wartości prebleach w ROI wybielacza. Oznacz tę nową kolumnę jako znormalizowany, skorygowany średni zwrot z inwestycji w wybielacz.
- Ruchoma frakcja i połowa czasu odzyskiwania na podstawie danych dopasowanych do krzywej
- Dopasuj krzywą znormalizowane i skorygowane dane zwrotu z inwestycji w wybielacz za pomocą programu do przetwarzania obrazu (tabela materiałów). W programie do przetwarzania obrazowania (Tabela materiałów) wybierz Analizuj | Narzędzia | Dopasowanie krzywej. Skopiuj znormalizowane i poprawione wartości ROI wybielacza po wybielaniu oraz odpowiadające im wartości czasu, a następnie wklej je do okna Curve Fitter. Wybierz opcję Exponential Recovery (Odzyskiwanie wykładnicze) z menu rozwijanego Curve Fitter (Dopasuj), a następnie wybierz opcję Fit (Dopasuj).
- Oblicz Mf na podstawie parametrów funkcji odzyskiwania, która dostarcza wartości dla: "a" – frakcji powoli odzyskującej, "b" – szybkości odzysku i "c" – frakcji szybko dyfuzyjnej. Oblicz Mf, wprowadzając wartości "a" i "c" do równania Mf = a + c. Oblicz If za pomocą równania If = 1 - Mf. Oblicz t1/2, podstawiając wartość "b" do równania
 a następnie rozwiązując t1/2.11
Wyniki
Pokazane tutaj są wyniki typowego eksperymentu, w którym użyliśmy FRAP do zbadania stopnia ruchliwości p62 w ALIS w komórkach RAW264.7 traktowanych LPS przez 3-5 h12. Rysunek 3A pokazuje surowe dane uzyskane z ROI wybielacza, kontroli i tła po wyrównaniu stosu obrazów w celu skorygowania o małe ilości (< ~3 μm) dryfu obrazu ALIS. Fluorescencja YFP-p62 w tym ALIS przed i po wybielaniu jest pokazana w Rysunek 3E i dodatkowe wideo 1. Rysunek 3B pokazuje te dane po korekcie tła. Rysunek 3C pokazuje te dane po skorygowaniu o fluorescencję w kontrolnym ROI. Rysunek 3D pokazuje te dane znormalizowane do średniej fluorescencji 5 wartości prebleach w ROI wybielacza. Stopień wybielenia był wystarczający w tym eksperymencie (głębokość wybielania = 91,94). Fluorescencja YFP-p62 w tym ALIS rozwijała się powoli, ponieważ t1/2 = 128,27 s (2,14 min). YFP-p62 nie było w tym eksperymencie białkiem zbyt ruchliwym, ponieważ Mf = 21,97 i If = 78,03.
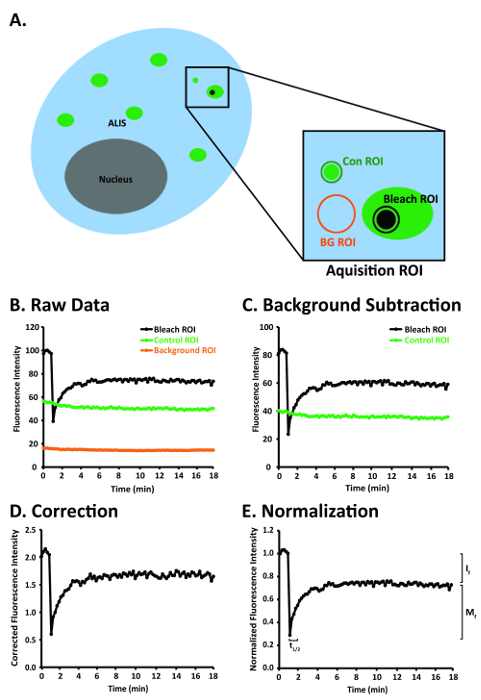
Rysunek 1: Diagram komórki RAW264.7 i kroki do analizy obrazu po wyrównaniu obrazów FRAP w celu skorygowania dryfu obrazu ALIS. (A) Diagram komórki RAW264.7 przedstawiający kilka ALIS oraz ROI wybielacza, kontroli i tła w ramach ROI akwizycji. (B) Wyidealizowany obraz surowych danych FRAP uzyskanych w ROI wybielacza, kontroli i tła w panelu A. (C) Wyidealizowany wykres surowych danych FRAP, które zostały skorygowane w tle. (D) Wyidealizowany wykres skorygowanych w tle danych FRAP, które zostały znormalizowane do fluorescencji w kontrolnym ROI. (E) Wyidealizowany wykres znormalizowanych i skorygowanych w tle danych FRAP, które zostały znormalizowane do fluorescencji przed wybielaczem w ROI wybielacza. Skróty: Con = kontrola; BG = tło. Ten rysunek został zmodyfikowany z Rabut and Ellenberg4. Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.
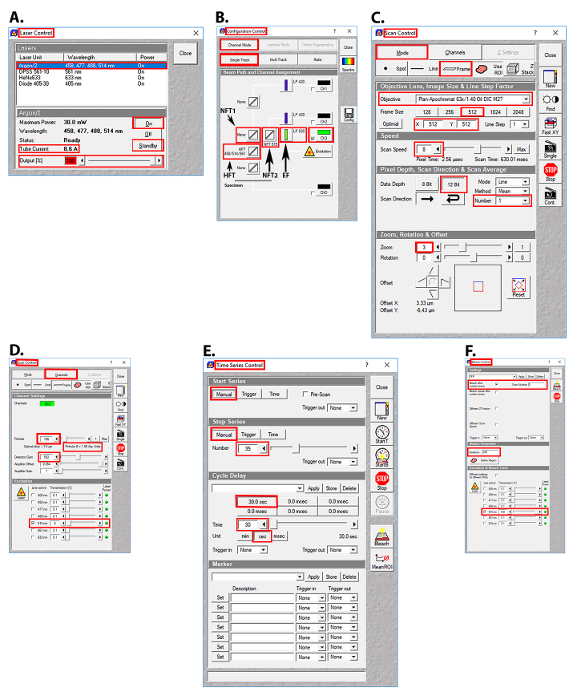
Rysunek 2: Obrazy interfejsu użytkownika w oprogramowaniu AIM (Tabela materiałów) do wyboru lasera, konfiguracji ścieżki wiązki i parametrów akwizycji obrazu dla eksperymentów FRAP. (A) Ekran sterowania laserem pokazujący linie laserowe Argon/2, moc wyjściową i prąd używany w lampie. (B) Ekran sterowania konfiguracją pokazujący zastosowane ustawienia rozdzielacza wiązki i filtra emisji. (C) Ekran sterowania skanowaniem pokazujący ustawienie używane do akwizycji obrazu. (D) Ekran sterowania skanowaniem pokazujący otwór, wzmocnienie detektora, przesunięcie wzmacniacza, wzmocnienie wzmacniacza i ustawienia transmisji dla linii laserowej Argon/2 514 nm. (E) Ekran sterowania szeregami czasowymi przedstawiający używane ustawienia szeregów czasowych. (F) Ekran kontroli wybielacza pokazujący użyte parametry przed i po wybielaniu. Skróty: HFT = Haupt Farb Teiler (główny rozdzielacz wiązki dichroicznej); NT1 = Neben Farb Teiler 1 (pierwszy wtórny rozdzielacz wiązki dichroicznej); NT2 = Neben Farb Teiler 2 (drugi wtórny rozdzielacz wiązki dichroicznej); EF = filtr emisji. Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.
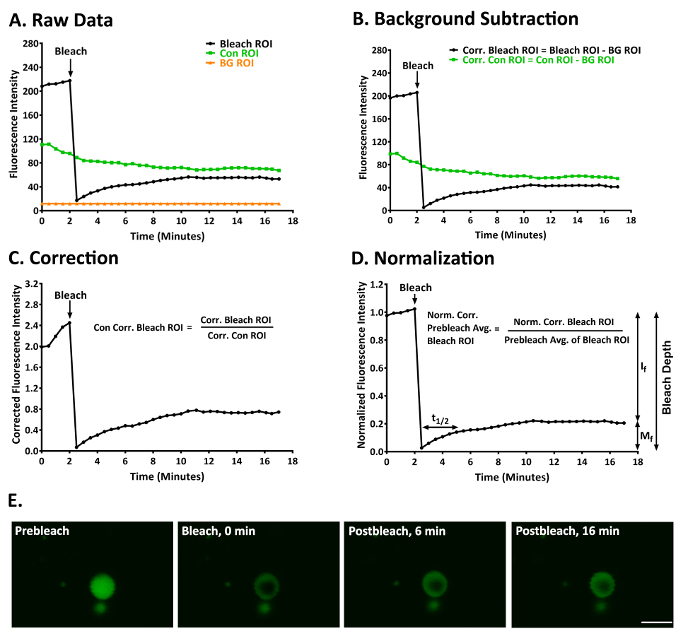
Rysunek 3: Reprezentatywny eksperyment FRAP do badania dynamiki YFP-p62 w ALIS w komórkach RAW264.7. (A) Surowe dane dotyczące intensywności fluorescencji dla zwrotu z inwestycji w wybielacz, kontrolę i tło. (B) Dane podane w panelu A po roi wybielacza i kontroli zostały skorygowane o fluorescencję w ROI w tle. (C) Dane podane w panelach A i B po znormalizowaniu intensywności fluorescencji w ROI wybielacza w celu uwzględnienia fluorescencji w kontrolnym ROI skorygowanym w tle. (D) Dane podane w panelach A-C po znormalizowaniu intensywności fluorescencji w znormalizowanym i skorygowanym tle ROI wybielacza do średniej z pierwszych 5 wartości preblefu w ROI wybielacza. Mf = 21,97, If = 78,03, t1/2 = 128,27 s (2,14 min), a głębokość wybielania = 91,94. (E) Obraz ALIS przed wybielaniem (1,5 min) i po wybielaniu (0, 6 i 16 min). Podziałka = 5 μm i obowiązuje dla wszystkich paneli. Skróty: Con = kontrola; BG = tło; Corr. = poprawiony; Norm. = znormalizowany; Średnia = średnia. Ten rysunek został zmodyfikowany z Cabe et al.12 Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.
Film uzupełniający 1: Typowy ALIS w makrofagu RAW264.7 przed i po fotowybielaniu. Fluorescencja YFP-p62 powoli wraca do normy po fotowybielaczu; W związku z tym p62 nie jest białkiem bardzo ruchliwym. W tym eksperymencie Mf = 25,62, If = 74,38, t1/2 = 442,79 s (7,38 min), a głębokość wybielania = 90,19. Podziałka = 5 μm. Ten film został zmodyfikowany z Cabe et al.12 Kliknij tutaj, aby wyświetlić ten film. (Kliknij prawym przyciskiem myszy, aby pobrać.)
Dyskusja
Zapewniamy kompleksowy, praktyczny i prosty protokół krok po kroku do eksperymentów FRAP na żywych komórkach. W tym przypadku protokół został wykorzystany do pomiaru ruchliwości YFP-p62 w ALIS w makrofagach RAW264.7, ale można go zastosować do wielu systemów laserowego skaningowego mikroskopu konfokalnego i genetycznie kodowanych białek fluorescencyjnych, które są obecnie dostępne. W przypadku każdego systemu mikroskopowego eksperymenty pilotażowe mają kluczowe znaczenie dla określenia optymalnych parametrów FRAP, w tym akwizycji, wybielacza i kontroli wielkości ROI, intensywności lasera do fotowybielania oraz akwizycji obrazu przed i po wybielaniu. Uzasadnione jest oczekiwanie, że optymalne parametry FRAP będą się różnić dla każdego genetycznie kodowanego białka fluorescencyjnego i linii komórkowej.
Ważne czynniki, które należy wziąć pod uwagę podczas przeprowadzania eksperymentu FRAP, obejmują (a) osiągnięcie odpowiedniej głębokości wybielania, (b) zastosowanie krótkiego etapu wybielania, (c) pozostawienie wystarczającej ilości czasu po wybielaniu na zaobserwowanie pełnej funkcji regeneracji, (d) skuteczność fotowybielania, (e) cytotoksyczność przy powtarzającym się FRAP oraz (f) włączenie kontroli utraty fluorescencji z powodu wielokrotnego obrazowania. Zalecamy, aby głębokość wybielania, którą można obliczyć zgodnie z równaniem podanym w sekcji 3.3.1, wynosiła ≥9013. Gdy głębokość wybielacza wynosi <90, stopień odzysku fluorescencji po wybielaniu będzie niedoszacowany, a wartości If, MF i t1/2 będą nieprawidłowe. Chociaż czas trwania i intensywność impulsów laserowych wywołujących wybielanie może się różnić w zależności od eksperymentów FRAP, ważne jest, aby etap fotowybielania był krótki i znacznie szybszy niż funkcja odzyskiwania fluorescencji. Jeśli tak nie jest, podczas etapu wybielania może wystąpić znaczny odzysk fluorescencji. Przy długim czasie wybielania odzyskiwanie fluorescencji na etapie wybielania nie byłoby mierzone, co doprowadziłoby do nieprawidłowych pomiarów If, MF i t1/2. Ponadto, aby uzyskać prawidłowe wartości dla If, MF i t1/2, zwrot z inwestycji w akwizycję należy obserwować po wybielaniu, aż poziom fluorescencji w ROI wybielacza osiągnie plateau. Na przykład w naszych eksperymentach FRAP nie było różnicy między wartościami If, MF i t1/2, gdy zaobserwowaliśmy fluorescencję YFP-p62 w ROI wybielacza przez 32,2 minuty po wybielaniu w porównaniu z tym, gdy zaobserwowaliśmy YFP-p62 w ROI wybielacza przez 15,1 minuty po wybielaniu; W ten sposób doszliśmy do wniosku, że funkcja odzyskiwania osiągnęła plateau po 15,1 min po12 wybielaniu. Jeśli chodzi o skuteczność fotowybielania, fotowybielanie zwiększa się wraz z kwadratem współczynnika zoomu optycznego14. W związku z tym stosowanie soczewek o wysokim zoomie optycznym jest korzystne dla szybkiego fotowybielania, ale może powodować niepożądane fotowybielanie podczas akwizycji; te ostatnie można uwzględnić, obrazując kontrolny zwrot z inwestycji. Należy unikać wielokrotnego fotowybielania, ponieważ może ono prowadzić do wytwarzania cytotoksycznych reaktywnych form tlenu (ROS). Jednak stopień wytwarzania ROS w wyniku ekspozycji na laser o wysokiej intensywności jest niższy w przypadku genetycznie kodowanych białek fluorescencyjnych niż w przypadku fluoroforów chemicznych (np. przeciwciał fluorescencyjnych)15, a wygenerowane ROS są bardziej skłonne do reagowania w genetycznie kodowanym białku fluorescencyjnym niż w przypadku innych cząsteczek w komórce4. Oprócz zwiększonego prawdopodobieństwa wytworzenia cytotoksycznych RFT należy unikać wielokrotnego fotowybielania, ponieważ jest ono trudne do kontrolowania. Wreszcie, chociaż niska transmisja laserowa jest wykorzystywana do pozyskiwania wszystkich obrazów bez wybielacza, niezmiennie występuje pewne fotowybielanie, które należy kontrolować. Możliwe kontrole tego obejmują monitorowanie fluorescencji w kontrolnym ROI w ramach ROI akwizycji, uzyskiwanie obrazów kontrolnych w sąsiedniej niebielonej komórce oraz przeprowadzanie eksperymentów kontrolnych z identycznymi ustawieniami jak te używane w eksperymentach fotowybielania, ale bez zdarzenia fotowybielania.
Oświadczenia
Autorzy nie mają do ujawnienia konfliktu interesów.
Podziękowania
Dziękujemy Dr. Sethowi Robii z Uniwersytetu Loyola w Chicago za jego cenne uwagi na temat tego manuskryptu. Praca ta została wsparta grantem NIH 1R01NS073967-01A1 dla Joanny C. Bakowskiej.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dulbecco's Modified Eagle Medium | Hyclone | SH30022.01 | Wysoki poziom glukozy (4,5 g/L) |
| Płodowa surowica bydlęca | Gemini Bio-Products | 100-106 | |
| Naczynia ze szklanym dnem | MatTek | P35G-1.5-14-C | 35 mm |
| Oprogramowanie ImageJ | National Institutes of Health | N.A. | |
| Lipopolisacharyd (LPS) | Sigma | L4391 | |
| Nokodazol | Sigma | M1404 | |
| Roztwór penicyliny-streptomycyny | Corning | 30-002-Cl | 100 razy; |
| Plan-apochromatyczny 63×/1,40 Obiektyw olejowy | Carl Zeiss MicroImaging, Inc | 4407629904000000 | |
| Polietylenina (PEI) | Polysciences | 23966-1 | liniowy (MW 25 000) |
| RAW 264.7 mysie makrofagi | ATCC | TIB-71 | |
| Mikroskop konfokalny Zeiss | Carl Zeiss MicroImaging, Inc | LSM 510 |
Bibliografia
- Axelrod, D., Koppel, D. E., Schlessinger, J., Elson, E., Webb, W. W. Mobility measurement by analysis of fluorescence photobleaching recovery kinetics. Biophysical Journal. 16 (9), 1055-1069 (1976).
- Peters, R., Peters, J., Tews, K. H., Bahr, W. A microfluorimetric study of translational diffusion in erythrocyte membranes. Biochimica et Biophysica Acta. 367 (3), 282-294 (1974).
- Patterson, G., Day, R. N., Piston, D. Fluorescent protein spectra. Journal of Cell Science. 114, Pt 5 837-838 (2001).
- Rabut, G., Ellenberg, J. Photobleaching techniques to study mobility and molecular dynamics of proteins in live cells: FRAP, iFRAP, and FLIP. Live Cell Imaging: A Laboratory Manual (1st ed). , Cold Spring Harbor Laboratory Press. 101-126 (2004).
- Fritzsche, M., Charras, G. Dissecting protein reaction dynamics in living cells by fluorescence recovery after photobleaching. Nature Protocols. 10 (5), 660-680 (2015).
- Goodwin, J. S., Kentworthy, A. K. Photobleaching approaches to investigate diffusional mobility and trafficking of Ras in living cells. Methods. 37 (2), 154-164 (2005).
- Hildick, K. L., Gonzàlez-Gonzàlez, I. M., Jaskolski, F., Henley, J. M. Lateral diffusion and exocytosis of membrane proteins in cultured neurons assessed using fluorescence recovery and fluorescence-loss photobleaching. Journal of Visualized Experiments. (60), e3747(2012).
- Nissim-Rafinia, M., Meshorer, E. Photobleaching assays (FRAP & FLIP) to measure chromatin protein dynamics in living embryonic stem cells. Journal of Visualized Experiments. (52), e2696(2011).
- Zheng, C., Petralia, R. S., Wang, Y., Kachar, B. Fluorescence recovery after photobleaching (FRAP) of fluorescence tagged proteins in dendritic spines of cultured hippocampal neurons. Journal of Visualized Experiments. (50), e2568(2011).
- Thevenaz, P., Ruttimann, U. E., Unser, M. A pyramid approach to subpixel registration based on intensity. IEEE Transactions on Image Processing. 7 (1), 27-41 (1998).
- Ishikawa-Ankerhold, H. C., Ankerhold, R., Drummen, G. P. Advanced fluorescence microscopy techniques--FRAP, FLIP, FLAP, FRET and FLIM. Molecules. 17 (4), 4047-4132 (2012).
- Cabe, M., Rademacher, D. J., Karlsson, A. B., Cherukuri, S., Bakowska, J. C. PB1 and UBA domains of p62 are essential for aggresome-like induced structure formation. Biochemical and Biophysical Research Communications. 503 (4), 2306-2311 (2018).
- Brown, E. B., Wu, E. S., Zipfel, W., Webb, W. W. Measurement of molecular diffusion in solution by multiphoton fluorescence photobleaching recovery. Biophysical Journal. 77 (5), 2837-2849 (1999).
- Centonze, V., Pawley, J. Tutorial on practical confocal microscopy and the use of the confocal test specimen. Handbook of biological confocal microscopy. , Plenum Press. New York. 549-570 (1995).
- Chudakov, D. M., Matz, M. V., Lukyanov, S., Lukyanov, K. A. Fluorescent proteins and their applications in imaging living cells and tissues. Physiological Reviews. 90 (3), 1103-1163 (2010).
Przedruki i uprawnienia
