Stwardnienie rozsiane jest zapalną chorobą demielinizacyjną, na którą nie ma lekarstwa. Analiza tkanki mózgowej dostarcza ważnych wskazówek do zrozumienia patogenezy choroby. W tym miejscu omawiamy metodologię i dalszą analizę tkanki mózgowej stwardnienia rozsianego pobranej za pomocą unikalnego programu szybkiej autopsji działającego w Cleveland Clinic.
Artykuł metodologiczny
Kompleksowy program autopsji dla osób ze stwardnieniem rozsianym
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Opisujemy program szybkiego dawstwa tkanek dla osób ze stwardnieniem rozsianym (SM), który wymaga od naukowców i techników dyżurów 24/7, 365 dni w roku. Uczestnicy wyrażają zgodę na oddanie swojego mózgu i rdzenia kręgowego. Większość pacjentów była obserwowana przez neurologów w Cleveland Clinic Mellen Center for Cle Treatment and Research. Ich przebieg kliniczny i niepełnosprawność neurologiczna są dobrze scharakteryzowane. Wkrótce po śmierci ciało jest transportowane do Centrum Obrazowania SM, gdzie mózg jest skanowany in situ za pomocą rezonansu magnetycznego (MRI) 3 T. Ciało jest następnie przenoszone do sali autopsji, gdzie usuwa się mózg i rdzeń kręgowy. Mózg jest podzielony na dwie półkule. Jedną półkulę natychmiast umieszcza się w pudełku do krojenia, a naprzemienne plastry o grubości 1 cm są albo utrwalane w 4% paraformaldehydzie na dwa dni, albo szybko zamrażane w suchym lodzie i 2-metylobutanie. Krótko utrwalone wycinki mózgu są przechowywane w roztworze do krioprezerwacji i wykorzystywane do analiz histologicznych i immunocytochemicznego wykrywania wrażliwych antygenów. Zamrożone plastry są przechowywane w temperaturze -80 °C i wykorzystywane do badań molekularnych, immunocytochemicznych i hybrydyzacji in situ/zakresu RNA. Drugą półkulę umieszcza się w 4% paraformaldehydzie na kilka miesięcy, umieszcza w pudełku do krojenia, ponownie skanuje w skanerze rezonansu magnetycznego (MR) 3 T i kroi na plasterki o grubości centymetra. Pośmiertne obrazy MR in situ (MRI) są rejestrowane razem z wycinkami mózgu o grubości 1 cm, aby ułatwić korelacje MRI z patologią. Wszystkie wycinki mózgu są fotografowane i identyfikowane są zmiany w istocie białej mózgu. Rdzeń kręgowy jest cięty na 2 cm segmenty. Alternatywne segmenty są utrwalane w 4% paraformaldehydzie lub szybko zamrażane. Szybkie pobranie tkanek pośmiertnych komórek SM pozwala na analizę patologiczną i molekularną mózgu i rdzenia kręgowego SM oraz patologiczne korelacje nieprawidłowości MRI mózgu. Jakość tych szybko przetworzonych tkanek pośmiertnych (zwykle w ciągu 6 godzin od śmierci) ma ogromne znaczenie dla badań nad stwardnieniem rozsianym i zaowocowała wieloma odkryciami o dużym znaczeniu.
Wprowadzenie
Jednym z najlepszych sposobów badania choroby jest zbadanie samej chorej tkanki. Stanowi to wyzwanie dla tych, którzy badają choroby ośrodkowego układu nerwowego (OUN). Biopsje chorego mózgu i rdzenia kręgowego są niezwykle rzadkie i zwykle obejmują nietypowe przypadki. Wskaźniki autopsji osób z chorobami OUN drastycznie spadły w ostatnich latach, a gdy są wykonywane, często nie zapewniają szybkiego pobrania tkanek. Wyzwania te doprowadziły do powstania banków mózgu skoncentrowanych na chorobie, w tym kilku skoncentrowanych na pobieraniu tkanek od osób ze stwardnieniem rozsianym (SM). Stwardnienie rozsiane jest chorobą OUN o podłożu zapalnym, która niszczy mielinę, oligodendrocyty (komórki tworzące mielinę), neurony i aksony. Większość pacjentów ze stwardnieniem rozsianym ma dwufazowy przebieg choroby, który rozpoczyna się napadami niepełnosprawności neurologicznej ze zmiennym powrotem do zdrowia, który ostatecznie ewoluuje w stopniowo postępującą chorobę, która prawdopodobnie ma charakter neurodegeneracyjny1. W przypadku większości mózgów dawców stwardnienia rozsianego odstępy pośmiertne (PMI) między śmiercią a przetwarzaniem tkanek przekraczają 24 godziny. Chociaż tkanki te dostarczyły cennych informacji na temat patologicznych zmian w mózgach osób ze stwardnieniem rozsianym, nie nadają się do bardziej zaawansowanych badań molekularnych, które mogą dostarczyć potężnych informacji na temat patofizjologii choroby. Dotyczy to w szczególności badań profilowania genów, które wymagają nienaruszonego RNA.
Aby przezwyciężyć ograniczenia omówione powyżej, opracowaliśmy program szybkiego dawstwa tkanek, który pozwala na MRI/patologiczne korelacje. Protokół ten zapewnia dobrze zachowane tkanki odpowiednie do nowoczesnych badań molekularnych i umożliwia bezpośrednie porównanie patologii mózgu i nieprawidłowości MRI w mózgach SM. Program dawstwa tkanek stwardnienia rozsianego Cleveland Clinic istnieje od ponad 20 lat. Ten program szybkiego dawstwa tkanek polega na pozyskiwaniu mózgów i rdzeni kręgowych od osób ze stwardnieniem rozsianym i innymi powiązanymi autoimmunologicznymi schorzeniami neurologicznymi. Program ma na celu uzyskanie rezonansu magnetycznego in situ w ciągu 6 godzin od śmierci, a następnie usunięcie mózgu i rdzenia kręgowego w celu przetworzenia tkanek.
Rekrutacja
Dawstwo uzyskuje się na podstawie zgody przedśmiertnej uzyskanej bezpośrednio od pacjentów (za zgodą wstępną) lub od najbliższej rodziny po śmierci. Pacjenci, którzy wyrazili na to zgodę, są zazwyczaj identyfikowani z populacji klinicznej w Mellen Center for Multiple Sclerosis Treatment and Research w Cleveland w stanie Ohio. Chociaż pierwszeństwo w rekrutacji do programu szybkiego dawstwa tkanek mają pacjenci, którzy byli obserwowani w badaniach podłużnych, jest on otwarty dla wszystkich pacjentów przyjmowanych w ośrodku. Uczestnicy, którzy zapiszą się przed śmiercią, otrzymują instrukcje dla członków rodziny lub opiekunów, aby skontaktowali się z zespołem badawczym, zarówno w momencie śmierci, jak i gdy śmierć jest uważana za nieuchronną. Drugą metodą, w której osoby mogą przystąpić do programu dawstwa tkanek, jest zgoda najbliższej rodziny w momencie śmierci. Stan Ohio wymaga, aby przypadki zgonów były kierowane do federalnej organizacji zajmującej się pobieraniem narządów o nazwie LifeBanc, która działa w 20 hrabstwach północno-wschodniego Ohio. LifeBanc przeprowadza badania przesiewowe wszystkich zgonów pod kątem rozpoznania stwardnienia rozsianego, co jest wykluczeniem z dawstwa narządów. Poczyniono ustalenia, aby LifeBanc powiadomił badaczy z programu dawstwa tkanek SM o wszystkich zgonach z powiązaną diagnozą stwardnienia rozsianego, które wystąpiły w promieniu 75 mil od kliniki w Cleveland. Następnie personel Programu Dawstwa Tkanek kontaktuje się z najbliższymi krewnymi i personelem szpitala i uzyskuje zgodę na dawstwo tkanek mózgu i rdzenia kręgowego. Te dwie metody rekrutacji przedśmiertnej i pośmiertnej za pośrednictwem LifeBanc skutkują około 10-12 dawstwami mózgu rocznie. Wprowadzono zmiany w górnej granicy wieku zgonu, aby zarządzać liczbą skierowań pochodzących z LifeBanc.
Pozyskiwanie darowizn<br /> Program wymaga 24-godzinnej ochrony, 365 dni w roku przez członków programu dawstwa tkanek w celu pobrania tkanek. Scentralizowany system powiadomień e-mail/pager/tekstowych na urządzenia mobilne jest używany przez zespół kliniczny zajmujący się dawstwem tkanek. Firma LifeBanc otrzymuje numery telefonów do kontaktu z personelem dyżurnym w sprawie programu dawstwa tkanek. Członkowie są powiadamiani o zgonie przez świadczeniodawców szpitala/najbliższych krewnych (za wstępną zgodą) lub przez LifeBanc i inne źródła skierowań. W pierwszej kolejności określa się czas zgonu i możliwość pobrania tkanek. Zgony są następnie badane pod kątem stanów, które potencjalnie skutkują niską jakością tkanki, w tym przedłużonego niedotlenienia przedśmiertnego, masywnej destrukcyjnej tkanki mózgowej (np. Duży krwotok śródczaszkowy, rozległe udary dwupółkulowe, rozległe obciążenie guza), przedłużone wspomaganie respiratora (>3 dni) i długotrwałe stosowanie środków wazoaktywnych (>3 dni) przed śmiercią. Kiedy lekarz sądowy jest zaangażowany w zgon, neurolog prowadzący badanie może porozmawiać z lekarzem sądowym, aby zbadać sposób na otrzymanie tkanek w odpowiednim czasie bez uszczerbku dla odpowiedzialności lekarza sądowego. Jeśli wyczuwa się, że tkanka żywa jest obecna, uzyskuje się pisemną zgodę (jeśli nie została uzyskana przed ubojem) i przygotowuje się do transportu ciała. Następnie kontaktuje się z wcześniej zakontraktowaną firmą transportową zmarłego w celu transportu do ośrodków MRI w Cleveland Clinic. Dba się o to, aby ciało pozostawało w temperaturze pokojowej i nie było umieszczane w lodówce, ponieważ niższa temperatura ciała wiąże się ze zmianami w charakterystyce sygnału MRI.
Historia kliniczna
Historia kliniczna obejmuje szczegółowe informacje na temat rozpoznania stwardnienia rozsianego, wystąpienia objawów, zastosowanych metod leczenia, wyników badań klinicznych i paraklinicznych (potencjały wywołane, wyniki płynu mózgowo-rdzeniowego, optyczna koherentna tomografia), kompozytu funkcjonalnego stwardnienia rozsianego i rozszerzonej skali niepełnosprawności (EDSS; rzeczywista lub szacunkowa), które są zbierane z dokumentacji medycznej (jeśli jest dostępna) oraz bezpośredniego wywiadu z najbliższymi krewnymi. Pobierany jest również przedśmiertny rezonans magnetyczny
Protokół
Ten protokół został zatwierdzony przez Cleveland Clinic Institutional Review Board i jest zgodny z wytycznymi komitetu etyki badań klinicznych Cleveland Clinic.
1. Rezonans magnetyczny in situ
- Zabierz ciało dawcy do pracowni rezonansu magnetycznego i przeprowadź 2-godzinny protokół obrazowania MRI w Zakładzie Obrazowania Stwardnienia Rozsianego. Przeprowadź rezonans magnetyczny na obrazie 3 T lub 7 T.
nuta: Priorytetem jest 3T, ponieważ większość starszych danych została wykonana na 3T, ale gdy nie jest to możliwe, obrazowanie jest przeprowadzane przy użyciu 7T. Dla wszystkich przypadków wykonuje się wyznaczone sekwencje rdzeniowe (Tabela 1), a jeśli pozwala na to czas, wykonuje się dodatkowe sekwencje, które zależą od aktualnych zainteresowań badawczych (ograniczone przez osiągnięcie utrwalenia tkanki w czasie krótszym niż 12 godzin po śmierci). Tabela 1 przedstawia sekwencje podstawowe.
2. Autopsja
UWAGA: Po rezonansie magnetycznym in situ, ciało jest transportowane do kostnicy w celu pobrania mózgu i rdzenia kręgowego przez diener i przetwarzania tkanek przez członków laboratorium.
- Wykonaj następujące czynności przed przybyciem ciała do kostnicy. Dwie godziny wcześniej przygotuj 3 litry 4% paraformaldehydu (PFA) i oznacz pojemniki i torby do przechowywania chusteczek. Przygotować 3 l 8% PFA i rozcieńczyć 1,5 l 8% PFA do 4% PFA. Umieść pozostałe 8% PFA w 4 °C na dzień 2.
- Przed podróżą do kostnicy napełnij 2 lodówki podróżne do 50% pojemności suchym lodem (duże bloki połamane tak, aby pasowały, i małe granulki).
- W kostnicy napełnij pojemnik ze stali nierdzewnej do połowy 2-metylobutanem i suchym lodem i przykryj pokrywką, przygotowując się do natychmiastowego zamrożenia tkanki.
- Zważ i sfotografuj mózg po usunięciu przez diener.
- Umieść dołączoną oponę twardą w pojemniku wypełnionym PFA.
- Oddziel móżdżek i pień mózgu od mózgu i sfotografuj mózg.
- Zidentyfikuj nerwy wzrokowe, skrzyżowanie i drogi oddechowe i oddziel je za pomocą sondy i pęsety. Wytnij strukturę skalpelem.
nuta: Dystalny odcinek po jednej stronie nerwu wzrokowego jest oznaczony tuszem Higginsa w celu identyfikacji. - Oddziel półkule mózgowe wzdłużnie i sfotografuj każdą półkulę z osobna.
- Nałóż tuszem pierwszorzędową korę ruchową (PMC) na lewą półkulę, sfotografuj ją ponownie i umieść w pojemniku o pojemności 3,3 l w celu długiego utrwalenia. Udokumentuj czas rozpoczęcia fiksacji mózgu.
- PMC dla prawej półkuli może być tuszem lub wycięty.
- W przypadku wycięcia należy najpierw usunąć pokrywające opony mózgowe.
- Ponowne sfotografowanie tuszem lub wyciętym PMC.
- Jeśli PMC jest wycięty, pokrój na 6 równych części.
- Narysuj rostralny aspekt każdej sekcji.
- Umieść sekcje o numerach nieparzystych w pojemnikach wypełnionych PFA w celu krótkiego zamocowania.
- Zamroź sekcje parzyste i umieść w szczelnych torebkach do zamrażania w chłodziarce #1.
- Przetnij prawą półkulę od przodu do tyłu na odcinki koronalne o grubości 1 cm.
- Udokumentuj poważne nieprawidłowości (np. artefakt cięcia, krwotok i zmiany chorobowe).
- Umieść sekcje o numerach nieparzystych w pojemnikach wypełnionych PFA w celu krótkiego zamocowania.
- Zatrzaskowo zamroź parzyste sekcje i umieść w szczelnie zamkniętych torebkach do zamrażania.
- Udokumentuj koniec czasu fiksacji mózgu.
- Oddziel pień mózgu od móżdżku i umieść w pojemniku wypełnionym PFA w celu krótkiego utrwalenia.
- Oddziel półkule móżdżku wzdłużnie.
- Pokrój każdą półkulę na 4 równie grube odcinki strzałkowe.
- Fotografuj widoki przyśrodkowe i boczne.
- Umieść lewe plastry półkuli móżdżku w pojemniku wypełnionym PFA w celu krótkiego utrwalenia.
- Zamroź plastry prawej półkuli móżdżku i umieść w szczelnie zamkniętych torebkach do zamrażania w lodówce #1.
- Uzyskaj rdzeń kręgowy z korzeniami nerwowymi z dienera.
- Usunąć oponę twardą rdzenia kręgowego i przechowywać oponę twardą w pojemniku z PFA.
- Oddziel lewe i prawe przednie i tylne korzenie nerwowe. Przeciąć lewe przednie i tylne korzenie nerwowe wycięte z rdzenia kręgowego i umieścić w pojemniku wypełnionym PFA w celu krótkiego mocowania.
- Wytnij prawe przednie i tylne korzenie nerwowe z rdzenia kręgowego, zamroź zatrzaskowo, umieść w szczelnie zamkniętych torebkach do zamrażania, a następnie umieść w lodówce #2.
- Sfotografuj najbardziej ogonowe 20 cm rdzenia kręgowego. Udokumentuj lokalizację powiększenia odcinka lędźwiowego.
- Wytnij 2 cm poprzeczne odcinki sznura biegnącego od ogona do rostralu.
- Namaluj tuszem aspekt rostralny każdej wyciętej sekcji.
- Umieść sekcje o numerach nieparzystych w pojemnikach wypełnionych PFA w celu krótkiego zamocowania.
- Zamroź parzyste sekcje, umieść w szczelnie zamkniętych torebkach do zamrażania, a następnie umieść w chłodziarce #2.
- Udokumentuj czas rozpoczęcia stabilizacji rdzenia kręgowego i wszelkie poważne nieprawidłowości.
- Sfotografuj pozostałą część rostralną rdzenia kręgowego.
- Udokumentuj pozycję powiększenia szyjki macicy. Wykonaj kroki 2.13.5–2.13.8 dla pozostałego rdzenia kręgowego.
- Po przejściu do kostnicy umieść zamrożone tkanki w oznakowanych pudełkach w zamrażarkach o temperaturze -80 °C. Utrwaloną tkankę przechowywać w temperaturze 4 °C.
- Po 24 godzinach od autopsji (dzień 2) rozcieńczyć pozostałe 8% PFA do 4%.
- Zastąp 4% PFA w pojemnikach do utrwalania świeżo rozcieńczonym 4% PFA.
- Po 60 godzinach po sekcji zwłok przygotować roztwory 2,5% aldehydu glutarowego w 4% PFA z aldehydu glutarowego, PFA,dH2Oi buforu Sorensona (przygotowane przez zmieszanie w kolejności: 0,2 M buforu fosforanowego o pH 7,4, poliwinylopirolidon 1% m/v, sacharoza 30% w/v i glikol etylenowy 30% v/v).
- Usuń zużyte 4% PFA z pojemników do krótkich mocowań.
- Wypłucz tkankę w buforze Sorensona i umieść ją w roztworze krioprotekcji (glicerol 20%, 0,4 M bufor Sorensona 20% i 0,02% azydek sodu wdH2O).
- Sfotografuj krótko unieruchomione wycinki mózgu, móżdżek, pień mózgu i korę ruchową (jeśli dotyczy).
- Ostrzem skalpela wycina się odcinki poprzeczne o grubości 2 mm z każdego 2 cm krótkiego odcinka rdzenia kręgowego.
- Umieścić skrawki w 2 ml fiolkach scyntylacyjnych i napełnić roztworem 2,5% aldehydu glutarowego w 4% PFA.
- Umieść pozostałą część z powrotem w oryginalnej fiolce scyntylacyjnej o pojemności 20 ml. Przepłukać sekcję buforem Sorensona i zastąpić roztworem krioprotekcji.
3. Patologia
UWAGA: Krótkie plastry prawej półkuli, jak również długie stałe lewe półkule (umieszczane w 4% PFA na kilka miesięcy) są albo cięte na odcinki 30 μm (określane jako swobodnie pływające), albo zatopione w parafinie i cięte jako sekcje 12-14 μm (określane jako zatopione w parafinie). Skrawki te są zwykle przetwarzane za pomocą białka proteolipidowego (PLP) w celu wykrywania zmian demielinizacyjnych i głównego kompleksu zgodności tkankowej II (MHC-II) pod kątem aktywności immunologicznej metodą diaminobenzydyny (DAB). Protokoły te zostały ustandaryzowane i wykorzystane w kilku publikacjach2,3,4,5,6,7,8,9,10,11,12.
- Swobodne (30 μm) barwienie tkanek DAB-awidyna-biotyna (ABC)
- Wyjmij skrawki z roztworu do krioprzechowywania, przenieś skrawki na płytkę sześciodołkową i umyj je 3x przez 5 minut każda w 2 ml 1x buforowanej fosforanem soli fizjologicznej o pH 7,0 (PBS). Podczas przenoszenia do następnego dołka w płytce sześciodołkowej należy uważać, aby nie rozerwać tkanki. Podczas każdego etapu mycia i inkubacji należy umieścić sześciodołkową płytkę na wytrząsarce i pozwolić chusteczce delikatnie wstrząsnąć.
nuta: Skrawki tkanek inkubowane w mniejszych objętościach i na większych płytkach (tj. płytkach 12- i 24-dołkowych) mają tendencję do rozdzierania powierzchni i krawędzi. - Pobrać antygen przez podgrzanie skrawków w kuchence mikrofalowej w szklanej zlewce zawierającej około 30 ml 10 mM buforu cytrynianowego (pH 6,0). Upewnij się, że chusteczki nie są złożone, manipulując pędzlem i sekcjami kuchenki mikrofalowej przez 2-3 minuty lub do momentu, gdy bufor cytrynianowy zacznie wrzeć. Pozostaw sekcje do ostygnięcia do temperatury pokojowej (~20 min).
- Przenieś skrawki z powrotem na płytkę sześciodołkową i przemyj sekcje 3x po 5 minut w 2 ml PBS/0,3% Triton X-100. Zablokować endogenne peroksydazy przez inkubację sekcji w 2 ml 3% H2O2/0,3% Triton X-100/PBS przez 30 minut w temperaturze pokojowej (RT).
- Przemyj sekcje 3x po 5 min w 2 ml PBS/0,3% Triton X-100. Blokuj skrawki w 2 ml 3% normalnej surowicy koziej/0,3% Triton X-100/1x PBS przez 1 godzinę w temperaturze pokojowej.
- Inkubować skrawki przez noc do 5 dni (w zależności od przeciwciała) w pierwotnych przeciwciałach skierowanych przeciwko mikroglejowi i epitopom mieliny w celu wykrycia stanu zapalnego (MHCII) i demielinizacji (PLP) (patrz tabela materiałów) w temperaturze 4 °C.
nuta: Upewnij się, że sekcje nie są złożone podczas inkubacji na tym etapie lub w kolejnych krokach, ponieważ doprowadzi to do tego, że obszary w sekcjach będą pozbawione plam. - Umyj sekcje 3x po 5 minut w 2 ml 1x PBS. Następnie inkubować skrawki w drugorzędowych przeciwciałach biotynylowanych (patrz Tabela Materiałów) przez 1 godzinę w RT. Przygotować roztwór kompleksu awidyna-biotyny (ABC) podczas inkubacji około 45 minut przed następnym etapem płukania, aby umożliwić utworzenie kompleksów ABC.
- Umyj sekcje 3x po 5 minut w 2 ml 1x PBS. Następnie inkubuj sekcje w ABC przez 1 godzinę w RT.
- Umyj sekcje w 2 ml 1x PBS trzy razy po 5 minut każda. Inkubuj skrawki w przefiltrowanym DAB (2 ml / studzienka / sekcja) zawierającym H2O2 (1: 500 rozcieńczenie 30% H2O2 w DAB), aż kolor odpowiednio się rozwinie (~ 3-8 min).
- Umyj sekcje 3x po 5 minut w 2 ml 1x PBS. Aby wzmocnić sygnał (opcjonalnie), oscyluj za pomocą 0,04% OsO4 (~30 s).
- Umyj sekcje trzy razy po 5 minut w 1x PBS. Indywidualnie przenieś każdą sekcję z płytki sześciodołkowej do małego pojemnika pełnego 1x PBS i umieść fragment tkanki na szkiełku tak płaskim, jak to możliwe.
- Delikatnie wyjmij szkiełko z PBS, upewniając się, że sekcja tkanki jest tak płaska, jak to możliwe. Za pomocą dwóch pędzli delikatnie spłaszcz i rozciągnij chusteczkę na szkiełku i zetrzyj nadmiar wody ręcznikiem papierowym. Zamontuj skrawki tkanki glicerolem (lub równoważnym medium montażowym) i uszczelnij szkiełko nakrywkowe przezroczystym lakierem do paznokci.
- Wyjmij skrawki z roztworu do krioprzechowywania, przenieś skrawki na płytkę sześciodołkową i umyj je 3x przez 5 minut każda w 2 ml 1x buforowanej fosforanem soli fizjologicznej o pH 7,0 (PBS). Podczas przenoszenia do następnego dołka w płytce sześciodołkowej należy uważać, aby nie rozerwać tkanki. Podczas każdego etapu mycia i inkubacji należy umieścić sześciodołkową płytkę na wytrząsarce i pozwolić chusteczce delikatnie wstrząsnąć.
4. Sekcje półkuli zatopione w parafinie: barwienie DAB
- Rozpuść parafinę ze szkiełek w piekarniku o temperaturze 60 °C przez 5–10 minut.
- Odparafinować sekcje poprzez inkubację w ksylenie 3x przez 5 minut każda.
- Uwodnić tkankę w stopniowanym etanolu w 100% (2x przez 5 min każdy), 95% (2x przez 5 min), 70% (2x przez 5 min każdy) i 50% (1x przez 5 min każdy). Slajdy okładkowe w PBS.
- Pobieranie antygenu za pomocą szkiełek do podgrzewania w kuchence mikrofalowej w zlewce z 10 mM buforem cytrynianowym (pH 6,0).
- Umyj szkiełka w 1x PBS (3x po 5 min każde) po schłodzeniu do temperatury pokojowej. Blokować endogenne peroksydazy poprzez inkubację tkanki w 3%H2O2/1% Triton-X 100/PBS przez 30 min.
- Umyj chusteczkę w 1x PBS trzy razy po 5 minut każdy. Zablokuj tkankę 6% normalną surowicą kozią w PBS przez 1 godzinę.
- Inkubować skrawki w przeciwciałie pierwszorzędowym (patrz tabela materiałów) w PBS w temperaturze pokojowej (RT) przez noc (maks. 20 godzin).
- Umyj sekcje 3x po 5 min w 1x PBS. Następnie inkubować skrawki w odpowiednim przeciwciałie drugorzędowym (patrz tabela materiałów) w PBS przez 1 godzinę w temperaturze pokojowej.
- Przygotować roztwór ABC około 45 minut przed następnym etapem płukania podczas inkubacji.
- Przemyć sekcje 3x po 5 minut w 1x PBS, a następnie inkubować w ABC przez 1 godzinę w temperaturze pokojowej.
- Sekcja mycia 3x po 5 min w 1x PBS.
- Inkubować sekcje w przefiltrowanym (wielkość porów filtra 0,45 μm) DAB zawierającymH2O2(rozcieńczenie 1:500 30%H2O2w DAB), aż kolor rozwinie się odpowiednio (~3-8 min).
- Umyj sekcje (3x 5 min) w 1x PBS. Aby wzmocnić sygnał, osmikatuj za pomocą 0,04% tetratlenku osmu (OsO4; około 30 s).
- Umyj sekcje (3x 5min) w 1x PBS.
- Odwodnić tkankę w stopniowanej serii etanolu 50% (1x 5 min), 70% (1x 5 min), 95% (2x 5 min), 100% (2x 5 min) i 100% ksylenu (1x 5 min). Pozwól ksylenom odparować.
- Montaż sekcji za pomocą szybkoschnących materiałów montażowych na bazie toluenu. Preparaty zawierające przeciwutleniacze są zalecane, aby zapobiec wybielaniu plam. Usuń nadmiar nośnika montażowego z krawędzi prowadnicy za pomocą brzytwy w celu późniejszego przechowywania.
5. Korelacje MRI/Patologia
UWAGA: Aby skorelować MRI z patologią, najpierw wykonujemy rezonans magnetyczny ex vivo długo utrwalonej, nienaruszonej półkuli mózgu (krok 2.9 powyżej) w regulowanym pudełku z widocznymi dla MRI znacznikami wskazującymi szczeliny do krojenia. Następnie kroimy mózg i fotografujemy 1-centymetrowe wycinki, aby umożliwić jednoczesną rejestrację rezonansu magnetycznego in situ z poszczególnymi wycinkami mózgu. Następnie możemy przeprowadzić analizy pod kontrolą MRI, w których obszary zainteresowania (ROI) są identyfikowane na MRI w celu bezpośredniej analizy tkanek. Możemy również wykonać analizy histopatologiczne, w których na tkance identyfikuje się ROI (np. zmiany w istocie białej, istocie białej bez demielinizacji itp.), a następnie charakteryzuje się kolokalizowanymi pomiarami MRI (Tabela 1).
- Identyfikacja ROI na podstawie MRI
UWAGA: W poprzednich badaniach zidentyfikowaliśmy ROI w istocie białej11,12,13,14,15 i szarej materii16,17,18. Poniższy przykład służy do analizy istoty białej.- Segmentacja T2 hiperintensywne zmiany na rezonansie magnetycznym in situ (od kroku 1.1), początkowo przetwarzane przez automatyczny algorytm, a następnie korygowane ręcznie przez doświadczonych użytkowników.
- Segmentuj zmiany hipointensywne T1 w obrębie zmian T2 jako woksele o intensywności sygnału mniejszej lub równej 80% intensywności sygnału otaczającej normalnie wyglądającej tkanki mózgowej.
- Segmentuj obszary hipointensywne na mapach współczynnika transferu magnesowania (MTR) z progiem 80%.
- Utwórz trzy klasyfikacje, korzystając z powyższych segmentacji: (a) zmiany tylko T2, które są nieprawidłowe na skanach T2-zależnych/FLAIR, ale normalne na skanach T1-zależnych lub MTR, (b) T2T1MTR zmiany, które są nieprawidłowe na wszystkich skanach T2-zależnych/FLAIR, T1-zależnych i MTR; oraz (c) normalnie pojawiające się zmiany istoty białej (NAWM), które są normalne na wszystkich skanach T2-zależnych/FLAIR, T1-zależnych i MTR.
nuta: Nasz wybór wycinków opiera się na istnieniu wszystkich trzech typów regionów zainteresowania (tylko T2, T2T1MTR i NAWM) na tych samych wycinkach. - Oblicz znormalizowane intensywności dla każdego zwrotu z inwestycji, aby zminimalizować zmienność wynikającą z różnych mózgów i różnych lokalizacji mózgu.
- Jednoczesna rejestracja rezonansu magnetycznego in situ do wycinków mózgu
- Zeskanuj nieruchomą półkulę mózgu w niestandardowym pudełku do krojenia z czterema rzędami czułych na rezonans magnetyczny markerów lokalizujących szczeliny, w które można włożyć nóż, aby przeciąć mózg. Wykonaj akwizycję 3D MPRAGE metodą T1 z rozdzielczością izotropową 1 mm, obejmującą nieruchomy mózg i wszystkie markery.
nuta: Nazywa się to rezonansem magnetycznym po fiksacji i jest stosowany tylko jako etap pośredni do jednoczesnej rejestracji rezonansu magnetycznego in situ do wycinków mózgu. - Natychmiast po skanowaniu pokrój półkulę mózgu w szczeliny oddalone od siebie o 1 cm, co daje około 15 plasterków.
- Sfotografuj wycinki mózgu zarówno po przedniej, jak i tylnej stronie.
- Zarejestruj rezonans magnetyczny in situ i zdjęcia wycinków mózgu, wykonując następujące czynności.
- W przypadku segmentacji po fiksacji i MPRAGE in situ, należy wstępnie przetworzyć zarówno MRI MPRAGE po fiksacji, jak i in situ pod kątem niejednorodności intensywności19.
- Podziel mózg na segmenty i cztery rzędy markerów z wcześniej przetworzonego MPRAGE po fiksacji.
- Segmentuj półkulę odpowiadającą MRI20,21 ze wstępnie przetworzonego MPRAGE in situ.
- Współrejestruj wyekstrahowane z mózgu rezonanse magnetyczne in situ i po fiksacji za pomocą serii liniowych procesów rejestracji do 12 stopni swobody (rejestracja afiniczna) za pomocą FSL FLIRT22. Składniki zgorzelinowania i ścinania odpowiadają za efekt skurczu utrwalającego.
- Znajdź normalny kierunek płaszczyzny cięcia, minimalizując sumę maksymalnych rzutowanych intensywności za pomocą znaczników podzielonych na segmenty. Te kąty reorientacji są włączane do macierzy transformacji uzyskanej w poprzednim kroku.
- Wizualnie dopasuj obrazy MRI do zdjęć nieruchomych tylnych wycinków mózgu za pomocą wewnętrznej przeglądarki obrazów, która pozwala na zmianę głębokości i orientacji wektorów normalnych. Potrzebne są drobne modyfikacje, ponieważ krojenie mózgu jest niedoskonałe.
- Zastosuj transformację obrazu AFFINE13 dla każdego wycinka, aby przekształcić rezonans magnetyczny in situ w te same miejsca cięcia, co zdjęcia wycinków mózgu.
- W przypadku segmentacji po fiksacji i MPRAGE in situ, należy wstępnie przetworzyć zarówno MRI MPRAGE po fiksacji, jak i in situ pod kątem niejednorodności intensywności19.
- Zeskanuj nieruchomą półkulę mózgu w niestandardowym pudełku do krojenia z czterema rzędami czułych na rezonans magnetyczny markerów lokalizujących szczeliny, w które można włożyć nóż, aby przeciąć mózg. Wykonaj akwizycję 3D MPRAGE metodą T1 z rozdzielczością izotropową 1 mm, obejmującą nieruchomy mózg i wszystkie markery.
Wyniki
Jak wspomniano powyżej, prawie połowa półkuli mózgu zostaje zamrożona i udostępniona do badań molekularnych z wykorzystaniem DNA, RNA lub białek. Historycznie wykazano, że badania z wykorzystaniem tkanek mózgowych pobranych po śmierci są pod wpływem warunków przedśmiertnych, wieku, płci, pH tkanki, integralności mRNA (RIN), odstępu pośmiertnego (PMI), pewności diagnostycznej, współistniejącego nadużywania substancji oraz wcześniejszego stanu leczenia farmakologicznego23. Na podstawie badań tkanek mózgowych wydaje się, że DNA i białka są w mniejszym stopniu podatne na te czynniki w porównaniu do RNA. Według naszego doświadczenia izolacja RNA i analizy następcze są jednak najbardziej podatne na warunki przedśmiertne oraz odstęp pośmiertny tkanki mózgowej. Omówimy zatem niektóre warunki, których należy przestrzegać podczas przeprowadzania analiz opartych na RNA z wykorzystaniem pośmiertnych tkanek MS.
We wszystkich naszych badaniach, po pobraniu mózgu podczas autopsji, jest on krojony (plastry o grubości 1 cm), a następnie utrwalany w 4% paraformaldehydzie do badań morfologicznych lub szybko zamrażany do analizy biochemicznej. Wszystkie bloki tkanki pod kątem demielinizacji są charakteryzowane za pomocą immunobarwienia z użyciem PLP, zgodnie z powyższym opisem. Reprezentatywny schemat analizy przedstawiono na Rysunku 1. Przekroje tkanki badane są pod kątem obecności zmian w istocie białej (Rysunek 1A). Wybrane obszary są barwione w celu oceny aktywności immunologicznej (Rysunek 1B) oraz demielinizacji (Rysunek 1C). Zamrożoną tkankę montuje się w kriotomie (Rysunek 1D) i wykonuje cięcia sekcji o grubości 30 µm. Następnie pobiera się 3-4 kolejne sekcje, oddziela je od sąsiednich tkanek i przechowuje do izolacji DNA, RNA lub białek. Stosując ten protokół, z powodzeniem wyizolowaliśmy DNA24, 25, RNA5,6,7,8,9 oraz białka26. Choć omówiono główne wnioski z niektórych badań analizujących RNA z mózgów osób z SM, poniżej przedstawiono niektóre problemy związane z analizą RNA z mózgów pośmiertnych w SM.
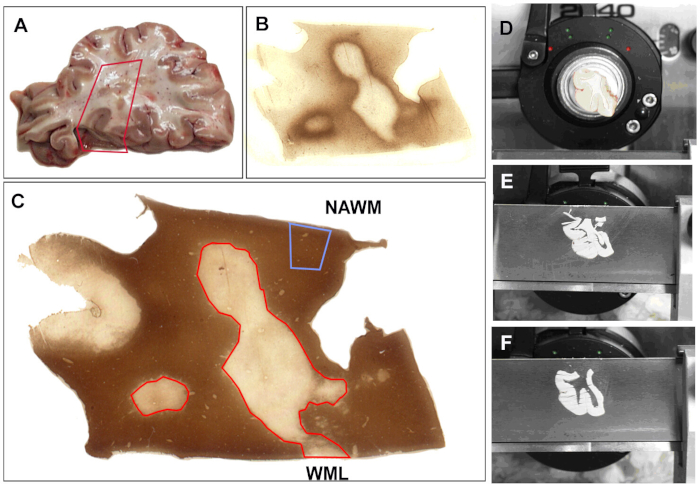
Rysunek 1: Pobieranie próbek do analizy mRNA. (A) Wybór tkanki z autopsji do analizy. Wyznacza się obszary tkanki i wycina jej fragment. Wszystkie przekroje barwi się za pomocą przeciwciał przeciwko (B) MHC-II (główny kompleks zgodności tkankowej (MHC) klasy II HLA-DR CR3/43) w celu wykrycia aktywności zapalnej oraz przeciwko (C) białku proteolipidowemu (PLP) w celu określenia stanu mieliny zgodnie z opublikowanymi protokołami. Na podstawie stanu mieliny blok zostaje nacięty skalpelem (D). Wykonuje się cięcia (60 µm) (E), a wcześniej zaznaczone obszary są usuwane, rozdzielane do probówek i etykietowane (F). Barwienia PLP i MHC-II powtarza się co 5 przekrojów, aby zapewnić prawidłowe pobranie tkanki. Oznacza się prawidłowo wyglądającą istotę białą (NAWM) oraz obrysowuje na czerwono zmiany w istocie białej (WML). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Przecięcie aksonów w zmianach w SM10. Początkowy cel naukowy tego programu skupiał się na charakterystyce komponentów komórkowych zmian w zdemielinizowanej istocie białej. Wśród zlokalizowanych antygenów znajdowały się niefosforylowane neurofilamenty (NFs). Większość NF jest fosforylowana w zmielinizowanych aksonach. Po demielinizacji aksony ulegają defosforylacji. Wykryliśmy oczekiwaną ekspresję niefosforylowanych NF w zdemielinizowanych aksonach. W ostrych zmianach w SM wiele z tych zdemielinizowanych aksonów kończyło się w postaci kulek retrakcyjnych aksonów (Rycina 2A), które odzwierciedlają proksymalne końce przeciętych aksonów. Liczba przeciętych aksonów przekracza 11 000 mm3 w ostrych zmianach w porównaniu do sąsiednich regionów prawidłowych10. Obserwacje te pomogły przyspieszyć zmianę paradygmatu w badaniach nad SM, przesuwając zainteresowanie dziedziny w stronę charakterystyki neurodegeneracji jako głównej przyczyny trwałej niepełnosprawności neurologicznej u osób z SM.
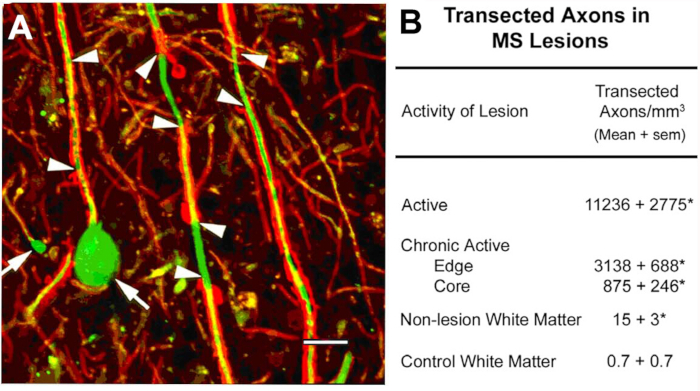
Rysunek 2: Przecięcie aksonalne podczas zapalnej demielinizacji. Przecięcie aksonalne występuje podczas zapalnej demielinizacji (A, groty strzałek) i indukuje tworzenie terminalnych owoidów aksonalnych (A, strzałki). Po ilościowym określeniu (B) stwierdzono, że przecięte aksony są liczne w zmianach stwardnienia rozsianego i wydają się korelować z aktywnością zapalną zmiany. Panel A powtórzony z Trapp et al.10 za zgodą autorów. Czerwony: białko proteolipidowe, zielony: przeciwciało przeciwko niefosforylowanemu neurofilamentowi. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Remyelinizacja w mózgach w przebiegu przewlekłego SM3. Remyelinizacja może przebiegać intensywnie we wczesnych stadiach SM. Wiele przewlekłych zmian w SM nie ulega jednak remyelinizacji. Zbadaliśmy, czy obecność komórek progenitorowych oligodendrocytów (OPCs) lub generowanie nowych oligodendrocytów ogranicza remyelinizację przewlekle demielinizowanych zmian w istocie białej. Chociaż gęstość OPC była często obniżona, były one obecne we wszystkich przewlekle demielinizowanych zmianach3. Nowo powstałe oligodendrocyty były również obecne w wielu przewlekłych zmianach w SM. Wyrostki oligodendrocytów wiązały się z demielinizowanymi aksonami, ale ich nie mielinizowały (Rycina 3). Badania te wskazują, że OPC i ich zdolność do wytwarzania nowych oligodendrocytów nie ograniczają remyelinizacji przewlekłych zmian w istocie białej. Postawiliśmy hipotezę, że przewlekle demielinizowane aksony, które często sprawiały wrażenie dystroficznych, nie były podatne na remyelinizację przez nowo powstałe oligodendrocyty.
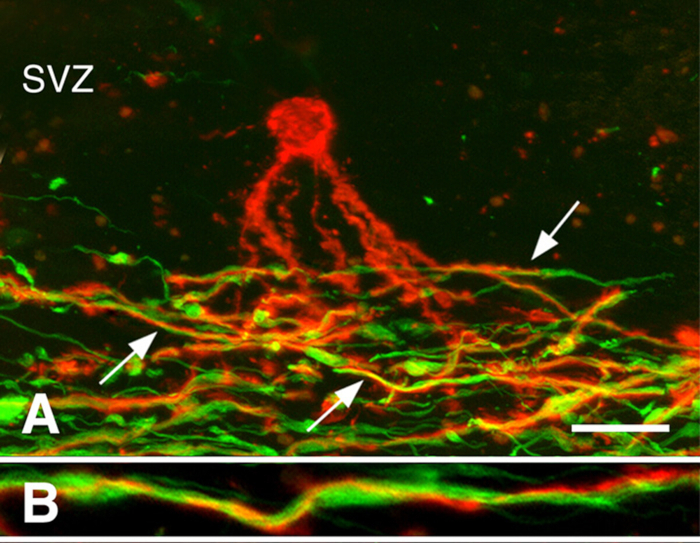
Rysunek 3: Wypustki oligodendrocytów przedmielinizacyjnych powiązane z aksonami. Przedstawiono mikrografie konfokalne zmian w stwardnieniu rozsianym (MS) barwione przeciwciałami przeciwko PLP (kolor czerwony na panelach A, B) oraz przeciwciałami przeciwko neurofilamentom (kolor zielony na panelach A, B). Oligodendrocyt przedmielinizacyjny (kolor czerwony na panelu A) w strefie podkomorowej (SVZ) wyciągnął wypustki do obszaru zdemielinizowanych aksonów (kolor zielony na panelu A) w przewlekłej zmianie w MS. Wiele z tych wypustek (strzałki na panelu A) owijało się spiralnie wokół aksonów, co pokazano przy większym powiększeniu (panel B). Paski skali reprezentują 20 µm (A) i 5 µm (B). Reprodukowano z Chang et al.3 za zgodą autora. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Dysfunkcja mitochondrialna w SM6. Przeprowadziliśmy bezstronną analizę zmian w ekspresji genów neuronalnych w szybko zamrożonej korze ruchowej pobranej od pacjentów z przewlekłą SM (Rysunek 4A). Bezstronna analiza tego zestawu danych wykazała istotne obniżenie poziomu 23 kodowanych w jądrze mRNA mitochondrialnych w SM (Rysunek 4B). Badania weryfikacyjne z wykorzystaniem immunocytochemii i hybrydyzacji in situ wskazały, że geny te są silnie wzbogacone w neuronach projekcyjnych kory (Rysunek 4C), a mitochondria wyizolowane z aksonów projekcyjnych wykazują obniżoną glikolizę (Rysunek 4D). Publikacja ta przyczyniła się do skupienia uwagi na dysfunkcji mitochondrialnej i obniżonej produkcji ATP jako głównych czynnikach przyczyniających się do degeneracji aksonalnej w SM.
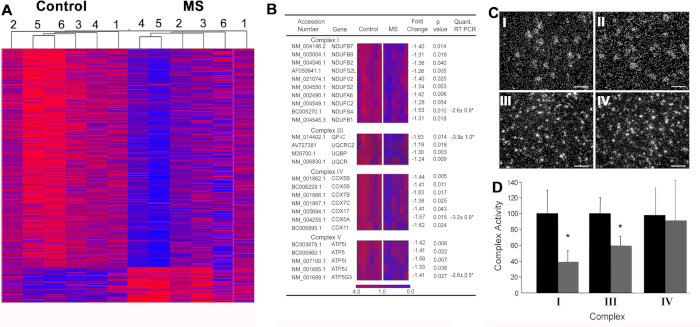
Rycina 4: Dane z mikromacierzy oraz techniki walidacji następczej przeprowadzone w korze ruchowej w SM. (A) Hierarchiczna analiza skupień transkryptów ulegających istotnym zmianom w próbkach kory ruchowej kontrolnej (C1-C6) i SPMS (MS1-MS6), osobno potwierdzająca wzorce ekspresji genów powiązane z chorobą. Wśród transkryptów o zmniejszonej ekspresji w korze ruchowej w MS dwadzieścia sześć należało do łańcucha transportu elektronów (B). Poziom mRNA kompleksu I mitochondriów (NDUFA6) był obniżony w neuronach (n = 55-130) w korze ruchowej w przebiegu SM (CII) w porównaniu z grupą kontrolną (CI), podczas gdy gęstość mRNA PLP była podobna w grupie kontrolnej (CIII) oraz MS (CIV) kora mózgowa. Aktywność kompleksów I i III łańcucha transportu elektronów była obniżona w frakcjach wzbogaconych w mitochondria z kory ruchowej pacjentów z SM (n = 3) (D). Przedrukowano z Dutta i wsp.6 za zgodą. Słupki błędu reprezentują SEM; Paski skali na rycinach CI–IV wynoszą 25 µm. * p < 0,05 test t-Studenta t-test. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Patogeneza dysfunkcji poznawczych w SM8. Od 40% do 60% pacjentów z SM wykazuje spadek funkcji poznawczych i ograniczenie funkcji wykonawczych. Zidentyfikowaliśmy hipokamp, będący funkcjonalnym ośrodkiem pamięci i uczenia się, jako częste miejsce demielinizacji w SM. Następnie porównaliśmy ekspresję genów neuronalnych w hipokampach zmielinizowanych i zdemielinizowanych, stwierdzając istotne obniżenie poziomu neuronalnych mRNA kodujących białka zaangażowane w procesy pamięci i uczenia się. Rozszerzyliśmy te dane, wykazując, że niektóre mikroRNA są zwiększone w zdemielinizowanym hipokampie i że mikroRNA te mogą obniżać ekspresję receptorów glutaminianu. Powtórzyliśmy i rozszerzyliśmy te obserwacje na modelach gryzoni. Następnie porównaliśmy ekspresję genów neuronalnych w hipokampach zmielinizowanych i zdemielinizowanych, stwierdzając istotne obniżenie poziomu neuronalnych mRNA kodujących białka zaangażowane w procesy pamięci i uczenia się.

Rycina 5: Pobieranie tkanek, analiza histologiczna i badania ekspresji genów w hipokampie w SM. Przekroje mózgu zawierające hipokamp są wybierane podczas autopsji (A), a następnie hipokamp i przyległy region są usuwane (czerwona ramka) do dalszej analizy. Barwienie immunohistochemiczne na PLP wykazało zachowanie mieliny we wszystkich kontrolnych (B) oraz w 40% hipokampów w SM (C). Rozległą demielinizację wykryto w ok. 60% hipokampów w SM (D). W porównaniu z hipokampami kontrolnymi (E, G, I), w obszarach CA1, CA3 lub CA4 demielinizowanych hipokampów w SM (F, H, J) nie stwierdzono istotnej utraty neuronów, co wykazano za pomocą immunohistochemii HuR. Podwójne znakowanie immunofluorescencyjne na mielinę (białko zasadowe mieliny (MBP), zielony) i aksony (SMI32, czerwony) wykazało utratę mieliny (L) przy względnym zachowaniu aksonów (N) w demielinizowanym hipokampie w SM w porównaniu z hipokampem kontrolnym (MBP, K; SMI32, M). Podwójna klasteryzacja poziomów ekspresji mRNA pogrupowała próbki w osobne klastry na podstawie stanu mielinizacji (zmielinizowane i demielinizowane) oraz lokalizacji (hipokamp vs. kora ruchowa) (O). Wysokie poziomy mRNA są zaznaczone na czerwono, a niskie poziomy ekspresji na niebiesko. Panele C-O zaadaptowano z Dutta et al.8 za zgodą autorów. B-D: 2 mm, E-J: 100 µm, K-N: 50 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Korelacje patologiczne zmian w MRI12. Choć MRI jest cenionym wskaźnikiem w diagnostyce SM i ocenie odpowiedzi na leczenie, a także predyktorem progresji choroby SM, korelacje patologiczne zmian widocznych w MRI są słabo poznane. Nasze badania MRI pośmiertne skupiły się na dwóch obszarach zainteresowania (ROI). Chodzi o ROI istoty białej mózgowia, które wykazywały jedynie hiperintensywność w obrazach T2 (tylko T2), oraz ROI wykazujące kombinację hipointensywności w T1, hiperintensywności w T2 oraz obniżonego współczynnika transferu magnetyzacji (MTR) (T2T1MTR). Około 45% ROI tylko T2 w istocie białej mózgowia było zmielinizowanych, co potwierdza ich niespecyficzny charakter. W przeciwieństwie do nich, 83% ROI T2T1MTR wykazywało chroniczną demielinizację i objawiało się jako czarne dziury. Wartości T1 i MTR są półilościowe, a ich wartości w ROI T2T1MTR znacznie się różniły. Gdyby utrata mieliny była jedynym czynnikiem przyczyniającym się do tych zmian w MRI, wartości te powinny być stałe. Obrzękłe demielinizowane aksony korelowały zarówno z wartościami T1, jak i MTR.
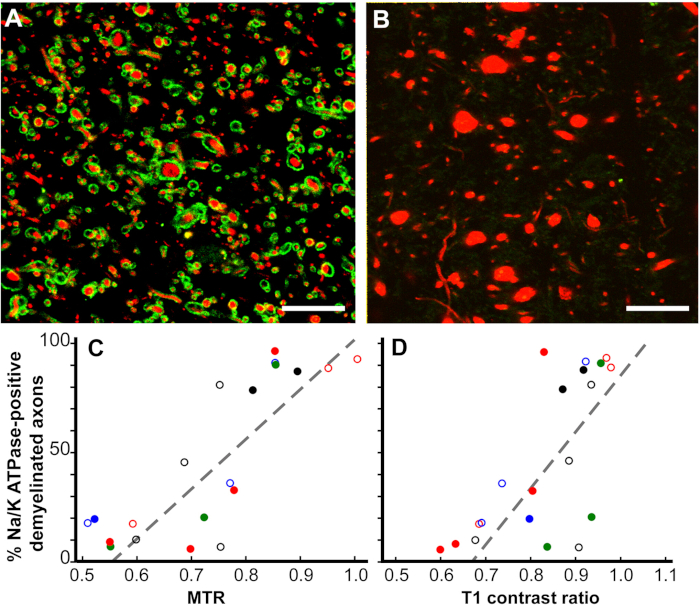
Rycina 6: Współczynniki transferu magnesyzacji (MTR) i współczynniki kontrastu T1 korelują liniowo z odsetkiem aksonów dodatnich pod kątem Na+/K+ ATPase w przewlekłych zmianach SM. Przewlekle zdemielinizowane zmiany barwione na Na+/K+ ATPase (zielony) wykazywały zróżnicowanie od niemal 100% (A) do zera (B) w neurofilamentach (czerwony). Wiele aksonów pozbawionych Na+/K+ ATPase miało zwiększone średnice (B). Porównanie odsetka aksonów dodatnich pod kątem Na+/K+ ATPase w przewlekle zdemielinizowanych zmianach SM korelowało z ilościowym MTR postmortem (p < 0.0001, C) oraz współczynnikami kontrastu T1 (p < 0.0006, D). Każdy punkt danych pochodzi z pojedynczej zmiany, a każda unikalna kombinacja koloru i symbolu oznacza jeden z badanych mózgów. Paski skali = 5 µm. Reprodukowano z Young et al.12 za zgodą autora. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Neurodegeneracja niezależna od demielinizacji11. Historycznie uważano, że neurodegeneracja w stwardnieniu rozsianym (MS) jest wynikiem demielinizacji. Badania obrazowe mózgu wskazały jednak na możliwość, że neurodegeneracja i demielinizacja mogą być zdarzeniami niezależnymi. Zidentyfikowaliśmy niedawno subpopulację pacjentów z MS, u których występuje demielinizacja rdzenia kręgowego i kory mózgowej, ale nie białej istoty mózgu. Ten podtyp MS określiliśmy mianem mielokortykalnego stwardnienia rozsianego (MCMS). Przypadki MCMS stały się podstawą do zbadania zależności między demielinizacją białej istoty mózgu a utratą neuronów korowych. W porównaniu z korą kontrolną, utrata neuronów korowych była znacznie większa w korze pacjentów z MCMS niż w typowej korze pacjentów z MS. Kontrolną tkankę mózgową pobrano z Zakładu Patomorfologii w Cleveland Clinic. Badanie to dostarcza pierwszych dowodów patologicznych na występowanie neurodegeneracji w przypadku braku demielinizacji.
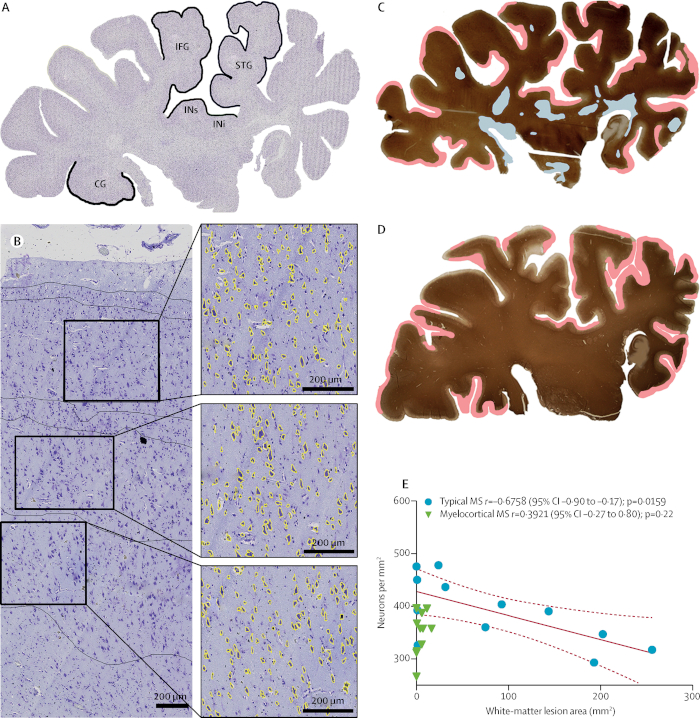
Rysunek 7: Utrata neuronów przy braku demielinizacji istoty białej mózgu. Przekrój koronarny półkuli barwiony fioletem krezylu u osoby z diagnostyką typowego SM (A). Porównano gęstość neuronów w warstwach III, V i VI kory w każdym z pięciu zaznaczonych obszarów. Neurony o powierzchni większej niż 60 µm2 (żółte) przedstawiono na reprezentatywnym obrazie z górnej kory skroniowej (B). Przedstawiono barwienie na PLP oraz rozkład zmian demielinizacyjnych (demielinizacja istoty białej zaznaczona na niebiesko; demielinizacja podoponowa zaznaczona na różowo) w przekrojach półkul u osób z typowym SM (C) oraz mielokortykalnym SM (D). W typowym SM stwierdzono istotną korelację między zmniejszoną gęstością neuronów korowych a zwiększoną objętością zmian w istocie białej mózgu, czego nie zaobserwowano w mielokortykalnym SM (E); linie przerywane oznaczają 95% przedział ufności (CI). IFG = zakręt czołowy dolny. STG = zakręt skroniowy górny. INi = wyspa dolna. INs = wyspa górna. CG = zakręt obręczy. Reprodukowano z Trapp et al.11 za zgodą autorów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Czas trwania sekwencji | Opis sekwencji | Zastosowanie sekwencji |
| 0:09 | Lokalizator | Lokalizacja dla kolejnych sekwencji |
| 9:14 | 3D obrazowanie z przygotowaniem magnesu w sekwencji szybkiego echa gradientowego (MPRAGE) | Obrazowanie strukturalne Wolumetryczna ocena struktur mózgu |
| 5:14 | 3D FLAIR (Fluid Attenuated Inversion Recovery – sekwencja z tłumieniem sygnału z płynów) | Identyfikacja zmian Segmentacja zmian Wolumetryczna ocena zmian |
| 2:35 | 2D ważone obrazowanie T2 | Identyfikacja zmian Segmentacja zmian Wolumetryczna ocena zmian |
| 5:12 | 3D sekwencja gradientowego echa z impulsowaniem transferu magnetyzacji (MT-ON) | Domniemana miara zawartości mieliny w tkance o prawidłowym wyglądzie oraz w tkance zmienionej chorobowo |
| 5:12 | 3D gradient-recalled echo bez impulsu przygotowawczego transferu magnetyzacji (MT-OFF) | |
| 0:27 | Mapowanie pola w obrazowaniu tensora dyfuzji (DTI) | Pomiar dyfuzji wody w tkance mózgowej, uznawany za odzwierciedlenie integralności tkanki mózgowej. |
| 10:27 | Wielopowłokowe obrazowanie tensora dyfuzji (DTI) | |
| 1:18 | Obrazowanie tensora dyfuzji (DTI) wielopowłokowe | |
| 39:48:00 | SUMA CZĄSTKOWA: RDZEŃ |
Tabela 1: Protokół obrazowania pośmiertnego.
Dyskusja
Opisujemy protokół, który został wykorzystany do szybkiego pozyskania i przetworzenia tkanek od ponad 150 osób ze stwardnieniem rozsianym. Ważną cechą tego protokołu jest to, że naukowcy, którzy wykorzystują tkankę, są również odpowiedzialni za ustalenie protokołu i pobranie tkanki. Zapewnia to elastyczność w zaspokajaniu potrzeb naukowych poszczególnych projektów badawczych. Kilka aspektów tego protokołu zwiększa jego użyteczność. Pacjenci są zwykle dobrze scharakteryzowani przed śmiercią, ponieważ wielu z nich było obserwowanych przez neurologów w naszym centrum. Krytycznym etapem jest przetwarzanie pobranych tkanek wkrótce po śmierci, co zwiększa jakość zamrożonej tkanki w porównaniu z niektórymi innymi bankami mózgu. Umożliwia to prowadzenie badań molekularnych, które mają ogromną wartość w opisywaniu zmian w transkrypcyjnych i translacyjnych produktach genowych, które są niezbędne do uzasadnienia obserwacji histologicznych i immunocytochemicznych. Wykorzystanie danych morfologicznych/immunocytochemicznych i molekularnych w wielu przypadkach zwiększa wiarygodność wniosków. Najlepiej ilustruje to nasz opis zmian w genach mitochondrialnych w korze mózgowej i zmian w genach neuronalnych w demielinizowanych hipokampach. W szybkim tempie opracowywane są nowe protokoły profilowania genów, a zamrożona tkanka w naszym banku powinna dostarczyć wysokiej jakości RNA do analizy tkanek i pojedynczych komórek.
Innym cenionym aspektem naszego protokołu są krótko ustalone wycinki mózgu. Tkanki te są cięte na swobodnie pływające odcinki o grubości 30 μm. Sekcje te są idealne do stosowania mikroskopii konfokalnej do analizy dwóch lub więcej antygenów w trzech wymiarach. Dobrymi przykładami są interakcje premielinizacyjnych procesów oligodendrocytów z dystroficznymi aksonami w przewlekłych zmianach SM, a także identyfikacja pojedynczych połączeń aksonalnych z transektowanymi opuszkami retrakcyjnymi aksonów. Jest to przeciwieństwo rutynowego stosowania skrawków parafiny o grubości 7 μm, gdzie obrazy 3D nie są możliwe. Tkanki zatopione w parafinie mają wielką wartość dla niektórych pytań, zwłaszcza dla ilościowego oznaczania gęstości neuronów w półkulowych odcinkach o grubości 7 μm. W związku z tym nasze protokoły przetwarzania tkanek są zróżnicowane i zapewniają elastyczność, aby zapewnić utrwalone i szybko zamrożone tkanki.
Kolejną unikalną cechą naszego protokołu jest pośmiertny rezonans magnetyczny mózgu in situ. Rezonans magnetyczny mózgu jest niezastąpionym biomarkerem choroby SM. Dlatego niezbędne jest ustalenie patologicznych korelatów nieprawidłowych sygnałów MRI. Nasze badania wykazały, że zarówno tylko T2, jak i T2T1MTR ROI są często mielinizowane. Odkrycie to potwierdza potrzebę bardziej szczegółowych metod obrazowania, które niezawodnie rozróżniają mielinizowaną i zdemielinizowaną istotę białą mózgu. MRI wydaje się być czuły na wykrywanie mieliny, ale nasze badania pokazują, że nawet kombinacja T1/T2/MTR nie jest specyficzna do identyfikacji mielinizacji. Nasz protokół pośmiertny stanowi idealną platformę do testowania zdolności nowych metod obrazowania do rozróżniania mielinizowanej i zdemielinizowanej istoty białej mózgu. Rezonans magnetyczny stanowi również idealne narzędzie do przekładania wyników nauk podstawowych na praktykę kliniczną, biorąc pod uwagę zastosowanie MRI w naszych badaniach translacyjnych i jego szerokie zastosowanie kliniczne u żywych pacjentów.
Podczas gdy krojenie krótkich i długich plastrów, a także mrożonych zapewnia przewagę w przetwarzaniu tkanek w wielu trybach dla różnych badań, istnieją pewne ograniczenia związane z tą metodą. Ocena całej struktury może być ograniczona, ponieważ jej części mogą być przetwarzane w różny sposób na sąsiednich plasterkach. Duża objętość banku tkanek daje jednak możliwość zbadania struktury będącej przedmiotem zainteresowania u wielu osób w celu poprawy pobierania próbek. Innym ogólnym ograniczeniem badań z wykorzystaniem tkanek pośmiertnych jest to, że są one przekrojowe. W tym kontekście należy interpretować wnioski dotyczące harmonogramu i postępu zmian. Może wystąpić błąd selekcji w stosunku do pacjentów, którzy oddają swoje tkanki, co może ograniczyć uogólnienie danych na wszystkich pacjentów ze stwardnieniem rozsianym. Ponieważ większość dawców umiera z powodu powikłań zaawansowanego stwardnienia rozsianego, ekstrapolacja wyników od tych pacjentów na osoby we wcześniejszych stadiach stwardnienia rozsianego może nie być właściwa. Niemniej jednak otrzymaliśmy tkanki od młodszych pacjentów, którzy zmarli z powodu schorzeń niezwiązanych ze stwardnieniem rozsianym (tj. ostry zawał mięśnia sercowego, przedawkowanie leków, samobójstwo). Zakres naszego protokołu nie obejmuje pobierania próbek z innych narządów (np. przewodu pokarmowego i szpiku kostnego), które są związane ze stwardnieniem rozsianym. Wierzymy, że mocne strony programu znacznie przeważają nad jego ograniczeniami.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Autorzy chcieliby również podziękować Dr. Christopherowi Nelsonowi za pomoc redakcyjną. Program autopsji jest częściowo wspierany przez NS097303 grantowe R35 dla BDT. Prace w laboratorium RD są wspierane przez granty NINDS (NS096148) i National Multiple Sclerosis Society, USA (RG 5298).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Przeciwciała | |||
| Biotynylowane kozie przeciwciała anty-mysie | IgG Vector Laboratories | BA-9200 | Rozcieńczenie 1:500 dla półkuli; 1:1,000 dla 30&mikro; m swobodnie pływający. RRID: AB_2336171 |
| Biotynylowany kozioł anty-króliczy IgG | Vector Laboratories | BA-1000 | rozcieńczenie 1:500. |
| Biotynylowany kozioł anty-szczurzy IgG | Vector Laboratories | BA-9400 | 1:500 rozcieńczenie dla półkuli; 1:1,000 dla 30&mikro; m swobodnie pływający. RRID: AB_2336208 |
| Białko kwasu fibrylarnego glejowego (GFAP) | Dako | Z0334 | :700 rozcieńczenie dla półkuli. RRID: AB_10013382 |
| HuR, mysz IgG, klon 3A2 | Santa Cruz | SC-5261 | 1:500 dla 30&mikro; m swobodnie pływający. RRID: AB_627770 |
| Główny kompleks zgodności tkankowej (MHC) klasa II HLA-DR CR3/43 | Dako | Mo746 | :250 rozcieńczenie dla półsfery; 1:500 dla 30 &mikro; m swobodnie pływający. RRID: AB_2313661 |
| Neurofilament niefosforylowany (SMI32) | Biolegend | 801701 | rozcieńczenie 1:5 000 dla półkuli; 1:2,500 dla 30 i mikro; m swobodnie pływający. RRID: AB_2564642 |
| Fosforylowany neurofilament (SMI31) | Biolegend | 801601 | rozcieńczenie 1:5,000 dla półkuli; 1:2,500 dla 30 i mikro; m swobodnie pływający. RRID: AB_2564641 |
| Białko proteolipidowe (PLP) | Prezent od Wendy Macklin | Rozcieńczenie 1:250 dla IHC; alternatywne przeciwciała anty-PLP dostępne na rynku. | |
| Reagents | |||
| 125 mm | Whatman | 1452-125 | Do filtrowania PFA. |
| 50% Mikroskopia elektronowa aldehydu glutarowego | Sciences | 16320 | Klasa mikroskopii elektronowej. |
| Cytoseal | ThermoScientific | 8310-16 | |
| Glikol etylenowy | Fisher Chemical | BP230-4 | |
| Glicerol | Sigma-Aldrich | G7893 | 400 mL/2 L Roztwór krioprotekcji. |
| Filtr strzykawkowy Millex-HV, 0,45 &mikro; m, PVDF, 33 mm, sterylizowany promieniami gamma | Millipore-Sigma | SLHV033RB | |
| Paraformaldehydowa | mikroskopia elektronowa Sciences | 19200 | Forma Prills. |
| Poliwinylopirolidon (PVP-40) | Fisher Chemical | BP220-212 | |
| Azydek sodu | Fisher Chemical | S227I | 2 g/2 L Bufor Sorensona. |
| Fosforan sodu dwuzasadowy | Sigma-Aldrich | S0876 | 98,8 g/2 L Bufor Sorensona. |
| Sodu fosforan jednozasadowy jednowodny | Sigma-Aldrich | S9638 | 14,352 g/2 L bufor Sorensona. |
| Sacharoza | Sigma-Aldrich | PVP40-500G | |
| VectaStain ABC Kit | Vector Laboratories | PK-6100 | :1,000 rozcieńczenie A i B. RRID: AB_2336819 |
| Wodoodporny tusz do rysowania | Higgins | 44201 | |
| Xylene | Fisher Chemical | X3S | Klasa histologiczna. |
| Sprzęt | |||
| 3T MRI Magnetom Prisma | Siemens Healthineers | ||
| 7T MRI Agilent 830AS | Siemens Healthineers |
Bibliografia
- Trapp, B. D., Nave, K. A. Multiple sclerosis: an immune or neurodegenerative disorder? Annual Review of Neuroscience. 31, 247-269 (2008).
- Chang, A., Nishiyama, A., Peterson, J., Prineas, J., Trapp, B. D. NG2-positive oligodendrocyte progenitor cells in adult human brain and multiple sclerosis lesions. Journal of Neuroscience. 20, 6404-6412 (2000).
- Chang, A., Tourtellotte, W. W., Rudick, R., Trapp, B. D. Premyelinating oligodendrocytes in chronic lesions of multiple sclerosis. New England Journal of Medicine. 346, 165-173 (2002).
- Chang, A., et al. Neurogenesis in the chronic lesions of multiple sclerosis. Brain. 131, 2366-2375 (2008).
- Chang, A., et al. Cortical remyelination: A new target for repair therapies in multiple sclerosis. Annals of Neurology. 72, 918-926 (2012).
- Dutta, R., et al. Mitochondrial dysfunction as a cause of axonal degeneration in multiple sclerosis patients. Annals of Neurology. 59, 478-489 (2006).
- Dutta, R., et al. Activation of the ciliary neurotrophic factor (CNTF) signalling pathway in cortical neurons of multiple sclerosis patients. Brain. 130, 2566-2576 (2007).
- Dutta, R., et al. Demyelination causes synaptic alterations in hippocampi from multiple sclerosis patients. Annals of Neurology. 69, 445-454 (2011).
- Dutta, R., et al. Hippocampal demyelination and memory dysfunction are associated with increased levels of the neuronal microRNA miR-124 and reduced AMPA receptors. Annals of Neurology. 73, 637-645 (2013).
- Trapp, B. D., et al. Axonal transection in the lesions of multiple sclerosis. New England Journal of Medicine. 338, 278-285 (1998).
- Trapp, B. D., et al. Cortical neuronal densities and cerebral white matter demyelination in multiple sclerosis: a retrospective study. Lancet Neurology. 17, 870-884 (2018).
- Young, E. A., et al. Imaging correlates of decreased axonal Na+/K+ ATPase in chronic multiple sclerosis lesions. Annals of Neurology. 63, 428-435 (2008).
- Fisher, E., et al. Imaging correlates of axonal swelling in chronic multiple sclerosis brains. Annals of Neurology. 62, 219-228 (2007).
- Moll, N. M., et al. Imaging correlates of leukocyte accumulation and CXCR4/CXCL12 in multiple sclerosis. Archieves of Neurology. 66, 44-53 (2009).
- Moll, N. M., et al. Multiple sclerosis normal-appearing white matter: pathology-imaging correlations. Annals of Neurology. 70, 764-773 (2011).
- Nakamura, K., Chen, J. T., Ontaneda, D., Fox, R. J., Trapp, B. D. T1-/T2-weighted ratio differs in demyelinated cortex in multiple sclerosis. Annals of Neurology. 82, 635-639 (2017).
- Chen, J. T., et al. Clinically feasible MTR is sensitive to cortical demyelination in MS. Neurology. 80, 246-252 (2013).
- Nakamura, K., Fox, R., Fisher, E. CLADA: cortical longitudinal atrophy detection algorithm. Neuroimage. 54, 278-289 (2011).
- Sled, J. G., Zijdenbos, A. P., Evans, A. C. A nonparametric method for automatic correction of intensity nonuniformity in MRI data. IEEE Transactions of Medical imaging. 17, 87-97 (1998).
- Fisher, E., Cothren, J. R. M., Tkach, J. A., Masaryk, T. J., Cornhill, J. F. Knowledge-based 3D segmentation of the brain in MR images for quantitative multiple sclerosis lesion tracking. Proc. SPIE 3034, Medical Imaging. , 19-25 (1997).
- Avants, B. B., Epstein, C. L., Grossman, M., Gee, J. C. Symmetric diffeomorphic image registration with cross-correlation: evaluating automated labeling of elderly and neurodegenerative brain. Medical Image Analysis. 12, 26-41 (2008).
- Jenkinson, M., Bannister, P., Brady, M., Smith, S. Improved optimization for the robust and accurate linear registration and motion correction of brain images. Neuroimage. 17, 825-841 (2002).
- Lewis, D. A. The human brain revisited: opportunities and challenges in postmortem studies of psychiatric disorders. Neuropsychopharmacology. 26, 143-154 (2002).
- Chomyk, A. M., et al. DNA methylation in demyelinated multiple sclerosis hippocampus. Scientific Reports. 7, 8696(2017).
- Huynh, J. L., et al. Epigenome-wide differences in pathology-free regions of multiple sclerosis brains. Nature Neuroscience. , (2014).
- Ishii, A., et al. Human myelin proteome and comparative analysis with mouse myelin. Proceedings of the National Academy of Sciences. U. S. A. 106, 14605-14610 (2009).
Przedruki i uprawnienia
