Ta metoda opisuje chroniczne przygotowanie, które umożliwia optyczny dostęp do hipokampa żywych myszy. Preparat ten może być stosowany do wykonywania podłużnego obrazowania optycznego plastyczności strukturalnej neuronów i plastyczności komórkowej wywołanej aktywnością przez okres kilku tygodni.
Artykuł metodologiczny
Podłużne obrazowanie dwufotonowe grzbietowego hipokampa CA1 u żywych myszy
W tym artykule
Podsumowanie
Streszczenie
Mikroskopia dwufotonowa jest podstawowym narzędziem dla neurobiologii, ponieważ pozwala badać mózgi żywych zwierząt w skalach przestrzennych od poziomów subkomórkowych do sieciowych oraz w skalach czasowych od milisekund do tygodni. Ponadto obrazowanie dwufotonowe można łączyć z różnymi zadaniami behawioralnymi w celu zbadania związków przyczynowych między funkcjonowaniem mózgu a zachowaniem. Jednak u ssaków ograniczona penetracja i rozpraszanie światła ograniczyły dwufotonowe obrazowanie przyżyciowe głównie do powierzchownych obszarów mózgu, co uniemożliwia podłużne badanie głębokich obszarów mózgu, takich jak hipokamp. Hipokamp bierze udział w nawigacji przestrzennej i pamięci epizodycznej i jest długotrwałym modelem używanym do badania procesów komórkowych i poznawczych ważnych dla uczenia się i przypominania, zarówno w zdrowiu, jak i chorobie. W tym miejscu szczegółowo opisano preparat, który umożliwia przewlekły dostęp optyczny do grzbietowego hipokampa u żywych myszy. Preparat ten można połączyć z dwufotonowym obrazowaniem optycznym w rozdzielczości komórkowej i subkomórkowej u znieczulonych na głowie, znieczulonych żywych myszy przez kilka tygodni. Techniki te umożliwiają wielokrotne obrazowanie struktury neuronalnej lub plastyczności wywołanej aktywnością w dziesiątkach do setek neuronów w grzbietowym hipokampie CA1. Co więcej, ten przewlekły preparat może być stosowany w połączeniu z innymi technikami, takimi jak mikroendoskopia, mikroskopia szerokokątna montowana na głowie lub mikroskopia trójfotonowa, co znacznie rozszerza zestaw narzędzi do badania procesów komórkowych i sieciowych zaangażowanych w uczenie się i pamięć.
Wprowadzenie
U ssaków hipokamp jest kluczowym obszarem mózgu do kodowania i przywoływania epizodycznych wspomnień, a także do nawigacji przestrzennej1,2,3,4. Z tego powodu hipokamp był - i nadal jest - bardzo ważnym modelem do badania podstawowych mechanizmów, które pozwalają mózgowi kodować i przywoływać wspomnienia5,6,7 lub nawigować w środowisku8,9 Zbieranie nagród i unikanie niebezpieczeństw. Ponadto formacja hipokampa jest jednym z obszarów mózgu, w których nowe neurony są generowane przez całe życie gryzoni10,11 i, być może, ludzi12,13. Wreszcie, zwyrodnienie lub upośledzenie tworzenia hipokampa wiąże się z zaburzeniami neurologicznymi i psychiatrycznymi, w tym z chorobą Alzheimera14.
U myszy hipokamp znajduje się około 1 mm poniżej powierzchni mózgu15. Jego położenie uniemożliwiło dostęp wzrokowy do nienaruszonego mózgu, w związku z czym badania podłużne dynamiki hipokampa opierały się głównie na obrazowaniu metodą rezonansu magnetycznego (MR), elektrofizjologii i analizach obrazowania ex vivo. Metody obrazowania MR umożliwiają śledzenie procesów biologicznych (np. zmian ekspresji genów16) u tego samego zwierzęcia przez wiele dni, ale brakuje rozdzielczości przestrzennej, aby rozróżnić pojedyncze neurony. Klasyczne techniki elektrofizjologiczne in vivo oferują bardzo wysoką rozdzielczość czasową i wyjątkową wrażliwość na zmiany potencjału błonowego. Mają jednak ograniczoną rozdzielczość przestrzenną i brakuje im możliwości niezawodnego śledzenia tych samych komórek w dłuższych okresach czasu. Obrazowanie optyczne pozwala na badanie bardziej zróżnicowanych procesów ze względu na wysoką rozdzielczość czasową i przestrzenną. Jednak obrazowanie ex vivo dostarcza jedynie migawek trwających procesów, a zatem nie nadaje się do badań podłużnych, podczas których zwierzęta uczą się i przypominają sobie informacje.
Obrazowanie optyczne in vivo łączy niektóre zalety obrazowania MR i elektrofizjologii z zaletami obrazowania optycznego. Dlatego bardzo dobrze nadaje się do podłużnych i korelacyjnych analiz dynamiki i zachowania mózgu myszy. Jest to istotne w badaniach procesów biologicznych w bardzo szybkich (milisekundy do sekund) lub bardzo wolnych (dni do tygodni) skalach czasowych. Przykładami takich procesów, które są istotne dla neurobiologii, są dynamika napięcia błonowego, stany przejściowe Ca2+, plastyczność komórkowa i zmiany strukturalne, które uważa się za bardzo ważne dla tworzenia i przywoływania pamięci. Różne metody rozszerzyły obrazowanie in vivo na grzbietowy hipokamp18,19,20,21,22. Ostre preparaty pozwoliły na śledzenie aktywności neuronów piramidowych (PN), a także ich dendrytów i kolców dendrytycznych przez kilka godzin20,22. Te ramy czasowe nie pozwalają jednak na badanie długoterminowych zmian strukturalnych, które mogą leżeć u podstaw stopniowego uczenia się. Preparaty przewlekłe - w połączeniu z mikroendoskopami23,24 lub ze standardowymi obiektywami mikroskopu o dużej odległości roboczej (WD)21 - umożliwiły wielokrotne obrazowanie grzbietowego hipokampa przez kilka tygodni.
Tutaj opisujemy przewlekły preparat, który zapewnia rekurencyjny dostęp wzrokowy do podpola CA1 grzbietowego hipokampa żywych myszy za pomocą zainstalowanej na stałe kaniuli obrazowania. Preparat ten umożliwia wielokrotny dostęp do CA1 bez zakłóceń funkcjonalnych i nadaje się do przyżyciowego obrazowania dwufotonowego (2P) lub epifluorescencji w szerokim polu. Szczegółowo opisano dwa przykłady przewlekłego obrazowania głębokiego mózgu 2P w grzbietowym CA1 żywych myszy: podłużne obrazowanie struktury dendrytycznej i dynamiki kolców dendrytycznych oraz podłużne obrazowanie plastyczności wywołanej aktywnością. Omówiono najważniejsze zalety i ograniczenia tej techniki.
Protokół
Wszystkie opisane metody zostały zatwierdzone przez Rząd Górnej Bawarii (licencja 2016_ROB-55.2Vet-2532.Vet_02-16-48) oraz przez Panele Administracyjne ds. Opieki nad Zwierzętami Laboratoryjnymi Stanford and Max Planck Florida Institute for Neuroscience.
1. Przygotowanie kaniuli do obrazowania
- Trzymaj wiertarkę precyzyjną na statywie dostarczonym z ruchomym stołem z linijką.
- Zamocuj rurkę ze stali nierdzewnej o średnicy 3.0 mm na ruchomym stole linijkowym.
- Przytnij rurkę do metalowego pierścienia o długości 1,6 mm. Jeśli krawędzie pierścienia nie są po przecięciu, spiłuj nierówności.
- Opłucz metalowy pierścień i okrągłe szklane szkiełko nakrywkowe o średnicy 4 mm w 100% acetonie i pozostaw do wyschnięcia na ≈5 minut.
- Umieść metalowy pierścień i szklane szkiełko nakrywkowe na gładkim, równym i czystym miejscu pracy pod stereoskopem.
- Umieść kroplę kleju optycznego utwardzanego promieniami UV na gładkiej powierzchni, takiej jak szalka Petriego. Za pomocą igły lub szpatułki rozprowadź klej, aby utworzyć cienką (<0,5 mm) warstwę.
- Użyj kleszczyków, aby zanurzyć jedną stronę metalowego pierścienia w kleju. Zwróć szczególną uwagę, aby nie uszczelnić wnętrza pierścienia. Jeśli tak się stanie, użyj igły, aby zerwać klej optyczny w pierścieniu.
- Za pomocą stereoskopu umieść metalowy pierścień na środku szklanego szkiełka nakrywkowego, tak aby strona pierścienia była pokryta klejem dotykającym szkiełka nakrywkowego. Na styku metalowego pierścienia i szkiełka nakrywkowego powinien powstać cienki pierścień kleju. Unikaj rozprowadzania kleju na środek szkiełka nakrywkowego.
- Włącz sterownik LED utwardzany promieniami UV i świec światłem (365 nm) przez 1 min.
UWAGA: Światło UV wywołuje oparzenia skóry i jest środkiem mutagennym. Noś okulary chroniące przed promieniowaniem UV i zakrywaj dłonie i ramiona rękawiczkami i fartuchem laboratoryjnym, aby uniknąć kontaktu ze skórą. - Aby równomiernie utwardzić klej, upewnij się, że wszystkie boki pierścienia są równomiernie oświetlone, zmieniając kierunek źródła światła.
- Pozostaw klej do stwardnienia przez co najmniej 2 godziny, najlepiej przez noc.
- Mocno przytrzymaj kaniulę od otwartego końca metalowego pierścienia za pomocą hemostatu. Używając wiertła dentystycznego wyposażonego w obrotowy pilnik i pracującego pod stereoskopem, spiłuj nadmiar szklanego szkiełka nakrywkowego, aż zrówna się z bokami pierścienia (Rysunek 1A).
2. Implantacja kaniuli obrazowej nad grzbietowym hipokampem
- Przygotowanie sprzętu i konfiguracja
- Upewnij się, że wszystkie narzędzia chirurgiczne są czyste i sterylne. Jeśli do sterylizacji używasz sterylizatora z kulkami szklanymi, wyczyść narzędzia i umieść je w sterylizatorze (ustawionym na 250 °C) na 10 minut przed użyciem. Alternatywnie, autoklaw narzędzi przed użyciem.
- Przygotuj wszystkie materiały potrzebne do operacji, a także narzędzia chirurgiczne, aby można było do nich łatwo dotrzeć.
- Upewnij się, że jest wystarczająca ilość świeżo przygotowanych leków, takich jak leki przeciwbólowe lub przeciwzapalne.
- Należy upewnić się, że izofluran jest wystarczający na cały czas trwania zabiegu (około 1 godziny na zabieg ).
- Włącz dywan grzewczy i ustaw go na 37 °C, aby utrzymać stabilną temperaturę zwierzęcia pod narkozą.
- Upewnij się, że system oczyszczania izofluranu działa.
- Otwórz zawór przepływu tlenu.
- Indukcja znieczulenia i fiksacja zwierząt
- Umieść mysz w komorze indukcyjnej znieczulenia z 3% izofluranem w 1 l/minO2 i poczekaj, aż straci przytomność. Oceń znieczulenie za pomocą testu odruchu szczypania palców u stóp.
- Zważ zwierzę.
- Stosować podskórnie leki przeciwzapalne (meloksykam, 1 mg/kg) i przeciwbólowe (Vetalgin, 200 mg/kg).
- Umieść mysz na dywanie grzewczym. Upewnij się, że zwierzę nie ma bezpośredniego kontaktu z dywanem grzewczym, aby uniknąć oparzeń termicznych.
- Przymocuj głowę do aparatu stereotaktycznego i ustaw stożek nosowy tak, aby zakrył pysk. Aby utrzymać znieczulenie, zmniejsz izofluran do 1,5-2%. Przez cały czas trwania operacji monitoruj stan myszy, monitorując wizualnie oddech i testując odruch szczypania palców u stóp. W razie potrzeby należy regulować zawartość procentową izofluranu.
- Nałóż maść okulistyczną na oczy, aby zapobiec odwodnieniu i potencjalnej ślepocie.
UWAGA: W przypadku znieczulenia i leków dla zwierząt możliwe są alternatywne metody i leki. Prosimy o zapoznanie się z licencją zwierzęcia i odpowiednią literaturą.
- Implantacja kaniuli wzrokowej
- Włącz światłowodowe źródło światła.
- Usuń włosy i zdezynfekuj skórę nad głową myszy.
- Za pomocą nożyczek i kleszczy usuń skórę głowy myszy. Zacznij od wykonania małego nacięcia na skórze głowy w pozycji zbliżonej do lambda. Kontynuuj, otwierając skórę głowy po obu stronach. Najpierw poruszaj się na boki w kierunku uszu, a następnie rostralnie, w kierunku oczodołów, aby utworzyć trójkąt na osi strzałkowej, około 4 mm rostral do bregma. Zwróć uwagę, aby nie ciąć zbyt blisko uszu i oczu, ale odsłaniać bregmę i lambdę, a także kości ciemieniowe i tylną połowę kości czołowych.
- Nanieś jedną kroplę (≈10 mg) lidokainy (28,9% v/v w alkoholu) na czaszkę.
- Oczyść okostną i osusz czaszkę za pomocą bawełnianego wacika.
- Ustaw nauszniki, aby zamocować głowę myszy.
- Wykonaj małą kraniotomię za pomocą mikrowiertła z zadziorem o szerokości 0,5 mm. Umieść otwór w kości czołowej naprzeciwko obrazowanego hipokampa, około 1,5 mm od szwu strzałkowego i 2 mm od szwu koronalnego.
- Wkręć kościaną ze stali nierdzewnej o szerokości 0.86 mm w otwór czaszki.
- W razie potrzeby oczyść zanieczyszczenia i osusz czaszkę.
- Przygotowanie mieszanki cementu szybkoadhezyjnego
- Za pomocą małej łyżeczki (≈ średnicy 4,5 mm) wlej 1-1,5 płaskiej miarki L-proszku do dołka do mieszania.
- Wlej 3-4 krople Quick Base do studzienki.
- Wlej 1 kroplę Universal Catalyst do studzienki.
- Mieszaj mieszankę przez 5-10 s za pomocą precyzyjnego aplikatora.
UWAGA: Dostępne są alternatywne cementy. Proszę zapoznać się z instrukcjami producenta.
- Użyj precyzyjnych aplikatorów, aby szybko nałożyć cement adhezyjny na czaszkę, i otaczającą skórę. Pozostaw do wyschnięcia na 30 s do 1 minuty.
- Użyj wiertła trepanacyjnego o średnicy 3,0 mm, aby wykonać kraniotomię w kości ciemieniowej. Umieść otwór w odległości około 1,5 mm od szwu strzałkowego i 2 mm od szwu lambdoidalnego.
- Ostrożnie usuń płat kostny.
- Sprawdź rozmiar kraniotomii za pomocą kaniuli, aby upewnić się, że pasuje. Użyj mikrowiertła o szerokości 0,5 mm lub 0,9 mm, aby w razie potrzeby powiększyć kraniotomię.
- Usuń opony mózgowe za pomocą kleszczy Dumonta.
- Ablacja materii korowej, aby dotrzeć do torebki zewnętrznej. Użyj igły o średnicy 0.9 mm (19 gauge) podłączonej do pompy próżniowej. Płukać solą fizjologiczną, aby uniknąć odwodnienia odsłoniętej tkanki i zmyć resztki krwi po ustąpieniu krwawienia. Ssać tkankę korową powoli, ≈50-100 μm na raz, aż kora odłączy się od torebki, odsłaniając włókna cingulum lub ciała modzelowatego. Często zmieniaj igłę, aby zapobiec zatkaniu.
- Włókna rozciągają się głównie w trzech kierunkach (Rysunek 1B). Ostrożnie obierz włókna grzbietowe, aż odsłonią się najgłębsze włókna (zębodoł hipokampa).
- Opłucz chusteczkę solą fizjologiczną. Użyj cienkich kleszczy, aby zanurzyć dolną kaniulę w soli fizjologicznej i umieścić ją nad otworem czaszki. Kaniula i tkanka muszą być uszczelnione solą fizjologiczną, aby uniknąć uwięzienia pęcherzyków powietrza między kaniulą a tkanką.
- Wciśnij kaniulę do czaszki (Rysunek 1C), aż szklane szkiełko nakrywkowe zetknie się z włóknami.
- Dobrze osusz czaszkę za pomocą trójkątów absorpcyjnych, wacików bawełnianych i/lub pompy próżniowej.
- Przygotowanie mieszanki cementu szybkoadhezyjnego (patrz krok 2.3.10).
- Użyj precyzyjnych aplikatorów, aby szybko nałożyć cement adhezyjny na czaszkę. Nałóż klej również na brzeg kaniuli. Uważaj, aby klej nie dostał się do kaniuli. Pozostaw do wyschnięcia na 30 s do 1 minuty.
- Użyj ramienia stereotaktycznego, aby umieścić płytkę uchwytu głowy nad kaniulą, w kontakcie z czaszką.
- Przygotowanie mieszanki akrylu dentystycznego
- Za pomocą łyżki (o średnicy ≈9 mm) wsyp 1 płaską miarkę (1 część) proszku do dołka do mieszania.
- Dozuj 2-3 części płynu do tej samej studzienki. Przykryj cały proszek płynem.
- Mieszaj przez ≈1 min za pomocą szpatułki.
UWAGA: Dostępne są alternatywne akryle. Proszę zapoznać się z instrukcjami producenta.
- Użyj szpatułki lub precyzyjnego aplikatora, aby nałożyć akryl na czaszkę. Przykryj całą odsłoniętą czaszkę, i otwartą skórę akrylowym środkiem dentystycznym. Dzięki temu preparat jest stabilny. Nie pozwól, aby akryl spływał po szyi, uszach i oczach.
- Pozostaw akryl do wyschnięcia i stwardnienia na około 15 minut.
- Nałóż usuwalną folię samoprzylepną na płytkę uchwytu głowicy, aby zapobiec przedostawaniu się zanieczyszczeń do kaniuli. Zaleca się, aby rozmiar folii był zgodny z rozmiarem płyty.
- Wyłącz przepływ izofluranu, wyjmij zwierzę z aparatu stereotaktycznego i umieść je na płycie grzewczej, aby utrzymać fizjologiczną temperaturę ciała podczas budzenia się ze znieczulenia.
- Monitorować zwierzę do momentu, gdy odzyska przytomność na tyle, aby utrzymać pozycję leżącą mostka.
- Zwierzę, które przeszło operację, należy zwrócić w towarzystwie innych zwierząt dopiero wtedy, gdy w pełni wyzdrowieje.
3. Opieka pooperacyjna
- Sprawdzaj stan myszy przez 2 dni po zabiegu, monitorując wagę i ogólne zachowanie.
- Stosować podskórnie leki przeciwzapalne (meloksykam, 1 mg/kg) i przeciwbólowe (Vetalgin, 200 mg/kg) przez 2 dni po zabiegu
UWAGA: W leczeniu pooperacyjnym możliwe są alternatywne procedury monitorowania, leki i dawki. Prosimy o zapoznanie się z licencją zwierzęcia i odpowiednią literaturą.
4. Przygotowanie sesji obrazowania
- Włącz wcześniej konfigurację obrazowania i pozwól laserowi rozgrzać się i ustabilizować, jeśli to konieczne.
- Znieczulij mysz (patrz krok 2.2.1).
- Za pomocą kleszczyków ostrożnie usuń folię samoprzylepną z płyty uchwytu głowicy. Trzymaj mysz w dłoni, a palcami płytkę uchwytu głowy. Delikatnie usuń folię, aby uniknąć uszkodzenia preparatu.
- Umieść mysz pod mikroskopem, nad dywanem grzewczym i przymocuj płytę głowicy do uchwytu (Rysunek 1D).
- Ustaw stożek nosowy tak, aby zakrył pysk i zmniejsz izofluran do 1,5-2%.
- Nałóż maść okulistyczną na oczy myszy.
- Oczyść kaniulę obrazowania, spłukując ją wodą dejonizowaną. Użyj strzykawki i cienkiej igły, aby wkroplić wodę do kaniuli i pompy próżniowej, aby ją usunąć.
5. Sesja obrazowania
- Używaj obiektywów o małym powiększeniu i dużej odległości roboczej, aby wizualnie sprawdzić kaniulę pod kątem resztek wody, brudu, integralności i obecności fluorescencji.
- Dopasuj kaniulę do osi optycznej, regulując kąty ramion uchwytu głowy.
- Przełącz się na obiektywy 25X 1.0 NA, 4 mm WD lub 40X 0.8 NA, 3 mm WD, zanurzenie w wodzie. Dodaj tyle wody dejonizowanej, aby napełnić kaniulę i utrzymać nadmiar wody na wierzchu kaniuli. Unikaj tworzenia się pęcherzyków powietrza.
- Użyj wzbudzenia 2P i sygnałów fluorescencyjnych obrazu.
UWAGA: Protokół obrazowania jest w dużym stopniu zależny od skali czasowej i przestrzennej, które mają być obrazowane. Zapoznaj się z sekcjami reprezentatywne wyniki i dyskusję, aby uzyskać szczegółowe informacje na temat ustawień obrazowania, których użyliśmy do stworzenia obrazów pokazanych w tym artykule.
Wyniki
Ponieważ kaniula jest umieszczona tuż grzbiętnie do CA1, grzbietowa część CA1 znajduje się bliżej mikroskopu w porównaniu z częścią brzuszna. alveus jest strukturą położoną najbliżej, a następnie, w kolejności, następują stratum oriens (SO), stratum pyramidale (SP), stratum radiatum (SR) oraz stratum lacunosum moleculare (SLM), czyli warstwa najbardziej dystalna (Rycyna 1B, C). Jako reprezentatywne wyniki zaprezentowano podłużne obrazowanie 2P struktury neuronalnej z rozdzielczością subkomórkową oraz plastyczności wywołanej aktywnością z rozdzielczością komórkową. Do wzbudzenia fluoroforów: zielonego białka fluorescencyjnego (GFP), d2Venus i TurboFP635, wykorzystuje się femtosekundowy impulsowy laser ti:szafirowy nastrojony na 920 nm, a średnią moc lasera na próbce dostosowuje się do poziomu 5-25 mW. Różne długości fal emisji są rozdzielane przy użyciu filtrów emisyjnych i różnych fotopowielaczy.
Obrazowanie podłużne struktury dendrytycznej i dynamiki kolców dendrytycznych.
W celu rzadkiego znakowania neuronów piramidalnych (PN) hipokampa i wizualizacji ich struktury wykorzystuje się transgeniczną linię myszy Thy1-GFP (linia M). Myszy Thy1-GFP wykazują ekspresję cytoplazmatycznego wzmocnionego GFP pod kontrolą promotora Thy1 w rzadkiej, losowej populacji PN25. Zazwyczaj oś główna PN obszaru CA1 jest niemal prostopadła do płaszczyzny obrazowania XY (Rysunki 1B, Rysunek 2A oraz Film dodatkowy 1). Dendryty bazalne rozciągają się w SO, od somy w kierunku kaniuli, natomiast dendryty apikalne i kępki apikalne rozciągają się dystalnie względem kaniuli, w przeciwnym kierunku (Film dodatkowy 1). Ponieważ preparat pozostawia nienaruszone najgłębsze włókna alveus, widoczne powinny być nieliczne fluorescencyjne włókna przecinające pole widzenia, tuż pod kaniulą (Rysunek 2A oraz Film 1). Preparat umożliwia obrazowanie dendrytów PN z rozdzielczością kolców dendrytycznych (Rysunek 2 A-C). Do obrazowania dendrytów i kolców dendrytycznych stosuje się komercyjny obiektyw z imersją wodną 25X 1.0 NA, 4 mm WD.
W celu monitorowania podłużnego podczas pierwszej sesji obrazowania definiuje się kilka obszarów mózgu w polu widzenia kaniuli. Każdy obszar odpowiada powierzchni około 240 x 240 µm i zawiera od 1 do 7 segmentów dendrytycznych (Rycyna 2B). Obszary te są ręcznie mapowane na trójwymiarowy stos obrazów o niskim powiększeniu, pokazujący wzorzec ekspresji GFP w objętości poniżej kaniuli obrazującej (Rycina 2A). Następnie, w różnych odstępach czasu (od 24 h do 3 dni), przez okres do około 14 dni, pozyskuje się stosy obrazów dendrytów podstawnych neuronów piramidalnych (PN) obszaru CA1 z krokiem z wynoszącym 1 µm (Rycina 2C). Możliwe są dłuższe okresy obrazowania oraz większe odstępy czasowe26. Każda sesja obrazowania trwa około 60 do 90 min. Chociaż większość obrazów przedstawia kolce dendrytyczne w warstwie SO, możliwe jest również obrazowanie kolców dendrytycznych w dendrytach skośnych warstwy SR (Ryciny 2D-F). Oprócz gęstości kolców, metoda ta umożliwia badanie dynamiki kolców poprzez kwantyfikację wskaźników ich przeżywalności, powstawania i zaniku26,27,28,29,30,31,32. Do oceny i śledzenia kolców dendrytycznych w czasie (Rycina 2C) wykorzystuje się dedykowany interfejs MATLAB. Umożliwia on wyrównanie stosów obrazów pozyskanych w różnych punktach czasowych i wspiera ręczne etykietowanie dendrytów i kolców, przy jednoczesnym śledzeniu długości dendrytów i pozycji kolców w czasie26. Co istotne, metoda ta może być wykorzystana do rozróżnienia (per każdy punkt czasowy, z wyłączeniem pierwszego) między istniejącymi wcześniej a nowo powstałymi kolcami dendrytycznymi. Jest to ważne, ponieważ uważa się, że różne klasy kolców dendrytycznych pełnią odmienne role w nabywaniu i utrzymywaniu pamięci3.
Podłużne obrazowanie plastyczności wywołanej aktywnością.
Aby zobrazować plastyczność wywołaną aktywnością w neuronach piramidowych (PN) obszaru CA1, do grzbietowej części obszaru CA1 hipokampa wstrzykuje się wektor wirusowy wykazujący zieloną fluorescencyjną, niestabilną białko d2Venus za pośrednictwem ulepszonej formy elementu reagującego na aktywność synaptyczną (E-SARE) w obrębie enhancera/promotora Arc oraz czerwoną fluorescencyjną TurboFP635 za pośrednictwem promotora ePGK34. Pozwala to na obrazowanie poziomów plastyczności wywołanej aktywnością w setkach neuronów PN obszaru CA1 w każdym zwierzęciu35. Ze względu na bardzo gęste znakowanie neuronów PN, zazwyczaj nie jest możliwe rozdzielenie dendrytów neuronów PN obszaru CA1 (Supplementary Movie 2).
Do obrazowania ciał komórkowych neuronów piramidalnych obszaru CA1 stosowany jest obiektyw imersyjny w wodzie o powiększeniu 40X, aperturze numerycznej 0,8 NA i roboczej odległości 3 mm. Do śledzenia podłużnego definiuje się od 1 do 9 obszarów mózgu. na mysz podczas pierwszej sesji obrazowania. Każdy obszar odpowiada powierzchni około 30 x 300 µm i zawiera od 50 do 150 komórek (Rycina 3A). Regiony te są ręcznie mapowane do lokalnych punktów orientacyjnych tkanki, widocznych przy mniejszym powiększeniu. Następnie, 3 µm pozyskuje się stosy obrazów z przesunięciem w osi z, które obejmują warstwę piramidalną (SP) neuronów piramidalnych (PNs) obszaru CA1 (Rycina 3A i Film uzupełniający 2) w różnych odstępach czasu (od 24 h do 6 dni) przez okres do około 30 dni. Każda sesja obrazowania trwa około 60–90 min. Aktywacja E-SARE osiąga szczyt od 6 do 8 h po ekspozycji na nowe lub wzbogacone środowisko (EE, Rysunek 3B) i zanika w ciągu kilku dni. W związku z tym zazwyczaj wykonujemy obrazowanie od 6 do 8 godzin po doświadczeniu i zachowujemy 5-dniowy odstęp między sesjami obrazowania35.
W celu ilościowego oznaczenia wartości fluorescencji d2Venus oraz TurboFP635 wyznacza się okrągły obszar zainteresowania (region-of-interest) o średnicy 4,64 µm, który jest mniejszy od ciała komórki neuronu i wyśrodkowany na somie komórki. Następnie przechodzi się do kolejnego punktu czasowego, ocenia somę tej samej komórki w ten sam sposób i powtarza tę procedurę dla wszystkich punktów czasowych oraz wszystkich widocznych komórek w zbiorze danych podłużnych. Średnia wartość emisji d2Venus (zależna od aktywności) każdego neuronu jest normalizowana względem jego średniej emisji TurboFP635 (niezależnej od aktywności). Metoda ta umożliwia badanie długoterminowej dynamiki plastyczności zespołowej neuronów piramidowych (PNs) obszaru CA135 (Rysunek 3C).

Rycina 1: Przygotowanie do obrazowania optycznego głębokich struktur mózgu in vivo. (A). Widok z góry (lewo) i z boku (prawo) przykładowych kaniul obrazujących. Kaniule obrazujące posiadają przezroczyste szklane dno, aby umożliwić dostęp optyczny do hipokampa. (B). Schematyczny opis preparatu z zaznaczeniem względnej pozycji kaniuli obrazującej, neuronu piramidalnego (PN) obszaru CA1 oraz trzech warstw włókien w przekroju od grzbietowej do brzusznej części. (C, D). Schematyczny opis układu obrazowania (C) oraz utrwalenia zwierząt (D) podczas sesji obrazowania. Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 2: Obrazowanie podłużne struktury dendrytycznej i dynamiki kolców dendrytycznych. (A). stos obrazów 2P (projekcja maksymalnej intensywności (MIP) z 59 płaszczyzn obrazowania, 2 µm odległość w osi z (z-spacing) neuronów i dendrytów oznakowanych GFP u żywej myszy Thy1-GFP. (B). Przy większym powiększeniu (MIP z 53 płaszczyzn obrazowania, 1 µm odległość w osi z [z-spacing]) przedstawiająca dendryty podstawne zlokalizowane w SO. (C). Sekwencja obrazów time-lapse segmentu dendrytycznego obrazowanego przez 14 dni. Groty strzałek wskazują kolce dendrytyczne śledzone przez 14 dni. (D, E). stos obrazów 2P neuronów i dendrytów znakowanych GFP u żywej myszy Thy1-GFP; (Dprojekcja ZY (31 płaszczyzn obrazu, 3 µm odstęp w osi z) i (E) projekcje XY (17 płaszczyzn obrazu, 3 µm odstęp w osi z). (F). Większe powiększenie (pojedyncza płaszczyzna obrazu) przedstawiające szczegóły dendrytów apikalnych i kolców dendrytycznych znajdujących się w SR. Groty strzałek wskazują kolce dendrytyczne. Wzbudzenie: 920 nm; szczyt emisji: 510 nm. Paski skali: A, 50 µm; B, 10 µm; C, 2 µm; D i E, 15 µm; F, 4 µm. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
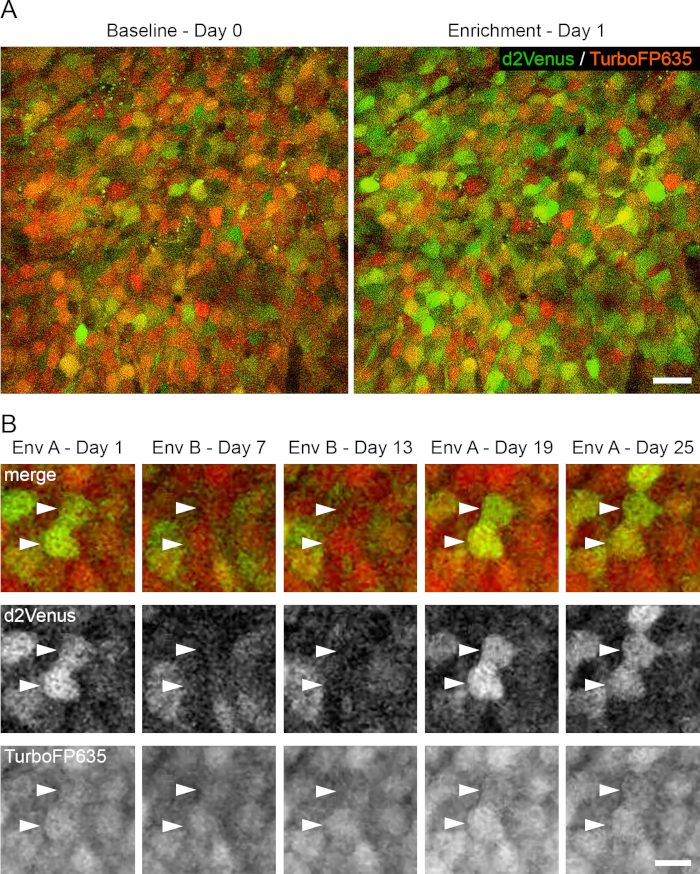
Rysunek 3: Obrazowanie podłużne plastyczności wywołanej aktywnością. (A). Obrazy 2P (pojedyncze płaszczyzny obrazowania) z żywej myszy, przedstawiające te same komórki w punkcie wyjściowym (dzień 0) oraz po EE w dniu 1.. (B). stosy obrazów 2P (MIP z 4–6 płaszczyzn obrazowania, 3 µm odstępy w osi z (z-spacing), przedstawiające wzorce aktywacji E-SARE specyficzne dla środowiska A (dni 1, 19 i 25) oraz środowiska B (dni 7 i 13). Kolor zielony: fluorescencja d2Venus. Kolor czerwony: fluorescencja TurboFP635. Pobudzenie: 920 nm; maksimum emisji d2Venus: 530 nm; maksimum emisji TurboFP635: 635 nm. Paski skali: A, 20 µm; B, 10 µmRysunek zmodyfikowano na podstawie pracy Attardo et al., 201835. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
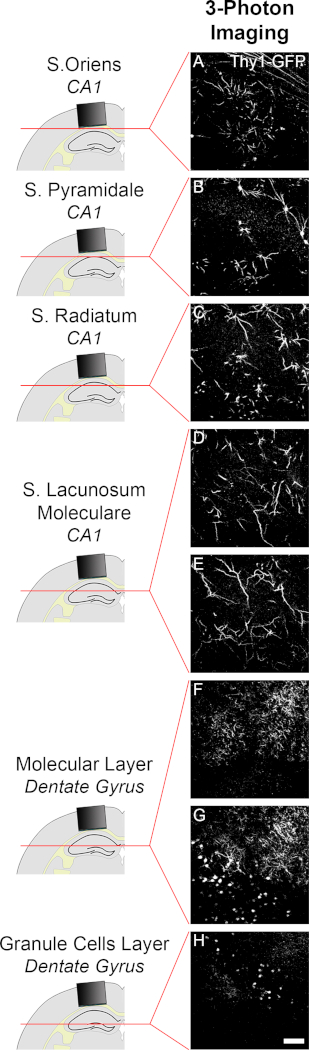
Rycina 4: Obrazowanie struktury neuronów w zakręcie zębatym (DG) hipokampa z wykorzystaniem mikroskopii tróbfotonowej (3P). (A-H). Obrazy 3P (pojedyncze płaszczyzny obrazowania) neuronów i dendrytów znakowanych GFP u żywej myszy Thy1-GFP, przedstawiające (A-E) neurony piramidalne w obszarze CA1 oraz (F-H) komórki ziarniste w zakręcie zębatym (DG). Wzbudzenie: 140 nm; maksimum emisji: 510 nm. Pasek skali: 40 µm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
Film uzupełniający 1: Pole widzenia obrazowania u żywej myszy Thy1-GFP. Stos obrazów 2P (83 płaszczyzny obrazowania, odstęp z wynoszący 7 µm) neuronów i dendrytów znakowanych GFP (biały kolor) u żywej myszy Thy1-GFP, obejmujący obszar od dna kaniuli do SLM. Aby zrekompensować spadek sygnału fluorescencji wraz ze zwiększaniem głębokości, zastosowano nieliniowy gradient wzmocnienia fotopowielaczy. Kliknij tutaj, aby pobrać ten plik.
Dodatkowy film 2: Obrazowanie plastyczności wywołanej aktywnością. Stos obrazów 2P (28 płaszczyzn obrazowania, odstęp z = 3 µm) neuronów wykazujących ekspresję reportera E-SARE dla ekspresji IEG u żywej myszy obejmującej SP. Kolor zielony: fluorescencja d2Venus. Kolor czerwony: fluorescencja TurboFP635. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W tym miejscu opisano procedurę wielokrotnego obrazowania 2P grzbietowego CA1 u żywych myszy. Po zabiegu mysz zwykle wraca do zdrowia w ciągu 2 dni. Zabieg indukuje astroglejozę minimalną26,43. Krwotok i obrzęk, które mogą wystąpić po operacji, są zwykle ponownie adsorbowane w ciągu 10 do 14 dni. Ogólnie rzecz biorąc, od 14 dni po implantacji preparat jest wystarczająco klarowny, aby można było wykonać obrazowanie przyżyciowe. Powodzenie operacji nie zależy od pracy w sterylnym środowisku. Kluczowe jest jednak utrzymanie wysokiego poziomu higieny, aby uniknąć powikłań spowodowanych infekcjami związanymi z operacją. Uzyskuje się to poprzez skrupulatne czyszczenie narzędzi chirurgicznych przed i po zabiegu oraz poprzez ich sterylizację termiczną bezpośrednio przed każdym użyciem (krok 2.1.1). Kaniula optyczna jest przechowywana w czystym, wysterylizowanym pojemniku i płukana sterylną solą fizjologiczną tuż przed implantacją. Bardzo ważne jest również wykonywanie typowych praktyk chirurgicznych związanych z dezynfekcją rąk i czyszczeniem stanowiska operacyjnego. Preparat pozostaje stabilny i umożliwia obrazowanie w rozdzielczości komórkowej i subkomórkowej przez kilka tygodni26,35.
Krytyczne kroki, modyfikacje i rozwiązywanie problemów.
Ważne jest, aby obierać zewnętrzną kapsułkę, aż najgłębsze włókna zostaną odsłonięte. Brak odsłonięcia wyrostka zębodołowego może skutkować niemożnością skupienia się na somie PN lub zmniejszoną rozdzielczością obrazowania kolców dendrytycznych w przypadku korzystania z komercyjnych obiektywów z 3- lub 4-mm WD. W tym celu warto bardzo powoli ablować korę nową za pomocą igły o średnicy 0,9 mm, a następnie przejść na igłę o średnicy 0,3-0,5 mm (24-29 gauge), aby uzyskać dokładniejszą kontrolę ssania podczas usuwania większości włókien grzbietowych. Alternatywnie można użyć cienkich kleszczyków do usunięcia pozostałej kory po ekspozycji na włókna36.
Krwawienie podczas operacji może być problematyczne, ponieważ krew zasłania widok. Zaleca się poczekanie, aż utworzy się skrzep, a następnie spłukanie solą fizjologiczną w celu zmycia resztek krwi. Powtórz w razie potrzeby.
Dokładne dopasowanie między kaniulą a kraniotomią pomaga zwiększyć stabilność preparatu poprzez utrzymanie kaniuli na miejscu przed nałożeniem cementu, zwłaszcza jeśli zewnętrzna krawędź kaniuli jest zlicowana z czaszką. Ponieważ rozmiary wiertła trepanacyjnego i kaniuli są dopasowane, luźne dopasowanie może powstać z powodu nieregularności po stronie kaniuli - które wymagają nieco większej kraniotomii do dopasowania (patrz krok 2.3.14) - lub z nieregularnej kraniotomii. Wszelkie nieprawidłowości kaniuli muszą zostać spiłowane (kroki 1.3 i 1.12), a trepanacja musi być trzymana prostopadle do czaszki aż do zakończenia kraniotomii (krok 2.3.12). Usunięcie trepanacji z czaszki przed zakończeniem kraniotomii może skutkować nieregularną kraniotomią.
Ograniczenia-Inwazyjność i stabilność preparatu.
Trudno jest ocenić efekt ablacji kory mózgowej, ponieważ trudno jest precyzyjnie określić obszary dotknięte bezpośrednio i pośrednio. Ogólnie rzecz biorąc, operacja usuwa część kory ciemieniowej oraz część kory czuciowej kończyn wzrokowych i tylnych21. Ablowana kora nie rzutuje bezpośrednio na hipokamp, a tkanka hipokampa nie jest dotykana ani uszkadzana. Co ważne, wykazano, że wszczepienie kaniuli obrazowej nie zmienia w sposób rażący funkcji hipokampa, a w szczególności uczenia się zależnego od hipokampa 21,36,37,38,39. Mimo to ważne byłoby ilościowe określenie, w jakim stopniu zarówno kaniula, jak i zewnętrzna część implantu (płytka mocująca głowę i akrylowa osłona dentystyczna) są przewlekłymi stresorami, oceniając poziom kortykosteronu we krwi i masę nadnerczy w porównaniu z myszami bez implantacji.
Preparat na ogół pozostaje stabilny od tygodni do miesięcy26. W dłuższej perspektywie wzrost skóry i kości ma tendencję do przemieszczania akrylowej nasadki i zwiększania niestabilności preparatu do obrazowania.
Ograniczenia optyczne.
Konwencjonalna mikroskopia 2P umożliwia obrazowanie do około 1 mm głębokości w tkance kory nowej40,41. W związku z tym możliwe jest obrazowanie dendrytów i kolców dendrytycznych znajdujących się w SR (ryc. 2D-F) lub SLM36. Jednak obrazowanie za pomocą kaniuli stwarza ograniczenia dla skutecznego NA. Aby osiągnąć maksymalną rozdzielczość, średnica i głębokość kaniul do obrazowania powinny być dopasowane do obrazowania NA, ponieważ mniejsze średnice i większe głębokości będą przycinać światło obiektywów o wysokiej NA. Na przykład podczas obrazowania za pomocą obiektywu zanurzonego w wodzie 1,0 NA przez kaniulę o długości 1,6 mm, potrzebna jest średnica wewnętrzna 3,65 mm, aby zachować pełną NA. Jednak użycie kaniuli o tej średnicy zwiększy ucisk na hipokamp i może wpłynąć na zdrowie tkanki, z tego powodu używamy kaniuli o mniejszej średnicy. W przypadku obrazowania za pomocą obiektywu zanurzonego w wodzie 0,8 NA przez kaniulę o długości 1,6 mm, wewnętrzna średnica 2,5 mm byłaby wystarczająca do utrzymania pełnego NA. Jednak obiektywy zanurzające w wodzie 0,8 NA mają krótszy WD (w naszym przypadku 3 mm), co może zapobiec ustawieniu ostrości na SP.
Obliczenia te dotyczą środka pola widzenia na dole kaniuli. Jednak przesunięcie pola widzenia obrazowania na boki - bliżej krawędzi kaniuli - lub skupienie się głębiej w tkance - dalej od szklanej powierzchni kaniuli - jeszcze bardziej zmniejsza efektywną wartość NA w płaszczyźnie ogniskowej, a tym samym zmniejsza rozdzielczość. Doprowadzi to do niejednorodnej rozdzielczości w różnych objętościach obrazowanej tkanki i może stanowić problem dla obrazowania ilościowego w rozdzielczości subkomórkowej, zwłaszcza przy użyciu technik superrozdzielczościowych, takich jak mikroskopia 2P-STED42. Kwestie te są mniej istotne w przypadku obrazowania w rozdzielczości komórkowej.
Ruch tkanek.
Ruch w tkance - pochodzący z oddychania i bicia serca u znieczulonych zwierząt - ma tendencję do nasilania się wraz ze wzrostem odległości od kaniuli obrazowej. Dzieje się tak prawdopodobnie dlatego, że kaniula obrazowa wywiera mechaniczny nacisk na mózg, przeciwdziałając w ten sposób części ruchu w pobliżu kaniuli (podobnie jak preparaty kory nowej). Tak więc, chociaż obrazowanie kolców dendrytycznych jest możliwe w SR i SLM, w naszych rękach jest to najbardziej wytrzymałe grzbietowo do SO do ≈200 μm od powierzchni kaniuli. Aby skompensować ruch, używamy skanerów rezonansowych i uśredniania offline. Na każdej płaszczyźnie obrazu stosu z maksymalną dostępną prędkością (30 klatek/s) rejestrowanych jest kilka obrazów (od 4 do 6 powtórzeń). Wszystkie powtórzenia dla każdej płaszczyzny z są następnie dekonwolucjonizowane (przy użyciu komercyjnego oprogramowania AutoQuant), rejestrowane (przy użyciu ImageJ) i uśredniane w pojedynczy obraz26. W przypadku obrazowania somatów ruch jest często pomijalny po znieczuleniu35 , a dwie średnie są często wystarczające do skompensowania artefaktów ruchowych.
Przyszłe zastosowania lub kierunki metody.
Preparat można łączyć z mikroendoskopami26,43. Mikroendoskopy to sztywne sondy optyczne, które wykorzystują mikrosoczewki gradientowego indeksu załamania światła (GRIN) do kierowania światła do i z tkanek głębokich18. Zastosowanie mikroendoskopów pozwala na wykonanie kaniul o mniejszych średnicach lub nawet brak kaniul. Jednak komercyjne mikroendoskopy są gorzej skorygowane pod kątem aberracji optycznych i mają niższe NA niż obiektywy komercyjne. Sondy prądowe osiągają rozdzielczości poprzeczne i osiowe ≈0,6-1 μm, ≈10-12 μm, odpowiednio 17,18,44. Zastosowanie mikroendoskopów umożliwia również połączenie tego preparatu ze zintegrowanymi mikroskopami szerokokątnymi montowanymi na głowie 45,46,47.
Metoda nadaje się również do stosowania u myszy nieznieczulonych i została wykorzystana do badania aktywności komórkowej za pomocą czujników Ca2 + u obudzonych myszy z głową 21,37,48,49. W takich przypadkach, ze względu na szybkie skale czasowe zmian fluorescencji, wskazane jest wdrożenie rejestracji linii50. Możliwe jest również dostosowanie preparatu do obrazowania innych podregionów hipokampa, takich jak zakręt zębaty (DG)39,51,52. Łącząc ten preparat ze wzbudzeniem 3P53,54 za pomocą lasera impulsowego o częstotliwości 1 MHz dostrojonego do 1400 nm, byliśmy w stanie zobrazować głębiej formację hipokampa, docierając do warstwy molekularnej, warstwy komórek ziarnistych i wnęki DG (ryc. 4) bez usuwania nakładki CA1.
Podsumowując, przedstawiamy metodę, która zapewnia optyczny dostęp do grzbietowego hipokampa oraz umożliwia badania podłużne i korelacyjne dynamiki budowy i aktywności hipokampa. Technika ta rozszerza możliwości analizy funkcji hipokampa w warunkach fizjologicznych i patologicznych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
U. A. F. jest wspierany przez fundację Schram; C.-W. T. P. i W. G. są wspierani przez Towarzystwo Maxa Plancka; L.Y. i R.Y. są wspierane przez Towarzystwo Maxa Plancka i Narodowy Instytut Zdrowia (R01MH080047, 1DP1NS096787); A. C. jest wspierany przez grant 7PR z Europejskiej Rady ds. Badań Naukowych, programów ERANET i I-CORE, Biura Głównego Naukowca izraelskiego Ministerstwa Zdrowia, Federalnego Ministerstwa Edukacji i Badań, Roberto i Renaty Ruhmanów, Bruno i Simone Lich, Centrum Chorób Neurologicznych im. Nelli i Leona Benoziyo, Instytutu Obrazowania Biomedycznego i Genomiki im. Henry'ego Chanocha Krentera, Izraelska Fundacja Naukowa, fundacje rodziny Perlmanów, Adelis, Marca Besena, Pratta i Irvinga I. Moskowitzów; A. A. jest wspierana przez Towarzystwo Maxa Plancka, fundację Schram i Deutsche Forschungsgemeinschaft (DFG). Obrazy 3P zostały uzyskane podczas Zaawansowanego Kursu Technik Neuroobrazowania w Instytucie Neuronauki im. Maxa Plancka na Florydzie. Zaawansowany kurs technik neuroobrazowania jest wspierany przez Towarzystwo Maxa Plancka, program stypendialny im. Maxa Plancka w stanie Floryda oraz program partnerski Max Planck Florida Institute Corporation. Serdecznie dziękujemy firmom Thorlabs, Coherent i SpectraPhysics za udostępnienie wsparcia i sprzętu do systemu obrazowania 2P/3P podczas kursu. Jesteśmy również wdzięczni Henry'emu Haeberle i Melissie Eberle za pomoc przy systemie podczas kursu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Profesjonalna wiertarko-szlifierka IBS/E | Proxxon GmbH | 28481 | Wiertarka Pecision |
| Statyw wiertarski MICROMOT MB 200 | Proxxon GmbH | 28600 | Ruchomy stół linijkowy |
| MICRO Stół złożony KT 70 | Proxxon GmbH | 27100 | Ruchomy stół linijkowy |
| Imadło maszynowe MS 4 | Proxxon GmbH | 28132 | Ruchomy stół |
| linijkiRura ze stali nierdzewnej i Oslash; 3,0 x 0,25 mm (wewnętrzna i ukośna 2,5 mm ) L = 500 mm | Sawade | R00303 | Rurka ze stali nierdzewnej do kaniuli metalowy pierścień |
| Mikroskop Szkło nakrywkowe (okrągłe 4 mm) | Engelbrecht Medizin i Labortechnik | Szkiełka nakrywkowe szklane do szkła kaniuli | |
| Schlusselfeilensatz 6-tgl. Im Blechetui | Hoffmann Group | 713750 160 | Pliki ręczne |
| Prä zisions-Nadelfeile Gesamtlä nge 140 mm 4 | Hoffmann Group | 527230 4 | Pliki ręczne |
| Kleje optyczne utwardzane promieniami UV | Thorlabs | NOA81 | Klej utwardzany promieniami |
| UV System LED utwardzany promieniami UV, 365 nm | Thorlabs | CS2010 | Sterownik LED utwardzany promieniami UV |
| Stemi 305 | Zeiss | Stereoscope | |
| Presto II | NSK-Nakanishi Niemcy | Z307015 | Wiertło |
| dentystyczneDiamantbohrer FG (5 St.), Zylinder flach, 837-014 fein | MF Dental | F837.014.FG | Pilniki do wiertarki dentystycznej |
| Diamantbohrer FG (5 St.), Zylinder flach, 837-014 grob | MF Dental | G837.014.FG | Pilniki do wiertarki dentystycznej |
| Graefe Kleszcze - proste / ząbkowane | Fine Science Tools | 11050-10 | Kleszcze do chirurgii |
| Frezy do Micro Drill | Fine Science Tools | 19008-05 | Frezy o szerokości 0,5 mm do mikrowiertarki |
| Frezy do Micro Drill | Fine Science Tools | 19008-09 | Frezy o szerokości 0,9 mm do mikrowiertarki |
| MicroMotor mit Handstü ck | DentaTec | MM11 | Mikrowiertło do kraniotomii |
| Dumont #3 Kleszcze | Fine Science Tools | 11231-30 | Kleszcze Dumont do operacji |
| Cienkie nożyczki - ToughCut | Fine Science Tools | 14058-09 | Nożyczki do operacji |
| Trephine | MW Dental | 229-020 | Wiertło Trephine - średnica 3,0 mm; do mikrowiertarki |
| Kość samogwintująca ze stali nierdzewnej | Fine Science Tools | 19010-10 | kostne o szerokości 0,86 mm |
| Aparatura stereotaktyczna | Kopf | Aparatura stereotaktyczna | |
| 3-D-Gelenkarm | Hoffmann Group | 442114 | Stereotaktyczny uchwyt na ramię i płytkę |
| Aufnahme 2SM | Hoffmann Group | 442100 2SM | Stereotaktyczne ramię i uchwyt na płytę |
| Sterylizatory z gorącymi kulkami | Narzędzia | do nauki18000-45 | Sterylizator z kulkami szklanymi |
| Isofluran CP, Flasche 250 ml | Henry Schein VET GmbH | 798932 | Płynny izofluran do znieczulenia |
| Aparat Harvarda Waporyzator z lejkiem do napełniania izofluranu | Harvard Apparatus GmbH | 34-1040 | Waporyzator izofluranu |
| Lab Active Scavenger | Gropper Medizintechnik | UV17014 | System |
| zmiatania izofluranuMetacam 0,5% Injektionslsg. (Hund / Katze), Flasche 20 ml | Henry Schein VET GmbH | 798566 | Meloksykam, przeciwzapalny |
| Vetalgin 500 mg/ml | MSD Tiergesundheit | Vetalgin, środek przeciwbólowy | |
| CMA 450 Regulator temperatury | Hugo Sachs Elektronik - Harvard Apparatus GmbH | 8003770 | Koc grzewczy |
| Bepanthen Augen- und Nasensalbe | Bayer AG | Maść oftalmiczna | |
| KL 1500 LCD | Schott | Światłowodowe źródło światła | |
| Xylocain Pumpspray | AstraZeneca GmbH | Lidocain, znieczulenie miejscowe | |
| Trójkąty absorpcyjne - Niezamontowane | Fine Science Tools | 18105-03 | Trójkąty absorpcyjne do chirurgii |
| Parkell C& B Bezbarwny proszek Metabond L | Hofmeester dentystyczny | 013622 | Cement szybkoadhezyjny |
| Parkell C& B Metabond Quick Base B | Hofmeester dentystyczny | 013621 | Cement szybkoadhezyjny |
| Parkell C& B Metabond Universal Catalyst C | Hofmeester dental | 013620 | Cement szybkoadhezyjny |
| Regulowany precyzyjny aplikator Pędzle | Parkell | S379 | Precyzyjne aplikatory do operacji |
| igły 0,9x23 mm | Dentina | 0441324 | igły |
| igły 0,5x42 mm | Dentina | 0452155 | igły |
| igły 0,3x23 mm | Dentina | 0553532 | igły |
| Kallocryl A/C | Speiko | 1615 | Akrylowy składnik płynny |
| Kallocryl | Speiko | 1609 | Proszek akrylowy |
| Hydrofilm przezroczysta rolka | Hartmann | Folia samoprzylepna | |
| Płyty czołowe | Wykonane | Rozmiar 30 mm x 10 mm; Otwór o średnicy 8 mm, tytan | |
| Zacisk płyty czołowej | Niestandardowe wykonane | Uchwyt płyty czołowej | |
| Uchwyty na słupek cokołu | Thorlabs | PH20E/M Uchwyt | płyty czołowej |
| Słupek ze stali nierdzewnej | Thorlabs | TR30/M | Uchwyt płyty czołowej Słupek |
| ze stali nierdzewnej | Thorlabs | TR75/M | Uchwyt płyty czołowej |
| Słupek ze stali nierdzewnej | Thorlabs | TR150/M Uchwyt | płyty czołowej |
| Zaciski łącznika słupka | Wykonany | uchwyt płyty czołowej | |
| Aluminiowa płyta stykowa, 300 mm x 450 mm x 12,7 mm, Gwintowniki M6 | Thorlabs | MB3045/M | Stolik mikroskopowy |
| 7 "x 4" Lab Jack | Thorlabs | L490/M Stolik | mikroskopowy |
| Niskoprofilowa maska na twarz małe myszy | Emka Technologies | VetFlo-0801 | Anestezjologiczny uchwyt maski na twarz |
| RS4000 Dostrojony tłumiony stół optyczny o najwyższej wydajności | Stół pływający | Newport | |
| S-2000A Wysokowydajne pneumatyczne wibroizolatory z automatycznym ponownym poziomowaniem | Stół pływający | Newport | |
| Miernik mocy Model 1918-R | Miernik mocy | Newport | |
| X-Cite 120Q | Excelitas Technologies | Lampa fluorescencyjna | |
| Mikroskop dwufotonowy | Bruker | Ultima IV | Dwufotonowy |
| Mikroskop dwufotonowy | Thorlabs | Bergamo | Mikroskopy dwufotonowe |
| Plan N 4x/0.10 ∞/-/FN22 | Olympus | Cele | |
| Plan N 10x/0.25 ∞/-/FN22 | Obiektywy Olympus | ||
| LMPlan FLN 20x/0.40 ∞/-/FN26.5 | Olympus | Obiektywy | |
| XLPlan N 25x/1.00 SVMP ∞/ Obiektywy Olympus 0-0,23/FN18 | |||
Bibliografia
- O’Keefe, J., Nadel, L. The hippocampus as a cognitive map. , Clarendon Press; Oxford University Press. (1978).
- Zola-Morgan, S., Squire, L. R. Memory Impairment in Monkeys Following Lesions Limited to the Hippocampus. Behavioral Neuroscience. 100 (2), 155-160 (1986).
- Squire, L., Zola-Morgan, S. The medial temporal lobe memory system. Science. 253 (5026), 1380-1386 (1991).
- Leutgeb, S., Leutgeb, J. K., Barnes, C. A., Moser, E. I., McNaughton, B. L., Moser, M. B. Independent codes for spatial and episodic memory in hippocampal neuronal ensembles. Science. 309 (5734), 619-623 (2005).
- Silva, A. J., Zhou, Y., Rogerson, T., Shobe, J., Balaji, J. Molecular and cellular approaches to memory allocation in neural circuits. Science. 326 (5951), 391-395 (2009).
- Tonegawa, S., Pignatelli, M., Roy, D. S., Ryan, T. J. Memory engram storage and retrieval. Current Opinion in Neurobiology. 35, 101-109 (2015).
- Poo, M., et al. What is memory? The present state of the engram. BMC Biology. 14, (2016).
- O’Keefe, J., Dostrovsky, J. The hippocampus as a spatial map. Preliminary evidence from unit activity in the freely-moving rat. Brain Research. 34 (1), 171-175 (1971).
- Moser, M. B., Moser, E. I. Functional differentiation in the hippocampus. Hippocampus. 8 (6), 608-619 (1998).
- Altman, J. Autoradiographic investigation of cell proliferation in the brains of rats and cats. Anatomical Record. 145, 573-591 (1963).
- Kuhn, H., Dickinson-Anson, H., Gage, F. Neurogenesis in the dentate gyrus of the adult rat: age-related decrease of neuronal progenitor proliferation. The Journal of Neuroscience. 16 (6), 2027-2033 (1996).
- Sorrells, S. F., et al. Human hippocampal neurogenesis drops sharply in children to undetectable levels in adults. Nature. 555 (7696), 377-381 (2018).
- Boldrini, M., et al. Human hippocampal neurogenesis persists throughout aging. Cell Stem Cell. 22 (4), 589-599 (2018).
- Polanco, J. C., et al. Amyloid-β and tau complexity — towards improved biomarkers and targeted therapies. Nature Reviews Neurology. 14 (1), 22-39 (2017).
- Rosene, D. L., Van Hoesen, G. W., et al. The hippocampal formation of the primate brain. in Cerebral Cortex. Jones, E. G., et al. Chapter 9, Plenum Press. New York. 345-456 (1987).
- Klohs, J., Rudin, M. Unveiling molecular events in the brain by noninvasive imaging. The Neuroscientist. 17 (5), 539-559 (2011).
- Wilt, B. A., et al. Advances in light microscopy for neuroscience. Annual Reviewof Neuroscience. 32, 435-506 (2009).
- Jung, J. C., Schnitzer, M. J. Multiphoton endoscopy. Optics Letters. 28 (11), 902(2003).
- Levene, M. J., Dombeck, D. A., Kasischke, K. A., Molloy, R. P., Webb, W. W. In vivo multiphoton microscopy of deep brain tissue. Journal of Neurophysiology. 91 (4), 1908-1912 (2004).
- Mizrahi, A., Crowley, J. C., Shtoyerman, E., Katz, L. C. High-Resolution in vivo imaging of hippocampal dendrites and spines. The Journal of Neuroscience. 24 (13), 3147-3151 (2004).
- Dombeck, D. A., Harvey, C. D., Tian, L., Looger, L. L., Tank, D. W. Functional imaging of hippocampal place cells at cellular resolution during virtual navigation. Nature Neuroscience. 13 (11), 1433-1440 (2010).
- Busche, M. A., et al. Critical role of soluble amyloid- for early hippocampal hyperactivity in a mouse model of Alzheimer’s disease. Proceedings of the National Academy of Science. 109 (22), 8740-8745 (2012).
- Jung, J. C., Mehta, A. D., Aksay, E., Stepnoski, R., Schnitzer, M. J. In vivo mammalian brain imaging using one- and two-photon fluorescence microendoscopy. Journal of Neurophysiology. 92 (5), 3121-3133 (2004).
- Deisseroth, K., et al. Next-generation optical technologies for illuminating genetically targeted brain circuits. The Journal of Neuroscience. 26 (41), 10380-10386 (2006).
- Feng, G., et al. Imaging neuronal subsets in transgenic mice expressing multiple spectral variants of GFP. Neuron. 28 (1), 41-51 (2000).
- Attardo, A., Fitzgerald, J. E., Schnitzer, M. J. Impermanence of dendritic spines in live adult CA1 hippocampus. Nature. 523 (7562), 592-596 (2015).
- Trachtenberg, J. T., et al. Long-term in vivo imaging of experience-dependent synaptic plasticity in adult cortex. Nature. 420 (6917), 788-794 (2002).
- Zuo, Y., Yang, G., Kwon, E., Gan, W. B. Long-term sensory deprivation prevents dendritic spine loss in primary somatosensory cortex. Nature. 436 (7048), 261-265 (2005).
- Holtmaat, A. J. G. D., et al. Transient and persistent dendritic spines in the neocortex in vivo. Neuron. 45 (2), 279-291 (2005).
- Xu, T., et al. Rapid formation and selective stabilization of synapses for enduring motor memories. Nature. 462 (7275), 915-919 (2009).
- Yang, G., Pan, F., Gan, W. B. Stably maintained dendritic spines are associated with lifelong memories. Nature. 462 (7275), 920-924 (2009).
- Gu, L., et al. Long-term in vivo imaging of dendritic spines in the hippocampus reveals structural plasticity. The Journal of Neuroscience. 34, 13948-13953 (2014).
- Fu, M., Zuo, Y. Experience-dependent structural plasticity in the cortex. Trends in Neurosciences. 34 (42), 177-187 (2011).
- Kawashima, T., et al. Functional labeling of neurons and their projections using the synthetic activity-dependent promoter E-SARE. Nature Methods. 10 (9), 889-895 (2013).
- Attardo, A., et al. Long-term consolidation of ensemble neural plasticity patterns in hippocampal area CA1. Cell Reports. 25 (3), 640-650 (2018).
- Schmid, L. C., et al. Dysfunction of somatostatin-positive interneurons associated with memory deficits in an Alzheimer’s disease model. Neuron. 92 (1), 114-125 (2016).
- Kaifosh, P., Lovett-Barron, M., Turi, G. F., Reardon, T. R., Losonczy, A. Septo-hippocampal GABAergic signaling across multiple modalities in awake mice. Nature Neuroscience. 16 (9), 1182-1184 (2013).
- Lovett-Barron, M., et al. Dendritic inhibition in the hippocampus supports fear learning. Science. 343 (6173), 857-863 (2014).
- Hainmueller, T., Bartos, M. Parallel emergence of stable and dynamic memory engrams in the hippocampus. Nature. 558 (7709), 292-296 (2018).
- Beaurepaire, E., Oheim, M., Mertz, J. Ultra-deep two-photon fluorescence excitation in turbid media. Optics Communications. 188, 25-29 (2001).
- Theer, P., Hasan, M. T., Denk, W. Two-photon imaging to a depth of 1000 mm in living brains by use of a Ti:Al2O3 regenerative amplifier. Optics Letters. 28 (12), 1022-1024 (2003).
- Pfeiffer, T., et al. Chronic 2P-STED imaging reveals high turnover of dendritic spines in the hippocampus in vivo. eLife. 7, e34700(2018).
- Barretto, R. P. J., et al. Time-lapse imaging of disease progression in deep brain areas using fluorescence microendoscopy. Nature Medicine. 17 (2), 223-228 (2011).
- Barretto, R. P. J., Messerschmidt, B., Schnitzer, M. J. In vivo fluorescence imaging with high-resolution microlenses. Nature Methods. 6 (7), 511-512 (2009).
- Ghosh, K. K., et al. Miniaturized integration of a fluorescence microscope. Nature Methods. 8 (10), 871-878 (2011).
- Ziv, Y., et al. Long-term dynamics of CA1 hippocampal place codes. Nature Neuroscience. 16 (3), 264-266 (2013).
- Cai, D. J., et al. A shared neural ensemble links distinct contextual memories encoded close in time. Nature. 534 (7605), 115-118 (2016).
- Sheffield, M. E. J., Dombeck, D. A. Calcium transient prevalence across the dendritic arbour predicts place field properties. Nature. 517 (7533), 200-204 (2015).
- Basu, J., et al. Gating of hippocampal activity, plasticity, and memory by entorhinal cortex long-range inhibition. Science. 351 (6269), aaa5694(2016).
- Kaifosh, P., Zaremba, J. D., Danielson, N. B., Losonczy, A. SIMA: Python software for analysis of dynamic fluorescence imaging data. Frontiers in Neuroinformatics. 8, (2014).
- Gonçalves, J. T., et al. In vivo imaging of dendritic pruning in dentate granule cells. Nature Neuroscience. 19 (6), 788-791 (2016).
- Danielson, N. B., et al. Distinct contribution of adult-born hippocampal granule cells to context encoding. Neuron. 90 (1), 101-112 (2016).
- Hell, S. W., et al. Three-photon excitation in fluorescence microscopy. Journal of Biomedical Optics. 1 (1), 71(1996).
- Horton, N. G., et al. In vivo three-photon microscopy of subcortical structures within an intact mouse brain. Nature Photonics. 7 (3), 205-209 (2013).
Przedruki i uprawnienia
