Tutaj prezentujemy protokół wzbogacania, izolowania, identyfikowania i charakteryzowania białek modyfikowanych przez SUMO in vivo, zarówno z ludzkich komórek wątroby, jak i guzów wątroby uzyskanych z mysich modeli raka wątrobowokomórkowego przy użyciu jednostek wiążących SUMO (SUBEs).
Artykuł metodologiczny
Jednostki wiążące SUMO (SUBE) jako narzędzia do wzbogacania, izolacji, identyfikacji i charakterystyki proteomu SUMO w raku wątroby
W tym artykule
Podsumowanie
Streszczenie
Modyfikacja potranslacyjna jest kluczowym mechanizmem regulującym homeostazę i funkcję białek w komórkach eukariotycznych. Spośród wszystkich białek podobnych do ubikwityny w raku wątroby, najwięcej uwagi poświęcono modyfikacji SUMO (Small Ubiquitin MOdifier). Izolacja endogennych białek SUMOylowanych in vivo jest trudna ze względu na obecność aktywnych proteaz specyficznych dla SUMO. Początkowe badania SUMOylacji in vivo opierały się na molekularnym wykrywaniu specyficznych białek SUMOylowanych (np. metodą western blot). Jednak w wielu przypadkach przeciwciała, na ogół wytwarzane z niezmodyfikowanego białka rekombinowanego, nie powodowały immunoprecypitacji SUMOylowanych form białka będącego przedmiotem zainteresowania. Chromatografia niklowa była innym podejściem do badania SUMOylacji poprzez wychwytywanie znakowanych histydyną wersji cząsteczek SUMO. Podejście to jest stosowane głównie w komórkach stabilnie eksprymujących lub przejściowo transfekowanych cząsteczkami His-SUMO. Aby przezwyciężyć te ograniczenia, opracowano jednostki wiążące SUMO (SUBE) w celu izolowania endogennych białek SUMOylowanych. W niniejszym artykule opisujemy wszystkie kroki wymagane do wzbogacenia, izolacji i identyfikacji substratów SUMOylowanych z ludzkich komórek wątrobiaka i tkanek wątroby z mysiego modelu raka wątroby przy użyciu SUBE. Po pierwsze, opisujemy metody związane z przygotowaniem i lizą ludzkich komórek wątrobiaka i próbek tkanki nowotworowej wątroby. Następnie szczegółowo opisano przygotowanie SUBE i kontroli wraz z protokołem testów ściągania białek. Na koniec podano kilka przykładów dotyczących dostępnych opcji identyfikacji i charakterystyki proteomu SUMOylated, a mianowicie zastosowania analizy western-blot do wykrywania określonego substratu SUMOylated z guzów wątroby lub zastosowania proteomiki metodą spektrometrii mas do wysokoprzepustowej charakterystyki proteomu SUMOylated i interaktomii w komórkach wątrobiaka.
Wprowadzenie
Rak wątroby jest szóstym najczęściej występującym nowotworem na świecie i drugą przyczyną zgonów związanych z rakiem1. Rak wątrobowokomórkowy (HCC) jest najbardziej rozpowszechnioną postacią pierwotnego raka wątroby. Historycznie rzecz biorąc, częstymi czynnikami ryzyka rozwoju HCC były przewlekłe zakażenie wirusem zapalenia wątroby typu B lub C oraz nadużywanie alkoholu. W ostatnich dziesięcioleciach zespół metaboliczny, niealkoholowa stłuszczeniowa choroba wątroby typu 2 (NAFLD) pojawił się jako czynniki ryzyka rozwoju HCC2. HCC jest bardzo niejednorodny, zarówno fenotypowo, jak i genetycznie, w którym zakłócona jest złożona sieć szlaków sygnałowych. W ostatnich latach, mimo że nastąpił wzrost naszej wiedzy na temat szlaków molekularnych zaangażowanych w patogenezę HCC, nadal nie ma skutecznych podejść terapeutycznych do leczenia HCC. W HCC aktywowanych jest wiele ścieżek, a hamowanie jednego z nich zazwyczaj napędza kompensację przez inne szlaki3. Jest to jedna z głównych trudności w leczeniu HCC. W związku z tym bardziej globalne podejście może zapewnić potencjalne podejście terapeutyczne do klinicznego leczenia raka wątroby, np. ukierunkowane na modyfikacje potranslacyjne (PTM), ponieważ wiele szlaków sygnałowych może być jednocześnie regulowanych przez PTM białek.
Modyfikacje potranslacyjne są uważane za kluczowe mechanizmy regulujące homeostazę i funkcje białek4. PTM wprowadzają zmiany strukturalne i funkcjonalne, zwiększając w ten sposób różnorodność proteomów. Do najczęstszych PTM należą fosforylacja, metylacja, acetylacja, glikozylacja, ubikwitynacja i koniugacja białek podobnych do ubikwityny (UbL). Spośród wszystkich UbL, modyfikacja białka przez SUMO (Small Ubiquitin MOdifier) przyciągnęła uwagę w związku z jego kluczową rolą w różnych procesach komórkowych, w tym transkrypcji, lokalizacji komórkowej, naprawie DNA i progresji cyklu komórkowego5. Niedawno wykazano, że SUMOylacja jest zmieniona w raku wątroby6,7,8,9, a zmiany w SUMOylacji określonych białek zostały opisane jako odgrywające rolę w postępie chorób związanych z rakiem9.
U ssaków występuje pięć paralogów sumo, od SUMO-1 do SUMO-5. Do tej pory nie ma dostępnych dowodów eksperymentalnych na istnienie endogennych reakcji koniugacji SUMO-4 i endogennych SUMO-5 na poziomie białka10,11,12. SUMOylacja u ssaków odbywa się za pomocą enzymatycznej kaskady tiolowo-estrowej obejmującej trzy enzymy: heterodimeryczny enzym aktywujący SUMO (SAE1/SAE2) lub E1, enzym sprzęgnięty SUMO (Ubc9) lub E2 oraz ligazę SUMO-E3 specyficzną dla każdego białka docelowego. Działanie kilku rodzin SUMO E3 wydaje się być w dynamicznej równowadze z proteazami specyficznymi dla SUMO (SUSP lub SENPs)13, co sprawia, że reakcja SUMOylacji jest wysoce odwracalna. Co więcej, obecna jest tylko niewielka frakcja białka SUMOylowanego w porównaniu z białkiem całkowitym bez SUMOylowanego. W związku z tym wyizolowanie endogennych białek SUMOylowanych in vivo jest dość trudne13.
SUMOylacja in vivo była początkowo badana metodą western blot przy użyciu przeciwciał przeciwko białemu będącemu przedmiotem zainteresowania14. Immunoprecypitację białka przeprowadzono za pomocą specyficznych przeciwciał, a następnie przeprowadzono PAGE-western blot za pomocą przeciwciał anty-SUMO. Główny problem związany z tą strategią polega na tym, że przeciwciała wytworzone przeciwko niezmodyfikowanemu białemu rekombinowanemu nie zawsze są w stanie immunoprecypitować SUMOylowaną formę białka. Alternatywnie, chromatografia niklowa po przejściowej ekspresji wersji cząsteczek SUMO znakowanych histydyną (His6) i białka będącego przedmiotem zainteresowania została wykorzystana do badania SUMOylacji w komórkach. Na tej podstawie wygodniejsze będzie wykrywanie form zmodyfikowanych przez SUMO z komórek stabilnie wyrażających His6-SUMO15. W badaniach in vivo wykazano wzbogacenie oparte na motywach oddziałujących w tandemie SUMO (SIM) w celu oczyszczania koniugatów poliSUMO16. Inne grupy stosowały metody SUMO przeciwciał znakowanych epitopami, zapewniając realne narzędzie do badania endogennej SUMOylacji w pierwotnych komórkach, tkankach i narządach17,18. A ostatnio Nielsen i współpracownicy wykorzystali wzbogacanie oparte na przeciwciałach do identyfikacji endogennych i specyficznych dla miejsca SUMO w komórkach i tkankach19.
W celu dostarczenia uzupełniających informacji na temat roli SUMOylacji in vivo, opracowano jednostki wiążące SUMO (SUBE), znane również jako pułapki SUMO20. Co istotne, tandemowe jednostki wiążące ubikwitynę (TUBE) są uważane za koncepcyjne prekursory SUBE i są dostępnymi na rynku narzędziami do wykrywania i izolacji białek poliubikwitylowanych21. SUBE to rekombinowane białka, które składają się z tandemowych powtórzeń SIM, rozpoznając w ten sposób cząsteczki SUMO na zmodyfikowanych białkach ze wzrostem ogólnego powinowactwa do substratów SUMO. Pułapki SUMO zostały zaprojektowane poprzez wprowadzenie motywów SIM2 i SIM3 pochodzących z ligazy białka ubikwityny E3 RNF4 w tandemie, do wektora zawierającego S-transferazę glutationu (GST), heterologiczne białko nośnikowe20. Chociaż SUBE nie mogą być prawidłowo wykorzystane do identyfikacji mono-SUMOylowanych białek docelowych, metoda ta zapewnia narzędzie ułatwiające oczyszczanie i identyfikację docelowych białek poli-SUMO in vivo. W niniejszym artykule opisujemy zastosowanie SUBE do izolowania białek SUMOylowanych zarówno w ludzkich komórkach wątroby, jak i w biopsjach wątroby myszy, co jest ważnym narzędziem do badania raka wątroby. Ogólny schemat protokołu opisany w tym manuskrypcie jest pokazany w Rysunek 1.
Protokół
Wszystkie eksperymenty zostały zatwierdzone przez komitety instytucjonalne CIC bioGUNE ds. opieki nad zwierzętami i obchodzenia się z nimi. Dołożono wszelkich starań, aby zminimalizować cierpienie zwierząt i zmniejszyć liczbę wykorzystywanych zwierząt. Wykorzystano 3-miesięczne samce z niedoborem N-metylotransferazy glicyny (Gnmt) (Gnmt−/−) i jej rodzeństwo z miotu typu dzikiego (Gnmt+/+).
1. Przygotowanie i liza komórek
UWAGA: Tutaj użyto Huh-7 (ludzka linia komórkowa wątroby) i THLE2 (ludzka linia komórkowa wątroby).
- Utrzymuj komórki na płytkach P100 w standardowych pożywkach wzrostowych w temperaturze 37 °C w wilgotnej atmosferze o wilgotności 5% CO 2-95%.
- Hodować komórki na płytkach P100 posiewanych z gęstością 1,2–1,5 × 10⁶ komórek na szalkę, licząc komórki za pomocą komory zliczającej hemocytometrię Neubauera.
- Kultura Huh-7 w DMEM uzupełniona 10% płodową surowicą bydlęcą (FBS), 1% penicyliną-streptomycyną-amfoterycyną B (PSA) i 1% glutaminą.
- Hodowla komórek THLE2 w szalkach hodowlanych wstępnie pokrytych 0,01 mg/ml fibronektyny, 0,01 mg/ml albuminy surowicy bydlęcej (BSA) i 0,03 mg/ml kolagenu typu I rozpuszczonych w pożywce wzrostowej, która składa się z podłoża bazowego wzrostu komórek nabłonka oskrzeli (BEGM) uzupełnionego czynnikami wzrostu (0,4% BPE, 0,1% insuliny, 0,1% hydrokortyzonu, 0,1% kwasu retinowego, 0,1% transferyny, 0,1% trójjodotyroniny oraz 10% FBS, 1% PSA, 5 ng/ml naskórkowego czynnika wzrostu (EGF) i 70 ng/ml fosfoetanoloaminy.
- W punkcie końcowym eksperymentu odessać pożywkę z płytek i umyć komórki 5 ml sterylnego 1x buforowanego fosforanem soli fizjologicznej (PBS). Lizować komórki bezpośrednio na płytce umieszczonej na lodzie przy użyciu 500 μl buforu do lizy (50 mM Tris pH 8,5, 150 mM NaCl, 5 mM EDTA, 1% nonidetu P-40 (NP40), uzupełnionego kompletnym koktajlem inhibitorów proteaz bez EDTA i 50 μM PR-619 na każdą szalkę P100. Za pomocą skrobaka do komórek delikatnie zeskrobać komórki z dna płytki do pożywki Lysis.
UWAGA: Sprawdź, czy wszystkie komórki odczepiły się od płytki, dokonując wizualnych oględzin podstawy płytki po zabiegu. - Alternatywnie, zbierz komórki przez trypsynizację przez aspirację pożywki komórkowej i dodaj 1 ml 1x (0,05%) trypsyny-EDTA do płytki, tyle samo, aby przykryć komórki i umieścić płytkę w inkubatorze ustawionym na 37 °C, 5% CO2 i 95% wilgotności na ~ 5 minut, upewniając się, że wszystkie komórki odłączyły się od płytki. Dodaj 2 ml wstępnie podgrzanej pożywki wzrostowej, aby zatrzymać trypsynizację. Wirować przy 150 g przez 10 minut i odsysać supernatant. Przemyć 1x PBS i odwirować przy 150 x g przez 10 min. Po zassaniu supernatantu dodać 500 μl buforu do lizy (50 mM Tris pH 8,5, 150 mM NaCl, 5 mM EDTA, 1% NP40, uzupełnione kompletnym koktajlem inhibitorów proteazy wolnych od EDTA i 50 μM PR-619 dla każdej płytki P100.
UWAGA: Dodanie PR-619 ma kluczowe znaczenie. - Wirować w temperaturze 15 500 x g i temperaturze 4°C przez 10 minut. Przenieść supernatant do innej probówki i wyrzucić osad.
UWAGA: W tym miejscu można wstrzymać działanie protokołu, a próbki przechowywać w temperaturze -80 °C do czasu dalszej analizy.
2. Przygotowanie i liza tkanek
- Po złożeniu ofiary ze zwierząt zbierz wątroby myszy, umyj zimnym PBS i natychmiast zamroź w ciekłym azocie. Przechowywać próbki w temperaturze -80 °C do czasu dalszej analizy.
- Homogenizuj 75 mg fragmentów z zamrożonych / lub świeżych wątrób w 1 ml lodowatego buforu do lizy (50 mM Tris pH 8,5, 150 mM NaCl, 5 mM EDTA, 1% NP40, uzupełnione kompletnym koktajlem inhibitorów proteaz bez EDTA i 50 μM PR-619). Uruchomić homogenizator z prędkością 6500 x obr./min, 2 x 60 s każdy, z przerwą 30 s (patrz Tabela materiałów).
- Odwirować próbki w mikrodyfie o temperaturze 15,500 x g i temperaturze 4 °C przez 10 minut. Przenieść supernatant do innej probówki i wyrzucić osad.
- Alternatywnie należy rozcierać 75 mg zamrożonych tkanek w ciekłym azocie. Następnie odzyskaj tkankę w 1 ml buforu do lizy.
- Odwirować próbkę w mikrodyfie o temperaturze 15, 500 x g i temperaturze 4 °C przez 10 minut. Przenieść supernatant do innej probówki i wyrzucić osad.
UWAGA: W tym miejscu można wstrzymać działanie protokołu, a próbki przechowywać w temperaturze -80 °C do czasu dalszej analizy.
3. Wiązanie GST-SUBE lub kontroli GST z kulkami glutationowo-agarozowymi
UWAGA: Synteza GST-SUBEs lub kontroli GST wykracza poza zakres tego manuskryptu i może być przejrzana w wcześniej opublikowanej literaturze20. Alternatywnie, GST i Control SUBE są dostępne na rynku (np. SignalChem).
- Przygotowanie kulek glutationowych
- Dodaj 1 ml wody dejonizowanej do 70 mg liofilizowanych kulek glutationowo-agarozowych. Rozpuść kulki przez noc w temperaturze 4 °C (lub przez co najmniej 30 minut w temperaturze pokojowej).
- Dokładnie umyj kulki po spęcznieniu (w celu usunięcia laktozy i etanolu, które są zwykle obecne w liofilizowanych granulkach agarozy w proszku). W tym celu należy najpierw umyć 10 ml wody dejonizowanej lub PBS, a następnie odwirować przy 300 x g przez 5 minut w temperaturze pokojowej. Wykonaj tę czynność trzy razy.
- Po 3 praniach ponownie zawiesić kulki w 1 ml PBS, aby uzyskać 50% (v/v) zawiesinę.
UWAGA: Ta objętość jest odpowiednia do analizy 10 próbek.
- Do każdej próbki dodać 100 μg GST-SUBEs lub kontroli GST (patrz reference20) do 100 μl zawiesiny z kulkami glutationu i 500 μl PBS.
UWAGA: Względna obfitość interesujących nas białek SUMOylowanych określa ilość GST-SUBE używanych do ściągania. Dla każdego nowego modelu eksperymentalnego przeanalizuj stan przed właściwym eksperymentem, osuszając western blot materiału wejściowego, związanego i przepływowego (FT) przy użyciu przeciwciał anty-SUMO2/3 lub przeciwko białkom będącym przedmiotem zainteresowania (kinaza wątrobowa B1 (LKB1). - Inkubować wszystkie GST-SUBE lub kontrolę GST z kulkami przygotowanymi w ppkt 3.2, wolno obracającymi się w rotatorze lub mini walcu (patrz Tabela Materiałów) w temperaturze 4 °C przez co najmniej 2 godziny (powolna reakcja wiązania).
UWAGA: Dodanie 1 mM ditiotreitolu (DTT) poprawia wiązanie GST z kulkami glutationu. - Odzyskać kulki agarozy przez odwirowanie przy 300 x g przez 5 minut w temperaturze pokojowej. Na koniec ponownie zawiesić kulki w PBS, aby uzyskać 50% (v/v) gnojowicy.
UWAGA: W tym miejscu można wstrzymać działanie protokołu, a próbki przechowywać w temperaturze -80 °C do czasu dalszej analizy.
4. Test ściągania GST
- Po kroku 1.5, 2.3 lub 2.5 pobrać 1/10 całkowitej objętości (np. 50 μl) i rozcieńczyć w tej samej objętości 3x wrzącego buforu (250 mM Tris-HCl pH 6,8, 500 mM β-merkaptoetanol, 50% glicerol, 10% SDS, błękit bromofenolowy). Ten ułamek jest uważany za WEJŚCIE.
- Dodać 450 μl klarowanego lizatu z etapów 1,5, 2,3 lub 2,5 do 100 μl zawiesiny kulek glutationu. Inkubować lizat z kulkami, powoli obracając w temperaturze 4 °C przez co najmniej 2 godziny
UWAGA: Alternatywnie można użyć 100-200 μg białka całkowitego z etapów 1.5, 2.3 lub 2.5 (oznaczonych ilościowo za pomocą testu Bradforda) w całkowitej objętości 450 μl. - Odwirować kulki w mikrofugach o sile 300 x g przez 5 minut i zebrać supernatant do analizy. Przenieść 1/10 całkowitej objętości (np. 50 μl) do oddzielnej probówki i rozcieńczyć w równej objętości 3x wrzącego buforu. Ta frakcja jest frakcją przepływową (FT).
- Pozostałą próbkę przemyć trzykrotnie 1 ml lodowatego PBS, 0,05% Tween 20, odwirować w temperaturze 4 °C i 300 x g przez 1 minutę. Ostrożnie zassać, upewniając się, że nie pozostał płyn. Kulki odpowiadają frakcji SUBEs BOUND (SB).
- Eluować próbkę za pomocą 15 μl 3x wrzącego buforu i 15 μl buforu do lizy. Nazywa się to ułamkiem BOUND.
5. Identyfikacja i charakterystyka celów SUMO za pomocą analizy Western Blot
- Przeprowadź analizę western blot przy użyciu przeciwciała anty-SUMO2/3 lub innego specyficznego przeciwciała z wyboru, jak opisano wcześniej22.
6. Identyfikacja i charakterystyka proteomu SUMOylowanego za pomocą spektrometrii mas
UWAGA: W przypadku analizy spektrometrii mas (MS), próbki zostały przetworzone przy użyciu metody Filter-Aided Sample Preparation (FASP) opisanej przez Wiśniewskiego et al.23.
- Odsolić peptydy za pomocą mikrokolumn C18 i zawiesić je ponownie w 0,1% kwasie mrówkowym (FA) przed analizą MS.
- Załaduj próbki do systemu LC-MS (patrz Tabela materiałów) i przeanalizuj je w trzech egzemplarzach (kontrpróbach technicznych) (Rysunek 2b).
- Kontynuuj identyfikację białek i obliczanie obfitości za pomocą odpowiedniego oprogramowania.
- W celu analizy statystycznej i wygenerowania mapy cieplnej załaduj dane na platformę Perseus (http://www.perseus.tufts.edu/hopper/). Zastosuj test t oparty na permutacjach (FDR) skorygowany o współczynnik fałszywych odkryć do porównania liczebności. Białka o q < 0,05 i stosunku SUBEs/GST większym niż 2 uznano za wzbogacone24.
UWAGA: Białka zidentyfikowane za pomocą co najmniej dwóch różnych peptydów są brane pod uwagę w analizie końcowej.
Wyniki
Identyfikacja specyficznego substratu sumoilacji w biopsjach guzów wątroby za pomocą analizy Western blot
Niedawno wykazano, że sumoilacja kinazy wątrobowej B1 (LKB1) jest istotnym czynnikiem onkogennym w raku wątroby9,25. Myszy z niedoborem glicyny N-metylotransferazy (Gnmt), często określane jako Gnmt−/−, stanowią model, w którym spontanicznie rozwija się rakowiak wątrobowokomórkowy (HCC), najczęstszy typ pierwotnego raka wątroby. Do wzbogacania i izolowania białek sumoilowanych zarówno u myszy Gnmt−/− z rakiem wątroby, jak i u ich braci i sióstr typu dzikiego (Gnmt+/+), wykorzystano SUBEs. Na Rysunku 2a przedstawiono barwienie Ponceau S trzech różnych frakcji (input, FT i BOUND) uzyskanych w badaniu pull-down z użyciem SUBEs. Barwienie Ponceau S jest przydatne do kontroli ewentualnego niekorzystnego wpływu na ilość nałożonych białek, które mają zostać ocenione za pomocą Western blot. Na Rysunku 2b pokazano analizę Western blot białka LKB1 z wykorzystaniem SUBEs do wychwycenia endogennego sumoilowanego LKB1. Poziomy sumoilacji LKB1 są podwyższone w guzach wątroby. W przypadku analizy Western blot, równe ilości nałożonych i przeniesionych białek zaobserwowano poprzez barwienie Ponceau frakcji input, a nie uległy one znaczącej zmianie po przemyciach (frakcja flow through). Ilość białka wychwyconego za pomocą SUBEs była znacznie wyższa, szczególnie w guzach. Alternatywnie, barwienie powtórnego żelu błękitem Coomassie może dostarczyć podobnych informacji. Białka „lepkie”, takie jak p53 lub sumoilowane formy niektórych białek, mogą wiązać się z kontrolą GST. Aby usunąć tło, należy użyć kulek agarozowych o niskiej gęstości, przeprowadzić powlekanie BSA lub wprowadzić dodatkowe przemycia. Może to jednak wpłynąć na zastosowania takie jak spektrometria mas i może doprowadzić do utraty białek o niskim powinowactwie wiązania.
Charakterystyka interaktomu SUMO w ludzkich komórkach hepatoma za pomocą analizy spektrometrii mas
Aby zbadać zdolność pułapki SUMO do oddziaływania z naturalnie sumoylowanymi białkami, wykorzystano linie komórkowe Huh-7 (ludzkie hepatoma) oraz nietransformowane ludzkie komórki nabłonka wątroby THLE2. Pierwszym krokiem jest wizualizacja całkowitego materiału wyizolowanego za pomocą SUBE, z użyciem GST jako kontroli negatywnej. W tym celu można zastosować konwencjonalne protokoły barwienia białek, jak pokazano na Rysunku 3a. Następnie przeprowadzono analizę spektrometrii mas. W próbkach Huh7 GST zidentyfikowano średnio 2268 białek (odpowiednio 2339, 2297 i 2168 dla każdego załadunku), natomiast w próbkach Huh7 SUBE zidentyfikowano średnio 2812 białek (2815, 2817 i 2806). Po odjęciu tła w SUBE stwierdzono wzbogacenie o 742 białka. Z kolei w próbkach THLE2 GST zidentyfikowano średnio 2497 białek (odpowiednio 2476, 2520 i 2495), a w SUBE 2763 białek (2823, 2783 i 2684). Z tych białek 577 uznano za wzbogacone w próbkach SUBE. Analiza powtórzeń technicznych pozwoliła na stworzenie mapy ciepła przedstawionej na Rysunku 3b, która została wygenerowana przy użyciu domyślnych ustawień (odległość euklidesowa, średnie wiązanie oraz wstępne przetwarzanie metodą k-średnich). Mapa ciepła przedstawia rozkład 100 najbardziej znacząco i ekskluzywnie wzbogaconych białek w każdej z linii komórkowych.
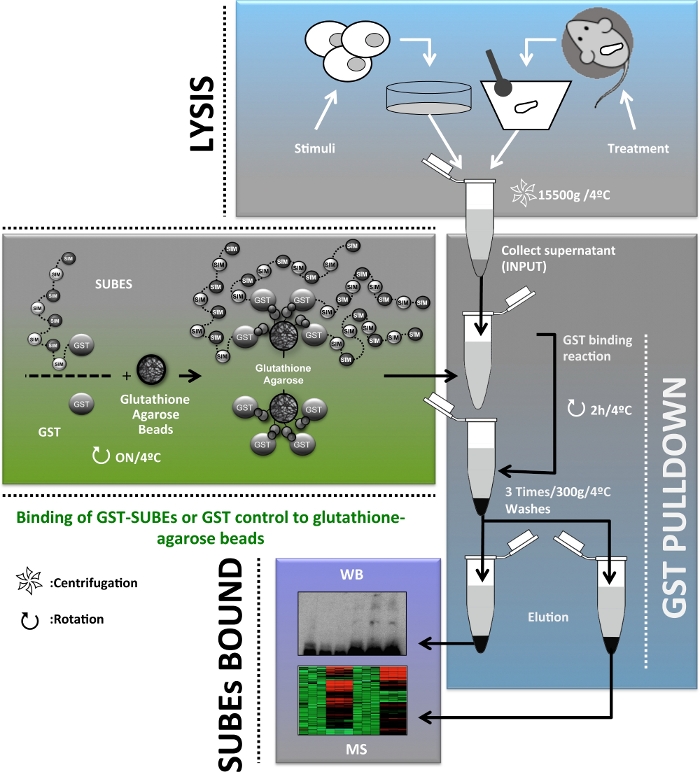
Rycina 1: Schematyczny diagram przebiegu protokołu wykorzystanego do wzbogacania, izolacji, identyfikacji i charakterystyzacji proteomu SUMOylowanego in vivo w badaniu raka wątroby. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 2: Modyfikacja LKB1 przez SUMO-2 w mysich modelach raka hepatokomórkowego.
(a) Barwienie Ponceau S trzech różnych frakcji (input, przepływ FT i BOUND) otrzymanych w teście pull-down z użyciem SUBE. (b) Analiza Western blot białka LKB1 z wykorzystaniem elementów wiążących SUMO (SUBE) w celu wychwycenia endogennego sumoilowanego LKB1; GAPDH służy jako kontrola załadunku. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
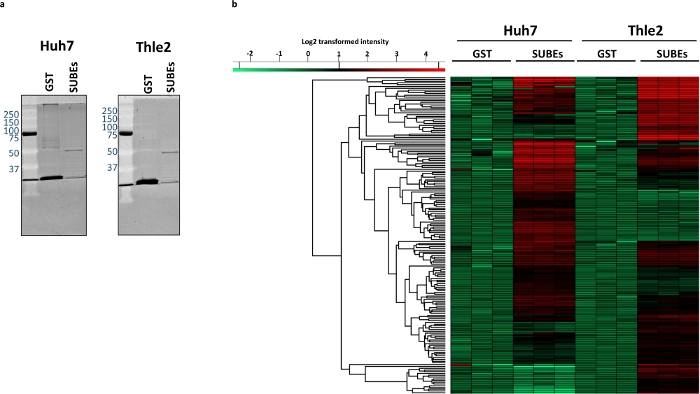
Rysunek 3: Różnice w proteomie SUMOylowanym pomiędzy nowotworową linią komórkową Huh-7 a nieprzekształconą linią komórkową nabłonka wątroby THLE2 człowieka.
(a) Barwienie Sypro wyizolowanego materiału białkowego dla GST (kontrola negatywna) i SUBE. (c) Mapa ciepła przedstawiająca białka o różnym stopniu wzbogacenia w próbkach SUBE z linii Huh-7 i THLE2. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
W niniejszym dokumencie przedstawiliśmy pełny i szczegółowy opis metodologii opisującej zastosowanie SUBE do wzbogacania, izolacji oraz identyfikacji i charakterystyki białek SUMOylowanych w modelach in vivo raka wątroby. Zarówno w guzach wątroby myszy, jak i ludzkich komórkach wątrobiaka byliśmy w stanie prawidłowo wyizolować i zidentyfikować interesujące nas białka SUMOylowane oraz przeprowadzić wysokoprzepustową charakterystykę proteomu i interaktomu SUMOylated. Mimo że synteza SUBE wykracza poza zakres tego manuskryptu, w celu uzyskania dalszych informacji należy zapoznać się z poniższymi odniesieniami26. Opisany protokół jest szybki i bardzo czuły, a krytyczny etap protokołu obejmuje zastosowanie inhibitorów SENPs (PR-619). Alternatywnie można zastosować chemiczne inhibitory izopeptydazy, takie jak NEM (N-Ethylmaleimid) i IAA (2-Jodoacetamid) w buforze do lizy, jednak wcześniejsze doniesienia wykazały, że w przypadku protokołu SUBEs stosowanie PR-619 jest korzystne, ponieważ inne inhibitory zakłócają wiązanie GST z kulkami glutationu20.
SUBE to rekombinowane białka, które składają się z tandemowych powtórzeń SIM, rozpoznając w ten sposób cząsteczki SUMO na zmodyfikowanych białkach ze wzrostem ogólnego powinowactwa do substratów SUMO. Ze względu na wysoką specyficzność i czułość, zastosowanie SUBE do izolacji proteomu SUMOylowanego jest korzystne w porównaniu z innymi podejściami w literaturze, takimi jak wykrywanie za pomocą western-blot specyficznych białek SUMOylowanych przy użyciu przeciwciał przeciwko białku będącemu przedmiotem zainteresowania lub chromatografia niklowa przy użyciu różnych wersji cząsteczek SUMO znakowanych histydyną. Należy jednak wziąć pod uwagę, że ponieważ protokół SUBEs jest wykonywany w warunkach niedenaturujących, interakcja między białkami SUMOylated a innymi białkami oddziałującymi jest zachowana. W związku z tym uzyskujemy informacje o interaktomie SUMO, a nie tylko listę docelowych białek SUMOylowanych. W związku z tym konieczne są dalsze eksperymenty, aby potwierdzić, czy zidentyfikowane białko jest celem SUMO, czy też czynnikiem oddziałującym. Innym ograniczeniem SUBE jest fakt, że stosowane pułapki kontrolne GST są w stanie wychwycić wiele białek tła związanych ze stresem oksydacyjnym. Kwestia ta jest szczególnie istotna podczas analizy MS ze względu na wysoką czułość tej techniki. Aby przezwyciężyć te ograniczenia, opracowano biotynylowane pułapki SUMO (bioSUBEs)26. Innym ograniczeniem SUBE jest fakt, że jesteśmy w stanie wychwycić tylko białka zmodyfikowane przez SUMO 2 i SUMO 3, podczas gdy białek zmodyfikowanych przez SUMO 1 nie można wyizolować.
Inne obawy związane ze stosowaniem SUBE są związane z ilością materiału wyjściowego niezbędnego do przeprowadzenia zabiegu. Materiał wyjściowy wykorzystany do wychwycenia białek SUMOylowanych powinien uwzględniać różne badane warunki doświadczalne. Podczas gdy podstawowa SUMOylacja została opisana w różnych kontekstach komórkowych, SUMOylacja jest procesem, który jest silnie indukowany po wielu warunkach/bodźcach stresowych. Porównując próbki niepoddane działaniu substancji i poddane działaniu substancji, należy mieć pewność, że kolumna nie jest nasycona i można zaobserwować różnice między tymi warunkami. W przypadku analizowanych przez nas fenotypów myszy nie zastosowano żadnych metod leczenia, a podstawowe poziomy SUMOylacji są niskie. Z tego powodu zastosowano duże ilości białek. Poziom tła powinien być kontrolowany za pomocą GST, a jeśli niespecyficzne wiązanie jest wysokie, należy zmniejszyć ilość materiału wyjściowego lub czas wiązania. Analiza frakcji FT może wskazywać na skuteczność wychwytywania, nawet jeśli pułapki te preferują białka poli-SUMOylowane i nie należy oczekiwać całkowitego zubożenia, zmniejszenie całkowitej SUMOylacji jest na ogół dobrze obserwowane, gdy skuteczność wychwytywania jest optymalna.
Wreszcie, inne zastosowania technologii SUBEs obejmują połączenie technologii SUBEs z powierzchniowym rezonansem plazmonowym w czasie rzeczywistym (SPR), co pozwala na interakcje w czasie rzeczywistym z białkami SUMOylowanymi z ekstraktów komórkowych27. Ponadto, od niedawna, opracowano biotynylowane pułapki SUMO (bioSUBEs), których zaletą jest zmniejszenie tła związanego z większymi znacznikami, np. podczas analizy spektrometrii mas26. Ponadto wersja bioSUBE może być wykorzystana do wykrywania białek SUMOylowanych w żywych komórkach za pomocą fluorescencji przy użyciu streptawidyny znakowanych odrębnymi barwnikami fluorescencyjnymi, wykorzystującymi wiązanie streptawidyny z biotyną. Również metody wykrywania i kwantyfikacji białek SUMOylowanych mogą być rozważane zarówno w przypadku wersji GST, jak i bioSUBEs, tak jak to zrobiono z tandemowymi jednostkami wiążącymi ubikwitynę (TUBEs)21.
Ogólnie rzecz biorąc, zastosowanie SUBE do izolacji i charakterystyki proteomu SUMOylowanego istotnego w raku wątroby jest szybką i czułą metodą dostarczającą obszernych informacji na temat wciąż raczej nieznanej roli szlaku SUMOylacji w raku wątroby.
Oświadczenia
Dr Martínez-Chantar doradza firmie Mitotherapeutix LLC.
Podziękowania
Ta praca była wspierana przez granty z Institut National du Cancer, FRANCJA, grant INCa PLBIO16-251 (PLBIO16-251), CONACyT-SRE (Meksyk) grant 0280365 oraz program REPERE z Oksytanii, Francja (MSR.). Ponadto, NIH (Departament Zdrowia i Opieki Społecznej USA)-R01AR001576-11A1, Gobierno Vasco-Departamento de Salud 2013111114 (do M.L.M.-C), ELKARTEK 2016, Departamento de Industria del Gobierno Vasco, MINECO: SAF2017-87301-R integrado en el Plan Estatal de Investigación Cientifica y Técnica y Innovación 2013-2016 cofinanciado con Fondos FEDER, BIOEF (Baskijska Fundacja na rzecz Innowacji i Badań nad Zdrowiem): EITB Maratoia BIO15/CA/014; Instituto de Salud Carlos III:PIE14/00031, integrado en el Plan Estatal de Investigación Cientifica y Técnica y Innovación 2013-2016 cofinanciado con Fondos FEDER (do M.L.M.-C), Asociación Española contra el Cáncer (T.C.D, M.L.M-C), Nagroda Daniela Alagille'a od EASL (dla T.C.D), Fundación Científica de la Asociación Española Contra el Cancer (AECC Scientific Foundation) Rare Tumor Calls 2017 (do M.L.M), La Caixa Foundation Program (do M.L.M). Dziękujemy firmie MINECO za akredytację Severo Ochoa Excellence dla CIC bioGUNE (SEV-2016-0644).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| (Gnmt−/−)/ (Gnmt+/+) myszy | CIC bioGUNE | ||
| 0,5% Trypsyna-EDTA | Life Technologies | 15400-054 | |
| BEBM | Lonza/Clonetics Corporation | cc-3171 | |
| BEGM Bullet Kit | Lonza/Clonetics Corporation | CC3170 | |
| Niebieski bromofenol | Sigma | 115-39-9 | |
| BSA | Sigma | A4503 | |
| Mikrokolumny C18 | Millipore | Z720070 | |
| Kolagen typu I | Santa Cruz Biotechnology | sc-136157 | |
| Kompletne tabletki bez EDTA | Roche | 4693132001 | |
| DMEM | Life Technologies | A14431-01 | |
| DTT | Sigma | 43815 | |
| EDTA | Sigma | E6758 | |
| EGF | Sigma | e9644 | |
| FBS | Life Technologies | 10270 | |
| Fibronectin | Life Technologies | 33010018 | |
| Glutamina | Life Technologies | 25030-024 | |
| Koraliki agarozy glutationowej | Sigma | G4510 | |
| Glicerol | Sigma | G5516 | |
| Kontrola | GSTSignalChem | G52-30H | |
| GST-SUBEs | SignalChem | S291-340G | |
| Huh7 | CLS (usługa linii komórkowych) | 300156 | https://clsgmbh.de/ |
| IAA (2-jodoacetamid) | Merck | L58046844 | |
| Przeciwciało LKB1 | Cruz Biotechnology | SC-32245 | |
| Mini rotator rolkowy LabRoller | LABNET | H5500 | https://www.labnetinternational.com |
| NaCl | Merck | 106404041000 | |
| nanoElute | BRUKER | https://www.bruker.com/ | |
| NEM (N-Ethylmaleimide) | Sigma | E3876 | |
| NP40 | Fluka | 74385 | |
| PBS | Life Technologies | 14190-094 | |
| Peaks Oprogramowanie | Bioinformatyka Rozwiązania Inc. | http://www.bioinfor.com/ | |
| Fosfoetanolamina | Sigma | P0503 | |
| Ponceau S roztwór | Sigma | P7170 | |
| PR-619 | Merck | 662141 | |
| Precellys 24 | Bertin Technologies | P000669-PR240-A | |
| PSA | Life Technologies | 151-40-122 | |
| PSG | Life Technologie | 10378-016 | |
| SDS | Sigma | L3771 | |
| SUMO2/3 przeciwciało | Abcam | Ab3742 | |
| THLE-2 | ATCC | ATCC CRL-2706 | http://www.lgcstandards-atcc.org |
| timsTOF Pro ze spektrometrem masowym PASEF | BRUKER | https://www.bruker.com/ | |
| β-merkaptoetanol | Sigma | 60-24-2 |
Bibliografia
- Forner, A., Llovet, J. M., Bruix, J. Hepatocellular carcinoma. Lancet. 379 (9822), 1245-1255 (2012).
- Gerbes, A., et al. Gut roundtable meeting paper: selected recent advances in hepatocellular carcinoma. Gut. , (2017).
- Avila, M. A., Berasain, C., Sangro, B., Prieto, J. New therapies for hepatocellular carcinoma. Oncogene. 25 (27), 3866-3884 (2006).
- Grotenbreg, G., Ploegh, H. Chemical biology: dressed-up proteins. Nature. 446 (7139), 993-995 (2007).
- Hendriks, I. A., Vertegaal, A. C. A comprehensive compilation of SUMO proteomics. Nature Reviews in Molecular Cell Biology. 17 (9), 581-595 (2016).
- Seeler, J. S., Dejean, A. SUMO and the robustness of cancer. Nature Reviews Cancer. 17 (3), 184-197 (2017).
- Tomasi, M. L., et al. S-adenosyl methionine regulates ubiquitin-conjugating enzyme 9 protein expression and sumoylation in murine liver and human cancers. Hepatology. 56 (3), 982-993 (2012).
- Li, J., et al. Cbx4 governs HIF-1alpha to potentiate angiogenesis of hepatocellular carcinoma by its SUMO E3 ligase activity. Cancer Cell. 25 (1), 118-131 (2014).
- Zubiete-Franco, I., et al. SUMOylation regulates LKB1 localization and its oncogenic activity in liver cancer. EBioMedicine. 40, 406-421 (2019).
- Sarge, K. D., Park-Sarge, O. K. SUMO and its role in human diseases. Internationa Review of Cell and Molecular Biology. 288, 167-183 (2011).
- Da Silva-Ferrada, E., Lopitz-Otsoa, F., Lang, V., Rodriguez, M. S., Matthiesen, R. Strategies to Identify Recognition Signals and Targets of SUMOylation. Biochemical Research International. , 875148(2012).
- Liang, Y. C., et al. SUMO5, a Novel Poly-SUMO Isoform, Regulates PML Nuclear Bodies. Science Reports. 6, 26509(2016).
- Mikolajczyk, J., et al. Small ubiquitin-related modifier (SUMO)-specific proteases: profiling the specificities and activities of human SENPs. Journal of Biologucal Chemistry. 282 (36), 26217-26224 (2007).
- Hilgarth, R. S., Sarge, K. D. Detection of sumoylated proteins. Methods in Molecular Biology. 301, 329-338 (2005).
- Vertegaal, A. C., et al. A proteomic study of SUMO-2 target proteins. Journal of Biological Chemistry. 279 (32), 33791-33798 (2004).
- Bruderer, R., et al. Purification and identification of endogenous polySUMO conjugates. EMBO Reports. 12 (2), 142-148 (2011).
- Becker, J., et al. Detecting endogenous SUMO targets in mammalian cells and tissues. Nature Structural Molecular Biology. 20 (4), 525-531 (2013).
- Barysch, S. V., Dittner, C., Flotho, A., Becker, J., Melchior, F. Identification and analysis of endogenous SUMO1 and SUMO2/3 targets in mammalian cells and tissues using monoclonal antibodies. Nature Protocols. 9 (4), 896-909 (2014).
- Hendriks, I. A., et al. Site-specific characterization of endogenous SUMOylation across species and organs. Nature Communications. 9 (1), 2456(2018).
- Da Silva-Ferrada, E., et al. Analysis of SUMOylated proteins using SUMO-traps. Science Reports. 3, 1690(2013).
- Hjerpe, R., et al. Efficient protection and isolation of ubiquitylated proteins using tandem ubiquitin-binding entities. EMBO Reports. 10 (11), 1250-1258 (2009).
- Embade, N., et al. Murine double minute 2 regulates Hu antigen R stability in human liver and colon cancer through NEDDylation. Hepatology. 55 (4), 1237-1248 (2012).
- Wisniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nature Methods. 6 (5), 359-362 (2009).
- Meier, F., et al. Online Parallel Accumulation-Serial Fragmentation (PASEF) with a Novel Trapped Ion Mobility Mass Spectrometer. Molecular and Cellular Proteomics. 17 (12), 2534-2545 (2018).
- Ritho, J., Arold, S. T., Yeh, E. T. A Critical SUMO1 Modification of LKB1 Regulates AMPK Activity during Energy Stress. Cell Reports. 12 (5), 734-742 (2015).
- Lang, V., Da Silva-Ferrada, E., Barrio, R., Sutherland, J. D., Rodriguez, M. S. Using Biotinylated SUMO-Traps to Analyze SUMOylated Proteins. Methods in Molecular Biology. 1475, 109-121 (2016).
- Xolalpa, W., Rodriguez, M. S., England, P. Real-Time Surface Plasmon Resonance (SPR) for the Analysis of Interactions Between SUMO Traps and Mono- or PolySUMO Moieties. Methods in Molecular Biology. 1475, 99-107 (2016).
Przedruki i uprawnienia
