Ta procedura została ustanowiona do wykorzystania do rozwoju zaawansowanych hodowli wątroby 3D in vitro, które mogą dostarczyć bardziej fizjologicznie istotną ocenę zagrożeń genotoksycznych związanych z ekspozycją na nanomateriały zarówno w ostrym, jak i długotrwałym, powtarzanym dawce.
Artykuł metodologiczny
Zaawansowane modele 3D wątroby do badań genotoksyczności in vitro po długotrwałym narażeniu na nanomateriały
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Ze względu na szybki rozwój i implementację różnorodnych nanomateriałów inżynieryjnych (ENM), narażenie na ENM jest nieuniknione, a rozwój solidnych, predykcyjnych systemów testowych in vitro jest niezbędny. Toksykologia wątroby ma kluczowe znaczenie przy rozważaniu narażenia na ENM, ponieważ wątroba odgrywa istotną rolę w homeostazie metabolicznej i detoksykacji, a także jest głównym miejscem akumulacji ENM po ekspozycji. Opierając się na tym i przyjętym zrozumieniu, że modele hepatocytów 2D nie naśladują dokładnie złożoności skomplikowanych interakcji wielokomórkowych i aktywności metabolicznej obserwowanej in vivo, kładzie się większy nacisk na rozwój fizjologicznie istotnych modeli 3D wątroby dostosowanych do celów oceny zagrożeń ENM in vitro. Zgodnie z zasadami zasady 3R w celu zastąpienia, ograniczenia i udoskonalenia eksperymentów na zwierzętach, opracowano model wątroby oparty na linii komórkowej 3D HepG2, który jest przyjaznym dla użytkownika, opłacalnym systemem, który może obsługiwać zarówno przedłużone, jak i powtarzające się reżimy ekspozycji ENM (≤14 dni). Te sferoidalne modele (o średnicy ≥500 μm) zachowują swoją zdolność proliferacyjną (tj. dzielące się modele komórek), co pozwala na ich sprzężenie ze "złotym standardem" testu mikrojądrowego w celu skutecznej oceny genotoksyczności in vitro. Ich zdolność do informowania o szeregu toksykologicznych punktów końcowych (np. czynność wątroby, odpowiedź (pro)zapalna, cytotoksyczność i genotoksyczność) została scharakteryzowana przy użyciu kilku ENM zarówno w reżimie ostrego (24 godziny), jak i długotrwałego (120 godzin). Ten trójwymiarowy model wątroby in vitro może być wykorzystany do oceny bardziej realistycznych ekspozycji na ENM, zapewniając w ten sposób przyszłe podejście in vitro, które lepiej wspiera ocenę zagrożeń ENM w rutynowy i łatwo dostępny sposób.
Wprowadzenie
Ze względu na szybki rozwój i implementację różnorodnego zestawu nanomateriałów inżynieryjnych (ENM) w wielu zastosowaniach opartych na ludziach (np. żywność, kosmetyki, odzież, sprzęt sportowy, elektronika, transport i medycyna), nieuniknione jest, że ludzie będą regularnie narażeni na działanie ENM. W związku z tym rosną obawy, że nowatorskie, specyficzne dla wielkości właściwości fizykochemiczne, które sprawiają, że materiały te są korzystne w wielu zastosowaniach, mogą jednocześnie powodować niekorzystne skutki dla zdrowia ludzkiego i środowiska. Obecnie prowadzonych jest wiele międzynarodowych działań mających na celu aktywne odzwierciedlenie bardziej fizjologicznie istotnych ekspozycji na te ENM i ocenę potencjalnej toksyczności tych materiałów w porównaniu z ostrymi, długoterminowymi i powtarzającymi się scenariuszami narażenia na niskie dawki.
Toksykologia wątroby jest kluczowa przy rozważaniu ekspozycji na ENM, ponieważ powszechnie wiadomo, że wątroba jest głównym miejscem akumulacji ENM po ekspozycji1,2. Co więcej, wątroba jest głównym układem narządowym odpowiedzialnym za metabolizm i detoksykację substancji, które wchodzą do krążenia ogólnoustrojowego3. Opierając się na przyjętym zrozumieniu, że modele hepatocytów 2D nie naśladują dokładnie złożoności skomplikowanych interakcji wielokomórkowych ani odpowiednio nie reprezentują aktywności metabolicznej obserwowanej in vivo, położono większy nacisk na opracowanie solidnych i fizjologicznie istotnych modeli wątroby 3D in vitro dla technologii zastępczych in vivo4,5. Wykorzystanie zaawansowanych technologii hodowli 3D poprawia trwałość modeli wątroby in vitro, umożliwiając badanie długoterminowych, powtarzających się reżimów ekspozycji. Dodatkowo, ten zaawansowany format hodowli sprzyja tworzeniu ulepszonych fizjologicznych, organotypowych cech, takich jak kanaliki żółciowe, aktywne procesy transportowe i ulepszone zdolności metabolizowania leków CYP450, poprawiając w ten sposób przewidywalność modeli6. Obecne modele wątroby 3D in vitro składające się z monokultur (tylko hepatocyty) lub kokultur (hepatocyty z komórkami niemiąższowymi) istnieją w kilku formatach, począwszy od mikrotkanek lub sferoid w płytkach o bardzo niskiej przyczepności, sferoid wiszących kropli, komórek osadzonych w matrycach i/lub rusztowaniach oraz mikroprzepływowych platform do hodowli komórek, z których wszystkie są uważane za skuteczne zaawansowane modele in vitro do oceny toksyczności wątrobowej6, 7. Jednak większość tych modeli systemów wymaga dużej konserwacji, wymaga specjalistycznego sprzętu i jest droga. Ponadto modele te są często statyczne (tj. niedzielące się modele komórek), co uniemożliwia ich wykorzystanie w ocenie punktów końcowych zagrożenia, takich jak badania genotoksyczności z wykorzystaniem metod określających ilościowo utrwalone uszkodzenia DNA. Genotoksyczność jest podstawowym warunkiem wstępnym w toksykologii regulacyjnej i jest istotnym elementem oceny ryzyka każdego produktu toksycznego8. Nie ma jednego testu, który można by zastosować do ilościowego określenia wszystkich form uszkodzeń DNA, które mogą powstać po ekspozycji na czynnik egzogenny. Jednak kluczowym elementem zestawu testów genotoksyczności in vitro jest test mikrojądrowy, który jest wiarygodną i wieloaspektową techniką pomiaru poważnych uszkodzeń chromosomów9. Jest to złoty standard techniki opisanej w Wytycznej OECD dotyczącej badań 487, służącej do oceny uszkodzeń DNA i genotoksyczności in vitro i jest częścią wymogu dotyczącego baterii testowej do oceny zagrożeń regulacyjnych10,11.
Linia komórkowa ludzkiego raka wątrobowokomórkowego, HepG2, jest szeroko stosowana do wstępnej oceny ryzyka, ponieważ komórki są łatwo dostępne, stosunkowo tanie w pozyskiwaniu, proste do hodowli i podatne na wysokoprzepustowe badania przesiewowe12,13. Wykazano, że po wyhodowaniu w sferycznych strukturach 3D dobrze podsumowują mikrośrodowisko wątroby i oferują model wątroby o wystarczających zdolnościach proliferacyjnych, aby wesprzeć test mikrojądrowy3. Dalsze prace nad modelami sferoidalnymi HepG2 miały na celu poprawę trwałości i funkcjonalności podobnej do wątroby modelu, aby ułatwić ocenę zagrożenia genotoksycznością w długotrwałych, powtarzających się reżimach narażenia (≤14 dni). W związku z tym, zgodnie z zasadami zasady 3R w celu zastąpienia, ograniczenia i udoskonalenia doświadczeń na zwierzętach, niniejszy protokół został ustanowiony w celu zapewnienia zaawansowanego modelu 3D wątroby in vitro, zdolnego do wiarygodnej oceny wielu toksykologicznych punktów końcowych (np. funkcjonalności wątroby, markerów (pro)zapalnych, cytotoksyczności i genotoksyczności) po ostrym, długotrwałym i powtarzającym się narażeniu na chemikalia i ENM w rutynowy i łatwo dostępny sposób.
Tutaj prezentujemy metodę tworzenia fizjologicznie istotnego systemu modelowego 3D hepatocytów opartego na modelu in vitro do oceny zagrożenia genotoksyczności po ostrych lub długotrwałych, powtarzających się ekspozycjach na ENM. Protokół można podzielić na 6 kluczowych etapów: hodowla kriokonserwowanych komórek HepG2; Preparat sferoidalny HepG2; Przeniesienie sferoidu HepG2 z wiszącej kropli do zawiesiny agarozy; Zbiór sferoidów HepG2; oznaczanie i punktowanie mikrojądrowe; i analiza danych.
Protokół
1. Hodowla kriokonserwowanych komórek HepG2
UWAGA: Komórki HepG2, otrzymane z American Type Culture Collection (ATCC), hodowano w 1x podłożu Dulbecco's Modified Eagle Medium (DMEM) z 4,5g/L D-glukozy i L-glutaminy, uzupełnionym o 10% płodowej surowicy bydlęcej (FBS) oraz 1% antybiotyku penicylina/streptomycyna.
- Podgrzać pożywkę do hodowli komórek DMEM (wraz z dodatkami) w łaźni wodnej o temperaturze 37 °C przez 30 min.
- Wyjąć jedną fiolkę komórek HepG2 z ciekłego azotu i rozmrozić w łaźni wodnej o temperaturze 37 °C przez 2-3 min, delikatnie obracając fiolką, aby zapewnić równomierne rozmrożenie zawiesiny komórkowej. Należy uważać, aby nie zanurzać fiolki powyżej pierścienia uszczelniającego, w celu zminimalizowania ryzyka kontaminacji.
- Po rozmrożeniu wyjąć fiolkę z łaźni wodnej i obficie spryskać 70% etanolem, aby zdekontaminować zewnętrzną powierzchnię fiolki przed umieszczeniem jej w sterylnej komorze z laminarnym przepływem powietrza klasy II.
- Ostrożnie przenieść za pomocą pipety zawartość krio-fiolki z komórkami HepG2 do probówki wirówkowej zawierającej 9 mL podgrzanej pożywki do hodowli komórek DMEM (z dodatkami).
- Używając pipety seryjnej 10 mL, przenieść 10 mL zawiesiny komórkowej do jednorazowej butelki do hodowli komórek o powierzchni 25 cm2 i inkubować kulturę przez 3 dni (od zasiewu) w 5% CO2 i 37 °C aż do osiągnięcia ok. 80% konfluencji, a następnie przeprowadzić pasaż do większej jednorazowej butelki do hodowli komórek o powierzchni 75 cm2.
- Po osiągnięciu 80% konfluencji przeprowadzić pasaż komórek w warunkach sterylnych poprzez trypsynizację przy użyciu 0,05% roztworu trypsyny/EDTA podgrzanego w łaźni wodnej 37°C przez 30 min. Komórki nie mogą w żadnym momencie wyschnąć.
- Ponieważ komórki tworzą adherentną monowarstwę, usunąć pożywkę, wylewając ją do pojemnika z środkiem dezynfekującym. Następnie niezwłocznie wypłukać monowarstwę, aby usunąć wszystkie ślady obecnej pożywki, płucząc butelkę dwukrotnie 3 mL sterylnego 1x roztworu PBS przechowywanego w temperaturze pokojowej. PBS również należy wylać do pojemnika z środkiem dezynfekującym.
- Po usunięciu PBS dodać 5 mL podgrzanego 0,05% roztworu trypsyny-EDTA, upewniając się, że pokrywa on całą powierzchnię komórek, i inkubować komórki przez 6-8 min w 37 °C i 5% CO2.
- Delikatnie opukać butelkę, aby odspoić komórki od dna, a następnie dodać 5 mL pożywki do hodowli komórek DMEM (z dodatkami), aby zneutralizować enzym trypsynowy.
- Przenieść zawiesinę komórkową do probówki wirówkowej 50 mL i dokładnie pipetować zawiesinę w górę i w dół, aby upewnić się, że komórki są całkowicie zdysocjowane.
- Wirować rozcieńczoną zawiesinę komórkową przy 230 x g przez 5 min. Odpić nadosad nad cieczą do pojemnika z dezynfektantem i resuspender osad komórkowy w 25 mL pożywki do hodowli komórek DMEM (z dodatkami).
- Przenieść zawiesinę komórkową do jednorazowej butelki do hodowli komórek o powierzchni 75 cm2 i inkubować w 37 °C i 5% CO2 przez kolejne 3 dni przed przystąpieniem do przygotowania sferoidów. Gdy komórki HepG2 zdążą się zaaklimatyzować i ponownie osiągną ok. 80% konfluencji, oznaczyć stężenie komórek w celu przygotowania do zasiewu sferoidów.
2. Przygotowanie sferoidów HepG2
- Powtórzyć opisane powyżej kroki podpodziału kultur, z wyjątkiem tego, że po wirowaniu osad komórkowy należy zawiesić w 1 mL pożywki DMEM uprzednio ogrzanej w kąpieli wodnej o temperaturze 37 °C. Zawiesinę komórkową należy dokładnie wymieszać poprzez pipetowanie w górę i w dół.
- Oznaczyć żywotność komórek za pomocą testu wykluczania błękitu trypanowego (wytyczne dotyczące bezpieczeństwa i higieny pracy znajdują się w OSHA SOP 3.21 Reproductive Toxins, Mutagens, Teratogens and Embryotoxins – Procedures for Safe Handling and Storage (2019))14, stosując stosunek 1:1 zawiesiny komórkowej do uprzednio przefiltrowanego 0,4% roztworu błękitu trypanowego.
- Przed zliczeniem komórek pobrać 1 mL roztworu błękitu trypanowego za pomocą strzykawki 1 mL i przefiltrować przez jednostkę filtrującą 0,45 µm do sterylnej probówki o pojemności 1 mL.
- Przenieść 10 µL przefiltrowanego roztworu błękitu trypanowego do probówki 0,2 mL i dodać 10 µL zawiesiny komórkowej. Pozostały przefiltrowany roztwór błękitu trypanowego można przechowywać do 3 miesięcy w temperaturze pokojowej do późniejszego użycia.
- Komorę countingową (hemocytometr) należy dokładnie spryskać 70% etanolem i wytrzeć do sucha sterylnym ręcznikiem papierowym, a następnie przymocować na górze szkiełko nakrywkowe, wykorzystując parę z oddechu. Przesunięcie nakrywki po zwilżonej oddechem powierzchni indukuje siły kohezji poprzez generowanie pierścieni Newtona.
- Zawiesinę komórkową z błękitem trypanowym należy delikatnie wymieszać pipetą 1000 µL w górę i w dół (aby zmniejszyć naprężenia ścinające), a następnie nanieść 10 µL do hemocytometru. Należy upewnić się, że roztwór rozprowadził się pod szkiełkiem nakrywkowym i pokrywa całą siatkę, nie tworząc pęcherzyków powietrza.
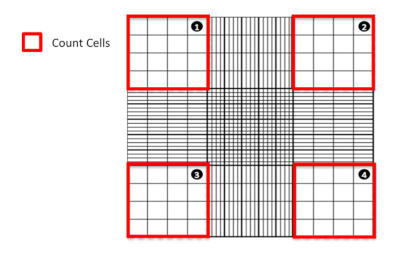
Rysunek 1: Liczenie komórek przy użyciu hematocytometru. Przedstawienie schematyczne hematocytometru z zaznaczeniem kwadrantu, z którego należy liczyć komórki. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Pod mikroskopem należy policzyć żywe (niebarwione) i martwe (zabarwione na niebiesko) komórki znajdujące się w czterech dużych kwadratach narożnych (Rysunek 1). Z obliczeń należy wykluczyć wszelkie komórki, które nakładają się na siebie lub znajdują się na dwóch wewnętrznych krawędziach dużych kwadratów narożnych (tj. na liniach).
- Korzystając z poniższego obliczenia, wyznacz średnią liczbę żywych, żywotnych komórek (niebarwionych) obecnych w próbce:
Całkowita liczba komórek/mL = Liczba żywych komórek x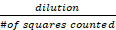 x 10,000
gdzie rozcieńczenie odnosi się do tego, ile razy roztwór stokowy został rozcieńczony w błękicie Trypan (w tym przypadku 2x), a liczba przeliczonych kwadratów odnosi się do czterech dużych kwadratów narożnych komory countingowej haemocytometru - Na podstawie liczby żywotnych komórek HepG2 i korzystając z następującego wzoru:
C1V1=C2V2
gdzie C1 = obecne stężenie żywotnych komórek,
V1 = obecna objętość zawiesiny komórkowej,
C2 = pożądane stężenie zawiesiny komórkowej,
V2 = pożądana objętość zawiesiny komórkowej - Przygotować 10 mL roztworu stokowego zawiesiny komórek HepG2 w pożywce DMEM o stężeniu 2.0 x 10⁵ komórek/mL, aby uzyskać 4000 komórek HepG2 na 20 µL wiszącej kropli. Zawiesinę komórkową należy dokładnie wymieszać, delikatnie pipetując w górę i w dół za pomocą pipety 1000 µL, aby upewnić się, że wszystkie komórki są w pełni zawieszone w pożywce.
- Do dołków 96-dołkowej płytki hodowlanej dodać 100 µL sterylnego PBS o temperaturze pokojowej, aby zapobiec wysychaniu wiszących kropli podczas inkubacji.
- Wziąć pokrywkę standardowej 96-dołkowej płytki hodowlanej o płaskim dnie, odwrócić ją i ostrożnie nanieść krople zawiesiny komórkowej o objętości 20 µL w centrum każdego wgłębienia dołków na pokrywce, jak pokazano na Rysunku 2. Należy użyć pipety wielokanałowej, ale nanosić tylko 2–4 krople naraz, ponieważ jednoczesne wysiewanie wielu kropli może wpłynąć na dokładność i rozmieszczenie kropli.
- Krople należy wycentrować we wgłębieniach dołków rozmieszczonych na pokrywce; w przeciwnym razie nie będą one wisieć w centrum dołków po odwróceniu pokrywki płytki i będą narażone na spadnięcie do wnętrza płytki. Należy delikatnie obrócić pokrywkę płytki 96-dołkowej tak, aby krople zwisały, a następnie ostrożnie nałożyć ją na płytkę 96-dołkową.
- Całą płytkę 96-dołkową wraz z pokrywką ostrożnie umieścić w inkubatorze w temperaturze 37 °C i 5% CO2 na 3 dni przed przeniesieniem sferoidów na agarozę.
UWAGA: Szczególną ostrożność należy zachować nie tylko podczas transportu płytek do i z inkubatorów, ale także podczas otwierania i zamykania inkubatora, ponieważ nadmierne wstrząsy mogą spowodować przesunięcie płytek, co doprowadzi do spadnięcia sferoidów lub ich nieprawidłowego uformowania.
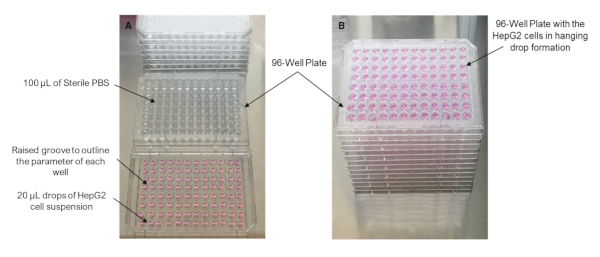
Rysunek 2: Przygotowanie in vitro modelu sferoidów 3D HepG2. (A) Komórki HepG2 wysiane w kroplach 20 µL na pokrywce płytki 96-dołkowej. (B) Komórki HepG2 po wysianiu w modelu wiszących kropli w celu umożliwienia formowania sferoidów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
3. Transfer sferoidów HepG2 z wiszącej kropli do zawiesiny agarozowej
UWAGA: W 3. dniu po wysianiu w kroplach wiszących, sferoidy przenosi się do dołków tej samej płytki 96-dołkowej, które zostały wcześniej pokryte cienką warstwą 1,5% żelu agarozowego.
- Przygotuj żele agarozowe i poddaj je autoklawowaniu (tj. 2. dnia po wysiewie) przed dniem powlekania płytek (tj. 3. dnia po wysiewie).
- Aby przygotować 1,5% żel agarozowy, odważ 0,30 g agarozy do czystej szklanej butelki, a następnie dodaj 20 mL pożywki DMEM bez czerwieni fenolowej. Autoklawuj agarozę przez 1 h w 230 °C w celu sterylizacji. Powłoka agarozowa zapobiega przyleganiu sferoidów HepG2 do dna dołków i tworzeniu się monowarstwy komórkowej, umożliwiając zachowanie trójwymiarowej struktury sferoidów.
- W 3. dniu po wysiewie wyjmij z inkubatora płytkę 96-dołkową zawierającą sferoidy HepG2 przygotowane metodą wiszącej kropli i ostrożnie odwróć pokrywkę tak, aby sferoidy przestały wisieć.
- Za pomocą pipety wielokanałowej usuń i odrzuć 100 µL PBS, które wcześniej dodano do dna płytki 96-dołkowej. Pozostaw płytki do wyschnięcia na powietrzu przez 2-3 min, jednocześnie podgrzewając agarozę w celu przygotowania do powlekania.
OSTROŻNIE: Procedura ta prowadzi do powstania bardzo gorącej, płynnej agarozy, która w przypadku rozlania na skórę może spowodować oparzenia i obrażenia. Ponadto należy zachować ostrożność podczas obchodzenia się ze szklaną butelką zawierającą płynną agarozę, ponieważ ona również może być bardzo gorąca. - Korzystając z wcześniej przygotowanych 1,5% żeli agarozowych, podgrzej szklaną butelkę zawierającą 20 mL żelu agarozowego przez 30 s w mikrofalówce przy maksymalnej mocy (tj. 900 W). Do powlekania dwóch płytek 96-dołkowych jedna butelka 20 mL wcześniej przygotowanego 1,5% żelu agarozowego powinna być wystarczająca.
- Po roztopieniu delikatnie zamieszaj agarozę, obracając szklaną butelkę, aby usunąć pęcherzyki powietrza, a następnie dodaj 50 µL agarozy do dna każdego dołka.
UWAGA: Podczas dodawania agarozy należy uważać, aby nie nachylać płytki pod kątem >45°, ponieważ agaroza szybko tężeje i nie utworzy płaskiej, wyrównanej warstwy, co może zakłócić wzrost sferoidów. Na tym etapie ważne jest sprawne działanie, aby zapobiec zestaleniu się agarozy przed całkowitym powlekaniem płytki. - Pozostaw płytkę na 2 min w temperaturze pokojowej przed dodaniem 100 µL uprzednio ogrzanej pożywki DMEM do hodowli komórkowej (z suplementami) na wierzch stałej warstwy agarozy w każdym dołku.
- Odwróć pokrywkę płytki 96-dołkowej i nałóż ją z powrotem na płytkę, tak aby sferoidy ponownie zwisały.
- Wiruj płytkę przez 3 min przy 200 x g, aby przenieść sferoidy z wiszącej kropli do poszczególnych dołków płytki 96-dołkowej. Po przeniesieniu sferoidy HepG2 powinny być zawieszone w pożywce do hodowli komórkowej. Pozostaw je na 24 h w inkubatorze w 37 °C i 5% CO2.
- W 4. dniu po wysiewie (tj. 24 h po przeniesieniu na płytki powlekane agarozą) poddaj sferoidy HepG2 o tej wielkości działaniu substancji chemicznych lub nanomateriałów inżynieryjnych (ENM).
- Aby utrzymać żywotność komórek podczas dłuższych okresów hodowli, wymieniaj pożywkę do hodowli komórkowej co 3 dni. W tym celu delikatnie odessaj 50 µL pożywki z powierzchni dołka i zastąp ją świeżą porcją 50 µL pożywki DMEM. Podczas wymiany pożywki należy uważać, aby nie usunąć ani nie naruszyć sferoidu.
4. Ekspozycja na nanomateriały/substancje chemiczne
UWAGA: Model sferoidów wątrobowych HepG2 może być stosowany zarówno w reżimach ekspozycji na ENM, jak i na substancje chemiczne, jednak głównym celem niniejszego protokołu jest ekspozycja na ENM. Przed ekspozycją badane ENM muszą zostać odpowiednio zdyspergowane; można to przeprowadzić zgodnie z instrukcjami zawartymi w NanoGenoTox Dispersion Protocol (Grant Agreement No. 20092101, 2018)15.
- Po przeprowadzeniu dyspersji zgodnie z protokołem NanoGenoTox Dispersion Protocol, rozcieńczyć zawiesinę ENM z początkowego stężenia 2.56 mg/mL do końcowego pożądanego stężenia w uprzednio ogrzanym medium hodowlanym DMEM (wraz z suplementami). Do podania dawki na jedną płytkę 96-dołkową wymagana jest objętość całkowita 5 mL.
- Aby poddać sferoidy HepG2 działaniu substancji chemicznej lub ENM, za pomocą pipety 200 µL odessać 50 µL medium hodowlanego z powierzchni każdego dołka (pozostawiając w dołku 50 µL, aby nie zakłócać sferoidów) i zastąpić je 50 µL medium zawierającego badaną toksykant w wymaganej dawce.
- Po naniesieniu materiału testowego inkubować płytki przez pożądany czas ekspozycji w temperaturze 37 °C i 5% CO2.
- W przypadku przeprowadzenia długoterminowego reżimu ekspozycji (≥24 h), niezwłocznie po upływie pożądanego czasu ekspozycji zebrać sferoidy do analizy punktu końcowego mikron jąder, zgodnie z opisem w krokach 6.1 – 6.4 poniżej.
- W przypadku reżimów ekspozycji ostrej (np. ≤24 h), po zakończeniu okresu ekspozycji zebrać, połączyć i przechowywać 50 µL supernatantu z każdego dołka płytki 96-dołkowej w temperaturze -80 °C do późniejszej analizy biochemicznej. Zastąpić medium hodowlane 50 µL świeżego medium zawierającego 6 µg/mL Cytochalasyny B i inkubować przez 1 – 1.5 cyklu komórkowego (tj. 24 – 26 h dla HepG2) w ramach przygotowania do zbioru w teście mikron jąder z blokadą cytokinezy.
UWAGA: W przypadku reżimów ekspozycji ostrej (≤24 h) można zastosować test mikron jąder z blokadą cytokinezy z użyciem Cytochalasyny B, natomiast w przypadku reżimów ekspozycji długoterminowej (≥24 h) należy zastosować wersję mononuklearną testu (bez Cytochalasyny B), zgodnie z opisem na Rysunku 4 poniżej.
5. Pozyskiwanie sferoidów HepG2
UWAGA: Po potraktowaniu chemicznym lub ekspozycji na ENM można zebrać zarówno pożywkę hodowlaną, jak i tkankę sferoidów do wielu analiz końcowych. W zależności od rodzaju analizy końcowej, sferoidy można zbierać indywidualnie (np. do analizy obrazu) lub łączyć w grupy (np. do testu mikrojąder z blokadą cytokinezy).
- Wyjmij płytkę 96-dołkową z inkubatora.
- Za pomocą pipety 200 µL odessij 100 µL pożywki hodowlanej wraz z tkanką sferoidową z każdego dołka i zbierz do sterylnej probówki wirówkowej o pojemności 15 mL. Należy uważać, aby nie dotknąć agarozy.
- Po zebraniu zawiesinę sferoidów odwiruj przy 230 x g przez 5 min. Usuń nadsącz i przechowuj w temperaturze -80 °C do późniejszej analizy końcowej (np. testów funkcji wątroby).
- Resuspenduj osad sferoidów w 1 mL sterylnego PBS (1x) o temperaturze pokojowej.
- Po przemyciu zawiesinę sferoidów ponownie odwiruj przy 230 x g przez 3 min. Odlej nadsącz, resuspenduj w 500 µL 0,05% roztworu trypsyny-EDTA i inkubuj przez 6-8 min w temperaturze 37 °C i 5% CO2.
- Po inkubacji delikatnie pipetuj komórki poddane działaniu trypsyny w górę i w dół, aby w pełni rozdzielić i resuspendować komórki HepG2 przed neutralizacją za pomocą 1 mL pożywki hodowlanej DMEM.
- Odwiruj rozcieńczoną zawiesinę komórkową przy 230 x g przez 5 min. Odlej nadsącz do środka dezynfekującego i resuspenduj osad komórkowy w 2 mL PBS (1x) o temperaturze pokojowej.
- Odwiruj zawiesinę komórkową przy 230 x g przez 5 min. Odlej nadsącz do środka dezynfekującego, a następnie ponownie resuspenduj osad komórkowy w 2 mL zimnego PBS (1x). Upewnij się, że komórki są dobrze rozproszone, aby zapobiec tworzeniu się aglomeratów komórkowych zasłaniających pole widzenia po naniesieniu na szkiełka mikroskopowe.
6. Test mikrądżączek i ocena wyników
W przypadku manualnej metody testu mikron jąder wymagana jest cytoodwirki w celu wytworzenia cytokropki (wyznaczonego, skoncentrowanego obszaru komórek) w centrum szkiełka mikroskopowego. Proces ten umożliwia bardziej efektywną ocenę preparatu, ponieważ pozwala osobie oceniającej łatwo zlokalizować interesujące komórki, w przeciwieństwie do analizy całego szkiełka, na którym komórki mogą być szeroko rozproszone.
- Zanurz matowe szkiełka przedmiotowe (trzy na dawkę) w 70% etanolu, a następnie w ddH2O i pozostaw do wyschnięcia na powietrzu przez 5 min.
- Umieść przygotowane szkiełka przedmiotowe w lejku do kuwety, jak pokazano na Rysunku 3A, gdzie szkiełko szklane (iii) jest umieszczone w metalowym wsporniku (iv) z kartą filtrującą (ii) i zabezpieczonym od góry lejkiem do kuwety (i).
- Ustaw lejki do kuwet w cytocentryfudze lejkami skierowanymi do góry, tak aby do każdego z nich można było bezpośrednio dodać 100 µL zawiesiny komórkowej.
- Przeprowadź cytocentryfugację przez 5 min przy 500 x g, aby zapewnić równomierne rozłożenie komórek na powierzchni szkiełka.
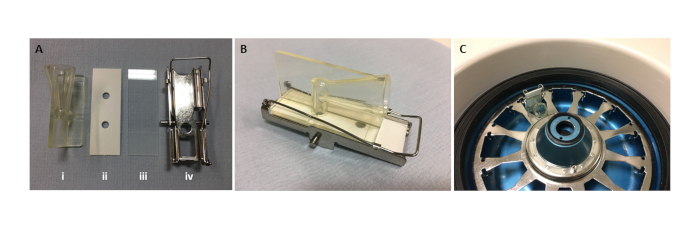
Rycina 3: Ustawienie cytocentryfugi do przygotowania traktowanych komórek na szkiełkach przedmiotowych. (A) Przedstawia poszczególne elementy: (i) lejek kuwety, (ii) kartę filtracyjną, (iii) szklane szkiełko przedmiotowe oraz (iv) metalowy wspornik niezbędne do cytocentryfugowania komórek HepG2 na szkiełka przedmiotowe. (B) Końcowy montaż lejka kuwety. (C) Prawidłowe umieszczenie lejka kuwety w cytocentryfudze. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Pozostawić preparaty do wyschnięcia na powietrzu przed utrwaleniem w lodowatym, 90% metanolu przez 10 min.
- Po utrwaleniu pozostawić preparaty do wyschnięcia na powietrzu przez noc w temperaturze pokojowej przed przechowywaniem w -20 °C do 6 miesięcy.
- W razie potrzeby wyjąć wcześniej przygotowane szkiełka mikroskopowe z zamrażarki -20 °C i pozwolić im ogrzać się do temperatury pokojowej przed przystąpieniem do barwienia metodą Giemsy.
OSTREŻENIE: Zgodnie z rozporządzeniem (WE) nr 1272/2008 [CLP], roztwór barwiący Giemsy jest cieczą łatwopalną, która może być toksyczna w przypadku połknięcia i może powodować uszkodzenia w kontakcie z oczami, skórą lub w przypadku wdychania. Przed użyciem należy zapoznać się z odpowiednią kartą charakterystyki (SDS) w celu uzyskania szczegółowych informacji na temat przechowywania, obchodzenia się z tym odczynnikiem oraz zasad bezpieczeństwa i higieny pracy. - Podczas rozmrażania szkiełek przygotować 20% roztwór barwiący Giemsy (wymagane 25 mL do zabarwienia ~30 szkiełek) rozcieńczony w buforze fosfatazowym (pH 6.8). Wymieszać dokładnie, delikatnie obracając roztwór, a następnie przefiltrować go przez złożony papier filtracyjny umieszczony w lejku.
- Za pomocą pipety Pasteura nanieść 3 – 5 kropli przefiltrowanego roztworu Giemsy na cytodot na każdym szkiełku i pozostawić na 8 – 10 min.
- Przemyć szkiełka w dwóch kolejnych kąpielach z buforu fosfatazowego, a następnie krótko opłukać pod zimną wodą, aby usunąć nadmiar barwnika. Pozostawić szkiełka do wyschnięcia na powietrzu.
- Po wyschnięciu, w dygestorium, zanurzyć zabarwione szkiełka w ksylenie na 10 s, a następnie nanieść kroplę medium montażowego na środek cytodotu i przykryć szkiełko nakryvką szklaną.
- Pozostawić szkiełka mikroskopowe w dygestorium na noc do wyschnięcia przed manualną oceną; mogą być one przechowywane w temperaturze pokojowej bezterminowo.
7. Analiza danych
- Zgodnie z wytycznymi OECD Test Guidelines 487 (2014)11, w celu oceny i kwantyfikacji uszkodzeń DNA wywołanych ekspozycją na ENM lub czynnik chemiczny, należy użyć mikroskopu świetlnego (obiektyw 100x z olejkiem immersyjnym) i przeanalizować 2000 komórek jednojądrowych lub 1000 komórek dwujądrowych na powtórzenie biologiczne w celu oceny obecności mikrąjąder, jak pokazano na Rysunku 4.
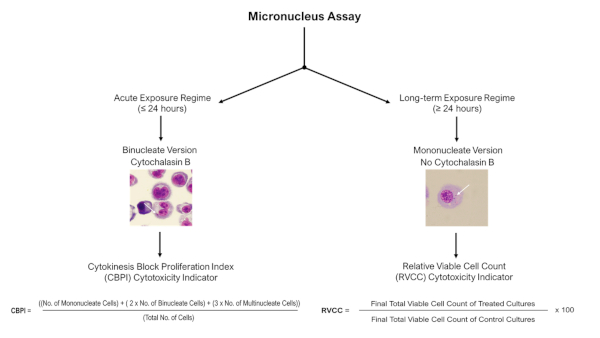
Rycina 4: Drzewo decyzyjne oceny w teście mikronukleusowym. Schematyczne drzewo decyzyjne podkreślające konieczność stosowania różnych procedur oceny i pomiaru cytotoksyczności podczas przeprowadzania testu mikronukleusowego w modelach 3D po krótkotrwałej (ostrej) lub długotrwałej ekspozycji. Ekspozycje ostre (≤24 h) umożliwiają zastosowanie testu mikronukleusowego z blokadą cytokinezy, natomiast ekspozycje długotrwałe (≥24 h) wymagają zastosowania wersji mononuklearnej testu; obie metody są opisane w Wytycznej 487 OECD. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Na podstawie proporcji obecnych mikrojąder w stosunku do liczby policzonych komórek mononukleowanych lub binukleowanych, oblicz wartość procentową genotoksyczności.
- Aby ocenić, czy zaobserwowane uszkodzenia DNA nie są wynikiem obecności szczątków komórkowych spowodowanych wysokim odsetkiem komórek apoptotycznych, przeprowadź równoległy pomiar cytotoksyczności. W tym przypadku, w zależności od obecności Cytochalasin B, zastosuj obliczenia CPBI lub RVCC (opisane na Rysunku 4). Genotoksyczność należy oceniać wyłącznie w próbkach, w których cytotoksyczność jest niższa niż 55% ± 5%, zgodnie z wytycznymi OECD Test Guideline 48711.
Wyniki
Przydatność tego opartego na liniach komórkowych 3D modelu sferoidów wątrobowych do długotrwałej hodowli i oceny zagrożeń genotoksycznych została oceniona poprzez przeprowadzenie charakterystyki podstawowej w celu określenia żywotności i funkcji wątrobowych modelu w ciągu 14 dni hodowli, a także jego przydatności do testu mikrojąder.
Charakterystyka bazowa 3D modelu sferoidów wątroby HepG2
Przed przeprowadzeniem jakiejkolwiek oceny toksykologicznej in vitro ważne jest sprawdzenie, czy sferoidy 3D HepG2 uformowały się prawidłowo, przed wykonaniem transferu do agarozy lub traktowaniem substancjami chemicznymi/ENM. Sferoidy HepG2 wytworzone metodą wiszącej kropli zazwyczaj potrzebują 2–3 dni od wysiania (4000 komórek/sferoid), aby uformować zwarte sferoidy o kształcie kulistym o średnicy wynoszącej średnio 495,52 µm W x 482,69 µm H, co pokazano na Ryc. 5A-5C. Sferoidy HepG2, które uformowały się prawidłowo i nadają się do oceny toksykologicznej in vitro, muszą mieć zwartą, kulistą strukturę z gładką powierzchnią i bez widocznych wypustek. Rycyna 5 przedstawia przykłady sferoidów wysokiej jakości (Ryc. 5D-F) oraz niskiej jakości (Ryc. 5G-I). Te ostatnie powinny zostać odrzucone. Zazwyczaj 90–95% sferoidów utworzonych na płytce formuje się prawidłowo i nadaje się do dalszych eksperymentów.
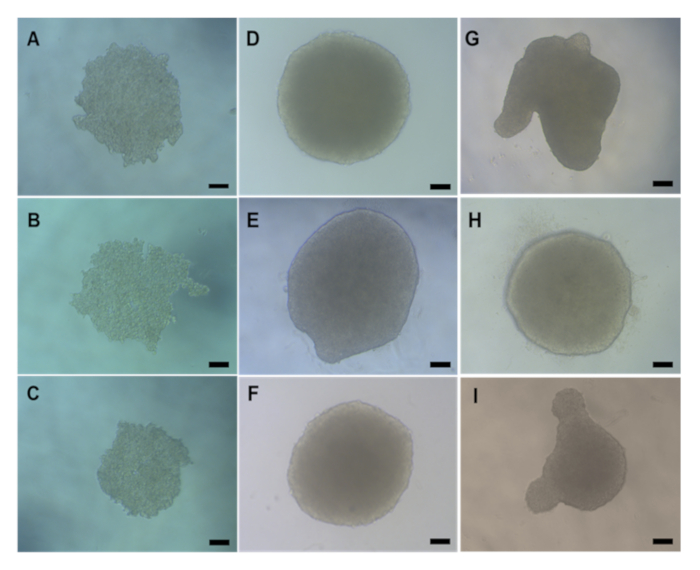
Rysunek 5: Obrazy z mikroskopii świetlnej przedstawiające naturalną morfologię sferoidów HepG2 uformowanych metodą wiszącej kropli. (A-C) przedstawiają sferoidy wątroby HepG2 w 2. dniu, a (D-I) w 4. dniu po wysiewaniu. (D-F) to przykłady wysokiej jakości sferoidów HepG2, natomiast (G-I) przedstawiają sferoidy słabo uformowane. Wszystkie obrazy zostały wykonane za pomocą mikroskopu z obiektywem X20. Pasek skali reprezentuje 20 µm. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
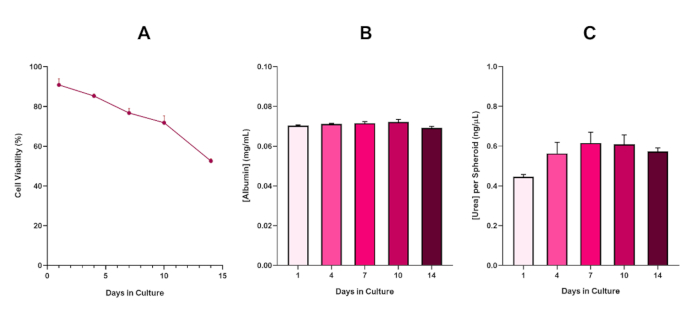
Aby dodatkowo potwierdzić żywotność sferoidów HepG2, można przeprowadzić podstawowy kolorymetryczny test albuminy z użyciem zieleni bromokreolowej (BCG) lub test mocznika w celu oceny ich funkcji przypominających funkcje wątroby. Funkcjonalność wątrobową oceniano równolegle z żywotnością, stosując test wykluczania błękitu trypanu w ciągu 14-dniowego okresu hodowli, aby określić trwałość modelu sferoidów wątrobowych i ustalić, czy może on wspierać długoterminową lub powtarzalną ocenę zagrożeń opartych na ENM/substancjach chemicznych (Rysunek 6). Stężenie albuminy pozostawało stałe przez cały okres hodowli. Produkcja mocznika wykazuje wzrost stężenia mocznika produkowanego przez sferoid w ciągu tygodnia hodowli, osiągając plateau do 7. dnia. Należy zauważyć, że poziomy albuminy i mocznika produkowane w 3D sferoidach HepG2 są znacznie wyższe niż te obserwowane w tej samej linii komórkowej hodowanej w formacie 2D. W przypadku hodowli 2D komórek HepG2 szczytowe poziomy albuminy i mocznika wynosiły odpowiednio 0,001 mg/mL i 0,010 ng/µL. Ponadto, w poprzednich badaniach opublikowanych przez Shah i wsp. z wykorzystaniem niemal identycznego systemu sferoidów HepG2, autorzy wskazali na znaczną poprawę aktywności metabolicznej (CYP1A1 i CYP1A2) w modelach in vitro 3D HepG2 w porównaniu do komórek HepG2 hodowanych w 2D5.
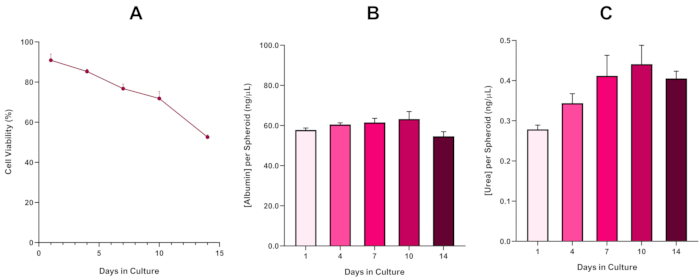
Rysunek 6: 14-dniowe bazowe dane charakterystyki sferoidów wątrobowych HepG2. Po przeniesieniu z kropli wiszącej, panel (A) przedstawia żywotność modelu sferoidów HepG2 w okresie 14 dni, natomiast panele (B) i (C) obrazują odpowiednio funkcjonalność wątrobową w zakresie albuminy i mocznika. Przedstawiono wartości średnie ± SEM, n = 4. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Ze względu na nieunikniony rozwój rdzenia nekrotycznego, będący znanym ograniczeniem hodowli 3D sferoidów wątrobowych, należało ustalić żywotność tego modelu opartego na liniach HepG2, aby wykazać, że jest on w stanie wytrzymać długotrwałe (5–10 dniowe) reżimy ekspozycji, zachowując jednocześnie zdolność do proliferacji niezbędną do przeprowadzenia testu mikronukleusowego5. Rzeczywiście wykazano, że ten model 3D sferoidów wątrobowych zachowuje żywotność >70% przez 10 dni hodowli. Na tej podstawie, a także w połączeniu z utrzymującą się funkcjonalnością typową dla wątroby, obserwowaną w okresie hodowli ≥14 dni, model 3D sferoidów wątrobowych może zatem wspierać długotrwałe, powtarzalne reżimy ekspozycji na ENM trwające do 10 dni (tj. zanim żywotność sferoidów spadnie poniżej 70%). Jako punkt odniesienia zaleca się, aby poziomy albuminy dla sferoidów HepG2 wysianych w zagęszczeniu 4000 komórek/sferoid wynosiły ≥20,0 ng/µL, natomiast produkcja mocznika powinna wynosić ≥0,25 ng/µL przed przeprowadzeniem in vitro oceny toksykologicznej z wykorzystaniem tego modelu.
Ocena genotoksyczności inżynieryjnych nanomateriałów
Do oceny genotoksyczności wykorzystano test mikrojądrowy w celu określenia obecności mikrojąder po ekspozycjach na ENM zarówno krótkotrwałej (24 h), jak i długotrwałej (120 h). Aflatoksyna B1 jest znanym kancerogenem wątroby16,17 i jest zalecaną kontrolą pozytywną dla testu mikrojądrowego. Eksperymenty optymalizacyjne wykazały, że 0,1 µM Aflatoksyny B1 indukuje istotną pozytywną reakcję genotoksyczną (wzrost ≥2,0-krotny) w 3D sferoidach wątroby HepG2, w związku z czym jest ona stosowana w każdym teście mikrojądrowym przeprowadzonym z wykorzystaniem tego modelu. Aby zapewnić poprawność wyników testu mikrojądrowego z użyciem modelu sferoidów HepG2, tło częstości występowania mikrojąder dla komórek HepG2 stosowanych w tym modelu 3D in vitro powinno mieścić się w zakresie 0,6% – 1,2%. W rezultacie Aflatoksyna B1 powinna indukować reakcję genotoksyczną co najmniej dwukrotnie wyższą niż ta zaobserwowana w kontroli negatywnej; zatem 0,1 µM Aflatoksyny B1 powinna indukować częstość mikrojąder w zakresie 1,5% – 3,0%. Wykorzystując te parametry kontrolne, można następnie wiarygodnie ocenić genotoksyczność in vitro związaną z ENM. Zgodnie z Wytyczną Badawczą OECD 487 należy zauważyć, że podczas testowania ENM lub substancji chemicznej wybrane stężenia nie powinny indukować cytotoksyczności przekraczającej 55% ± 5% (wskazanej przez redukcję wartości CPBI lub RVCC w stosunku do kontroli negatywnej)11. Rycina 7 przedstawia dane uzyskane podczas oceny Aflatoksyny B1 oraz dwóch ENM (dwutlenku tytanu (TiO2) i srebra (Ag)) po ekspozycjach krótkotrwałej i długotrwałej w sferoidach HepG2, a następnie analizy potencjału genotoksycznego za pomocą testu mikrojądrowego. Oba oceniane ENM testowano w nietoksycznej, niskiej dawce 5,00 µg/mL w reżimie ekspozycji krótkotrwałej (24 h) i długotrwałej (120 h). Podobny trend genotoksyczności można zaobserwować dla obu ENM (TiO2 oraz Ag), gdzie podwyższona reakcja genotoksyczna wynikająca z ekspozycji przez 24 h nie była widoczna po długotrwałej ekspozycji trwającej 5 dni. Działo się tak pomimo utrzymującej się genotoksyczności indukowanej przez kontrolę pozytywną Aflatoksyną B1 w obu punktach czasowych.
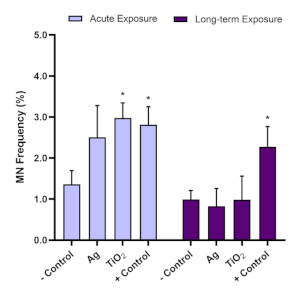
Rysunek 7: Ocena genotoksyczności po ekspozycji sferoidów wątrobowych HepG2 na TiO2 i Ag ENM. Ocena genotoksyczności (częstotliwość mikron jąder) z wykorzystaniem testu mikron jąder po (A) ostrej (24 godziny) i (B) długotrwałej (120 godzin) ekspozycji na 5.00 µg/mL TiO2 oraz Ag ENM. Kontrolą negatywną jest samo medium, natomiast kontrolą pozytywną jest 0.1 µM aflatoksyny B1. Przedstawiono wartości średnie (n=2) ± SD. Istotność wskazana w odniesieniu do kontroli negatywnej: * = p≤ 0.05. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Zastosowania modeli 3D wątroby różnią się znacznie w zależności od konkretnego biochemicznego punktu końcowego lub szlaku działań niepożądanych, na który jest celowany. Każdy model ma swoje zalety i ograniczenia, od zmienności między dawcami w pierwotnych modelach ludzkich hepatocytów (PHH) po zmniejszoną aktywność cytochromu p450 w modelach opartych na liniach komórkowych, ale wszystkie są cenne same w sobie 6,12,18,19. Podczas oceny genotoksyczności istnieją ograniczenia w zgodności modeli z zatwierdzonymi przez organy regulacyjnymi punktami końcowymi, takimi jak test mikrojądrowy in vitro, ponieważ wymagana jest aktywna proliferacja. Jest to konieczne, ponieważ ocena genotoksyczności wymaga ilościowego określenia utrwalonych uszkodzeń DNA, które mają być oceniane po podziale komórki, gdy istnieje możliwość naprawy DNA w celu skorygowania przejściowych zmian. Niestety, wysoce zróżnicowane sferoidy lub mikrotkanki PHH oparte na hepatocytach (tj. HepaRG), które uważa się za wykazujące najbardziej fizjologicznie istotne cechy podobne do wątroby, tworzą modele statyczne (nieproliferacyjne) 12,19,20. W rezultacie, przedstawiony tutaj model sferoidalny 3D HepG2 stanowi odpowiedni, alternatywny model, który może wspierać badania genotoksyczności. Sferoidy oparte na linii komórkowej HepG2 mają wystarczającą ilość aktywnie dzielących się komórek na zewnętrznej powierzchni sferoid, zachowując jednocześnie podstawowe cechy podobne do wątroby, takie jak produkcja albuminy i mocznika oraz pewną aktywność CYP450 5,12,19. Zasadniczo ten model wątroby in vitro został opracowany w celu uzupełnienia testu mikrojądrowego, ponieważ jest to jeden z dwóch testów in vitro zalecanych w zestawie do badań genotoksyczności 8,10,11,21. Jednak model ten może być z łatwością zastosowany do analizy sekwencjonowania DNA i technologii ekspresji genów (RNA), a jednocześnie ma potencjał do dalszej adaptacji i wykorzystania do innych punktów końcowych uszkodzeń DNA, takich jak test komety. Niemniej jednak ważne jest, aby wziąć pod uwagę rolę, jaką interferencja ENM odgrywa w niektórych analizach punktów końcowych. Na przykład analizy oparte na cytometrii przepływowej mogą nie być odpowiednie do oceny genotoksyczności ENM, w szczególności ze względu na interferencję cząstekstałych 22.
Jednym z czynników ograniczających modele sferoidalne, które aktywnie ulegają podziałowi komórkowemu, jest ich rozmiar. Optymalizacja gęstości wysiewu ma kluczowe znaczenie, ponieważ musi być wystarczająca liczba komórek, które pozwolą modelowi na dalsze rozprzestrzenianie się; ale niezbyt duża liczba komórek, co powoduje, że sferoida staje się nadmiernie zwarta, co prowadzi do zwiększonego rdzenia nekrotycznego. Uważa się, że przyczyną tej martwicy jest ograniczona dyfuzja tlenu i składników odżywczych, ponieważ uważa się, że granica tej dyfuzji wynosi około 100 – 150 μm tkanki23,24. Zależy to jednak od typu komórki, liczby komórek, interakcji na rusztowaniu i warunków hodowli25. Ponieważ wykazano, że średnica około 700 μm jest granicą pozwalającą uniknąć przedwczesnego wystąpienia nekrozy w centrum sferoid C3A, wysiewanie 4000 komórek HepG2 na sferoidę zapewnia, że średnica modelu w momencie ekspozycji wynosi ≤500 μm26. Ponadto Shah i in. ustalili, że komórki HepG2 wysiane powyżej 5000 komórek na sferoidę wykazywały 25% zmniejszenie żywotności po 7 dniach hodowli, co może odnosić się do średniej średnicy 680 μm i ograniczonej dostępności składników odżywczych w wiszącej kropli o pojemności 20 μl5. Aby temu zaradzić, model opracowany w niniejszym protokole przechodzi krytyczny etap, w którym zwisająca kropla jest przenoszona do studzienek pokrytych agarozą po początkowym uformowaniu się sferoidy. Zapewnia to większą objętość pożywki hodowlanej, aby utrzymać stale rosnącą liczbę komórek w sferoidach. W rezultacie, model sferoidalny HepG2 pozostaje w ponad 70% żywotny po 10 dniach hodowli i może być wykorzystany do długoterminowej oceny zagrożeń in vitro.
Podczas gdy model sferoidalny HepG2 może obsługiwać zarówno ostre, jak i długotrwałe reżimy ekspozycji, odświeżanie pożywki do hodowli komórkowej podczas dłuższych okresów hodowli jest ograniczone w przypadku tego modelu, ponieważ całkowita wymiana pożywki nie jest zalecana ze względu na potencjalną utratę sferoid. Przypuszcza się, że przy ekspozycjach na ENM tendencja do aglomeracji i osadów jednorodnych dyspersji ENM jest wysoka. Warto jednak zauważyć, że szybkość, z jaką osady ENM mogą się zmieniać w zależności od parametrów cząstek (np. rozmiaru, kształtu i gęstości) i może być określona teoretycznie przy użyciu modelu sedymentacji, dyfuzji i dozymetrii in vitro (ISDD) lub jego najnowszych pochodnych, często przywoływanych w odniesieniu do podejść do ekspozycji na ENM (zawiesinę)27,28. Mając to na uwadze, zakłada się, że jeśli tylko 50% pożywki do hodowli komórkowej zostanie ostrożnie usunięte z powierzchni hodowli komórkowej, zakłócenie i późniejsze usunięcie dawki ENM powinno być teoretycznie minimalne. Biorąc jednak pod uwagę ruchy Browna, może to nie być ściśle prawdą i należy podjąć dalsze prace nad osadzaniem i sedymentacją każdego konkretnego ENM, który ma być badany, w celu zapewnienia utrzymania prawidłowej dozymetrii przez cały okres długotrwałego narażenia27. Zasadniczo jest to potencjalne ograniczenie, które należy wziąć pod uwagę podczas wykonywania powtarzających się schematów dawkowania, ponieważ może to mieć kluczowe znaczenie dla końcowego, skumulowanego stężenia. Z drugiej strony, narażenie na działanie substancji chemicznych, choć nie jest pozbawione własnych ograniczeń, które należy wziąć pod uwagę, oferuje bardziej uproszczone podejście, ponieważ substancje chemiczne mają tendencję do pozostawania w roztworze, a zatem bezpośrednia zamiana pierwotnego stężenia chemicznego oprócz nowo dodanego stężenia gwarantuje, że wszelkie substancje chemiczne utracone podczas odświeżania pożywki zostaną odpowiednio zastąpione29. Przyszłe zastosowania obejmowałyby ocenę przydatności modelu do powtarzających się reżimów narażenia w długotrwałych okresach hodowli, ponieważ strategie wielokrotnego dawkowania mają kluczowe znaczenie dla oceny zdolności określonego układu narządów do łagodzenia lub przezwyciężania ewentualnych niekorzystnych skutków wywołanych bioakumulacją substancji ksenobiotycznej.
Podsumowując, ten trójwymiarowy model wątroby in vitro może być wykorzystany do oceny szeregu realistycznych scenariuszy narażenia, zapewniając w ten sposób przyszłe podejście in vitro, które lepiej wspiera zarówno ENM, jak i ocenę zagrożeń chemicznych w rutynowy i łatwo dostępny sposób.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy pragną potwierdzić, że te badania otrzymały finansowanie z programu Unii Europejskiej Horyzont 2020 w zakresie badań i innowacji dla projektu PATROLS, na podstawie umowy o grant nr 760813
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Aflotoksyna B1 | Sigma Aldrich, Wielka Brytania | A6636-5MG | |
| Agaroza | Sigma Aldrich, Wielka Brytania | A9539-50G | |
| Taśma | |||
| BCG Test albuminy | Sigma Aldrich, Wielka Brytania | MAK124 | |
| Albumina w surowicy bydlęcej | w proszku Sigma Aldrich, Wielka Brytania | A9418 | |
| Środek wspomagający zamrażanie komórek | Thermo Fisher Naukowy, Wielka Brytania | 5100-0001 - Wirówka Mr Frosty | |
| Eppendorf | 5810 R | ||
| Cytochalazyna B | Merck, Wielka Brytania | 250233 | |
| Cytologia Metalowe klipsy | |||
| Wirówka Cytospin 4 | ThermoFisher Scientific, Wielka Brytania | CM00730202 | |
| DMEM z 4,5 g / L D-glukozy, L-glutamina | GIBCO, Paisley, Wielka Brytania | 41965-039 | |
| DMEM, bez czerwieni fenolowej z 4,5 g / L D-glukozy, L-glutamina z Hepes | GIBCO, Paisley, Wielka Brytania | 21063-029 | |
| Podłoże montażowe DPX | FisherScientific, Wielka Brytania | D/5330/05 | |
| Etanol | FisherScientific, Wielka Brytania | 10048291 | |
| FBS | GIBCO, Paisley, Wielka Brytania | 10270-106 | |
| Karty filtracyjne do Shandon Cytospin | FisherScientific, Wielka Brytania | 15995742 | |
| Szkiełka z matowego szkła | ThermoFisher Scientific, Wielka Brytania | ||
| Roztwór R66 do poprawy plam Giemsa, Gurr | VWR Chemicals, Wielka Brytania | MFCD00081642 | |
| Szkiełka nakrywkowe (24 x 60) | Deckglaser, VWR | ECN631-1575 | |
| Hemocytometr i olejek immersyjny do szkiełek nakrywkowych | |||
| Mikroskop | Zeiss, Wielka Brytania | 518F, ISO8034 | |
| Laminarny kaptur do hodowli tkanek klasy II | Scanlaf Mars | ||
| Light Microscope | Zeiss, Wielka Brytania | Axiovert 40C | |
| Metanol z ciekłym azotem | |||
| FisherScientific, Wielka Brytania | 10284580 | ||
| Kuchenka mikrofalowa | |||
| Niefiltrowane, sterylne 200 i mikro; L oraz 1000&Micro; l Końcówki do pipet | Greiner-Bio-One, Wielka Brytania | ||
| NuncMicroWell 96-dołkowe mikropłytki | ThermoFisher Scientific, Dania | 167008 | |
| Mikropipety P1000 i P200 Pipety | |||
| wielokanałowe P300 i P50 | |||
| PBS pH 7,4 1X, MgCl2 i CaCl2 Free | GIBCO, Paisley, Wielka Brytania | 14190-094 | |
| Długopis/paciorkowiec | GIBCO, Paisley, Wielka Brytania | 15140-122, Penicylina/Strepmyocyna 100X lub 10 000U/ml | |
| Tabletki buforowe fosfatazy | GIBCO, Paisley, Wielka Brytania | 10582-013 | |
| Pipeta Chłopiec | |||
| Simport Scientific CytoSep Lejki do wirówek Shandon Cytospin 4 | FisherScientific, Wielka Brytania | 11690581 | |
| Sonifier SFX 550 240V CE 1/2" - Sonda | Branson, USA | 101-063-971R | |
| Kolba do hodowli tkankowych T-25 i T-75 | Greiner-Bio-One, Wielka Brytania | T-25 (690175) i T-75 (660175) | |
| Roztwór błękitu trypanowego | Sigma Aldrich, Wielka Brytania | T8154-100 ml | |
| Sigma Aldrich, Wielka Brytania | MAK006 | ||
| Środek dezynfekujący Virkon | DuPont, Wielka Brytania | Rely+On Virkon | |
| Kąpiel wodna (37?) C) | Grant JBNova 18 | ||
| Waga | |||
| Xylene | FisherScientific, Wielka Brytania | 10588070 | |
| 0,05% trypsyna-EDTA | GIBCO, Paisley, Wielka Brytania | 5300-054 | |
| 0,2 ml i 1,0 ml Probówki Eppendorf | Greiner-Bio-One, Wielka Brytania | ||
| 0,45 i mikro; m Jednostka filtrująca | Millex HA, MF-Millipore, Wielka Brytania | SLHA033SS | |
| Strzykawka 1,0 ml | BD Plastipak, FisherScientific, Wielka Brytania | 300185 | |
| Fiolki ze szkła scyntylacyjnego LS 20 mL, 22-400 Nasadki PP wyłożone folią | DWK Life Sciences GmbH, Niemcy | WHEA986581 | |
| 37? C i 5% CO2 Inkubator z filtrem Hepa klasy ISO 5 | NUAIRE DHD Autoflow | ||
| 3 ml Pipeta Pasteura | Greiner-Bio-One, Wielka Brytania | ||
| 50 ml Stożkowe probówki Falcon | Greiner-Bio-One, Wielka Brytania | ||
| 50 ml lub 100 ml Butelki | |||
| 50 ml Rurki Falcon z listwą podłogową | Greiner-Bio-One, Wielka Brytania | ||
| 5 ml, 10 ml i Pipety 25 ml | Greiner-Bio-One, Wielka Brytania | ||
| 9,4 cm kwadratowy, szalka Petriego | Greiner-Bio-One, Wielka Brytania | 688161 |
Bibliografia
- Geiser, M., Kreyling, W. G. Deposition and biokinetics of inhaled nanoparticles. Particle and Fibre Toxicology. 7, 2(2010).
- Modrzynska, J. Toxicological effects of nanoparticle deposition in the liver. Kgs. Lyngby, Denmark: Technical University of Denmark. , (2018).
- Elje, E., et al. The comet assay applied to HepG2 liver spheroids. Mutation Research/Genetic Toxicology and Environmental Mutagenesis. 845, 403033(2019).
- Breslin, S., O'Driscoll, L. Three-dimensional cell culture: the missing link in drug discovery. Drug Discovery Today. 18, 240-249 (2013).
- Shah, U. -K., et al. A three-dimensional in vitro HepG2 cells liver spheroid model for genotoxicity studies. Mutation Research/Genetic Toxicology and Environmental Mutagenesis. 825, 51-58 (2018).
- Lauschke, V. M., Hendriks, D. F. G., Bell, C. C., Andersson, T. B., Ingelman-Sundberg, M. Novel 3D Culture Systems for Studies of Human Liver Function and Assessments of the Hepatotoxicity of Drugs and Drug Candidates. Chemical Research in Toxicology. 29, 1936-1955 (2016).
- van Grunsven, L. A. 3D in vitro models of liver fibrosis. Advanced Drug Delivery Reviews. 121, 133-146 (2017).
- Corvi, R., Madia, F. In vitro genotoxicity testing - can the performance be enhanced. Food and Chemical Toxicology. 106, 600-608 (2017).
- Doak, S. H., Manshian, B., Jenkins, G. J. S., Singh, N. In vitro genotoxicity testing strategy for nanomaterials and the adaptation of current OECD guidelines. Mutation Research/Genetic Toxicology and Environmental Mutagenesis. 745, 104-111 (2012).
- Fenech, M. Cytokinesis-block micronucleus cytome assay. Nature Protocols. 2, 1084-1104 (2007).
- OECD. OECD Guidelines. Test 489: In vivo Mammalian Alkaline Comet Assay. , (2016).
- Gerets, H. H. J., et al. Characterization of primary human hepatocytes, HepG2 cells, and HepaRG cells at the mRNA level and CYP activity in response to inducers and their predictivity for the detection of human hepatotoxins. Cell Biology and Toxicology. 28, 69-87 (2012).
- Sison-Young, R. L., et al. A multicenter assessment of single-cell models aligned to standard measures of cell health for prediction of acute hepatotoxicity. Archives of Toxicology. 91, 1385-1400 (2017).
- European Guidelines 2019. European Agency for Safety and Health at Work. , Available from: https://osha.europa.eu/en/safety-and-health-legislation/european-guidelines (2019).
- Jensen, K. A. The NANOGENOTOX Dispersion Protocol for NANoREG. European Union Grant Agreement n° 2009. 21, 01(2014).
- Marchese, S., et al. Aflatoxin B1 and M1: Biological Properties and Their Involvement in Cancer Development. Toxins. 10, 214(2018).
- Rushing, B. R., Selim, M. I. Aflatoxin B1: A review on metabolism, toxicity, occurrence in food, occupational exposure, and detoxification methods. Food and Chemical Toxicology. 124, 81-100 (2019).
- Kermanizadeh, A., Brown, D. M., Moritz, W., Stone, V. The importance of inter-individual Kupffer cell variability in the governance of hepatic toxicity in a 3D primary human liver microtissue model. Scientific Reports. 9, 7295(2019).
- Berger, B., et al. Comparison of Liver Cell Models Using the Basel Phenotyping Cocktail. Frontiers in Pharmacology. 7, 443(2016).
- Ramaiahgari, S. C., et al. A 3D in vitro model of differentiated HepG2 cell spheroids with improved liver-like properties for repeated dose high-throughput toxicity studies. Archives of Toxicology. , (2014).
- Li, Y., et al. Factors affecting the in vitro micronucleus assay for evaluation of nanomaterials. Mutagenesis. 32 (1), 151-159 (2016).
- Kirkland, D., Reeve, L., Gatehouse, D., Vanparys, P. A core in vitro genotoxicity battery comprising the Ames test plus the in vitro micronucleus test is sufficient to detect rodent carcinogens and in vivo genotoxins. Mutation Research/Genetic Toxicology and Environmental Mutagenesis. 721 (1), 27-73 (2011).
- Curcio, E., et al. Mass transfer and metabolic reactions in hepatocyte spheroids cultured in rotating wall gas-permeable membrane system. Biomaterials. 28, 5487-5497 (2007).
- Glicklis, R., Merchuk, J. C., Cohen, S. Modeling mass transfer in hepatocyte spheroids via cell viability, spheroid size, and hepatocellular functions. Biotechnology and Bioengineering. 86, 672-680 (2004).
- Asthana, A., Kisaalita, W. S. Microtissue size and hypoxia in HTS with 3D cultures. Drug Discovery Today. 17, 810-817 (2012).
- Gaskell, H., et al. Characterization of a functional C3A liver spheroid model. Toxicology Research. 5, 1053-1065 (2016).
- Cho, E. C., Zhang, Q., Xia, Y. The effect of sedimentation and diffusion on cellular uptake of gold nanoparticles. Nature Nanotechnology. 6, 385-391 (2011).
- Hinderliter, P. M., et al. ISDD: A computational model of particle sedimentation, diffusion and target cell dosimetry for in vitro toxicity studies. Particle and Fiber Toxicology. 7, 36(2010).
- Kramer, N. I., di Consiglio, E., Blaauboer, B. J., Testai, E. Biokinetics in repeated-dosing in vitro drug toxicity studies. Toxicology in vitro. 30, 217-224 (2015).
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: Advanced 3D Liver Models for In vitro Genotoxicity Testing Following Long-Term Nanomaterial Exposure
Posted by JoVE Editors on 1/26/2021. Citeable Link.
An erratum was issued for: Advanced 3D Liver Models for In vitro Genotoxicity Testing Following Long-Term Nanomaterial Exposure. The Representative Results section was updated.
Figure 6 in the Representative Results section was updated from:
to:
The fourth paragraph in the Representative Results section was updated from:
With the inevitable development of a necrotic core, a known limitation of 3D liver spheroid cultures, the viability of this HepG2 based model had to be established to demonstrate it was able to sustain long-term (5-10 day) exposure regimes whilst maintaining the proliferative capability required to support the micronucleus assay5. Indeed, this 3D liver spheroid model has been shown to retain >70% viability over 10 days in culture. Based on this and in conjunction with the sustained liver-like functionality observed over the ≥14 day culture period, this 3D liver spheroid model can thus support long-term, repeated ENM exposure regimes up to 10 days long (i.e., before viability of the spheroids drop below 70%). For reference, it is advised that albumin levels for HepG2 spheroids seeded at 4000 cells/spheroid should be ≥0.06 mg/mL whilst urea production should be ≥0.4 ng/µL before conducting an in vitro toxicological assessment with this model.
to:
With the inevitable development of a necrotic core, a known limitation of 3D liver spheroid cultures, the viability of this HepG2 based model had to be established to demonstrate it was able to sustain long-term (5-10 day) exposure regimes whilst maintaining the proliferative capability required to support the micronucleus assay5. Indeed, this 3D liver spheroid model has been shown to retain >70% viability over 10 days in culture. Based on this and in conjunction with the sustained liver-like functionality observed over the ≥14 day culture period, this 3D liver spheroid model can thus support long-term, repeated ENM exposure regimes up to 10 days long (i.e., before viability of the spheroids drop below 70%). For reference, it is advised that albumin levels for HepG2 spheroids seeded at 4000 cells/spheroid should be ≥50.0 ng/μL whilst urea production should be ≥0.25 ng/µL before conducting an in vitro toxicological assessment with this model.
