Ten protokół przedstawia model biomimetyczny 3D z towarzyszącym zwłóknieniowym przedziałem zrębowym. Przygotowany z fizjologicznie odpowiednich hydrożeli w proporcjach naśladujących biofizyczne właściwości zrębu macierzy zewnątrzkomórkowej, aktywnego mediatora interakcji komórkowych, wzrostu guza i przerzutów.
Artykuł metodologiczny
Model biomimetyczny raka wątroby do badania interakcji guz-zręb w środowisku 3D o przestrajalnych właściwościach biofizycznych
W tym artykule
Podsumowanie
Streszczenie
Rak wątrobowokomórkowy (HCC) jest pierwotnym nowotworem wątroby rozwijającym się w wyniku przewlekłej choroby wątroby. Przewlekłe choroby wątroby i stany zapalne prowadzą do zwłóknienia środowiska, które aktywnie wspiera i napędza hepatokarcynogenezę. Wgląd w hepatokarcynogenezę pod względem wzajemnych oddziaływań między mikrośrodowiskiem zrębu guza a komórkami nowotworowymi ma zatem duże znaczenie. Trójwymiarowe (3D) modele hodowli komórkowych są proponowane jako brakujące ogniwo między obecnymi modelami hodowli komórkowych 2D in vitro a modelami zwierzęcymi in vivo. Naszym celem było zaprojektowanie nowatorskiego biomimetycznego modelu 3D HCC wraz z towarzyszącym zwłóknieniowym przedziałem zrębowym i naczyniem. Fizjologicznie istotne hydrożele, takie jak kolagen i fibrynogen, zostały włączone w celu naśladowania biofizycznych właściwości guza ECM. W tym modelu komórki LX2 i HepG2 osadzone w matrycy hydrożelowej zostały wysiane na odwróconej wstawce transbłonowej. Komórki HUVEC zostały następnie wysiane po przeciwnej stronie błony. Przygotowano trzy preparaty składające się z hydrożeli ECM osadzonych w komórkach, a właściwości biofizyczne określono za pomocą reologii. Żywotność komórek określono za pomocą testu żywotności komórek przez 21 dni. Działanie leku chemioterapeutycznego doksorubicyny oceniano zarówno w kokulturze 2D, jak i w naszym modelu 3D przez okres 72 godzin. Wyniki badań reologicznych pokazują, że właściwości biofizyczne wątroby zwłóknieniowej, marskości wątroby i HCC mogą być z powodzeniem naśladowane. Ogólnie rzecz biorąc, wyniki wskazują, że ten model 3D jest bardziej reprezentatywny dla sytuacji in vivo w porównaniu z tradycyjnymi kulturami 2D. Nasz model guza 3D wykazał zmniejszoną odpowiedź na chemioterapeutyki, naśladując oporność na leki zwykle obserwowaną u pacjentów z HCC.
Wprowadzenie
Rak wątrobowokomórkowy (HCC) obejmuje 90% wszystkich pierwotnych nowotworów wątroby1,2. Z 810 000 zgonów i 854 000 nowych przypadków zgłaszanych rocznie, jest to obecnie piąty najczęściej występujący nowotwór na świecie z jedną z najwyższych częstości występowania śmiertelności1. Rozwój HCC przypisuje się głównie stanom zapalnym związanym z przewlekłymi chorobami wątroby, a mianowicie wirusowym zapaleniem wątroby, przewlekłym nadmiernym spożyciem alkoholu, zespołem metabolicznym, otyłością i cukrzycą1,3,4. Stan zapalny związany z tymi patologicznymi stanami powoduje uszkodzenie hepatocytów i wydzielanie różnych cytokin, które aktywują i rekrutują komórki gwiaździste wątroby i komórki zapalne do zainicjowania zwłóknienia5. Komórki gwiaździste wątroby są znane ze swojej kluczowej roli w inicjacji, progresji i regresji zwłóknienia wątroby. Po aktywacji różnicują się w komórki podobne do miofibroblastów o właściwościach kurczliwych, prozapalnych i profibrynogennych6,7,8. Powstałe zwłóknienie z kolei powoduje rozregulowanie aktywności enzymu przebudowującego macierz zewnątrzkomórkową, tworząc środowisko charakteryzujące się ogólną zwiększoną sztywnością, której towarzyszy wydzielanie czynników wzrostu, co dodatkowo przyczynia się do patogenezy HCC9,10. To właśnie ta ciągła patogenna pętla sprzężenia zwrotnego między hepatocytami a środowiskiem zrębu napędza inicjację raka, przejścia nabłonkowe do mezenchymalnego (EMT), angiogenezę, potencjał przerzutowy i zmienioną odpowiedź na lek11,12,13. Wgląd w hepatokarcynogenezę pod względem wzajemnych oddziaływań między guzem a mikrośrodowiskiem guza ma zatem niebagatelne znaczenie, nie Nie tylko z perspektywy mechanistycznej, ale także z punktu widzenia leczenia.
Dwuwymiarowe (2D) modele hodowli komórkowych in vitro są głównie używane przez 80% biologów komórek nowotworowych14. Jednak modele te nie są reprezentatywne dla prawdziwego mikrośrodowiska guza, które wpływa na odpowiedzi chemioterapeutyczne14,15,16. Obecnie 96% leków chemioterapeutycznych zawodzi podczas badań klinicznych14. Tak wysoką częstość występowania wskaźników wyczerpania leków można przypisać faktowi, że dostępne modele wstępnych badań przesiewowych in vitro nie odzwierciedlają w pełni naszego obecnego wglądu i zrozumienia złożoności HCC i mikrośrodowiska16. I odwrotnie, modele zwierzęce in vivo mają osłabiony układ odpornościowy i rozbieżności w interakcjach między guzem a mikrośrodowiskiem w porównaniu z ludźmi16,17. Średnio tylko 8% wyników uzyskanych z badań na zwierzętach można wiarygodnie przełożyć z warunków przedklinicznych na kliniczne16,17. W związku z tym oczywiste jest, że ocena HCC wymaga opracowania platformy in vitro, która skutecznie podsumowuje złożoność nie tylko guza, ale także mikrośrodowiska. Platformy uzupełnią obecnie dostępne modele badań przedklinicznych in vitro i zmniejszą liczbę badań na zwierzętach w przyszłości7,14.
Jedną z takich platform są zaawansowane trójwymiarowe (3D) modele hodowli komórkowych. W ciągu ostatniej dekady pojawiło się wiele tych zaawansowanych modeli 3D do badania HCC i opublikowano różne recenzje. Dostępne modele 3D do badania HCC obejmują sferoidy wielokomórkowe, organoidy, modele oparte na rusztowaniach, hydrożele, mikrofluidykę i biodruk. Spośród nich sferoidy wielokomórkowe są jednym z najbardziej znanych modeli stosowanych w badaniach nad rozwojem nowotworów. Sferoidy to niedrogi model o niskim stopniu trudności technicznej, a jednocześnie skutecznie naśladujący architekturę guza in vivo18,19,20. Sferoidy wielokomórkowe przyczyniły się do powstania wielu informacji na temat HCC17,21,22. Brakuje jednak ustandaryzowanego czasu hodowli, ponieważ sferoidy wielokomórkowe są przechowywane w kulturze od 7 do 48 dni. Wydłużenie czasu hodowli ma duże znaczenie. Eilenberger odkrył, że różnice w wieku sferoidalnym mają głęboki wpływ na dyfuzyjność i toksyczność sorafenibu (inhibitora kinazy stosowanego w leczeniu nowotworów wątroby)23. Podczas gdy Wrzesinski i Fey odkryli, że sferoidy hepatocytów 3D potrzebują 18 dni, aby przywrócić kluczowe fizjologiczne funkcje wątroby po trypsynizacji i nadal wykazują stabilną funkcjonalność do 24 dni po tym wyzdrowieniu24,25.
Niektóre z bardziej zaawansowanych modeli 3D HCC obejmują użycie ludzkich bezkomórkowych rusztowań wątroby i rusztowań drukowanych biologicznie. Mazza i jego koledzy stworzyli naturalne rusztowanie 3D do modelowania HCC przy użyciu pozbawionych komórek ludzkich wątrob, które nie nadają się do transplantacji26. Te naturalne rusztowania mogą być z powodzeniem zasiedlane przez 21 dni kokulturą komórek gwiaździstych wątroby i komórek hepatoblastomy, przy jednoczesnym zachowaniu ekspresji kluczowych składników macierzy zewnątrzkomórkowej, takich jak kolagen typu I, III, IV i fibronektyna. Oprócz modelowania chorób, model ten oferuje również zalety funkcjonalnego przeszczepu narządów oraz przedklinicznych badań przesiewowych leków i toksyczności26. Dzięki postępom w biodruku 3D, rusztowania macierzy zewnątrzkomórkowej 3D mogą być teraz również drukowane biologicznie. Ma i współpracownicy, biodrukowane rusztowania macierzy zewnątrzkomórkowej o zmiennych właściwościach mechanicznych i mikroarchitekturze biomimetycznej przy użyciu hydrożeli inżyniera z decelularizowanej macierzy zewnątrzkomórkowej27. Niewątpliwie są to doskonałe modele 3D HCC. Jednak niedostępność ludzkich wątrob i koszty związane z nabyciem niezbędnego sprzętu i materiałów stawiają te modele w niekorzystnej sytuacji. Ponadto wszystkie te metody są zaawansowane technicznie, co wymaga intensywnego szkolenia, które może nie być łatwo dostępne dla wszystkich badaczy.
Opierając się na złożoności HCC i obecnie dostępnych modelach 3D, staraliśmy się opracować wszechstronny model 3D HCC. Naszym celem było stworzenie modelu zdolnego do rekapitulacji zarówno mikrośrodowiska przednowotworowego, jak i mikrośrodowiska nowotworu poprzez włączenie regulowanych wartości sztywności hydrożelu. Ponadto uwzględniliśmy również linie komórkowe związane z komórkami wątrobowymi i zrębem, które odgrywają kluczową rolę w patogenezie HCC. Należą do nich komórki śródbłonka, komórki gwiaździste wątroby i złośliwe hepatocyty, hodowane w mikrośrodowisku złożonym z fizjologicznie istotnych hydrożeli. Z wybranymi hydrożelami, kolagenem typu I i fibrynogenem, włączonymi w proporcjach porównywalnych do zmian biofizycznych obserwowanych w sztywności wątroby podczas inicjacji i progresji HCC. Dodatkowo naszym celem było stworzenie modelu, który mógłby być utrzymywany w kulturze przez dłuższy czas. Wyobraziliśmy sobie modułowy, ekonomiczny model, który można skonfigurować przy użyciu podstawowego sprzętu, minimalnego przeszkolenia i doświadczenia oraz łatwo dostępnych materiałów.
Protokół
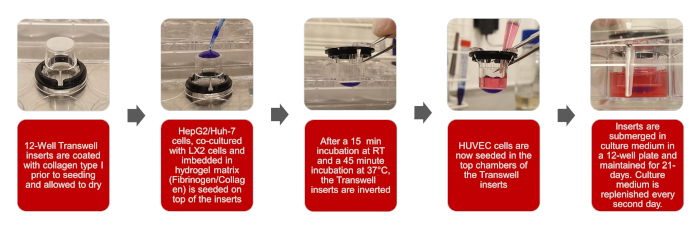
Rysunek 1: Przedstawienie graficzne procesu tworzenia biomimetycznego modelu 3D HCC Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
UWAGA: Ogólny przebieg tego protokołu przedstawiono na ilustracjach na Rysunku 1
1. Przygotowanie roztworu zapasowego fibrynogenu
- Przygotować 1 M roztwór zapasowy chlorku wapnia (CaCl2), odważając 2,21 g CaCl2 i dodając go do 20 mL wody destylowanej (dH2O). Roztwór zapasowy można przechowywać w temperaturze pokojowej (RT).
- Przygotować 20 mL roztworu zapasowego aprotininy (1218,75 KIU/mL), odważając 5 mg aprotininy i dodając ją do 20 mL dH2O. Rozdzielić roztwór zapasowy na aliquoty po 1 mL i przechowywać w temperaturze -20 °C.
- Przygotować 10 mL roztworu zapasowegoy fibrynogenu o stężeniu 80 mg/mL.
- Do probówki 50 mL dodać 7,849 mL soli fizjologicznej z buforem fosforanowym (PBS), 2,051 mL roztworu zapasowego aprotininy (1218,75 KIU/mL), aby uzyskać końcowe stężenie aprotininy 250 KIU/mL, oraz 100 µL CaCl2 (1M), aby uzyskać końcowe stężenie CaCl2 10 mM.
- Odważyć 800 mg fibrynogenu.
- Odważyć 200 mg chlorku sodu (NaCl), aby roztwór zapasowy zawierał 2% w/v NaCl.
- Dodać fibrynogen i NaCl partiami do probówki 50 mL zawierającej PBS, aprotininę i CaCl2. Nie mieszać ani nie wstrząsać energicznie, ponieważ spowoduje to żelowanie fibrynogenu i tworzenie się grudek w roztworze.
- Umieścić probówkę 50 mL z roztworem zapasowym fibrynogenu poziomo na wytrząsarce i wytrząsać przy niskich obrotach 300 rpm.
- Po całkowitym rozpuszczeniu przefiltrować roztwór za pomocą filtra strzykawkowego 0,22 µm lub filtra nakrętkowego, zależnie od objętości. Ważne: nie należy autoklawować roztworu fibrynogenu, ponieważ doprowadzi to do zniszczenia fibrynogenu.
UWAGA: Ta część protokołu może zająć od 2 do 5 h w zależności od ilości roztworu zapasowego; czas ten należy uwzględnić podczas planowania eksperymentu.
2. Powlekanie wkładów kolagenem przed wysianiem hydrożeli na wkładach
- W komorze z laminarnym przepływem powietrza lub w komorze do hodowli tkankowej, używając wysterylizowanej pęsety, wyjmij wkłady z płytki i umieść je odwrócone na pokrywie płytki.
- Przygotuj 100 mL roztworu zapasowego 20 mM kwasu octowego lodowatego, dodając 115 µL kwasu octowego lodowatego do 25 mL dH2O i uzupełniając objętość do 100 mL za pomocą dH2O. Przefiltruj roztwór za pomocą filtra strzykawkowego 0,22 µm. Roztwór zapasowy można przechowywać w temperaturze pokojowej (RT).
- Przygotuj 2 mL roztworu kolagenu o stężeniu 100 µg/mL z roztworu kolagenu 5 mg/mL, dodając 40 µL roztworu kolagenu 5 mg/mL do 1,960 mL roztworu zapasowego 20 mM kwasu octowego lodowatego przygotowanego w punkcie 2.2.
- Pokryj wkłady roztworem kolagenu 100 µg/mL przygotowanym w punkcie 2.3, pipetując 100 µL roztworu na każdy wkład. Pozostaw wkłady do wyschnięcia na powietrzu w komorze z laminarnym przepływem powietrza lub komorze do hodowli tkankowej przez 2 do 3 h.
- Po wyschnięciu wkładów przemyj każdy z nich 3x buforem PBS. Dodaj 1 mL PBS do każdego dołka płytki 12-dołkowej, umieść wkłady stroną pokrytą kolagenem do dołu w dołkach, odlej PBS z dołka i powtórz procedurę. Pozostaw wkłady do wyschnięcia na powietrzu w komorze z laminarnym przepływem powietrza przez 1 do 2 h.
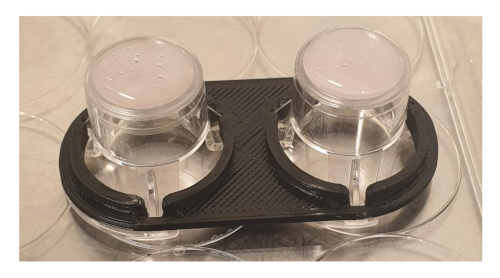
UWAGA: Kwas octowy jest toksyczny dla komórek, dlatego wkłady należy dokładnie przemyć buforem PBS. - Nałóż na wkłady wydrukowany w technologii 3D dystansor; będzie on niezbędny, gdy żele będą zwisać z wkładu, aby zapobiec ich dotykaniu dna dołka płytki (Rycina 2).
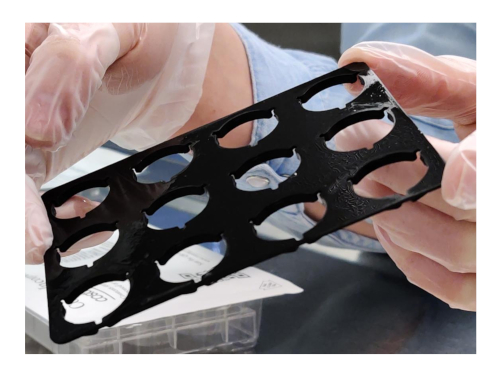
Rysunek 2: Niestandardowy dystans wydrukowany w technologii 3D Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Przykryć odwrócone wkłady dolną częścią płytki i umieścić w inkubatorze do czasu, aż komórki zostaną osadzone w hydrożelach i będą gotowe do wysiania.
3. Wysiewanie komórek zatopionych w hydrożelach na wkłady
UWAGA: Tabela 1 zawiera opis 3 formulacji o różnych stężeniach fibrynogenu, które zostaną przygotowane. Formulacja pierwsza odpowiada wątrobie w początkowej fazie włóknienia, druga marskości, a trzecia HCC; wartości sztywności dla każdej z tych formulacji zostały określone za pomocą reologii podczas optymalizacji protokołu.
| Sformułowanie | Końcowe stężenie fibrynogenu (mg/mL) | Końcowe stężenie kolagenu (mg/mL) | Komórki (kokultura LX2 + HepG2 1:1) | Stopień zaawansowania zmian w wątrobie | Wartości sztywności wątroby w literaturze (kPa) | Wartość sztywności modelu z reologii (kPa) | Sformułowanie | Objętość dodanego fibrynogenu (ml) | Objętość kolagenu do dodania (ml) | 10% DMEM (ml) | Trombina (µL) | Bibliografias |
| 1 | 10 | 2 | 2 x 10⁶ komórek/ml | Włóknienie | ≥2 | 3 | 1 | 1 | 0.8 | 0.2 | 4 | 28; 29; 30 |
| 2 | 30 | 2 | 2 x 10⁶ komórek/ml | Marskość wątroby | 6 | 2 | 0.75 | 0.8 | 0.45 | 3 | ||
| 3 | 40 | 2 | 2 x 10⁶ komórek/ml | HCC | ≥10 | 10 | 3 | 0.25 | 0.8 | 0.95 | 1 | 28; 31; 32 |
Tabela 1: Opis składów preparatów do wysiewu komórek zatopionych w hydrożelach na wkłady
- Przygotować roztwór stokowy 1 M wodorotlenku sodu, dodając 3,99 g NaOH do 100 mL dH2O. Roztwór można następnie przefiltrować za pomocą filtra strzykawkowego 0,22 µm. Roztwór stokowy przechowywać w temperaturze pokojowej (RT).
- Umieścić kolagen o stężeniu 5 mg/mL oraz 10 mL 1 M NaOH na lodzie.
- Podgrzać 50 mL PBS, 15 mL trypsyny, 70 mL 10% DMEM oraz roztwór stokowy fibrynogenu, przygotowany w sekcji 1, do 37 °C przez 20 min w łaźni wodnej.
- Przygotować zawiesiny komórkowe.
- Przemyć komórki gwiaździste wątroby (LX2) i komórki raka wątroby (HepG2) w kolbach hodowlanych T175 dwukrotnie, używając 10 mL PBS.
- Trypsynizować komórki za pomocą 6 mL trypsyny przez 4 min w 37 °C.
- Inaktywować trypsynę, dodając 6 mL 10% DMEM.
- Zebrać zawiesinę komórkową do probówki 15 mL i wirować przez 3 min przy 300 x g.
- Po wirowaniu odessać nadsącz i zawiesić każdą linię komórkową w 5 mL 10% DMEM.
- Policzyć komórki za pomocą automatycznego licznika komórek: nanieść 10 µL każdej zawiesiny komórkowej na szkiełko do komory zliczającej i włożyć szkiełko do licznika. Liczba komórek zostanie wyświetlona jako komórki/mL.
- Rozcieńczyć komórki z każdej linii do stężenia 1 x 10⁶ komórek na mL, korzystając z wyników zliczenia z kroku 3.4.6, do wyraźnie oznakowanych probówek 15 mL. Wirować rozcieńczenia przez 3 min przy 300 x g.
- Po wirowaniu odessać nadsącz i dodać 10% DMEM do każdej probówki 15 mL zgodnie z Tabelą 1; wartości podane w tabeli dotyczą 2 mL każdego sformułowania.
- Zneutralizować ilość kolagenu za pomocą 10 µL/mL NaOH (1 M) i dodać zneutralizowany kolagen do zawiesiny komórkowej; obecny 10% DMEM zmieni kolor na żółty, a po dokładnym wymieszaniu zawiesiny poprzez pipetowanie końcówką odciętą zmieni kolor na intensywnie różowy.
- Dodać fibrynogen do kolagenowej zawiesiny komórkowej zgodnie z Tabelą 1, używając odciętej końcówki pipety; dokładnie wymieszać zawiesinę.
- Na koniec dodać trombinę do kolagenowo-fibrynogenowej zawiesiny komórkowej w ilości 0,1 KIU trombiny na każde 10 mg fibrynogenu.
- Wyjąć z inkubatora wstępnie powlekane odwrócone inserty przygotowane w sekcji 2 i za pomocą odciętej końcówki pipety 200 µL nanieść 200 µL przygotowanej zawiesiny na wyznaczone inserty. Pozostawić żele do sieciowania na 15 min w komorze z laminarnym przepływem powietrza.
- Po 15 min delikatnie nałożyć dolną sekcję płytki na żele i przenieść je do inkubatora, aby żele sieciowały w 37 °C przez 45 min.
- Po sieciowaniu żeli ponownie odwrócić inserty i dodać 2 mL 10% DMEM do każdego z dolnych dołków płytki.
4. Wysiew komórek śródbłonka
- Podgrzać 25 mL zrównoważonego roztworu soli Hanksa (HBSS), 10 mL trypsyny, 10 mL inhibitora trypsyny oraz 50 mL pożywki wzrostowej dla komórek śródbłonka do 37°C przez 20 min w kąpieli wodnej.
- Przygotować zawiesinę komórek śródbłonka (HUVEC).
- Przemyć komórki HUVEC w kolbach hodowlanych T175 dwukrotnie 10 mL HBSS.
- Poddać komórki trypsynizacji przy użyciu 6 mL trypsyny przez 4 min w 37 °C. Inaktywować trypsynę 6 mL inhibitora trypsyny. Zebrać zawiesinę komórkową do probówki 15 mL i wirować przez 3 min przy 200 x g.
- Po wirowaniu odessać nadsącz i zawiesić komórki w 5 mL pożywki wzrostowej dla komórek śródbłonka.
- Policzyć komórki zgodnie z opisem w punkcie 3.4.6, korzystając z automatycznego licznika komórek.
- Na podstawie wyniku z licznika komórek przygotować zawiesinę o gęstości wysiewu 1,0 x 10⁴ komórek/mL w pożywce wzrostowej dla komórek śródbłonka.
- Wsiać 500 µL zawiesiny komórek HUVEC do każdego dołka w górnej części insertu, aby uzyskać końcową liczbę 5,0 x 10³ komórek na insert.
5. Konserwacja
- Wymieniaj pożywkę wzrostową co drugi dzień, odsysając zużytą pożywkę zarówno z dołka, jak i z wkładki. Do dołków zawierających żel dodaj 2 mL 10% DMEM, a do wkładek zawierających komórki HUVEC dodaj 0,5 mL pożywki do wzrostu komórek śródbłonka.
- Utrzymuj model przez 21 dni przed rozpoczęciem eksperymentów.
6. Reologia
- Zmierz moduły sprężystości (magazynowania) formulacji żelu w celu określenia wartości sztywności za pomocą reometru, wykonując pomiary zależności od częstotliwości w zakresie 0,1-20 Hz przy 0,267% i 37°C, z zastosowaniem stałej siły osiowej 0,1N i geometrii z równoległych płyt ze stali nierdzewnej o średnicy 8 mm.
7. Żywotność i odpowiedź na lek
- Określenie odpowiedzi na lek oraz żywotności w kokulturach 2D i modelu 3D.
- Wysiać komórki HepG2 (5.0 x 10³ komórek/mL) i LX2 (5.0 x 10³ komórek/mL) w stosunku 1:1 dla kokultury 2D do czarnych płytek 96-dołkowych z przezroczystym dnem, przy gęstości siewu 1.0 x 10⁴ komórek/mL. Pozostawić komórki do przyczepienia na noc.
- Przygotować model 3D tak, aby odpowiadał środowisku marskości wątroby z wartością sztywności 6 kPa. Utrzymywać model przez 21 dni przed traktowaniem doksorubicyną.
- Na dwie godziny przed traktowaniem doksorubicyną odessać pożywkę hodowlaną z modelu 2D i 3D. Przemyć oba modele dwukrotnie PBS. Dodać pożywkę głodzeniową (DMEM uzupełniony o 1% v/v roztwór antybiotyku i przeciwgrzybiczego) do kokultury 2D (200 µL na dołek) oraz do modelu 3D (2 mL do dołków zawierających hydrożel i 500 µL do insertu).
- Podać doksorubicynę do modelu 2D i modelu 3D. Dawki wynoszą odpowiednio: 0.5, 1 i 1.5 mM, co odpowiada wartościom IC25, 50 i 75. Traktować oba modele przez 72 h.
UWAGA: Doksorubicyna, inhibitor topoizomerazy II, jest jednym z pierwszych leków chemioterapeutycznych stosowanych w HCC i jednym z najaktywniejszych czynników chemioterapeutycznych w leczeniu HCC33,34. - Po 72 h odessać pożywkę hodowlaną z modelu 2D i 3D. Upewnić się, że wszelka pozostała pożywka została usunięta poprzez dwukrotne przemycie obu modeli PBS.
- Przygotować odczynnik AlamarBlue zgodnie z zaleceniami producenta i dodać go do dołków w modelu 2D i 3D. Dodać 150 µL na dołek dla hodowli 2D oraz 2 mL na dołek i 500 µL na insert dla hodowli 3D. Inkubować przez noc w 37°C.
- Po inkubacji przenieść 150 µL AlamarBlue z każdego dołka układu 3D do czarnej płytki 96-dołkowej z przezroczystym dnem. Dla modelu 2D pomiar AlamarBlue można wykonać bezpośrednio na płytce.
- Odczytać fluorescencję za pomocą czytnika mikropłytek przy długości fali wzbudzenia 485 nm i długości fali emisji 550 nm.
- Obliczyć procentową żywotność komórek w obu modelach, korzystając z następującego wzoru:
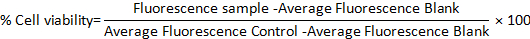
Wyniki
Zakresy stężeń i objętość wysiewu
Optymalizacja w celu opracowania końcowego, funkcjonującego protokołu odbyła się zgodnie ze schematem przedstawionym na Rysunku 3. Poprzez przegląd literatury35,36 zidentyfikowano dwa fizjologicznie istotne hydrożele: kolagen typu I oraz fibrynogen. Rozpoczynając od kolagenu typu I z ogona szczura, na odwróconych insertach wysiewano różne stężenia (4, 3, 2 i 1 mg/mL), aby określić ich zdolność do skutecznego przylegania do insertu po ponownym odwróceniu. Wszystkie stężenia w tym zakresie były w stanie utworzyć żele, jednak żele kolagenowe wydawały się spłaszczone i zawierały liczne pęcherzyki powietrza powstałe w wyniku manipulacji i pipetowania, patrz Rysunek 4 i Rysunek 5. Aby określić optymalną objętość wysiewu w celu poprawy jakości żelu kolagenowego, na odwróconych insertach wysiewano różne objętości (100, 150 i 200 µL), patrz Rysunek 5. Objętość wysiewu nie miała wpływu na wygląd żelu ani na obecność pęcherzyków w jego wnętrzu. W związku z tym uznano, że 200 µL jest optymalną objętością wysiewu, pozwalającą na uzyskanie najpełniejszych żeli. Oceniono również zdolność fibrynogenu do tworzenia żelu, który mógłby przylegać do insertu przez dłuższy czas. Przygotowano zakres stężeń (70, 50, 40, 30, 20, 10, 5, 1 mg/mL) i wysiewano je w objętości 200 µL na pokrywkę płytki 12-dołkowej, patrz Rysunek 6. W ciągu 20 min od wysiewu wszystkie stężenia zdołały utworzyć żel. Jednak stężenia 5 i 1 mg/mL zostały wykluczone, ponieważ utworzone żele miały konsystencję płynną i zaczęły oddzielać się od pokrywki po pozostawieniu ich przez noc w temperaturze 37 °C.
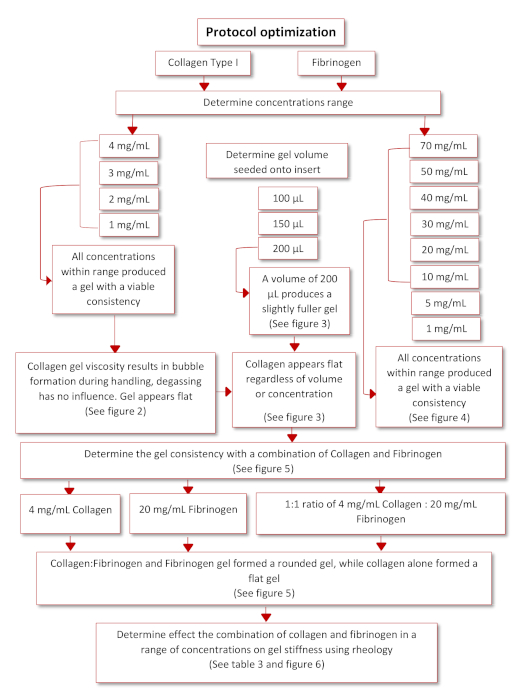
Rysunek 3: Schemat optymalizacji protokołu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Rysunek 4: Żele kolagenowe 4 mg/mL zawierające 1.0 x 10⁵ komórek/mL wysiane na wkładkach, wykazujące obecność pęcherzyków powietrza w żelu. Wkładka po lewej stronie była odgazowywana w lodzie przez 15 min, natomiast wkładka po prawej nie była odgazowywana. Odgazowywanie nie miało żadnego wpływu na pęcherzyki obecne w żelach. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
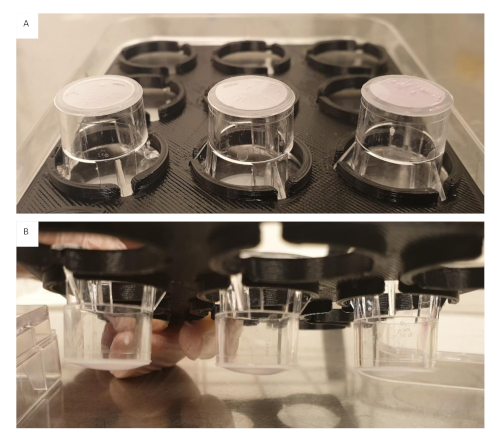
Rysunek 5: Żele kolagenowe 4 mg/mL zawierające 1,0 x 10⁵ komórek/mL wysiane na inserty w różnych objętościach. (A) Insert po lewej 100 µL, w środku 150 µL i po prawej 200 µL, bezpośrednio po wysianiu. W żelach wciąż obecne były pęcherzyki powietrza. (B) Insert po lewej 200 µL, w środku 150 µL i po prawej 100 µL, po 60 min sieciowania. Wszystkie żele, niezależnie od objętości, nadal wydają się płaskie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
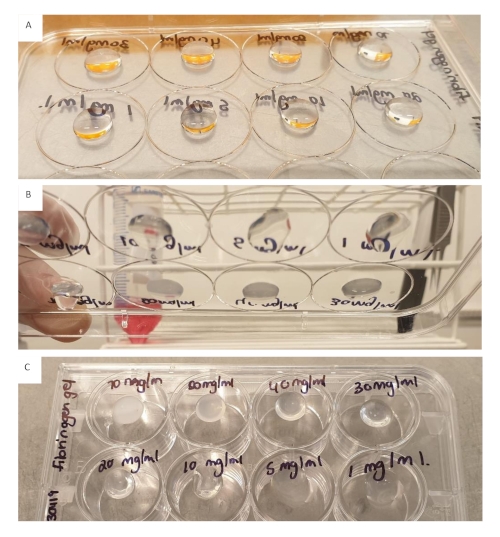
Rycina 6: Fibrynogen (200 µL) w zakresie stężeń od 70 do 1 mg/mL naniesiony na pokrywę płytki 12-dołkowej. (A) Żele bezpośrednio po naniesieniu. (B) Żele 20 min po naniesieniu. (C) Żele przechowywane przez noc. Wszystkie żele wydają się dobrze zaokrąglone; żele o stężeniach 5 mg/mL i 1 mg/mL zostały wykluczone, ponieważ 20 min po naniesieniu miały bardziej płynną konsystencję i zaczęły odrywać się od pokrywy po przechowywaniu przez noc. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Kombinacja kolagenu i fibrynogenu
W oparciu o wyniki uzyskane dla zakresów stężeń kolagenu i fibrynogenu oceniono efekt łączenia obu tych substancji. Przygotowano trzy inserty z następującymi składami: 4 mg/mL kolagenu, 20 mg/mL fibrynogenu oraz mieszaniną kolagenu (4 mg/mL) i fibrynogenu (20 mg/mL) w stosunku 1:1, patrz Rycina 7. Bezpośrednio po wysianiu hydrożeli zaobserwowano, że insert z samym kolagenem nadal miał płaski wygląd, któremu towarzyszyło powstawanie pęcherzyków wewnątrz żelu. Inserty z fibrynogenem, podobnie jak insert z kombinacją kolagenu i fibrynogenu, utworzyły pełny i zaokrąglony żel. Po sieciowaniu w temperaturze 37 °C przez 60 min wszystkie żele przylgnęły do insertu i pozostały przytwierdzone po inkubacji nocnej w 37 °C.
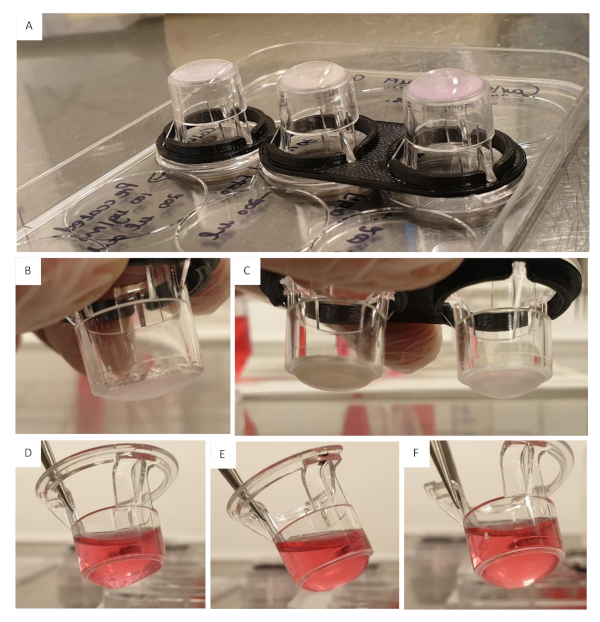
Rysunek 7: Efekt kombinacji kolagenu i fibrynogenu. (A) Kolagen 4 mg/mL naniesiony na insert po lewej, fibrynogen 20 mg/mL naniesiony na insert w środku oraz kolagen 4 mg/mL i fibrynogen 20 mg/mL (stosunek 1:1) naniesieni na insert po prawej. Wszystkie żele naniesiono w objętości 200 µL zawierającej 1.0 x 10⁵ komórek/mL, wszystkie żele sieciowano przez 60 min w 37 °C. (B) Kolagen 4 mg/mL 60 min po sieciowaniu, żel wydawał się płaski i zawierał pęcherzyki powietrza. (C) Insert po lewej: fibrynogen 20 mg/mL, żel wydaje się zaokrąglony, bez pęcherzyków powietrza; insert po prawej: żel z kolagenu 4 mg/mL i fibrynogenu 20 mg/mL, żel jest dobrze zaokrąglony i nie zawiera pęcherzyków powietrza. (D) Żel z kolagenu 4 mg/mL po pozostawieniu przez noc w 37 °C, żel nadal zawierał dużą ilość pęcherzyków powietrza, wystąpiło pewne pęcznienie żelu. (E) Fibrynogen 20 mg/mL pozostawiony przez noc w 37 °C. (F) Żel z kolagenu 4 mg/mL i fibrynogenu 20 mg/mL pozostawiony przez noc w 37 °C. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Określanie gęstości wysiewu komórek
W oparciu o wcześniejsze doświadczenia w pracy z hydrożelami zaplanowano eksperyment w celu wyznaczenia optymalnej gęstości wysiewu komórek (dane nie pokazano)37. Komórki osadzono w mieszaninie kolagenu i fibrynogenu w następujących zakresach stężeń (7.5 x 10⁵, 8.5 x 10⁵, 9.5 x 10⁵, 1.0 x 10⁶, 1.5 x 10⁶ oraz 2.0 x 10⁶ cells/mL); stwierdzono, że optymalną gęstością wysiewu jest 2.0 x 10⁶ cells/mL.
Reologia
Dziesięć składów kombinacji hydrożeli z fibrynogenu i kolagenu oceniono za pomocą reologii, patrz Tabela 2. Celem było ustalenie, który z tych składów może naśladować sztywność wątroby obserwowaną podczas rozwoju HCC. Literatura dostarczyła znanych wartości sztywności wątroby u szczurów, myszy i ludzi podczas włóknienia, marskości i HCC, a celem było maksymalne zbliżenie się do tych wartości28,29,30,31,32. Dziesięć składów przedstawionych w Tabeli 2 przygotowano w trzech powtórzeniach, a moduł zachowawczy każdego z nich wyznaczono za pomocą reometru; wyniki przedstawiono na Rysunku 8.
| Formuła | Fibrynogen (mg/ml) | Kolagen (mg/ml) |
| 1 | 60 | 2 |
| 2 | 50 | 2 |
| 3 | 40 | 2 |
| 4 | 30 | 2 |
| 5 | 20 | 2 |
| 6 | 10 | 2 |
| 7 | 20 | 5 |
| 8 | 20 | 4 |
| 9 | 20 | 3 |
| 10 | 20 | 1 |
Tabela 2: Kombinacje kolagenu i fibrynogenu w różnych stężeniach ocenione za pomocą reologii w celu określenia wartości sztywności
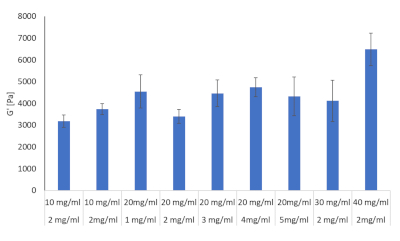
Rycina 8: Wartości sztywności hydrożelu dla kombinacji kolagenu i fibrynogenu w różnych stężeniach ocenione za pomocą reologii. Moduł zachowawczy i moduł strat określono w temperaturze 37 °C i przy częstotliwości 1Hz przy użyciu reometru Discovery HR-2 Hybrid (n = 3, słupki błędów = SD). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Z tych dziesięciu formuł wybrano trzy do dalszych badań. Obejmowały one: 2 mg/mL kolagenu typu I i 10 mg/mL fibrynogenu, co odpowiada wartościom sztywności wątroby na początku włóknienia; 2 mg/mL kolagenu typu I i 30 mg/mL fibrynogenu, co odpowiada marskości wątroby; oraz 2 mg/mL kolagenu typu I i 40 mg/mL fibrynogenu, co odpowiada HCC, patrz Rysunek 9.
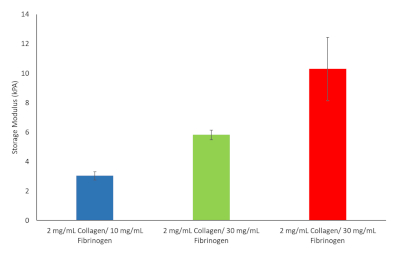
Rycina 9: Wartości sztywności hydrożelu dla różnych wybranych do dalszych badań formulacji hydrożeli fibrynogenu/kolagenu. Moduł zachowawczy i moduł strat określono w temperaturze 37 °C i przy częstotliwości 1 Hz (n = 3, słupki błędów = SD). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Żywotność, odpowiedź na lek i potencjał metastatyczny
Wyniki testu AlamarBlue wykazały ogólny spadek żywotności komórek w ko-kulturze 2D, niższy niż oczekiwano na podstawie znanych raportowanych wartości IC 25, 50 i 75 w porównaniu z nieleczoną kontrolą, patrz Rysunek 10. Może to być przypisane komórkom LX2 w naszej ko-kulturze, które są bardziej wrażliwe na leczenie doksorubicyną. Jednak w naszym modelu 3D zauważyliśmy wzrost oporności na doksorubicynę, co potwierdza spadek potencjału chemioterapeutycznego często obserwowany w systemach modeli 3D. Istotność statystyczną w porównaniu z kontrolami oceniono za pomocą testu t Studenta (dwustronnego), przyjmując P<0,05 za wartość istotną.
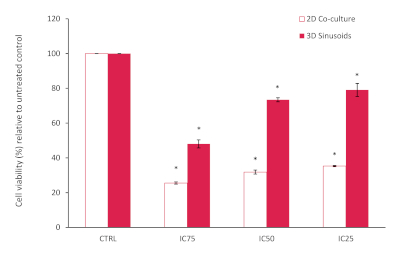
Rysunek 10: Procentowa żywotność komórek w modelu kokultury 2D w porównaniu z modelem 3D po traktowaniu doksorubicyną w różnych stężeniach przez okres 72h. Wyniki znormalizowane względem nieleczonej kontroli (n=3, słupki błędów = SD) (* = p<0.0001). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Konstrukcje żelowe poddawano codziennej inspekcji wizualnej za pomocą mikroskopu świetlnego, aby monitorować wzrost komórek w różnych stężeniach hydrożeli. Komórki wypełniały hydrożele w sposób homogeniczny i zwarty; od 7. dnia wewnątrz macierzy zaczęły formować się sferoidy.
Dyskusja
Niniejszy protokół opisuje opracowanie metody tworzenia biomimetycznego modelu HCC. Ustalono przejrzysty schemat postępowania oraz zidentyfikowano krytyczne etapy procesu. Kroki krytyczne obejmują przygotowanie roztworu zapasowego fibrynogenu, pokrycie wkładów kolagenem oraz wysiew komórek zatopionych w hydrożelu. Podczas przygotowywania roztworu zapasowego fibrynogenu ważne jest dodawanie fibrynogenu mniejszymi porcjami przy wyższych stężeniach. Pozwoli to nie tylko skrócić czas rozpuszczania fibrynogenu, ale także zapobiegnie jego nierównomiernemu i przedwczesnemu żelowaniu, co przedstawiono na Rysunku 11. Przygotowanie żelu fibrynogenu zajmuje znaczną ilość czasu, co może wpłynąć na całkowity sukces eksperymentu. Wyniki wskazują, że w przypadku rozpoczęcia nierównomiernego żelowania żelu fibrynowego, najlepiej go zutylizować. Przed wysianiem komórek zatopionych w hydrożelach, wkłady należy pokryć kolagenem, przemyć PBS i wysuszyć w komorze z laminarnym przepływem powietrza. Niezapewnienie całkowitego wysuszenia wkładów spowoduje wylanie się hydrożeli poza krawędzie wkładu, co doprowadzi do powstania nierównego żelu. Nierównomierność żelu ostatecznie wpłynie na wyniki w przypadkach, w których czynnikiem decydującym jest dyfuzja.
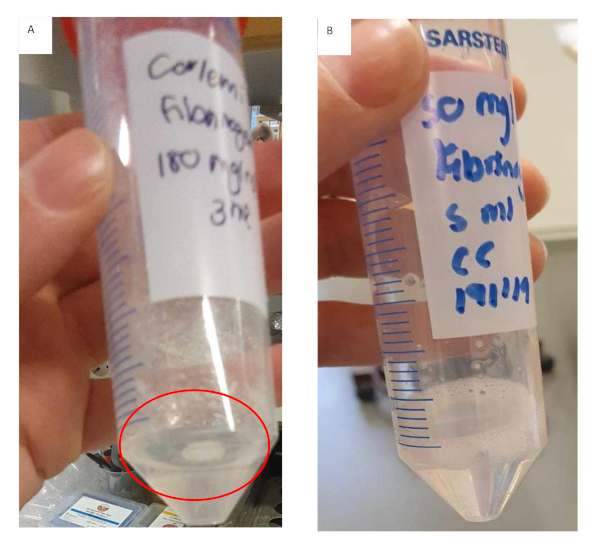
Rycina 11: Przygotowanie żelu fibrynogenu do formulacji hydrożeli fibrynogenu/kolagenu. (A) Roztwór żelu fibrynogenu, w którym utworzyły się grudki i nastąpiła przedwczesna żelatyzacja, a nierozpuszczony fibrynowgen przylega do ścianek probówki. (B) Roztwór żelu fibrynogenu, który rozpuścił się całkowicie; roztwór jest przejrzysty i nieco bardziej lepki. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Zaleca się jak najszybsze nanoszenie zawiesiny komórek w hydrożelu na wkłady, ponieważ komponenty fibrynogenu zaczną sieciować po dodaniu trombiny. Przy pracy z zawiesinami żelu o wyższych stężeniach należy przygotowywać mniejsze objętości robocze partiami, aby zapobiec sieciowaniu żelu podczas nanoszenia. Zjawisko to wpłynie na rozkład oraz ilość żelu naniesionego do każdego dołka. Kolejność dodawania składników jest krytyczna; w niniejszym protokole przedstawiono zoptymalizowany schemat postępowania, aby zapobiec przedwczesnemu sieciowaniu żeli. Ze względu na lepkość zawiesiny hydrożelu, podczas mieszania i odmierzania zaleca się stosowanie odciętych końcówek pipet. Podczas mieszania zawiesiny należy robić to szybko i równomiernie, aby uzyskać jednorodną zawiesinę. Nierównomierne wymieszanie doprowadzi do powstania niejednorodnego żelu, co negatywnie wpłynie na wyniki, patrz Rysunek 12.
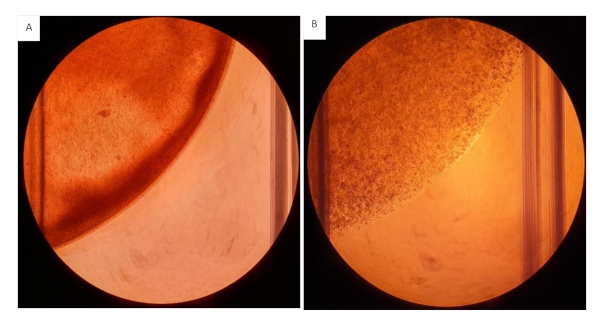
Rysunek 12: Żele kolagenowo-fibrynogenowe wysiane na płytkach 12-dołkowych. Wszystkie żele wysiano w objętości 200 µL zawierającej 2mg/mL kolagenu i 20 mg/mL fibrynogenu z zagęszczeniem 2.0 x 10⁶ komórek/mL. (A) Hydrożel o niejednorodnej konsystencji, widoczny nierównomierny rozkład hydrożeli. (B) Hydrożele wymieszane homogenicznie. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Po optymalizacji protokołu oceniono model w celu określenia jego właściwości biofizycznych. Dane reologiczne wykazały, że nasz model, składający się z fizjologicznie istotnych komponentów macierzy zewnątrzkomórkowej, a mianowicie kolagenu typu I i fibrynogenu, był w stanie naśladować właściwości biofizyczne wątroby zwłókniałej, marskiej oraz z HCC28,29,30,31,32. Odtworzenie sztywności wątroby w modelach 3D dla HCC jest niezwykle istotne i często pomijane podczas opracowywania modeli. Zwiększona sztywność wątroby wiąże się z opornością na chemioterapię, proliferacją, migracją i uśpieniem w obrębie HCC38. Aktywacja komórek gwiaździstych wątroby w HCC wiąże się ze zwiększoną sztywnością macierzy zewnątrzkomórkowej, przy czym kilka szlaków sygnalizacyjnych związanych z tymi komórkami wykazuje mechanoczułość39.
Włączenie komórek związanych ze zrostem, takich jak komórki gwiaździste wątroby i komórki śródbłonka, w rozwój modeli 3D dla HCC staje się coraz bardziej istotne. Badania wykazują, że wielokomórkowe sferoidy składające się z komórek gwiaździstych wątroby i komórek HCC prowadziły do zwiększonej oporności na chemioterapię i migracji inwazyjnej, naśladując jednocześnie wygląd guza HCC in vivo, w porównaniu z modelem mysim PXT oraz próbkami tkanki HCC pochodzenia ludzkiego17. Podobne badanie przeprowadzone przez Jung i wsp. w 2017 roku wykazało, że wielokomórkowe sferoidy składające się z komórek raka hepatokomórkowego (Huh-7) i komórek śródbłonka (HUVEC) promowały unaczynienie i agresywność22. Sferoidy te wykazywały żywotność przy znacznie wyższych stężeniach doksorubicyny i sorafenibu w porównaniu do sferoidów z monokultury Huh-722. Ocena żywotności naszego modelu i jego odpowiedzi na doksorubicynę, przy wartościach sztywności odpowiadających HCC oraz włączeniu komórek związanych ze zrostem (LX2 i HUVEC), wykazała podobny spadek odpowiedzi na chemioterapeutyki w porównaniu z modelem kokultury 2D. W ten sposób skutecznie naśladowano oporność na leki typowo obserwowaną u pacjentów i w innych modelach 3D HCC.
Ponieważ jest to system modułowy, model można wzmocnić poprzez dodanie innych komponentów macierzy zewnątrzkomórkowej, a mianowicie lamininy i kwasu hialuronowego. Alternatywnie, obecnie stosowane w tym modelu hydrożele można zastąpić hydrożelami syntetycznymi, takimi jak alginian sodu lub chitosan. Dalsze modyfikacje obecnego modelu mogą obejmować zastąpienie linii komórkowych pierwotnymi kulturami komórek w celu stworzenia modelu o jeszcze większym znaczeniu fizjologicznym lub zastosowanie kombinacji innych linii komórek nowotworowych i zrębowych.
Opracowaliśmy zatem z sukcesem model 3D o regulowanych właściwościach biofizycznych do badania interakcji między guzem a zrębem w HCC. Stwierdziliśmy, że nasz model jest bardziej reprezentatywny dla sytuacji in vivo niż tradycyjne hodowle 2D w odpowiedzi na doksorubicynę. Pozostaje jednak wiele do zrobienia; mamy nadzieję na szczegółową charakterystykę tego modelu oraz zbadanie go jako potencjalnej platformy przerzutniczej, aby odpowiedzieć na bardziej złożone i palące pytania, które wciąż pozostają aktualne w badaniach nad HCC.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
To badanie zostało sfinansowane z grantów uzyskanych od Szwedzkiej Fundacji Walki z Rakiem (Cancerfonden, CAN2017/518), Szwedzkiego Towarzystwa Badań Medycznych (SSMF, S17-0092), fundacji O.E. och Edla Johanssons oraz fundacji Olgi Jönssons. Te źródła finansowania nie były zaangażowane w projektowanie badania; zbieranie, analizę i interpretację danych; pisanie raportu; oraz w decyzji o przekazaniu artykułu do druku publication. 3D zamówienie zaprojektowane przekładki użyte w tym protokole zostały wykonane w U-PRINT: zakładzie druku 3D Uniwersytetu w Uppsali w Dyscyplinarnej Dziedzinie Medycyny i Farmacji U-PRINT@mcb.uu.se. Chcielibyśmy podziękować Paulowi O'Callaghanowi za jego cenny wkład w nasz projekt.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| AlamarBlue (sól sodowa resazuryny) | Sigma | 211-500 | Przygotuj zgodnie z zaleceniami producenta |
| Antybiotykowy roztwór przeciwgrzybiczy (100& razy;), stabilizowany | Sigma | A5955-100ML | |
| Inhibitor proteazy aprotyninowej | Thermo Fisher Scientific | 78432 | |
| Chlorek wapnia (CaCl2) | Sigma | C1016-2.5KG | Bezwodny, granulowany, ≤ 7,0 mm, ≥ Inkubator 93,0% |
| CO2 | Kebo Biomed Szwecja | ||
| Corning Black, przezroczysta płaska płytka 96-dołkowa | Sigma | CLS3904-100EA | |
| Corning HTS Transwell-24 dobrze przepuszczalne podpory | Sigma | CLS3396-2EA | HTS Transwell-24 jednostki w / 0,4 i mu; Membrana poliwęglanowa o dużych porach i wkładki 6,5 mm, poddane obróbce TC, sterylne, 2/cs |
| Discovery Hybrid Rheometer 2 | instrumenty TA, Sollentuna, Szwecja | ||
| DMEM, wysoki poziom glukozy, suplement GlutaMAX (komórki LX2 i HepG2) | Thermo Fisher Scientific | 61965059 | Uzupełniony 10% v/v FBS i 1% v/v antybiotykowy roztwór przeciwgrzybiczy |
| Pożywka do wzrostu komórek śródbłonka (500 ml) (HUVEC) | Cell Applications, Inc | 211-500 | |
| Surowica bydlęca płodowa, kwalifikowana, format One Shot, Nowa Zelandia | Thermo Fisher Scientific | A3160902 | |
| Fibrynogen typ I-S z osocza bydlęcego | Sigma | F8630-10G | |
| Czytnik płytek FLUOstar Omega | BMG Labtech | ||
| Zbilansowany roztwór soli Hanksa | Sigma | H9394-500ML | Zmodyfikowany, z wodorowęglanem sodu, bez chlorku wapnia i siarczanu magnezu |
| Wirówka Labogene scanspeed 416 | Labogene, Szwecja | ||
| Okap z przepływem laminarnym | Kebo Biomed Szwecja | ||
| Waga analityczna Mettler Toledo AG245 Mikroskop świetlny | Mettler Toledo | ||
| Nikon TMS | Nikon, Japonia | ||
| Buforowany fosforanem tabletka soli fizjologicznej | Sigma | P4417-100TAB | Przygotować zgodnie z zaleceniami producenta |
| Kolagen z ogona szczura typu I 5 mg/ml | Ibidi | 50201 | |
| Chlorek sodu (NaCl) | Sigma | S7653-1KG | |
| Wodorotlenek sodu (NaOH) | Merck | B619298 | |
| TC20 Automatyczny licznik komórek | Licznik komórek BioRad | ||
| TC20 szkiełka do liczenia | BioRad | ||
| Trombin z osocza bydlęcego | Sigma | T9549 | Proszek, odpowiedni do hodowli komórkowych, ≥ 1,500 jednostek NIH / mg białka (E1% / 280 = 19,5 |
| )Trypsyna (2,5%) 10x | Thermo Fisher Scientific | Rozcieńczony do 1x w PBS | |
| Inhibitor trypsyny z Glycine max (soja) | Sigma | T6414-100ML | Roztwór, sterylnie filtrowany |
Bibliografia
- Galle, P. R., et al. EASL Clinical practice guidelines: Management of hepatocellular carcinoma. Journal of Hepatology. 69, 182-236 (2018).
- Marquardt, J. U., Andersen, J. B., Thorgeirsson, S. S. Functional and genetic deconstruction of the cellular origin in liver cancer. Nature Reviews Cancer. 15, 653-667 (2015).
- Balogh, J., et al. Hepatocellular Carcinoma: A review. Journal of Hepatocellular Carcinoma. 3, 41-53 (2016).
- Perumpail, R. B., Womg, R. J., Ahmed, A., Harrison, S. A. Hepatocellular carcinoma in the setting of non-cirrhotic non-alcoholic fatty liver disease and the metabolic syndrome: US experience. Digestive Diseases and Science. 60, 3142-3148 (2016).
- Baglieri, J., Brenner, D. A., Kisseleva, T. The role of fibrosis and liver associated fibroblasts in the pathogenesis of hepatocellular carcinoma. International Journal of Molecular Sciences. 20, 1723(2019).
- Arriazu, E., et al. Extracellular matrix and liver disease. Antioxidants & Redox Signaling. 21 (7), 1078-1097 (2014).
- Malarkey, D. E., Johnson, K., Ryan, L., Boorman, G., Maronpot, R. R. New insight into functional aspects of liver morphology. Toxicologic Pathology. 33, 27-34 (2005).
- Moreira, R. K. Hepatic stellate cells and liver fibrosis. Archive of Pathology and Lab Medicine. 131, 1728-1734 (2007).
- Hernandez-Gea, V., Toffanin, S., Friedman, S. L., Llovet, J. M. Role of the microenvironment in the pathogenesis and treatment of hepatocellular carcinoma. Gastroenteroloy. 144, 512-527 (2013).
- Amicone, L., Marchetti, A. Microenvironment and tumor cells: two targets for new molecular therapies of hepatocellular carcinoma. Translational Gastroenterology and Hepatology. 3, 24(2018).
- Rawal, P., et al. Endothelial cell-derived TGF-B promotes epithelial-mesenchymal transition via CD133 in Hbx-Infected Hepatoma cells. Frontiers in Oncology. 9 (308), 1-9 (2019).
- Yoo, J. E., et al. Progressive enrichment of stemness features and tumour stromal alterations in multistep hepatocarcinogenesis. PLoS One. 12 (3), 0170465(2017).
- Landry, B. D., et al. Tumor-stroma interactions differentially alter drug sensitivity based on the origin of stromal cells. Molecular Systems Biology. 14, 8332(2018).
- Le, B. D., et al. Three-dimensional hepatocellular carcinoma/fibroblast model on a nanofibrous membrane mimics tumor cell phenotypic changes and anticancer drug resistance. Nanomaterials. 8 (64), 1-11 (2018).
- Lv, D., Hu, Z., Lu, L., Lu, H., Xu, X. Three-dimensional cell culture: A powerful tool in tumor research and drug discovery (Review). Oncology Letters. 14, 6999-7010 (2017).
- Hoarau-Véchot, J., Rafii, A., Touboul, C., Pasquier, J. Halfway between 2D and animal models: Are 3D cultures the ideal tool to study cancer-microenvironment interactions. International Journal of Molecular Sciences. 19 (181), 1-24 (2018).
- Khawar, I. A., et al. Three Dimensional Mixed-Cell Spheroids Mimic Stroma-Mediated Chemoresistance and Invasive Migration in hepatocellular carcinoma. Neoplasia. 20, 800-812 (2018).
- Elliott, N. T., Yuan, F. A review of three-dimensional in vitro tissue models for drug discovery and transport studies. Journal of Pharmaceutical Sciences. 100 (1), 59-74 (2010).
- Nath, S., Devi, G. R. Three-dimensional culture systems in cancer research: focus on tumor spheroid model. Pharmacology Therapy. 163, 94-108 (2016).
- Zanoni, M., et al. 3D tumor spheroid models for in vitro therapeutic screening: a systematic approach to enhance the biological relevance of data obtained. Scientific Reports. 6, 19103(2016).
- Bell, C. C., et al. Characterization of primary human hepatocyte spheroids as a model system for drug-induced liver injury, liver function and disease. Scientific Reports. 6, 25187(2016).
- Jung, H. R., et al. Cell spheroids with enhanced aggressiveness to mimic human liver cancer in vitro and in vivo. Scientific Reports. 7, 10499(2017).
- Eilenberger, C., Rothbauer, M., Ehmoser, E. -K., Ertl, P., Küpcü, S. Effect of spheroidal age on sorafenib diffusivity and toxicity in a 3D hepg2 spheroid model. Scientific Reports. 9, 4863(2019).
- Wrzesinski, K., Fey, S. J. After trypsinisation, 3D spheroids of C3A hepatocytes need 18 days to re-establish similar levels of key physiological functions to those seen in the liver. Toxicology Research. 2 (2), 123-135 (2013).
- Wrzesinski, K., et al. Human liver spheroids exhibit stable physiological functionality for at least 24 days after recovering from trypsinisation. Toxicology Research. 2 (3), 163-172 (2013).
- Mazza, G., et al. Decellularized human liver as a natural 3D-scaffold of liver bioengineering and transplantation. Scientific Reports. 5, 13079(2015).
- Ma, X., et al. Rapid 3D bioprinting of decellularized extracellular matrix with regionally varied mechanical properties and biomimetic microarchitecture. Biomaterials. 185, 310-321 (2018).
- Mueller, S., Sandrin, L. Liver stiffness: a novel parameter for the diagnosis of liver disease. Hepatic Medicine: Evidence and Research. 2, 49-67 (2010).
- Wang, M. H., et al. In vivo quantification of liver stiffness in a rat model of hepatic fibrosis with acoustic radiation force. Ultrasound in Medicine & Biology. 35 (10), 1709-1721 (2009).
- Georges, P. C., et al. Increased liver stiffness of the rat liver precedes matrix deposition: implications for fibrosis. American Journal of Physiology - Gastrointestinal and Liver Physiology. 293, 1147-1154 (2007).
- Massironi, S., et al. et al. Liver stiffness and hepatocellular carcinoma: is it really useful. Journal of Hepatology. 58, 293(2013).
- Singh, S., et al. Liver stiffness is associated with risk of decompensation, liver cancer, and death in patients with chronic liver diseases: A systematic review. Clinical Gastroenterology and Hepatology. 11, 1573-1584 (2013).
- Yang, T. S., Wang, C. H., Hsieh, R. K., Chen, J. S., Fung, M. C. Gemcitabine and doxorubicin for the treatment of patients with advanced hepatocellular carcinoma: a phase I-II trail. Annals of Oncology. 13, 1771-1778 (2002).
- Le Grazie, M., Biagini, M. R., Tarocchi, M., Polvani, S., Galli, A. Chemotherapy for hepatocellular carcinoma: the present and the future. World Journal of Hepatology. 9 (21), 907-920 (2017).
- Saneyasu, T., Akhtar, R., Sakai, T. Molecular cues guiding matrix stiffness in liver fibrosis. BioMed Research International. 2016, 1-11 (2016).
- Zuliani-Alvarez, L., Midwood, K. S. Fibrinogen-related proteins in tissue repair: how a unique domain with common structure controls diverse aspects of wound healing. Advances in Wound Care. 4 (5), 273-285 (2015).
- Smit, T., et al. Characterization of an alginated encapsulated LS180 spheroid model for anti-colorectal cancer compound screening. ACS Medicinal Chemistry Letters. 11 (5), 1014-1021 (2020).
- Schrader, J., et al. Matrix stiffness modulates proliferation, chemotherapeutic response, and dormancy in hepatocellular carcinoma cells. Hepatology. 53 (4), 1192-1205 (2011).
- Lachowski, D., et al. Matrix stiffness modulates the activity of MMP-9 and TIMP-1 in hepatic stellate cells to perpetuate fibrosis. Scientific Reports. 9, 7299(2018).
Przedruki i uprawnienia
