Aktywacja wielofunkcyjnej kinazy Ser/Thr AURKA jest charakterystyczna dla jej autofosforylacji na Thr288. Sondy fluorescencyjne polegające na FRET mogą rozróżniać między jego stanem nieaktywnym i aktywowanym. Tutaj ilustrujemy niektóre strategie inżynierii sondy, wraz z szybkim protokołem FRET, aby śledzić aktywację kinazy przez cały czas trwania mitozy.
Artykuł metodologiczny
Monitorowanie w czasie rzeczywistym aktywacji kinazy A zorzy polarnej za pomocą konformacyjnych biosensorów FRET w żywych komórkach
W tym artykule
Podsumowanie
Streszczenie
Nowotwory nabłonkowe często charakteryzują się nadekspresją kinazy Ser/Thr Aurora A/AURKA. AURKA jest wielofunkcyjnym białkiem, które aktywuje się po autofosforylacji na Thr288. Obfitość AURKA osiąga szczyt w mitozie, gdzie kontroluje stabilność i wierność wrzeciona mitotycznego oraz ogólną wydajność mitozy. Chociaż dobrze scharakteryzowano tę funkcję na poziomie strukturalnym, brakuje spójnego monitorowania aktywacji AURKA w całym cyklu komórkowym. Możliwe rozwiązanie polega na wykorzystaniu genetycznie kodowanych biosensorów Förster's Resonance Energy Transfer (FRET) w celu uzyskania wglądu w autofosforylację AURKA z wystarczającą rozdzielczością czasoprzestrzenną. W tym miejscu opisujemy protokół inżynierii bioczujników FRET wykrywających autofosforylację Thr288 oraz sposób śledzenia tej modyfikacji podczas mitozy. Po pierwsze, przedstawiamy przegląd możliwych par FRET dawca/akceptor oraz pokazujemy możliwe metody klonowania i insercji biosensorów AURKA FRET w komórkach ssaków. Następnie przeprowadzamy analizę krok po kroku w celu szybkich pomiarów FRET za pomocą mikroskopii obrazowania fluorescencji (FLIM) na specjalnie zaprojektowanym układzie. Protokół ten ma jednak również zastosowanie do alternatywnych dostępnych rozwiązań komercyjnych. Na zakończenie rozważamy najodpowiedniejsze kontrole FRET dla biosensora opartego na AURKA i podkreślamy potencjalne przyszłe ulepszenia w celu dalszego zwiększenia czułości tego narzędzia.
Wprowadzenie
Kinaza Aurora A/AURKA to wielofunkcyjna kinaza serynowo-treoninowa, aktywna w całym cyklu komórkowym i w różnych przedziałach subkomórkowych1. Zrozumienie jego szerokiej aktywacji czasoprzestrzennej jest szczególnie ważne w przypadku nowotworów, ponieważ AURKA jest często nadmiernie eksprymowany w nowotworach nabłonkowych i hematologicznych, a pacjenci wykazują słabą odpowiedź na obecnie dostępne terapie2.
Badania strukturalne wykazały, że AURKA przechodzi dwa etapy, aby przekształcić się z kinazy nieaktywnej w aktywną. Po pierwsze, autofosforylacja Thr288 zmienia konformację kieszeni kinetycznej kinazy i aktywuje ją3,4,5,6. Ten etap zwiększa aktywność katalityczną AURKA w komórkach ludzkich i w Xenopus laevis3,6,7, przygotowując kinazę do pełnej aktywności. Po aktywacji, interakcja AURKA z białkiem docelowym dla Xklp2 (TPX2) indukuje drugą zmianę konformacyjną 5. Ta dalsza modyfikacja pozwala AURKA osiągnąć pełną aktywność enzymatyczną w stosunku do swoich substratów w komórce5,8,9,10.
Przez prawie dwie dekady wgląd w aktywację i aktywność AURKA był uzyskiwany głównie dzięki połączeniu podejść biochemicznych. Obejmują one wykrywanie fosforylowanego Thr288 w komórkach lub in vivo jako cechę charakterystyczną aktywacji AURKA, analizy krystalograficzne oraz testy in vitro lub kinazy celulolozowej w celu zbadania aktywności AURKA1. Jednak rozdzielczość czasoprzestrzenna tych podejść jest słaba lub nie ma jej wcale, a potrzebne były nowe rozwiązania, aby poszerzyć wiedzę na temat dynamiki tych dwóch wydarzeń.
Rozwój sond fluorescencyjnych w ostatnich latach ułatwił monitorowanie AURKA w żywych komórkach, umożliwiając śledzenie jego aktywacji z większą rozdzielczością czasoprzestrzenną. Najbardziej specyficzne czujniki dla AURKA, opracowane do tej pory, opierają się na zasadzie FRET (Förster's Resonance Energy Transfer)11 w celu rozróżnienia między AURKA nieaktywną a aktywną. Pierwszym opracowanym czujnikiem był bioczujnik aktywności kinazy AURKA oparty na substracie. Biosensory oparte na substratach składają się z krótkiej sekwencji aminokwasowej, do której dana kinaza jest ukierunkowana w celu fosforylacji, i umieszczonej w parze FRET donor/akceptor oraz w domenie wiążącej rozpoznającej fosforylowaną resztę, co pomaga w składaniu bioczujnika w celu uzyskania wydajnego procesu FRET12. W przypadku AURKA, 14-aminokwasowy fragment KIF2C ukierunkowany na fosforylację został umieszczony pomiędzy parą donor/akceptor CFP-YFP13. Czujnik ten ma jednak kilka poważnych wad. Po pierwsze, sekwencja KIF2C zastosowana w tej sondzie może być ukierunkowana zarówno na AURKĘ, jak i blisko spokrewnioną kinazę AURKB, zmniejszając w ten sposób specyficzność tego biosensora. Po drugie, czujnik opiera się na endogennej kinazie do fosforylacji. Dlatego wydajność FRET może być niewykrywalna lub nieistotna, jeśli ilości kinazy są ograniczone (np. w przedziałach subkomórkowych lub fazach cyklu komórkowego). Aby przezwyciężyć te ograniczenia, stworzono nową klasę czujników AURKA, znaną jako "czujniki konformacyjne". W tych sondach sekwencja AURKA o pełnej długości została umieszczona w fluoroforze donorowym na końcu N i fluoroforze akceptorowym na końcu C. Nieaktywna AURKA wykazuje "otwartą" konformację, która oddala N- i C-końce kinazy od siebie. Przy takiej odległości między dwoma końcami (> 10 nm) para donor/akceptor jest w konfiguracji niedopuszczającej dla FRET. Wręcz przeciwnie, autofosforylowana AURKA przyjmuje "zamkniętą" konformację, z dwoma końcami białka i dwoma fluoroforami w pobliżu. Wykazano, że umożliwia to FRET między dawcą a akceptorem, który można zmierzyć za pomocą różnic w czasie życia dawcy14,15. Takie sondy mają kilka zalet. Po pierwsze, są one zakodowane genetycznie i mogą być wykorzystane do zastąpienia endogennej kinazy w komórce. Po drugie, ratują fenotypy wywołane przez knockdown AURKA, co wskazuje, że są one funkcjonalne w komórce. Po trzecie, pozwalają śledzić aktywację kinazy w różnych przedziałach subkomórkowych i przez cały cykl komórkowy. Sondy wykryły aktywację AURKA w miejscach, o których wiadomo, że kinaza jest aktywowana (tj. centrosomach i wrzecionie mitotycznym), a także uczestniczyły w odkryciu aktywacji AURKA w mitochondriach16. Wreszcie, czujniki te umożliwiły badania przesiewowe o wysokiej zawartości w oparciu o FRET/FLIM, w których zmiany konformacyjne AURKA wykorzystano do identyfikacji nowych inhibitorów farmakologicznych17.
W niniejszej pracy opisujemy procedurę wizualizacji aktywacji AURKA w hodowanych komórkach. Najpierw przyjrzymy się potencjalnym parom fluoroforów dla FRET. Wybór najbardziej odpowiedniej pary dawca/akceptor zostanie dokonany zgodnie z dostępną konfiguracją mikroskopu lub konkretnym zastosowaniem końcowym jako multiplex FRET18,19. Następnie proponujemy proces badania zachowania biosensora (biosensorów) wybranego w szybkiej konfiguracji mikroskopu FRET/FLIM. Proces ten będzie obejmował zarówno hodowlę komórkową i procedury synchronizacji, jak i akwizycję FLIM i analizę danych. Na koniec omówimy potencjalne zalety tego protokołu, ponieważ analogiczną strategię projektowania biosensorów można zastosować do innych kinaz, a także można ją stosować z innymi systemami obrazowania opartymi na FRET.
Protokół
UWAGA: Komórki U2OS użyte w tym protokole zostały zakupione w American Type Culture Collection (ATCC, HTB-96) i zostały przetestowane jako wolne od mykoplazmy. Kroki od 2.1 do 2.7 należy wykonać pod okapem z przepływem laminarnym, aby utrzymać sterylność komórek i odczynników.
1. Wybór pary FRET dawca/akceptor
- Zapoznaj się z literaturą, aby uzyskać informacje na temat wyboru najbardziej odpowiednich par FRET dawca/akceptor. Przydatne przykłady można znaleźć w20,21,22,23,24, chociaż ostateczny wybór musi być dokonany zgodnie z charakterystyką konfiguracji FRET/FLIM (dostępne linie laserowe, filtry itp.). Poniżej przedstawiono kilka uwag dotyczących wyboru pary dawca/akceptor.
- Wybór dawcy: zapoznaj się z bazą FP (https://www.fpbase.org/), aby uzyskać pełny zestaw informacji na temat dostępnych białek fluorescencyjnych. Ta baza danych jest stale aktualizowana o wszystkie nowo opracowane fluorofory.
- Więcej informacji na temat biosensorów już dostępnych w literaturze można znaleźć w bazie danych biosensorów fluorescencyjnych (https://biosensordb.ucsd.edu/index.php), a także na temat odpowiednich stosowanych białek fluorescencyjnych.
- Jako ogólny punkt wyjścia wybierz jasny fluorofor dawcy. Dobrymi kandydatami są cyjanowe białka fluorescencyjne jako mTFP1 lub ECFP lub warianty GFP jako EGFP lub mEGFP.
- Oligomery mogą wpływać na lokalizację i/lub funkcję białek25. Rozważ użycie monomerycznych mutantów CFP jako mTurquoise226 lub Aquamarine27,28. Warianty te mają również dobre współczynniki wydajności kwantowej i ekstynkcji, co czyni je dobrymi kandydatami na dawców FRET.
- Preferuj białka fluorescencyjne (zarówno jako donor, jak i akceptory) niewrażliwe na zmiany środowiskowe, takie jak wewnątrzkomórkowe pH23, lub fotobieleniu25, ponieważ te parametry mogą mieć duży wpływ na wydajność FRET29. Obecnie fluorofory takie jak mTurquoise2 lub mTFP1 są szeroko stosowane jako dawcy, dzięki ich dobrej fotostabilności22,25,26.
- Wybór akceptora: dawcy cyjanu są często łączeni z wariantami żółtego białka fluorescencyjnego (YFP), takimi jak mVenus, Citrine i YPet20,21,22,30. Należy jednak zauważyć, że białka te mają znacznie większą wrażliwość na pH i globalnie wykazują słabą fotostabilność.
- Rozważ użycie nowo opracowanych, niewrażliwych na pH żółtych wariantów YFP jako pH-Lemon31, zielonych fluoroforów jako mNeonGreen23 lub czerwonych fluoroforów jako mScarlet-I23,32 jako wcześniej zatwierdzonych akceptorów fluorescencyjnych dla mTurquoise2.
- Alternatywnie, rozważ użycie niefluorescencyjnych/ciemnych pochodnych YFP jako ShadowG33 lub ShadowY34, które okazały się zachowywać jako dobre akceptory dla dawców cyjan-fluorescencyjnych w eksperymentach FRET/FLIM.
- Jeśli używasz mEGFP jako dawcy, rozważ użycie monomerycznych czerwonych akceptorów jako mCherry.
- Zweryfikuj właściwości spektralne wybranej pary donor/akceptor za pomocą narzędzi dostępnych na stronie bazy FP. Zobacz Rysunek 1 dla przykładu pary mEGFP/mCherry.
- Na stronie internetowej FP base wybierz menu rozwijane Narzędzia i wybierz przeglądarkę Spectra.
- W menu rozwijanych wprowadź nazwę pary fluoroforów do wizualizacji (np. mEGFP i mCherry).
- Symuluj właściwości pary dawca/akceptor z określonym źródłem światła, wybierając dany laser z rozwijanego menu. Alternatywnie wprowadź określoną długość fali lasera, wybierając opcję Dodaj laser. Kliknij opcję Normalizuj emisję do tej opcji, aby dostosować widma fluoroforu do żądanej długości fali. W tym przypadku długość fali używana do wzbudzenia GFP wynosi 480 ± 10 nm.
- Sklonuj wybraną parę donor/akceptor, dodając jeden fluorofor na N-końcu pełnej długości sekwencji AURKA i jeden na C-końcu. Postępuj zgodnie z wytycznymi preferowanej metody klonowania, aby wstawić ten konstrukt do wybranego wektora ekspresji ssaków.
2. Hodowla komórkowa, transfekcja i synchronizacja
- DZIEŃ 1. Przygotuj pożywkę hodowlaną dla komórek U2OS: użyj zmodyfikowanej pożywki Eagle Medium (DMEM) firmy Dulbecco uzupełnionej 10% płodową surowicą bydlęcą (FBS), 1% penicyliny-streptomycyny i 1% L-glutaminy (od tego momentu kompletna pożywka wzrostowa). Alternatywnie można również zastosować DMEM z wstępnie uzupełnioną L-glutaminą.
- Jeśli komórki są zamrożone, rozmrozić fiolkę co najmniej 8 dni przed eksperymentami (tj. od punktu 2.5).
- Hodować komórki w inkubatorze przeznaczonym do hodowli komórek ssaków w temperaturze 37 °C i przy 5% CO2 . Inkubator należy regularnie czyścić i sterylizować, aby uniknąć zanieczyszczeń.
- Gdy komórki osiągną ~80% konfluencji:
- Umyj je krótko sterylnym 1x buforem fosforanowym soli fizjologicznej (PBS) bez Ca2+ i Mg2+.
- Trypsynizować komórki sterylnym 0,05% Trypsin-EDTA zgodnie z protokołem producenta i umieszczając komórki w inkubatorze na 1-3 min.
- Dezaktywuj trypsynę, dodając dwukrotność objętości kompletnej pożywki wzrostowej; dobrze wymieszaj.
- Odwirować zawiesinę komórkową o sile 800 x g przez 3-5 minut.
- Policz komórki za pomocą hemocytometru i oblicz odpowiednie rozcieńczenie, aby osiągnęły ~70-80% konfluencji w szkiełkach komorowych następnego dnia. Alternatywnie można również zastosować podobne nośniki do obrazowania żywych komórek.
- Odpipetować odpowiednią objętość komórek w wybranym podłożu do obrazowania żywych komórek i umieścić komórki z powrotem w inkubatorze do następnego dnia.
- DZIEŃ 2. Kontynuuj transfekcję. Postępuj zgodnie z wytycznymi preferowanej metody transfekcji przejściowej, aby uzyskać optymalną wydajność transfekcji (~50/80%). Nie jest wymagana żadna konkretna metoda transfekcji. Należy pamiętać, że wydajność transfekcji może się różnić w zależności od użytej linii komórkowej. Inkubować przez 48 godzin
UWAGA: Wyprodukuj stabilne klony zawierające każdy z trzech wektorów, aby ominąć potrzebę przejściowych transfekcji. Na tym etapie należy zaplanować dwa rodzaje kontroli. Po pierwsze, wymagana jest kontrola "tylko od dawcy" w celu sprawdzenia, czy obecność AURKA na całej długości nie zakłóca żywotności mTurquoise2 jako takiego. Po drugie, bioczujnik przenoszący mutację martwą w wyniku kinazy powinien być stosowany jako kontrola ujemna, w której FRET jest zniesiony lub znacznie obniżony. Alternatywnie do mutanta martwego w wyniku kinazy, jako kontrolę ujemną można zastosować chemiczny inhibitor aktywacji AURKA jako MLN8237 analogowy ATP.- Zaplanuj z wyprzedzeniem trzy warunki transfekcji, każdy z nich w niezależnej studni:
Wektor "tylko dla darczyńców" (np. AURKA-mTurquoise2)
"Biosensor" (np. superYFP-AURKA-mTurquoise2)
Bioczujnik martwy w wyniku kinazy/"K162M" (np. superYFP-AURKA K162M-mTurquoise2) lub alternatywnie inhibitor aktywacji AURKA (np. MLN8237) - Wykonaj trzy warunki dla każdej niezależnej pary dawca/akceptor do porównania.
- Rozważ podwojenie liczby transfekowanych studzienek, jeśli porównujesz komórki niezsynchronizowane i zsynchronizowane z G2 / M (patrz krok 2.6).
- Zaplanuj z wyprzedzeniem trzy warunki transfekcji, każdy z nich w niezależnej studni:
- DZIEŃ 3. Zsynchronizować komórki w G2/M. Dodać 100 ng/ml nokodazolu rozpuszczonego w DMSO do każdej transfekowanej studzienki, unikając ekspozycji na światło i inkubować przez 16 godzin (najlepiej przez noc). Porównując komórki niezsynchronizowane i zsynchronizowane G2 / M, należy leczyć każdy warunek transfekcji nokodazolem lub równą objętością DMSO. Aby uzyskać lepszą wydajność synchronizacji, należy przygotować jednorazowe porcje nokodazolu w DMSO, przechowywać je w temperaturze -20 °C i wyrzucić po użyciu.
UWAGA: Wydajność synchronizacji komórek może się różnić w zależności od linii komórkowych. Optymalne stężenie nokodazolu i czas jego inkubacji powinny być eksperymentalnie określone metodą cytometrii przepływowej przed eksperymentami FRET/FLIM. W przypadku statystycznie istotnych analiz FRET/FLIM zalecamy wydajność synchronizacji w G2/M wynoszącą co najmniej 50% całej populacji komórek. - DZIEŃ 4. Wymywanie nokodazolu i obrazowanie FRET/FLIM na komórkach mitotycznych
- Usunąć pożywkę hodowlaną za pomocą pipety i zastąpić ją wstępnie podgrzanym, sterylnym PBS. Jeśli to możliwe, unikaj ekspozycji na światło. Delikatnie kołysz talerzem.
- Powtórz procedurę prania, zawsze unikając ekspozycji na światło.
- Usuń drugie płukanie PBS i zastąp je wstępnie podgrzanym, sterylnym podłożem Leibovitz L-15, uzupełnionym 20% płodową surowicą bydlęcą (FBS) i 1% penicyliną-streptomycyną (od tego momentu pożywką do obrazowania).
UWAGA: Pożywki do obrazowania należy kupować bez wskaźników pH (np. czerwieni fenolowej) i składników pożywki, takich jak ryboflawina. Substancje te są źródłem autofluorescencji, która może zaburzać wartości życia. - Kontynuuj obrazowanie FRET/FLIM. Zminimalizuj gwałtowne zmiany temperatury i przejdź do etapu obrazowania (krok 3) tak szybko, jak to możliwe. Rozważ ochronę próbki przed światłem podczas transportu do zestawu mikroskopowego (tj. owijając ją folią aluminiową lub umieszczając w pudełku).
3. Przejęcia FRET/FLIM
UWAGA: Przejęcia FRET/FLIM w tym protokole zostały przeprowadzone na specjalnie skonstruowanym układzie, opisanym w35 i wyposażonym w rozwiązanie kontrolne jak w15,17 (Rysunek 2). Konfiguracja jest obecnie komercjalizowana przez Inscoper i składa się z mikroskopu z wirującym dyskiem z białym laserem do wzbudzenia impulsowego oraz wzmacniacza z bramką czasową o dużej szybkości umieszczonego przed kamerą. Bramki czasowe 2 ns w oknie czasowym 10 ns są sekwencyjnie używane do uzyskania stosu pięciu obrazów bramkowanych czasowo. Obrazy te są następnie wykorzystywane do obliczenia średniego czasu trwania fluorescencji piksel po pikselu zgodnie z następującym równaniem: τ = ΣΔti • Ιi/ΣΙi, gdzie Δti odpowiada czasowi opóźnienia i-tej bramki, podczas gdy I oznacza obraz o intensywności bramkowanej w czasie piksel po pikselu35, 36. Ta metoda zapewnia szybkie pomiary FLIM: nie są wymagane żadne etapy dopasowania ani kategoryzacji, a żywotność można obliczyć w trybie online, przy minimalnym budżecie fotonów. System prezentuje również przyjazny dla użytkownika interfejs oprogramowania. Jednak ten sam eksperyment można przeprowadzić w dowolnym innym komercyjnym mikroskopie wyposażonym w pomiary FLIM.
- Aby zapewnić optymalne uwalnianie komórek z bloku G2/M do mitozy, należy przeprowadzić eksperymenty w temperaturze 37 °C. Jeśli to możliwe, wykonaj eksperymenty FRET/FLIM z zestawami mikroskopowymi wyposażonymi w komorę termostatyczną.
- Włączyć komorę termostatyczną mikroskopu co najmniej 30 minut do 1 godziny przed eksperymentem.
- Włącz laser, kamerę, konfigurację mikroskopu i oprogramowanie do obrazowania (Rysunek 2).
- Wybierz odpowiednie długości fal wzbudzenia i emisji dla fluoroforu dawcy. Wygodne opcje długości fal to: λex 440/10 nm i λem 483/35 nm dla mTurquoise2 (Rysunek 3A); λex 488/10 nm i λem 525/50 nm dla GFP) (Rysunek 3B).
- Ustaw czas naświetlania, zwykle od 30 do 100 ms (Rysunek 3). Należy pamiętać, że nadmierna moc lasera może powodować wywołane efekty fototoksyczne, takie jak fotowybielanie, co z kolei może zmienić żywotność fluorescencji37. W konfiguracji zweryfikuj brak zdarzeń fotowybielania, monitorując intensywność fluorescencji pierwszej bramki podczas akwizycji poklatkowej. Jeśli można zaobserwować zmiany w intensywności fluorescencji, odrzuć akwizycję i dostosuj moc lasera.
UWAGA: W ustawieniach tutaj wybierz czas ekspozycji pozwalający na co najmniej 3000 poziomów szarości w pierwszej bramce; W przeciwnym razie oprogramowanie nie obliczy czasu życia dawcy. Ta wartość poziomu szarości odpowiada minimalnemu budżetowi fotonów niezbędnemu do uzyskania odpowiednich wartości czasu życia. - Przed uruchomieniem akwizycji FRET/FLIM upewnij się, że komórki weszły w mitozę, czekając na pojawienie się wrzeciona bipolarnego (~20/30 min w komórkach U2OS). Ponieważ mitotyczny AURKA lokalizuje się głównie w tej strukturze, sprawdź progresję mitotyczną, badając tworzenie się wrzeciona w komórkach bezpośrednio pod mikroskopem, z zewnętrznym źródłem światła (Rysunek 1). Należy pamiętać, że czas wymagany do progresji mitotycznej może się różnić w zależności od użytej linii komórkowej.
- Jeśli planowane jest leczenie MLN8237, należy umieścić komórki pod mikroskopem i pozwolić im osiągnąć metafazę (ok. 20 minut po wypłukaniu nokodazolu). Dodać 250 nM MLN8237 rozpuszczonych w DMSO zarówno do komórek wykazujących ekspresję konstruktu tylko dawcy, jak i do komórek wykazujących ekspresję bioczujnika.
- Kontroluj ten warunek na komórkach transfekowanych jak powyżej i inkubuj z równą objętością DMSO. W celu lepszego zahamowania AURKA, należy przygotować jednorazowe porcje MLN8237 w DMSO, przechowywać je w temperaturze -80 °C. Rozmrozić je, umieszczając podwielokrotności na lodzie i wyrzucić po użyciu.
- Inkubować przez 10 minut. Po tym okresie wrzeciono mitotyczne skurczy się i pozostanie tylko jedna, intensywna kropka. Podobny fenotyp obserwuje się, gdy stosuje się mutanty K162M.
- Aby uzyskać lepszą rozdzielczość wrzeciona mitotowego, użyj obiektywu o powiększeniu co najmniej 63x (Rysunek 3).
- Po znalezieniu komórki w metafazie (zobacz Rysunek 4 jako przykład komórki w metafazie), dostosuj współrzędne xyz, aby umieścić ją w środku pola widzenia.
- Aby uzyskać szybsze obrazy, wybierz jedną płaszczyznę z. Wybierz płaszczyznę, w której wrzeciono mitotyczne jest bardziej widoczne lub intensywne.
- Rozpocznij nagrywanie. Czas akwizycji może się różnić w zależności od używanej konfiguracji FLIM (od kilku sekund do minut). Większość komercyjnych konfiguracji dostępnych na rynku opracowuje zarówno mikrografię fluorescencyjną, jak i mapę żywotności piksel po pikselu. Zapisz oba obrazy.
- Uzyskaj co najmniej 10 niezależnych obrazów z każdej transfekcji i/lub stanu leczenia.
4. Obliczanie czasu ΔLifetime i porównanie wartości FLIM między parami dawca/akceptor
- Wyodrębnij wartości okresu istnienia z całej mapy czasu życia piksel po pikselu (tj. całego wrzeciona mitotycznego) lub wybierz obszary zainteresowania (ROI) odpowiadające określonym podregionom.
UWAGA: Zgodnie z zastosowaną konfiguracją FRET/FLIM, obliczenia żywotności mogą być wykonywane bezpośrednio w oprogramowaniu do akwizycji lub wyodrębniane za pomocą ogólnych rozwiązań do przetwarzania obrazu (np. Fiji/ImageJ: https://fiji.sc/). Oprogramowanie bezpośrednio obliczające wartości żywotności (znane również jako tryb online) oferuje bardziej przyjazne dla użytkownika rozwiązanie, które jest odpowiednie dla początkujących i dla użytkowników mikroskopii, którzy nie są w pełni zaznajomieni z FRET/FLIM. Wręcz przeciwnie, wydobycie wartości w całym cyklu życia po nabyciu często wymaga odpowiedniej procedury. Ta opcja jest mniej dostępna dla początkujących, ponieważ niezbędna jest pewna wcześniejsza wiedza na temat matematycznych modeli dopasowania. - Po wizualizacji lub ekstrakcji oblicz średni czas życia komórek wyrażających wektor "tylko dla dawcy" (np. AURKA-mTurquoise2), a tym samym średni czas życia dawcy.
- Odejmij każdą niezależną wartość czasu życia obliczoną w kroku 4.1 od średniego czasu życia dawcy. Powtórzenie tego kroku dla wszystkich komórek we wszystkich analizowanych warunkach da ΔLifetime dla każdego warunku.
- Porównaj wartości ΔLifetime dla "tylko dawcy", "biosensora" i "K162M" lub DMSO i warunków MLN8237.
UWAGA: Dla warunku "tylko dawca" ΔLifetime powinien dawać wartości bliskie zeru i odpowiadające eksperymentalnym wahaniom wartości czasu życia. Dla warunku "biosensora" wartości ΔLifetime powinny dać różnicę netto między dwoma konstruktami (patrz Rysunek 4 dla zilustrowanego przykładu). - Porównaj wartości ΔLifetime między różnymi parami donor/akceptor.
- Porównaj warunki "biosensora": czy wykazują one podobny czas ΔLifeTime?
- Czy warunki "K162M" lub MLN8237 wykazują podobny czas dojrzewania wśród nich? Czy ich czas ΔLifeF jest podobny do warunku "tylko dawca"?
Wyniki
Postępowaliśmy zgodnie z opisaną powyżej procedurą w celu rejestracji autofosforylacji AURKA w pozycji Thr288 przy użyciu dwóch biosensorów o różnych właściwościach spektralnych. Porównaliśmy wstępną sondę GFP-AURKa-mCherry14 z dwoma biosensorami o odmiennych właściwościach spektralnych. Dwie te sondy opierają się na fluorescencyjnym donorze mTurquoise2 oraz na akceptorze niefluorescencyjnym (ShadowG) w jednym przypadku, lub na akceptorze żółtym (superYFP) w drugim przypadku. Następnie wstawiliśmy pełną sekwencję AURKA w każdą parę donor/akceptor. Aby uzyskać kontrolę negatywną dla aktywacji AURKA, można zastosować dwie strategie. Po pierwsze, użycie małego analogu ATP (MLN8237) zakłóca wiązanie ATP w kieszeni kinetycznej kinazy i zapobiega jej aktywacji38. Po drugie, mutacja Lys162 na Met (K162M) tworzy wersję każdego biosensora o utraconej aktywności kinazy (kinase-dead), która nie jest zdolna do aktywacji14,15,39. Mutacja ta powoduje zerwanie mostka solnego, który normalnie tworzy się między Lys162 a Glu181, co skutkuje stabilnym otwarciem kieszeni kinetycznej kinazy i wywołuje jej całkowitą inaktywację40. Jako kontrolę negatywną dla FRET wykorzystaliśmy konstrukt pozbawiony akceptora (GFP-AURKA lub AURKA-mTurquoise2).
Po zsynchronizowaniu komórek w fazie G2/M i wprowadzeniu ich w mitozę, zmierzyliśmy czas życia wszystkich przetransfekowanych konstruktów w obrębie wrzeciona mitotycznego (Rycina 4). Należy zaznaczyć, że strukturę tę rozpatrywano jako całość i nie analizowano żadnych ROI wewnątrz wrzeciona. Następnie obliczyliśmy ΔLifetime dla wszystkich warunków. Zgodnie z oczekiwaniami, czas życia GFP-AURKA lub AURKA-mTurquoise2 (warunki „tylko donor”) był bliski 0, co wskazuje, że wartości zmierzone dla tych konstruktów oscylowały wokół wartości średniej (Rycina 4A,4B). Odwrotnie, wartości ΔLifetime dla GFP-AURKA-mCherry różniły się statystycznie od warunku z samym donorem, a ΔLifetime wzrosło o ~130 ps (Rycina 4A). Podobne obserwacje poczyniono dla shadowG-AURKA-mTurquoise2 oraz dla superYFP-AURKA-mTurquoise2, gdzie ΔLifetime wzrosło odpowiednio o ~150 i ~220 ps w stosunku do warunku z samym donorem (Rycina 4B,4C). Dane te można łatwo zwizualizować w pojedynczych komórkach za pomocą pseudokolorowej tabeli wyszukiwania (LUT). W tym przypadku wartości ΔLifetime bliskie 0 są zabarwione na żółto, natomiast bardziej znaczące różnice na czerwono/fioletowo. Rzeczywiście, LUT piksel po pikselu był bliższy kolorowi żółtemu w komórkach ekspresyjących konstrukty z samym donorem, podczas gdy w komórkach ekspresyjących którykolwiek z biosensorów dominowało spektrum czerwieni/fioletu (Rycina 4A,4B). Zaobserwowano to również w przypadku potraktowania biosensora GFP-AURKA-mCherry farmakologicznym inhibitorem MLN8237.
Następnie przeanalizowano ΔLifetime biosensorów z nieaktywną kinazą (kinase-dead). Konstrukty te wykazały pośrednie wartości ΔLifetime: ΔLifetime była znacząco wyższa w porównaniu z warunkiem zawierającym tylko donora (Rysunek 4B,4C), ale była również znacząco niższa niż w przypadku ich normalnych odpowiedników (Rysunek 4B,4D). Porównania z komórkami traktowanymi MLN8237 lub wykazującymi biosensory z nieaktywną kinazą są niezbędne do oszacowania, czy zmiany ΔLifetime dla każdej pary donor/akceptor są powiązane wyłącznie z aktywacją AURKA. W przypadku GFP-AURKA-mCherry zmiany ΔLifetime zostają zniesione po zastosowaniu inhibitora specyficznego dla AURKA. Ilekroć w przypadku shadowG-AURKA-mTurquoise2 oraz superYFP-AURKA-mTurquoise2, zmiany ΔLifetime są w większości, choć nie wyłącznie, powiązane z aktywacją AURKA.
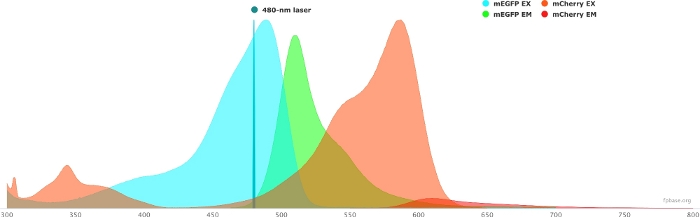
Rycina 1: Widma wzbudzenia i emisji GFP (donora) i mCherry (akceptora).
Widma zostały pozyskane i zaadaptowane z witryny FP base (https://www.fpbase.org/) oraz dostosowane do wzbudzenia laserem 480 nm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
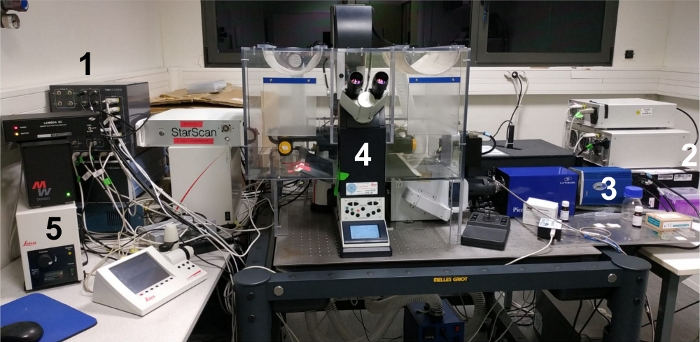
Rysunek 2: Obraz przestrzeni roboczej eksperymentu.
(1) Roztwór kontrolny; (2) białe źródło laserowe; (3) kamera CCD; (4) układ mikroskopu; (5) zewnętrzne źródło światła/lampa do kontroli okularowej próbki. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
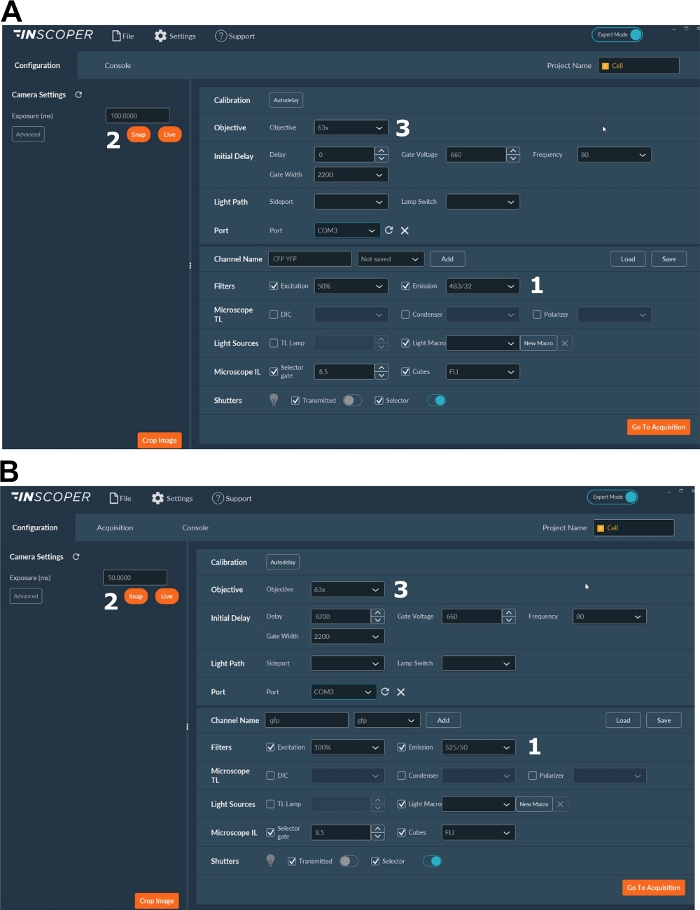
Rycina 3: Reprezentatywne obrazy oprogramowania do akwizycji FLIM.
(A, B) (1) parametry wzbudzenia i emisji dla donora (CFP w A lub GFP w B); (2) czas ekspozycji; (3) wybór obiektywu. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
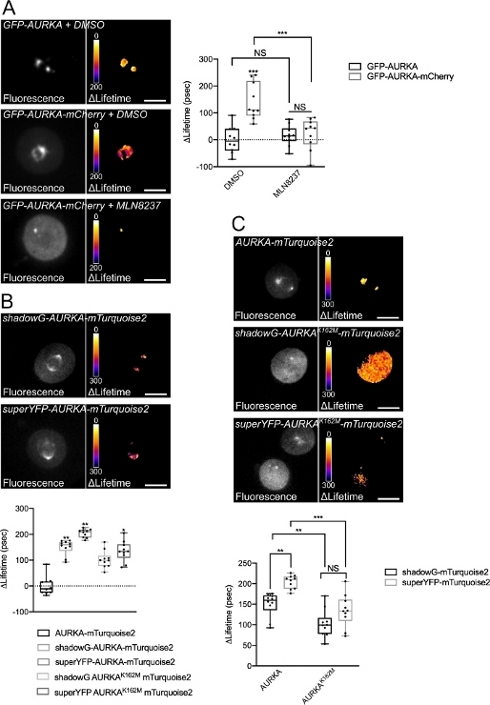
Rysunek 4: Reprezentatywne obrazy biosensorów FRET AURKA oraz ich kontroli negatywnych.
(A) (Mikrografie) Fluorescencja (kanał zielony) i odpowiadająca jej analiza ΔLifetime piksel po pikselu (tylko donor – biosensor) komórek U2OS ekspresyjących GFP-AURKA lub GFP-AURKA-mCherry, zsynchronizowanych w fazie G2/M, uwolnionych do momentu pojawienia się wrzeciona dwubiegunowego, a następnie poddanych działaniu DMSO lub MLN8237. ΔLifetime przedstawiono w skali pseudokolorystycznej (tablica wyszukiwania „Fire”). (Wykres) Odpowiadająca kwantyfikacja i analiza dwuczynnikową ANOVA dla wskazanych warunków. (B>) (Mikrografie) Fluorescencja (kanał cyjanowy) i odpowiadająca jej analiza ΔLifetime piksel po pikselu (tylko donor – biosensor) komórek U2OS ekspresyjących shadowG-AURKA-mTurquoise2 (panel górny) lub superYFP-AURKA-mTurquoise2 (panel dolny), zsynchronizowanych w fazie G2/M i uwolnionych do momentu pojawienia się wrzeciona dwubiegunowego. ΔLifetime przedstawiono w skali pseudokolorystycznej (tablica wyszukiwania „Fire”). (Wykres) Odpowiadająca kwantyfikacja i analiza jednoczynnikową ANOVA warunków przedstawionych na powyższych mikrografiach. (C) (Mikrografie) Obrazy AURKA-mTurquoise2 (panel górny), shadowG-AURKA K162M-mTurquoise2 (panel środkowy) oraz superYFP-AURKA K162M-mTurquoise2, wykonane i przedstawione w taki sam sposób jak powyższe mikrografie. (Wykres) Analiza dwuczynnikowa ANOVA dla wskazanych warunków transfekcji. Pasek w wykresach pudełkowych reprezentuje medianę; wąsy rozciągają się od wartości minimalnej do maksymalnej. n = 10 komórek na warunek w jednym reprezentatywnym eksperymencie (z trzech). Pojedyncze wartości przedstawiono jako kropki. Pasek skali: 10 µm. *P < 0.05, **P < 0.01, ***P < 0.001 względem każdego wskazanego warunku w (A), względem warunku „AURKA-mTurquoise2” w (B) oraz względem każdego wskazanego warunku w (C). NS: nieistotne statystycznie. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
Dyskusja
Genetycznie kodowane bioczujniki FRET są niezawodnymi narzędziami do pomiaru aktywacji pojedynczych białek lub całych szlaków sygnałowych41. W szczególności biosensor AURKA FRET stanowi preferencyjny sposób badania aktywacji kinazy w czasie i przestrzeni. Są jednak pewne elementy, które zasługują na szczególną uwagę przy projektowaniu lub optymalizacji biosensora FRET, nie tylko w ujęciu ogólnym, ale bardziej szczegółowo dla AURKA.
Po pierwsze, charakter i względne położenie pary FRET donor/akceptor można dostosować do określonych funkcji tej kinazy. AURKA jest znacznie wzbogacona we wrzecionie mitotycznym podczas mitozy, ale jest obecna w całym cyklu komórkowym i w różnych lokalizacjach subkomórkowych (np. centrosomach, jądrze i mitochondriach)1,2. Jeśli bioczujnik ma być używany w określonych przedziałach, takich jak mitochondria, które mogą osiągać kwaśne pH, należy dokonać wyboru pary FRET donor-akceptor niewrażliwej na pH jako mTurquoise2/shadowG. Co więcej, umieszczenie dawcy FRET na C-końcu może pozwolić na lepszą wizualizację bioczujnika w tym subkomórkowym przedziale, a potencjalnie nawet zoptymalizować wykrywanie FRET, biorąc pod uwagę, że wykazano, że N-koniec AURKA częściowo odszczepia się w mitochondriach16,42.
Po drugie, niezbadany jeszcze sposób optymalizacji biosensora AURKA FRET wymagałby bardziej starannego zaprojektowania łączników między pełnowymiarową AURKA a parą donor/akceptor. Wykazano, że nie tylko odległość między parą fluorescencyjną, ale także właściwości samego łącznika są kluczowymi czynnikami poprawiającymi wydajność FRET 43,44,45,46. W tym świetle zwiększenie sztywności lub elastyczności łącznika może być szkodliwe dla wydajności FRET lub jeszcze bardziej ją poprawić.
Po trzecie, wiadomo, że nadekspresja AURKA indukuje nieprawidłowości wrzeciona mitotycznego w znacznej częścikomórek2. Interesujące byłoby porównanie ΔLifetime uzyskanego przez ekspresję tego samego konstruktu FRET pod silnym promotorem, takim jak wirus cytomegalii (CMV) – jednym z najczęstszych promotorów występujących w wektorach ekspresji ssaków – lub pod minimalną sekwencją promotorową AURKA (CTTCCGG)14,47. Wcześniej wykazano, że ten promotor ratuje wrzeciona monopolarne lub wielobiegunowe powstające po wyłączeniu kinazy, a jego stosowanie nie indukowało zaburzeń cyklu komórkowego per se14,47. Chociaż FLIM jest niewrażliwy na poziomy ekspresji białek i względne stężenia w komórce11, skorzystanie z dokładnego porównania dwóch promotorów w tym samym układzie biosensora poszerzyłoby wiedzę na temat puli aktywowanych AURKA w dowolnym miejscu. Ponadto dostarczyłoby to nowych informacji na temat tego, jak aktywacja AURKA może się zmieniać w przypadku nadekspresji, co jest istotne dla paradygmatów raka nabłonkowego i hematologicznego.
Wreszcie, należy również wziąć pod uwagę dalsze zastosowanie FRET. Perspektywą na przyszłość w dziedzinie AURKA byłaby kumulacja biosensora konformacyjnego kinazy z biosensorem opartym na substracie. Jednoczesna analiza zachowania FRET dwóch biosensorów – proces znany jako multiplex FRET – wymaga ciemnego akceptora na pierwszym biosensorze, aby uniknąć wycieku widma w drugim kanale donorowym. W kontekście projektu AURKA otworzyłoby to nową, ekscytującą perspektywę wykrywania aktywacji kinazy za pomocą pierwszego biosensora oraz jej aktywności enzymatycznej w stosunku do danego substratu za pomocą drugiego. Najnowsze osiągnięcia w dziedzinie multipleksowania pozwalają obecnie na kumulację do trzech biosensorów jednocześnie48. Zastosowanie podobnej metody w kontekście AURKA może stanowić bardzo obiecującą strategię nie tylko do testowania wzajemnego oddziaływania aktywacji-aktywności kinazy, ale także do badania kaskad sygnałowych AURKA z niespotykaną dotąd rozdzielczością czasoprzestrzenną.
Podsumowując, FRET/FLIM to wygodny sposób na pogłębienie wiedzy na temat aktywności białek. Z jednej strony pozwala na wizualizację lokalizacji danego białka w żywych komórkach, dzięki co najmniej jednemu ugrupowaniu fluorescencyjnemu. Z drugiej strony, może rozwikłać zmiany konformacyjne białek, które mogą być pouczające na temat aktywacji i/lub aktywności białek. W związku z tym biosensory FRET/FLIM i konformacyjne FRET mają potencjał, aby stać się powszechnymi metodami śledzenia szlaków sygnałowych w żywych komórkach i z wyjątkową rozdzielczością czasoprzestrzenną.
Oświadczenia
G.B. przeprowadził eksperymenty, napisał i zrecenzował manuskrypt oraz zapewnił finansowanie, M.T. zrecenzował manuskrypt i udzielił wsparcia. M.T. jest doradcą naukowym i udziałowcem firmy Inscoper (Francja), która opracowuje rozwiązania do szybkich pomiarów FLIM pokazane w tym manuskrypcie. Inscoper częściowo poparł publikację manuskryptu w otwartym dostępie. Inscoper nie brał udziału w projektowaniu eksperymentów, przetwarzaniu danych ani w pisaniu manuskryptu.
Podziękowania
Dziękujemy inżynierom z Centrum Obrazowania Mikroskopii-Rennes (MRic, BIOSIT, Rennes, Francja) za radę i pomoc, a w szczególności X. Pinsonowi za krytyczną lekturę manuskryptu. MRic jest członkiem krajowej infrastruktury France-BioImaging wspieranej przez francuską Narodową Agencję Badawczą (ANR-10-INBS-04). Prace te były wspierane przez Centre National de la Recherche Scientifique (CNRS), Ligue Contre le Cancer Comités d'Ille et Vilaine, des Côtes d'Armor et du Finistère oraz Association pour la Recherche Contre le Cancer (ARC) przy G.B.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Alisertib (MLN8237) | SelleckChem | S1133 | Stosować w końcowym rozcieńczeniu 250 nM |
| Zmodyfikowane podłoże Dulbecco's Eagle (DMEM) | ThermoFischer Scientific Marka: Gibco | 41966052 | Wysoka glukoza + L-glutamina + pirogronian sodu |
| Surowica bydlęca płodu (FBS) | ThermoFischer Scientific Marka: Gibco | ||
| L15 | ThermoFischer Scientific Marka: Gibco | 21083027 | Leibovitz's L15 medium + L-glutamina, bez czerwieni fenolowej |
| LabTek | Nunc | 2515380 | |
| Nocodazole | Merck Marka: Sigma-Aldrich | M1404 | Stosować w końcowym rozcieńczeniu 100 ng/ml |
| Penicylina/Streptomycyna | ThermoFischer Scientific Marka: Gibco | 15140122 | Penicylina-Streptomycyna 10 000 U/ml (100x) |
| Bufor fosforanowy sól fizjologiczna (PBS) | ThermoFischer Scientific Marka: Gibco | 14190169 | DPBS, bez wapnia, bez magnezu |
| Trypsyna/EDTA | ThermoFischer Scientific Marka: Gibco | 25300096 | Trypsyna-EDTA 0,05%, czerwień fenolowa (1x) |
Bibliografia
- Bertolin, G., Tramier, M. Insights into the non-mitotic functions of Aurora kinase A: more than just cell division. Cellular and Molecular Life Sciences. , (2019).
- Nikonova, A. S., Astsaturov, I., Serebriiskii, I. G., Dunbrack, R. L., Golemis, E. A. Aurora A kinase (AURKA) in normal and pathological cell division. Cellular and Molecular Life Sciences. 70 (4), 661-687 (2013).
- Walter, A. O., Seghezzi, W., Korver, W., Sheung, J., Lees, E. The mitotic serine/threonine kinase Aurora2/AIK is regulated by phosphorylation and degradation. Oncogene. 19 (42), 4906-4916 (2000).
- Cheetham, G. M. T. Crystal Structure of Aurora-2, an Oncogenic Serine/Threonine Kinase. Journal of Biological Chemistry. 277 (45), 42419-42422 (2002).
- Bayliss, R., Sardon, T., Vernos, I., Conti, E. Structural basis of Aurora-A activation by TPX2 at the mitotic spindle. Molecular Cell. 12 (4), 851-862 (2003).
- Zhang, Y., et al. Identification of the auto-inhibitory domains of Aurora-A kinase. Biochemical and Biophysical Research Communications. 357 (2), 347-352 (2007).
- Littlepage, L. E., Wu, H., Andresson, T., Deanehan, J. K., Amundadottir, L. T., Ruderman, J. V. Identification of phosphorylated residues that affect the activity of the mitotic kinase Aurora-A. Proceedings of the National Academy of Sciences of the United States of America. 99 (24), 15440-15445 (2002).
- Kufer, T. A., et al. Human TPX2 is required for targeting Aurora-A kinase to the spindle. The Journal of Cell Biology. 158 (4), 617-623 (2002).
- Eyers, P. A., Erikson, E., Chen, L. G., Maller, J. L. A novel mechanism for activation of the protein kinase Aurora A. Current Biology. 13 (8), 691-697 (2003).
- Brunet, S., et al. Characterization of the TPX2 Domains Involved in Microtubule Nucleation and Spindle Assembly in Xenopus Egg Extracts. Molecular Biology of the Cell. 15 (12), 5318-5328 (2004).
- Padilla-Parra, S., Tramier, M. FRET microscopy in the living cell: Different approaches, strengths and weaknesses. BioEssays. 34 (5), 369-376 (2012).
- Aoki, K., Kamioka, Y., Matsuda, M. Fluorescence resonance energy transfer imaging of cell signaling from in vitro to in vivo: Basis of biosensor construction, live imaging, and image processing. Development, Growth & Differentiation. 55 (4), 515-522 (2013).
- Fuller, B. G., et al. Midzone activation of aurora B in anaphase produces an intracellular phosphorylation gradient. Nature. 453 (7198), 1132-1136 (2008).
- Bertolin, G., et al. A FRET biosensor reveals spatiotemporal activation and functions of aurora kinase A in living cells. Nature Communications. 7, 12674(2016).
- Bertolin, G., et al. Optimized FRET Pairs and Quantification Approaches To Detect the Activation of Aurora Kinase A at Mitosis. ACS Sensors. 4 (8), 2018-2027 (2019).
- Bertolin, G., et al. Aurora kinase A localises to mitochondria to control organelle dynamics and energy production. eLife. 7, (2018).
- Sizaire, F., Le Marchand, G., Pécréaux, J., Bouchareb, O., Tramier, M. Automated screening of AURKA activity based on a genetically encoded FRET biosensor using fluorescence lifetime imaging microscopy. Methods and Applications in Fluorescence. 8 (2), 024006(2020).
- Demeautis, C., et al. Multiplexing PKA and ERK1&2 kinases FRET biosensors in living cells using single excitation wavelength dual colour FLIM. Scientific Reports. 7, 41026(2017).
- Ringer, P., et al. Multiplexing molecular tension sensors reveals piconewton force gradient across talin-1. Nature Methods. 14 (11), 1090-1096 (2017).
- Nagai, T., Yamada, S., Tominaga, T., Ichikawa, M., Miyawaki, A. Expanded dynamic range of fluorescent indicators for Ca(2+) by circularly permuted yellow fluorescent proteins. Proceedings of the National Academy of Sciences of the United States of America. 101 (29), 10554-10559 (2004).
- Klarenbeek, J., Goedhart, J., van Batenburg, A., Groenewald, D., Jalink, K. Fourth-Generation Epac-Based FRET Sensors for cAMP Feature Exceptional Brightness, Photostability and Dynamic Range: Characterization of Dedicated Sensors for FLIM, for Ratiometry and with High Affinity. PLOS ONE. 10 (4), 0122513(2015).
- Fritz, R. D., et al. A Versatile Toolkit to Produce Sensitive FRET Biosensors to Visualize Signaling in Time and Space. Science Signaling. 6 (285), (2013).
- Mastop, M., et al. Characterization of a spectrally diverse set of fluorescent proteins as FRET acceptors for mTurquoise2. Scientific Reports. 7 (1), 11999(2017).
- vander Krogt, G. N. M., Ogink, J., Ponsioen, B., Jalink, K. A Comparison of Donor-Acceptor Pairs for Genetically Encoded FRET Sensors: Application to the Epac cAMP Sensor as an Example. PLoS ONE. 3 (4), 1916(2008).
- Cranfill, P. J., et al. Quantitative assessment of fluorescent proteins. Nature Methods. 13 (7), 557-562 (2016).
- Goedhart, J., et al. Structure-guided evolution of cyan fluorescent proteins towards a quantum yield of 93. Nature Communications. 3 (1), (2012).
- Mérola, F., et al. Newly engineered cyan fluorescent proteins with enhanced performances for live cell FRET imaging. Biotechnology Journal. 9 (2), 180-191 (2014).
- Erard, M., et al. Minimum set of mutations needed to optimize cyan fluorescent proteins for live cell imaging. Molecular BioSystems. 9 (2), 258-267 (2013).
- Tramier, M., Zahid, M., Mevel, J. C., Masse, M. J., Coppey-Moisan, M. Sensitivity of CFP/YFP and GFP/mCherry pairs to donor photobleaching on FRET determination by fluorescence lifetime imaging microscopy in living cells. Microscopy Research and Technique. 69 (11), 933-939 (2006).
- Padilla-Parra, S., et al. Quantitative Comparison of Different Fluorescent Protein Couples for Fast FRET-FLIM Acquisition. Biophysical Journal. 97 (8), 2368-2376 (2009).
- Burgstaller, S., et al. pH-Lemon, a Fluorescent Protein-Based pH Reporter for Acidic Compartments. ACS Sensors. , (2019).
- Bindels, D. S., et al. mScarlet: a bright monomeric red fluorescent protein for cellular imaging. Nature Methods. 14 (1), 53-56 (2016).
- Murakoshi, H., Shibata, A. C. E., Nakahata, Y., Nabekura, J. A dark green fluorescent protein as an acceptor for measurement of Förster resonance energy transfer. Scientific Reports. 5, 15334(2015).
- Murakoshi, H., Shibata, A. C. E. ShadowY: a dark yellow fluorescent protein for FLIM-based FRET measurement. Scientific Reports. 7 (1), 6791(2017).
- Leray, A., Padilla-Parra, S., Roul, J., Héliot, L., Tramier, M. Spatio-Temporal Quantification of FRET in living cells by fast time-domain FLIM: a comparative study of non-fitting methods [corrected]. PloS One. 8 (7), 69335(2013).
- Padilla-Parra, S., Audugé, N., Coppey-Moisan, M., Tramier, M. Quantitative FRET analysis by fast acquisition time domain FLIM at high spatial resolution in living cells. Biophysical Journal. 95 (6), 2976-2988 (2008).
- Song, L., Hennink, E. J., Young, I. T., Tanke, H. J. Photobleaching kinetics of fluorescein in quantitative fluorescence microscopy. Biophysical Journal. 68 (6), 2588-2600 (1995).
- Manfredi, M. G., et al. Characterization of Alisertib (MLN8237), an investigational small-molecule inhibitor of aurora A kinase using novel in vivo pharmacodynamic assays. Clinical Cancer Research: An Official Journal of the American Association for Cancer Research. 17 (24), 7614-7624 (2011).
- Katayama, H., et al. Phosphorylation by aurora kinase A induces Mdm2-mediated destabilization and inhibition of p53. Nature Genetics. 36 (1), 55-62 (2004).
- Nowakowski, J., et al. Structures of the Cancer-Related Aurora-A, FAK, and EphA2 Protein Kinases from Nanovolume Crystallography. Structure. 10 (12), 1659-1667 (2002).
- Palmer, A. E., Qin, Y., Park, J. G., McCombs, J. E. Design and application of genetically encoded biosensors. Trends in Biotechnology. 29 (3), 144-152 (2011).
- Grant, R., et al. Constitutive regulation of mitochondrial morphology by Aurora A kinase depends on a predicted cryptic targeting sequence at the N-terminus. Open Biology. 8 (6), 170272(2018).
- Shimozono, S., Miyawaki, A. Engineering FRET Constructs Using CFP and YFP. Methods in Cell Biology. 85, 381-393 (2008).
- Komatsu, N., et al. Development of an optimized backbone of FRET biosensors for kinases and GTPases. Molecular Biology of the Cell. 22 (23), 4647-4656 (2011).
- Schifferer, M., Griesbeck, O. A Dynamic FRET Reporter of Gene Expression Improved by Functional Screening. Journal of the American Chemical Society. 134 (37), 15185-15188 (2012).
- Peroza, E. A., Boumezbeur, A. H., Zamboni, N. Rapid, randomized development of genetically encoded FRET sensors for small molecules. Analyst. 140 (13), 4540-4548 (2015).
- Reboutier, D., et al. Aurora A is involved in central spindle assembly through phosphorylation of Ser 19 in P150Glued. The Journal of Cell Biology. 201 (1), 65-79 (2013).
- Mo, G. C. H., Posner, C., Rodriguez, E. A., Sun, T., Zhang, J. A rationally enhanced red fluorescent protein expands the utility of FRET biosensors. Nature Communications. 11 (1), 1848(2020).
Przedruki i uprawnienia
