Produkty naturalne stanowią obiecujące punkty wyjścia dla rozwoju nowych leków i środków terapeutycznych. Jednak ze względu na dużą różnorodność chemiczną znalezienie nowych związków terapeutycznych z roślin jest trudnym i czasochłonnym zadaniem. Opisujemy uproszczone podejście do identyfikacji cząsteczek przeciwdrobnoustrojowych i antybiofilmu z ekstraktów i frakcji roślinnych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Systematyczne podejście do identyfikacji nowych cząsteczek przeciwdrobnoustrojowych i przeciwbiofilmowych z ekstraktów i frakcji roślinnych w celu zapobiegania próchnicy zębów
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Produkty naturalne dostarczają strukturalnie różnych substancji, o niezliczonych aktywnościach biologicznych. Jednak identyfikacja i izolacja związków czynnych z roślin jest wyzwaniem ze względu na złożoną matrycę roślinną oraz czasochłonne procedury izolacji i identyfikacji. W związku z tym przedstawiono stopniowe podejście do badań przesiewowych naturalnych związków z roślin, w tym izolację i identyfikację potencjalnie aktywnych cząsteczek. Obejmuje zbieranie materiału roślinnego; przygotowanie i frakcjonowanie ekstraktów surowych; chromatografia i spektrometria (UHPLC-DAD-HRMS i NMR) do analizy i identyfikacji związków; testy biologiczne (działanie przeciwbakteryjne i przeciwbiofilmowe; bakteryjna "siła przylegania" do błonki ślinowej i początkowa matryca glukanowa poddana wybranym zabiegom); i analiza danych. Model jest prosty, powtarzalny i umożliwia wysokoprzepustowe badania przesiewowe wielu związków, stężeń i etapów uzdatniania, które mogą być konsekwentnie kontrolowane. Uzyskane dane stanowią podstawę do przyszłych badań, w tym preparatów z najbardziej aktywnymi ekstraktami i/lub frakcjami, izolacji cząsteczek, modelowania cząsteczek do określonych celów w komórkach drobnoustrojów i biofilmach. Na przykład jednym z celów kontroli biofilmu próchnicotwórczego jest hamowanie aktywności glukozylotransferaz Streptococcus mutans, które syntetyzują glukany macierzy zewnątrzkomórkowej. Hamowanie tych enzymów zapobiega tworzeniu się biofilmu, zmniejszając jego zjadliwość.
Wprowadzenie
Najwcześniejsze modele medycyny stosowane w społeczeństwach opierały się na produktach naturalnych (NPs). Od tego czasu ludzie poszukują w naturze nowych związków chemicznych, które można przekształcić w leki1. Poszukiwania te doprowadziły do ciągłego doskonalenia technologii i metod przesiewowych w zakresie etnobotaniki1,2,3. Produkty naturalne stanowią bogate źródło strukturalnie zróżnicowanych substancji o szerokim spektrum aktywności biologicznej, przydatnych w opracowywaniu terapii alternatywnych lub wspomagających. Jednak ze względu na naturalną złożoność macierzy roślinnej, izolacja i identyfikacja związków aktywnych jest zadaniem wymagającym i czasochłonnym4.
Leki lub formulacje oparte na nanocząstkach (NPs) mogą być stosowane w zapobieganiu i/lub leczeniu wielu schorzeń jamy ustnej, w tym próchnicy zębów4. Próchnica zębów, jedna z najpowszechniejszych przewlekłych chorób na świecie, wynika z oddziaływania diety bogatej w cukry oraz biofilmu mikrobiologicznego (płytki nazębnej) tworzącego się na powierzchni zęba, co prowadzi do demineralizacji wywołanej przez kwasy organiczne powstające w wyniku metabolizmu mikrobiologicznego, a w przypadku braku leczenia – do utraty zębów5,6. Choć mogą z tym procesem być powiązane inne mikroorganizmy7, Streptococcus mutans jest kluczową bakterią kariogenną, ponieważ wykazuje właściwości acidogenne i aciduryczne oraz zdolność do budowy macierzy zewnątrzkomórkowej. Gatunek ten koduje liczne egzoenzymy (np. glikozylotransferazy lub Gtfs), które wykorzystują sacharozę jako substrat8 do budowy macierzy zewnątrzkomórkowej bogatej w egzopolisacharydy, które stanowią determinant wirulencji9. Ponadto grzyb Candida albicans może stymulować produkcję tej macierzy zewnątrzkomórkowej7. Chociaż fluor, podawany w różnych formach, pozostaje podstawą zapobiegania próchnicy zębów10, konieczne jest opracowanie nowych podejść jako środków wspomagających w celu zwiększenia jego skuteczności. Dodatkowo dostępne metody usuwania płytki nazębnej opierają się na stosowaniu mikrobójczych środków o szerokim spektrum działania (np. chlorheksydyny)1. Alternatywnie, NPs stanowią potencjalne terapie w kontrolowaniu biofilmów i zapobieganiu próchnicy zębów12,13.
Dalsze postępy w odkrywaniu nowych związków bioaktywnych pochodzenia roślinnego obejmują niezbędne kroki lub podejścia, takie jak: (i) stosowanie wiarygodnych i powtarzalnych protokołów pobierania próbek, biorąc pod uwagę, że rośliny często wykazują zmienność wewnątrzgatunkową; (ii) przygotowywanie kompleksowych ekstraktów i ich odpowiednich frakcji w małej skali; (iii) charakteryzację i/lub dereplikację ich profili chemicznych poprzez pozyskiwanie danych wielowymiarowych, np. GC-MS, LC-DAD-MS lub NMR; (iv) wykorzystanie wydajnych i wysokoproduktywnych modeli do oceny bioaktywności; (v) wybór potencjalnych nowych hitów w oparciu o wielowymiarową analizę danych lub inne narzędzia statystyczne; (vi) przeprowadzenie izolacji i oczyszczania docelowych związków lub obiecujących kandydatów; oraz (vii) walidację odpowiadających im działań biologicznych z wykorzystaniem wyizolowanych związków2,14.
Dereplikacja jest procesem szybkiej identyfikacji znanych związków w surowym ekstrakcie, co pozwala na odróżnienie nowych związków od tych, które zostały już przebadane. Ponadto proces ten zapobiega izolacji w przypadku, gdy bioaktywność określonych związków została już opisana, i jest szczególnie pomocny w wykrywaniu tzw. „frequent hitters”. Metoda ta jest stosowana w różnych nieukierunkowanych schematach badawczych – od identyfikacji głównych związków lub przyspieszenia frakcjonowania sterowanego aktywnością, aż po profilowanie chemiczne zbiorów ekstraktów. Może być w pełni zintegrowana z badaniami metabolomicznymi w celu nieukierunkowanego profilowania chemicznego CE lub ukierunkowanej identyfikacji metabolitów. Wszystko to prowadzi w ostateczności do priorytetyzacji ekstraktów przed przeprowadzeniem procedur izolacyjnych1,15,16,17.
W związku z tym w niniejszej publikacji opisujemy systematyczne podejście do identyfikacji cząsteczek o działaniu przeciwdrobnoustrojowym i przeciwbiofilmowym z ekstraktów i frakcji roślinnych. Obejmuje ono cztery multidyscyplinarne etapy: (1) pobranie materiału roślinnego; (2) przygotowanie ekstraktów surowych (CE) i frakcji (CEF), a następnie analizę ich profilu chemicznego; (3) bioassay; oraz (4) analizy danych biologicznych i chemicznych (Rysunek 1). Przedstawiamy zatem protokół opracowany w celu analizy aktywności przeciwdrobnoustrojowej i przeciwbiofilmowej ekstraktów i frakcji Casearia sylvestris przeciwko Streptococcus mutans oraz Candida albicans13, a także procedury charakterystyki fitochemicznej i analizy danych. Dla uproszczenia, głównym celem jest tutaj zademonstrowanie podejścia do przesiewania związków naturalnych z wykorzystaniem bakterii.
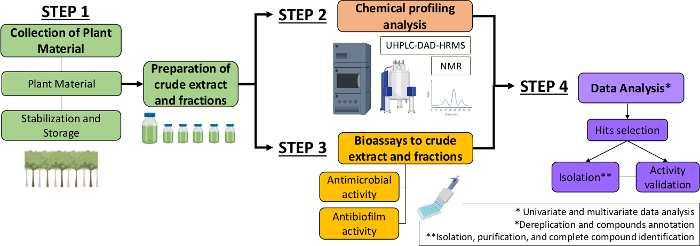
Rysunek 1: Schemat blokowy systematycznego podejścia do identyfikacji aktywnych cząsteczek z ekstraktów i frakcji roślinnych. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Zbiór materiału roślinnego
- Materiał roślinny
- Rejestrowanie dostępu do materiału roślinnego na platformach elektronicznych regulujących dostęp do dziedzictwa genetycznego w kraju, w którym będzie miało miejsce pobranie. Na przykład w Brazylii zarejestruj się w Krajowym Systemie Zarządzania Dziedzictwem Genetycznym i Związaną z Nim Wiedzą Tradycyjną – SisGen (strona internetowa https://sisgen.gov.br/paginas/login.aspx).
- Zbierz próbki materiału roślinnego będącego przedmiotem zainteresowania (np. liści, łodyg, korzeni, kwiatów, owoców). Rejestrować, czy materiał został pobrany w fazie rozrodczej lub wegetatywnej.
- Zapisz parametry zbierania (data, georeferencja, średnia roczna temperatura i średni procent wilgotności).
- Zidentyfikuj próbki dokładnie, a taksonom musi potwierdzić ich autentyczność.
- Stabilizacja i przechowywanie próbek roślinnych
- Oddziel organy roślinne w oddzielnych plastikowych torbach lub kolbach natychmiast po pobraniu.
- Dezaktywować potencjalne reakcje enzymatyczne poprzez (i) natychmiastowe zamrożenie w ciekłym azocie, (ii) odwodnienie w piecu z powietrzem obiegowym (40 °C) lub (iii) liofilizację próbek przez liofilizację.
- Stabilizowany materiał należy przechowywać w hermetycznie zamkniętych workach w temperaturze pokojowej lub w zamrażarce do czasu użycia (-20 lub -80 °C, w zależności od okresu przechowywania lub przeznaczenia).
- Próbki należy zmielić w młynie analitycznym (nożowym lub kulowym, w zależności od rodzaju tkanki lub dostępności) i ustandaryzować wielkość cząstek za pomocą standardowych sit.
- Zważyć próbki pojedynczo do kolejnych etapów ekstrakcji.
2. Przygotowanie surowych ekstraktów (CE) i frakcji (CEF) do analizy profilu chemicznego i testów biologicznych
- Przygotowanie ekstraktów surowych (CE)
UWAGA: Kroki są zilustrowane na schemacie blokowym w Rysunek 2A.- Przygotować rozpuszczalnik ekstrakcyjny z mieszaniną wodno-alkoholową (np. etanol (EtOH) 70% lub trójskładnikowe mieszaniny wody, EtOH i innych modyfikatorów, określone w projekcie eksperymentalnym zgodnie z poprzednimi raportami).
- Na każdy ml rozpuszczalnika należy zastosować stosunek masy próbki (sucha masa, mg) do rozpuszczalnika ekstrakcyjnego (ml) w zakresie od 50 do 100 mg.
- Aby uzyskać szybkie i powtarzalne ekstrakcje, należy stosować ekstrakcje wsadowe za pomocą mikroprobówek.
UWAGA: W tym momencie należy użyć co najmniej trzech powtórzeń, aby umożliwić analizę statystyczną. - Wykonuj ekstrakcje wspomagane ultradźwiękami (ZEA), aby było to szybkie, łatwe i tanie.
- Powtórz procedurę trzy razy (po 15 minut), aby uzyskać najlepszą wydajność.
- Po każdym etapie ekstrakcji zdekantować stałą pozostałość przez odwirowanie i usunąć supernatant.
- Łącz supernatanty pojedynczo, filtruj i zapisuj podwielokrotności w celu jednoczesnej analizy chemicznej i testów biologicznych. W razie potrzeby usunąć rozpuszczalnik ekstrakcyjny w próżni, przepływie azotu lub liofilizacji i zarejestrować wagę i wydajność.
- Przechowywać w temperaturze -20 °C i chronić przed światłem.
UWAGA: W tym miejscu można wstrzymać protokół, aby przesiać CE i wybrać te, które prezentują żądaną aktywność.
- Frakcjonowanie ekstraktów surowych (CEF)
UWAGA: Kroki są zilustrowane na schemacie blokowym w Rysunek 2B.- Używaj wkładów z co najmniej 1 g adsorbentu. Jeśli alkaloidy są potencjalnie obecne w CE, należy użyć rozpuszczalników zawierających 0,1% kwasu mrówkowego (FA).
- Rozcieńczyć próbkę w najbardziej odpowiednim rozpuszczalniku (lub mieszaninie rozpuszczalników), aby otrzymać roztwór próbki o stężeniu 100 mg/ml. Następnie przenieść 1 ml roztworu próbki do wstępnie kondycjonowanych wkładów ekstrakcyjnych do fazy stałej - SPE (1 g adsorbentu, 6 ml pojemności).
- Przeprowadzić frakcjonowanie przy użyciu około trzech martwych objętości każdego eluentu ekstrakcyjnego (dla wkładu o wadze 1 g będzie to odpowiadać 2 ml każdego rozpuszczalnika). Jeśli alkaloidy są potencjalnie obecne w CE, należy użyć rozpuszczalników zawierających 0,1% FA.
- Zebrać jedną frakcję według składu eluentu i zapisać podwielokrotności do jednoczesnej analizy chemicznej i testów biologicznych.
- Usunąć rozpuszczalnik w próżni, przepływie azotu lub liofilizacji i zarejestrować wagę i wydajność.
UWAGA: Jeśli CE jest trudny do rozpuszczenia w początkowej mieszaninie elucyjnej, zdyspergować CE w fazie stałej (np. C18 lub celit) w proporcji 1:1 (w/w) przed załadowaniem materiału na wierzch wkładu.
ostrożność: Zważ wcześniej mikroprobówki, aby obliczyć wydajność masową ekstraktów i frakcji.
- Analiza profilu chemicznego
UWAGA: Biorąc pod uwagę, że każdy gatunek rośliny wymaga zoptymalizowanych i specyficznych metod analizy chemicznej, w poniższych sekcjach opisujemy najczęstsze podejścia analityczne stosowane do analizy materiałów roślinnych. Jako praktyczny przykład, opracowano i zwalidowano chromatografię cieczową z odwróconymi fazami do jednoczesnej analizy związków fenolowych i diterpenów typu klerodanego biosyntetyzowanych w różny sposób przez dwie odmiany Casearia sylvestris Swartz (Salicaceae). Aparatura UPLC-DAD została wyposażona w odgazowywacz, pompę czwartorzędową, automatyczny próbnik, detektor matrycy fotodiodowej UV-Vis oraz piec (patrz szczegóły w Bueno et al. 201518). Podobne podejścia opisane w poniższych przykładach można zoptymalizować w zależności od innych gatunków roślin i/lub materiałów roślinnych.- Analiza chromatograficzna i możliwości dzielenia wyrazów
- Do rozdzielania metodą ultrawysokosprawnej chromatografii cieczowej (UPLC) należy użyć kolumny chromatograficznej C18 (np. 150 × 2,1 mm, 2,6 μm, 100 A) zabezpieczonej kompatybilną kolumną wstępną.
UWAGA: W zależności od gatunku/materiału roślinnego można stosować inne fazy kolumnowe lub tryby chromatograficzne. Można również zastosować konwencjonalną HPLC; W takim przypadku należy wybrać odpowiednią kolumnę chromatograficzną. Aby uzyskać doskonałe separacje, należy dostosować warunki chromatograficzne, biorąc pod uwagę natężenie przepływu (μL/min), temperaturę kolumny (°C) i objętość wtrysku (μL). Faza ruchoma zwykle składa się z wody (A) i acetonitrylu lub metanolu (B) przy użyciu liniowych lub wielostopniowych gradientów elucji lub elucji izokratycznej. Można również stosować modyfikatory, takie jak, kwasy, zasady lub inne. - Wykonaj analizę materiału roślinnego (CE i/lub CEF) i zarejestruj wszystkie powiązane dane, takie jak dane spektralne (za pomocą detektorów UV-Vis i/lub, preferencyjnie, MS), czas retencji (min) i inne, w zależności od dostępnego łącznika.
UWAGA: Chromatografia cieczowa (LC) jest zwykle łączona (sprzężona) ze spektrometrią mas o wysokiej rozdzielczości (HRMS), jako LC−HRMS, i jest powszechnie stosowana do szybkiej adnotacji metabolitu w CE ou CEF15. - Jeśli wymagane są dane jakościowe i niezbędne są dane ilościowe, należy starannie przygotować i wprowadzić krzywe kalibracyjne, postępując zgodnie z tym samym protokołem.
UWAGA: Opracowanie najlepszych warunków chromatograficznych można przeprowadzić za pomocą projektowania eksperymentów, zgodnie z opisem Bueno et al. 201518 lub podobną literaturą. Ważne jest, aby wziąć pod uwagę włączenie wewnętrznych standardów podczas opracowywania metody. Są one bardzo cenione, ponieważ pozwalają na prawidłowe odchylenia techniczne podczas przygotowywania próbek i wstrzykiwania oraz dalszą normalizację do analizy danych.
- Do rozdzielania metodą ultrawysokosprawnej chromatografii cieczowej (UPLC) należy użyć kolumny chromatograficznej C18 (np. 150 × 2,1 mm, 2,6 μm, 100 A) zabezpieczonej kompatybilną kolumną wstępną.
- Analiza chromatograficzna i możliwości dzielenia wyrazów
- Analiza danych jednowymiarowych i wielowymiarowych
- Eksportować zarejestrowane chromatogramy w odpowiednim formacie (np. ASCII, .txt. lub .csv format). Pojedynczą matrycę danych można ustawić, łącząc i wyrównując chromatogramy, jeśli analizowanych jest kilka próbek i wymagane są porównania. Otrzymane matryce muszą być znormalizowane chromatogramy zgodnie z zastosowanym wzorcem wewnętrznym.
- Analizuj dane metabolomiczne roślin przy użyciu metod wielowymiarowych i jednowymiarowych. Eksploruj i wizualizuj zestawy danych metabolomicznych poprzez jednoczesną analizę wielu zmiennych przy użyciu wielowymiarowych metod statystycznych, w tym nienadzorowanej analizy głównych składowych (PCA) i hierarchicznej analizy grupowań (HCA) lub nadzorowanej częściowej analizy metodą najmniejszych kwadratów (takich jak PLS, OPLS, PLS-DA). Metody jednowymiarowe, takie jak ANOVA, test Studenta, Tukeya i test t Welcha, są szczególnie interesujące dla precyzyjnej analizy różnic ilościowych między próbkami19.
- Adnotacja dereplikacji i związków
UWAGA: Celem tego kroku jest szybka identyfikacja on-line znanych nanocząsteczek, aby uniknąć żmudnej izolacji, którą można przeprowadzić jednocześnie z jedno- lub wielowymiarową analizą danych.- Przeprowadzić poziomy identyfikacji wykrytych lub docelowych związków:
- Zidentyfikowany związek, w tym pełna struktura 3D i stereochemia (poziom 0);
- Identyfikacja osiągana za pomocą dwóch parametrów ortogonalnych, takich jak czas retencji i widmo MS/MS (poziom 1);
- Przypuszczalnie oznaczone związki i klasy związków (poziomy 2 i 3);
- Niezidentyfikowane lub niesklasyfikowane metabolity, które można rozróżnić na podstawie danych analitycznych (poziom 4)19,20.
- Scharakteryzuj znane związki, korzystając z komercyjnych lub publicznych baz danych. Wśród najważniejszych baz danych można wyróżnić: NIST (https://www.nist.gov), Wiley (https://www.sisweb.com/software/ms/wiley.htm), MassBank (https://massbank.eu/MassBank/), GMD (http://gmd.mpimp-golm.mpg.de/), METLIN (https://metlin.scripps.edu), oraz bazę danych Global Natural Products Social Molecular Networking – GNPS (https://gnps.ucsd.edu)19.
UWAGA: Istnieją różne poziomy adnotacji i zależą one od techniki dzielenia wyrazów zastosowanej podczas badania i mogą obejmować: pomoc w spektralnych bazach danych opartych na MS (lub NMR) oraz algorytmy przewidywania spektralnego in silico. - Izolacja, oczyszczanie i pełna identyfikacja związków
UWAGA: Jeśli dany związek (którego tożsamość była podejrzewana przez metody statystyczne) wymaga pełnej identyfikacji strukturalnej, pierwszym krokiem do wykonania tego zadania jest wyizolowanie i oczyszczenie pożądanych związków w większej skali. Można to osiągnąć poprzez skalowanie w górę już opracowanych protokołów.- Przeprowadzić szybką i bezpośrednią izolację docelowego związku (związków) za pomocą technik chromatografii preparatywnej, dobrze ugruntowanych i zoptymalizowanych. Półpreparatywna HPLC z wtryskiem na sucho może być stosowana w celu uniknięcia kompromisów, które zazwyczaj muszą być osiągnięte między dużym obciążeniem a solubilizacją próbki1.
- Dokonaj pełnej charakterystyki strukturalnej i identyfikacji wyizolowanych związków. Można to osiągnąć poprzez połączenie różnych technik:
- magnetyczny rezonans jądrowy (NMR);
- spektrometria mas (MS);
- Techniki spektrometryczne w zakresie ultrafioletu (UV) i podczerwieni (IR) są również bardzo przydatne do charakterystyki grup funkcyjnych;
- Zastosowanie spektroskopii chirooptycznej, takiej jak elektronowy i wibracyjny dichroizm kołowy (odpowiednio ECD i VCD), ramanowska aktywność optyczna (ROA) i krystalografia rentgenowska, są ważnymi technikami charakterystyki konfiguracji bezwzględnej.
- Przeprowadzić poziomy identyfikacji wykrytych lub docelowych związków:
3. Testy biologiczne
UWAGA: Badania biologiczne: Aby szybko ocenić potencjalną bioaktywność CE i CEF, wstępne badanie substancji naturalnych powinno być zorganizowane i proste.
- Przygotowanie CE i CEF do testów biologicznych
- Rozpuść suchą masę w najlepszych możliwych rozpuszczalnikach (które można oznaczyć doświadczalnie). Eksperymentalny projekt21,22 definiuje roztwór podstawowy i stężenie rozpuszczalników.
- Obliczyć stężenie rozpuszczalnika w roztworze podstawowym. Aby to zrobić, użyj wzoru: C1 x V1 = C2 x V2, gdzie C1 oznacza roztwór podstawowy (mg) CE i/lub CEF; V1 oznacza objętość rozpuszczalnika; C2 oznacza masę CE lub CEF; V2 jest końcową objętością (ml) roztworu podstawowego.
UWAGA: Na przykład wybraliśmy 84,15% EtOH i 15% dimetylosulfotlenku (DMSO) jako stężenie rozpuszczalnika roztworu podstawowego. Przygotowaliśmy stężenie zapasowe CE do 6 mg/ml i CEF do 1 mg/mL13. Rozpuszczalnik do rozcieńczania CE i CEF będzie zależał od metody oceny aktywności biologicznej. Rozpuszczalnik stosowany jako nośnik nie może zakłócać aktywności biologicznej i toksykologicznej. Zazwyczaj woda, DMSO, EtOH lub wodny rozpuszczalnik na bazie EtOH są używane do rozpuszczania ekstraktów roślinnych lub pochodnych roślinnych4,13.
- Przygotowanie organizmów badanych
- Reaktywuj szczep drobnoustrojów, na przykład S. mutans UA159 na agarze z krwią (48 godzin, 37 °C, 5% CO2 ) i hoduj go w płynnym podłożu hodowlanym (np. bulion z ekstraktem z drożdży tryptonowych [TYE: 2,5% (w/v) trypton z 1,5% (w/v) ekstraktem drożdżowym] zawierający 1% glukozy (w/v) (TYEg) przez 16 godzin, 37 ° C, 5% CO2 .
- Przeprowadzić rozcieńczenie początkowej kultury mikroorganizmu w stosunku 1:20 w tej samej pożywce (stosunek rozcieńczenia początkowej kultury może ulec zmianie w zależności od projektu doświadczalnego).
- Inkubuj, aż osiągnie fazę wzrostu mid-log.
- Przygotować inokulum do testów biologicznych z określoną populacją (np. 2x10⁶ jednostek tworzących kolonie na mililitr - CFU/ml) w TYEg dla testów przeciwdrobnoustrojowych i TYE z 1% sacharozą (w/v) (TYEs) do testów biofilmów.
UWAGA: Warunki wzrostu będą zależeć od badanego mikroorganizmu.
- Aktywność przeciwdrobnoustrojowa
UWAGA: Kroki są zilustrowane w Rysunek 3.- Do płytki 96-dołkowej dodać podwielokrotność (μl) roztworu podstawowego CE i/lub CEF (obróbka). Objętość podwielokrotności jest określona przez badane stężenie, które musi być wybrane na podstawie wcześniejszych badań. Na przykład, aby przetestować CE przy stężeniu testowym 0,5 mg/ml, należy użyć 16,67 μl podwielokrotności roztworu podstawowego o stężeniu 6 mg/ml. Do tego obliczenia należy użyć wzoru: C1 x V1 = C2 x V2, gdzie C1 jest stężeniem podstawowym, V1 jest objętością podwielokrotności roztworu podstawowego, C2 jest stężeniem badanym, a V2 jest objętością płytki 96-dołkowej (co odpowiada 200 μl). W tych warunkach eksperymentalnych stężenie testowe rozpuszczalników (nośnika) wyniesie 7% EtOH i 1,25% DMSO.
- Dołączyć zestaw kontrolny dla każdej płytki: kolumnę z poddanymi działaniu substancji, bez inokulum (ślepa próba kontrolna na zabieg, pomaga odróżnić zmętnienie na podstawie samego zastosowanego zabiegu od wzrostu drobnoustrojów); kolumnę z nośnikiem i inokulum (rozcieńczalnik CE lub CEF lub kontrola 0 mg/ml); kolumnę zawierającą tylko pożywkę hodowlaną (kontrola pożywki hodowlanej) i kolumnę zawierającą tylko inokulum (kontrola wzrostu drobnoustrojów).
- Za pomocą TYEg dostosuj objętość do 100 μl. Następnie inkubować np. 24 h, 37 °C, 5% CO2 (w zależności od badanego mikroorganizmu).
- Zaszczepić 100 μl inokulum mikroorganizmów (1x 10⁶ jtk/ml) do płytki 96-dołkowej.
- Przeanalizuj wzrost bakterii w zależności od zmętnienia poprzez oględziny (przezroczyste lub mętne). Czysty: oznacza, że nie ma wizualnego wzrostu mikroorganizmu. Pochmurno: oznacza, że mikroorganizm rozwija się wizualnie.
- Pomiar absorbancji (gęstości optycznej lub średnicy zewnętrznej) kultury bakteryjnej w każdym basenie (czytnik ELISA przy użyciu 540 nm). Następnie przenieś 100 μl kultur do mikroprobówek zawierających 900 μl roztworu soli (0,89% NaCl), dobrze wymieszaj przez wirowanie. Następnie kontynuuj wykonywanie dziesięciokrotnego seryjnego rozcieńczania, aż do uzyskania żądanej wartości.
- Zaszczepić podwielokrotność pożądanego rozcieńczenia na określonych płytkach agarowych (w dwóch egzemplarzach). Na przykład 10 μl specjalnego rozcieńczenia na płytkach z agarem do krwi.
- Inkubować. Warunki mogą się zmieniać między mikroorganizmami, na przykład S. mutans: 48 h, 37 °C, 5% CO2 .
- Przeprowadzić liczenie kolonii na płytkach w celu późniejszego przekształcenia w CFU/ml jako (liczba kolonii x 10n)/q. W tym wzorze n jest równa wartości bezwzględnej rozcieńczenia (0, 1, 2 lub 3), a q jest równa ilości w ml odpipetowanej dla każdego rozcieńczenia podanego na płytce agarowej. Ponadto jtk/ml można przekonwertować na wartości logarytmiczne.
UWAGA: Po dodaniu ekstraktów roślinnych do pożywki hodowlanej może dojść do wytrącania się cząstek z ekstraktów. Fakt ten może utrudnić interpretację wyników. To samo dzieje się, gdy czytnik mikropłytek mierzy zmętnienie, ponieważ w niektórych przypadkach komórki zbijają się na dnie mikropłytki. Ponadto, w zależności od użytego ekstraktu, kolor ekstraktów z liści roślin może utrudniać ilościowe określenie zmętnienia23,24. Alternatywna metoda wykorzystuje barwniki, które ujawniają, czy komórki drobnoustrojów są metabolicznie aktywne, czy nie24.
- Aktywność przeciwbiofilmowa
UWAGA: Kroki oceny wpływu zabiegów na tworzenie biofilmu są zilustrowane na Rysunek 4.- Powstawanie i przetwarzanie biofilmów
- Rozcieńczyć zabiegi w pożywce hodowlanej (TYEs) na 96-dołkowej płytce, jak opisano w krokach protokołu aktywności przeciwdrobnoustrojowej.
- Inkubuj płytkę. W przykładzie z S. mutans inkubację przeprowadza się w ciągu 24 godzin, w temperaturze 37 °C i 5% CO2 .
- Po inkubacji umieścić płytki na wytrząsarce orbitalnej (5 min, 37 °C, 75 obr./min) w celu poluzowania komórek, które nie przylegają do biofilmu. Następnie wyrzuć pożywkę hodowlaną zawierającą nieprzylegające komórki i przemyj pozostałe biofilmy trzykrotnie 0,89% NaCl, aby usunąć nieprzylegające komórki.
- Oznaczanie ilościowe biomasy z poddanych działaniu biofilmów poddanych obróbce
UWAGA: Kroki są zilustrowane na schemacie blokowym w Rysunek 4A.- Trzymaj biofilmy umyte na płytce i dodaj 50 μl 1% wodnego roztworu fioletu krystalicznego do każdej studzienki.
- Inkubować płytkę w temperaturze pokojowej przez 35 minut.
- Umyj poplamione studzienki wodą MilliQ (trzy razy), a następnie wysusz je na powietrzu przez 60-90 minut.
- Eluować fiolet krystaliczny z barwionych studzienek za pomocą 200 μl 99% EtOH przez inkubację płytki w wytrząsarce orbitalnej (5 min, 37 °C, 75 obr./min).
- Przenieść 150 μl podwielokrotności z każdej studzienki z eluowanym barwnikiem na inną płytkę i określić ilościowo biomasę próbki (czytnik ELISA 570 nm).
- Kwantyfikacja żywotnej populacji drobnoustrojów (jtk/ml) biofilmów poddanych działaniu środka
UWAGA: Kroki są zilustrowane na schemacie blokowym w Rysunek 4B.- Usunąć umyte biofilmy z płytki za pomocą pipety i 200 μl NaCl 0,89% i przenieść powstałą zawiesinę indywidualnie do sterylnych mikroprobówek.
- Użyj dodatkowych 200 μl NaCl 0,89% na studzienkę i przenieś ją do odpowiedniej probówki, zawierającej już 200 μl początkowej zawiesiny biofilmu. Przeprowadzaj ten proces aż do osiągnięcia całkowitej zawiesiny 1 ml biofilmu na pierwotną studzienkę.
- Użyj podwielokrotności z każdej probówki, aby wykonać dziesięciokrotne seryjne rozcieńczenie.
- Zaszczepić podwielokrotność pożądanego rozcieńczenia na określonych płytkach agarowych (w dwóch egzemplarzach). Na przykład 10 μl specjalnego rozcieńczenia na płytkach z agarem do krwi.
- Inkubować płytki agarowe (np. 48 godzin, 37 °C, 5% CO2 ), a następnie policzyć kolonie w celu oznaczenia CFU/ml, jak opisano powyżej.
- Powstawanie i przetwarzanie biofilmów
- Faza walidacji aktywności biologicznej
- Tworzenie błonki ślinowej
- Użyj kulek hydroksyapatytu (HA) (Macro-Prep Ceramic Hydroxyapatite Type I 80 μm) jako powierzchni do utworzenia filmu ślinowego25. Te koraliki naśladują powierzchnię szkliwa zębów.
- Zważyć kulki kwasu hialuronowego (np. 10 mg) w mikroprobówkach i wysterylizować. Następnie użyj buforu adsorpcyjnego (bufor AB: 50 mM KCl, 1 mM KPO4, 1 mM CaCl2, 1 mM MgCl2, w dd-H2O, pH 6,5]25 zawierającego 0,1 mM fluorku fenylometylosulfonylu (PMSF) i 0,02% azydku sodu (NaN3) do przepłukania kulek.
- Zbieraj i przygotuj ludzką ślinę26. Konieczne jest uzyskanie zgody instytucjonalnej komisji etycznej.
- Dodać 500 μl śliny do mikroprobówek i inkubować (40 min, 37 °C, 24 obr./min).
- Następnie usunąć supernatant śliny i przemyć kulki (trzykrotnie buforem AB zawierającym PMSF i NaN3). Kulki sHA (koralik HA z błonką ślinową) są teraz gotowe do dalszych testów.
UWAGA: Ślinę pobiera się od zdrowych ochotników. Po pobraniu rozcieńczyć ślinę (1:1 v/v) buforem AB i odwirówką (1699 x g, 20 min, 4 °C). Sterylizacja przez filtrację (filtr membranowy z polieterosulfonu o niskim wiązaniu z białkami 0,22 μm)26. Instytucjonalna Komisja Bioetyczna musi zatwierdzić badanie. W naszym przypadku badanie zostało zatwierdzone przez Komisję Etyki Instytucji (CAAE: 68161417.0.0000.5416).
- Oderwanie S. mutans po przyklejeniu się do filmu śliny i glukanów poddanych działaniu wybranych ekstraktów
- Hoduj mikroorganizm do środkowej fazy wzrostu, jak opisano powyżej.
- Gdy kultury osiągną pożądaną średnicę zewnętrzną, odwirować (4000 × g przez 20 minut), przemyć 0,89% roztworem NaCl i ponownie zawiesić osad 0,89% NaCl przy użyciu tej samej początkowej objętości pożywki.
- W przypadku stosowania paciorkowców, takich jak S. mutans, należy poddać sonikację kultur za pomocą sondy w celu dechainingu (30 s, 7 W, trzy razy). W przypadku korzystania z organizmu jednokomórkowego ten krok można pominąć.
- Sprawdź średnicę zewnętrzną (540 nm), aby dostosować stężenie do 2 x 10⁶ jtk/ml.
- Adhezja S. mutans do błonki ślinowej (sHA) i oderwanie przylegających komórek
UWAGA: Kroki są zilustrowane na schemacie blokowym w Rysunek 5.- Pobrać próbki sHA zgodnie z powyższym opisem.
- Dodać podwielokrotność (w przykładzie dodajemy 500 μL) wybranych zabiegów (w badanym stężeniu, na przykład 0,5 mg/ml) lub kontrolnych w mikroprobówkach zawierających próbki sHA.
- Inkubować próbki sHA z zabiegami lub kontrolami (30 min, 37 °C, 24 obr./min), a następnie przemyć kulki trzykrotnie buforem AB (zawierającym PMSF iNaN3).
- Dodaj kulturę mikroorganizmów. W przykładzie dodajemy 500 μl kultury S. mutans (2 x 10⁶ CFU/ml) do każdej mikroprobówki.
- Inkubować (1 h, 37 °C, 24 obr./min), a następnie usunąć niezwiązane komórki, przemując trzykrotnie buforem AB.
- Zawiesić każdą próbkę podwielokrotnością (w przykładzie dodajemy 1000 μL) buforu AB i przeprowadzić sonikację za pomocą sondy (30 s, 7 W).
- Użyć podwielokrotności każdej zawiesiny do dziesięciokrotnego seryjnego rozcieńczenia w celu określenia liczby żywotnych kolonii poprzez posiew na specjalnych płytkach agarowych (48 godzin, 37 °C, 5% CO2 ). Następnie policz kolonie, aby określić CFU/ml, jak opisano powyżej.
UWAGA: Etap sonikacji jest wykonywany w celu odłączenia komórek przylegających do sHA.
- Adhezja S. mutans do początkowej matrycy glukanu (gsHA) i oderwanie przylegających komórek
UWAGA: Kroki są zilustrowane na schemacie blokowym w Rysunek 6. Enzym GtfB został oczyszczony z supernatantu hodowli Streptococcus milleri KSB8 zaprojektowanego do produkcji GtfB. Oczyszczanie przeprowadzono za pomocą kolumny chromatograficznej zawierającej kulki hydroksyapatytu przy użyciu zawierających dwa inhibitory proteazy (0,1 mM PMSF i 0,02% NaN3)27,28. Następnie enzym sprawdzono na żelu akrylowym (SDS-PAGE) i zabarwiono azotanem srebra. Podwielokrotności enzymu przechowywano w temperaturze -80 °C do czasu użycia.- Pobrać próbki sHA zgodnie z powyższym opisem. Następnie dodaj podwielokrotność (w przykładzie dodajemy 500 μl) enzymu GtfB do każdej probówki i inkubuj w homogenizatorze (40 min, 37 °C, 24 obr./min). Następnie przemyć trzykrotnie buforem AB (zawierającym PMSF i NaN3).
- Dodać podwielokrotność (np. 500 μl) substratu sacharozy (100 mmol sacharozy) zawierającego substancje poddane działaniu substancji (lub próbki kontrolne - w stężeniu badanym, np. 0,5 mg/ml) do każdej mikroprobówki.
- Próbki należy inkubować w homogenizatorze (4 godziny, 37 °C, 24 obr./min). Następnie wykonać trzy płukania buforem AB (z PMSF i NaN3) w celu usunięcia zabiegów i nadmiaru sacharozy niezawartej w syntetyzowanych glukanach (próbkach gsHA).
- Dodaj podwielokrotność (w przykładzie dodajemy 500 μl) inokulum S. mutans (2 x 10⁶ CFU/ml) do każdej mikroprobówki.
- Inkubować w homogenizatorze (1 h, 37 °C, 24 obr./min) i przemywać trzykrotnie buforem AB (z PMSF i NaN3) w celu usunięcia niezwiązanych komórek.
- Zawiesić każdą próbkę podwielokrotnością (np. 1000 μl) buforu AB (z PMSF i NaN3) i przeprowadzić sonikę za pomocą sondy w celu odłączenia komórek przylegających do gsHA (30 s, 7 W).
- Użyć podwielokrotności każdej zawiesiny do dziesięciokrotnego seryjnego rozcieńczenia w celu określenia liczby żywotnych kolonii poprzez posiew na specjalnych płytkach agarowych (48 godzin, 37 °C, 5% CO2 ). Następnie policz kolonie, aby określić CFU / ml, jak opisano powyżej.
- Tworzenie błonki ślinowej
4. Analiza danych biologicznych
- Dane dotyczące testów biologicznych
- Wprowadź surowe dane do testów biologicznych w arkuszu kalkulacyjnym. Oblicz logarytm zahamowania wzrostu drobnoustrojów przez każdy zabieg jako (A CFU/ml leczenia + 1) x log10. Następnie oblicz procentowy logarytm zahamowania wzrostu drobnoustrojów w porównaniu z kontrolą nośnika przy użyciu (A log10 CFU/ml leczenia/średnia Alog10 CFU/ml kontroli nośnika) x 100%.
- Prawidłowa średnica zewnętrzna kultur planktonowych i biomasy poddanych działaniu substancji poddanych działaniu substancji (grupy poddane działaniu CE i CEF) oraz kontroli nośnika (kontrola ujemna). W celu korekty należy odjąć absorbancję studzienek poddanych działaniu substancji od absorbancji uzyskanej w studzienkach zawierających tylko pożywkę hodowlaną (Ablank) jako (pożywka dla grup A poddanych działaniu substancji /pożywka dla kontroli ujemnej) x 100%.
- Po tej korekcie należy obliczyć procentowy udział zahamowania biomasy w porównaniu z kontrolą pojazdu, jako (biomasa poddana działaniu substancji A/średniakontrola nośnika A) x 100%.
- Prześlij nieprzetworzone dane wygenerowane do analizy statystycznej danych za pomocą specjalnego oprogramowania.
UWAGA: Interpretacja skuteczności danego leczenia jest określana za pomocą punktów granicznych, takich jak IC50/IC90. Wartości te są zdefiniowane jako minimalne stężenie zabiegu zdolne do zahamowania odpowiednio 50% i 90% wzrostu bakterii lub tworzenia biofilmu24. Parametry te mogą pomóc w interpretacji danych i stanowić podstawę do wyboru związków o lepszej aktywności13,29.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Przedstawiamy przykład zastosowania systematycznego podejścia do przesiewowej oceny aktywności biologicznej ekstraktów i frakcji roślinnych w celu zidentyfikowania potencjalnie aktywnych cząsteczek do możliwych nowych terapii przeciwpróchnicowych: aktywność przeciwdrobnoustrojową i przeciwbiofilmową ekstraktów z Casearia sylvestris pochodzących z różnych biomów brazylijskich wobec Streptococcus mutans oraz Candida albicans13.
Wstęp
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Głównymi wyzwaniami związanymi z pracą z naturalnymi ekstraktami surowymi są ich złożony skład oraz niedoskonałości klasycznych badań izolacji sterowanej biologicznie. Chociaż proces ten jest powolny, jest skuteczny i doprowadził do ważnych odkryć w badaniach nad nanocząsteczkami. Aby zracjonalizować, potrzebne są badania oparte na priorytetyzacji. W związku z tym zastosowanie nowoczesnych podejść do profilowania chemicznego do analizy CE i dereplikacji przed izolacją jest ważne dla scharakteryzowania badanego materiału ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie stwierdzono konfliktu interesów.
Podziękowania
Wyrażamy naszą wdzięczność Núcleo de Bioensaios, Biossíntese e Ecofisiologia de Produtos Naturais (NuBBE) z Instytutu Chemii UNESP, Araraquara/SP za udostępnienie laboratoriów do przygotowania materiału roślinnego. Dziękujemy również Laboratorium Mikrobiologii Stosowanej Zakładu Materiałów Stomatologicznych i Protetyki Stomatologicznej, UNESP, Araraquara/SP. Badania te były wspierane przez grant badawczy Fundacji Badawczej São Paulo (FAPESP #2013/07600–3 dla AJC) oraz stypendia oraz fundusze ogólne (FAPESP #2017/07408–6 i FAPESP #2019/23175-7 dla SMR; #2011/21440–3 i #2012/21921–4 dla PCPB). Krajowa Rada Rozwoju Naukowego i Technologicznego we współpracy z FAPESP udzieliła dodatkowego wsparcia (INCT CNPq #465637/2014–0 i FAPESP #2014/50926–0 dla AJC).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Mikropłytki 96-dołkowe | Kasvi | Płaskie dno | |
| Węgiel aktywny | LABSYNTH | czyszczenia i/lub frakcjonowania | |
| Młyn analityczny | Ika LabortechniK | Model A11 Podstawowy | |
| Płytki agarowe z krwią | Laborclin | ||
| Kolumna chromatograficzna C18 | Phenomenex Kinetex | 150 × 2,1 mm, 2,6 µ m, 100Â | |
| Sulcotlenek dimetylu | Sigma-Aldrich | Rozwiązanie | |
| nośnikowe Czytnik płytek ELISA | Biochrom Ez | ||
| Etanol | J. T. Baker | Do etapów ekstrakcji i frakcjonowania oraz składu | |
| Etanol | Sigma-Aldrich | Roztwór | |
| Octan etylu J | . T. Baker | Etap | |
| GraphPad Software | La Jolla | GraphPad Prism7 | |
| Hexane | J. T. Baker | frakcjonowania | |
| Inkubator | Thermo Scientific | ||
| Isopropanol | J. T. Baker | Do etapu | |
| ekstrakcji Liofilizator (liofilizator) | Savant | Modulyo | |
| Nylon Millipore | LAC | 0,22 i mikro; m x 13 mm | |
| Wytrząsarka orbitalna | Quimis | Model G816 M20 | |
| Poliamidowy wkład ekstrakcyjny do fazy stałej | Macherey-Nagel | Etap oczyszczania i/lub frakcjonowania | |
| 63&cienkie; μ m, 60 Â | |||
| Chlorek sodu (NaCl) | Synteza | 0,89% w wodzie | |
| Wkłady do ekstrakcji do fazy stałej (SPE) | Macherey-Nagel | Etap oczyszczania i/lub frakcjonowania | |
| Trypton | Difco | ||
| UHPLC-DAD | Dionex | Ultimate 3000 RS | |
| Kąpiel ultradźwiękowa | UNIKALNY | Model USC 2800 | |
| Ekstrakt drożdżowy | Firma Difco |
Bibliografia
- Newman, D. J., Cragg, G. M. Natural Products as Sources of New Drugs over the Nearly Four Decades from 01/1981 to 09/2019. Journal of Natural Products. 83 (3), 770-803 (2020).
- Wolfender, J. L., Litaudon, M., Touboul, D., Queiroz, E. F. Innovative omics-based approaches for prioritisation and targeted isolation of natural products – new strategies for drug discovery. Natural Product Report. 36 (6), 855-868 (2019).
- Michel, T., Halabalaki, M., Skaltsounis, A. New Concepts, Experimental Approaches, and Dereplication Strategies for the Discovery of Novel Phytoestrogens from Natural Sources. Planta Medica. 79 (7), 514-532 (2013).
- Jeon, J. G., Rosalen, P. L., Falsetta, M. L., Koo, H. Natural products in caries research: current (limited) knowledge, challenges and future perspective. Caries Research. 45 (3), 243-263 (2011).
- Tonetti, M. S., Jepsen, S., Jin, L., Otomo-Corgel, J. Impact of the global burden of periodontal diseases on health, nutrition and wellbeing of mankind: A call for global action. Journal of Clinical Periodontology. 44 (5), 456-462 (2017).
- Peres, M. A., et al. Oral diseases: a global public health challenge. Lancet. 394 (10194), 249-260 (2019).
- Bowen, W. H., Burne, R. A., Wu, H., Koo, H. Oral biofilms: pathogens, matrix, and polymicrobial interactions in microenvironments. Trends Microbiology. 26 (3), 229-242 (2018).
- Paes Leme, A. F., Koo, H., Bellato, C. M., Bedi, G., Cury, J. A. The role of sucrose in cariogenic dental biofilm formation--new insight. Journal of Dental Research. 85 (10), 878-887 (2006).
- Koo, H., Falsetta, M. L., Klein, M. I. The exopolysaccharide matrix: a virulence determinant of cariogenic biofilm. Journal of Dental Research. 92 (12), 1065-1073 (2013).
- Cury, J. A., de Oliveira, B. H., dos Santos, A. P., Tenuta, L. M. Are dental fluoride releasing materials clinically effective on caries control. Dental Materials. 32 (3), 323-333 (2016).
- Mattos-Graner, R. O., Klein, M. I., Smith, D. J. Lessons Learned from Clinical Studies: Roles of Mutans Streptococci in the Pathogenesis of Dental Caries. Current Oral Health Reports. 1, 70-78 (2014).
- Rocha, G. R., Florez Salamanca, E. J., de Barros, A. L., Lobo, C. I. V., Klein, M. I. Effect of tt-farnesol and myricetin on in vitro biofilm formed by Streptococcus mutans and Candida albicans. BMC Complementary and Alternative Medicine. 18 (1), 61(2018).
- Ribeiro, S. M., et al. Antimicrobial and antibiofilm activities of Casearia sylvestris extracts from distinct Brazilian Biomes against Streptococcus mutans and Candida albicans. BMC Complementary and Alternative Medicine. 19 (1), 308(2019).
- Pilon, A. C., et al. Metabolômica de plantas: métodos e desafios. Quimica Nova. 43 (3), 329-354 (2020).
- Wolfender, J. L., Nuzillard, J. M., Hooft, J. J. J., Renault, J. H., Bertrand, S. Accelerating Metabolite Identification in Natural Product Research: Toward an Ideal Combination of Liquid Chromatography-High-Resolution Tandem Mass Spectrometry and NMR Profiling, in Silico Databases, and Chemometrics. Analytical Chemistry. 91 (1), 704-742 (2019).
- Allard, P. M., et al. Pharmacognosy in the digital era: shifting to contextualized metabolomics. Current opinion in biotechnology. 54, 57-64 (2018).
- Hubert, J., Nuzillard, J., Renault, J. Dereplication strategies in natural product research: How many tools and methodologies behind the same concept. Phytochemistry Reviews. 16, 55-95 (2017).
- Bueno, P. C. P., Pereira, F. M. V., Torres, R. B., Cavalheiro, A. J. Development of a comprehensive method for analysing clerodane-type diterpenes and phenolic compounds from Casearia sylvestris Swartz (Salicaceae) based on ultra-high performance liquid chromatography combined with chemometric tools. Journal of separation science. 38 (10), 1649-1656 (2015).
- Bueno, P. C. P., Lopes, N. P. Metabolomics to Characterize Adaptive and Signaling Responses in Legume Crops under Abiotic Stresses. American Chemical Society omega. 5 (4), 1752-1763 (2020).
- Blaženović, I., Kind, T., Ji, J., Fiehn, O. Software tools and approaches for compound identification of LC-MS/MS data in metabolomics. Metabolites. 8 (2), 31(2018).
- Eloff, J. N. Quantifying the bioactivity of plant extracts during screening and bioassay-guided fractionation. Phytomedicine: International Journal Of Phytotherapy And Phytopharmacology. 11 (4), 370-371 (2004).
- Rios, J. L., Recio, M. C. Medicinal plants and antimicrobial activity. Journal of Ethnopharmacology. 100 (1-2), 80-84 (2005).
- Eloff, J. N. A sensitive and quick microplate method to determine the minimal inhibitory concentration of plant extracts for bacteria. Planta Medica. 64, 711-714 (1998).
- Eloff, J. N. Avoiding pitfalls in determining antimicrobial activity of plant extracts and publishing the results. BMC Complementary and Alternative Medicine. 19 (1), 106(2019).
- Klein, M. I., Xiao, J., Heydorn, A., Koo, H. An analytical tool-box for comprehensive biochemical, structural and transcriptome evaluation of oral biofilms mediated by mutans streptococci. Journal of Visualized Experiments. (47), e2512(2011).
- Lemos, J. A., Abranches, J., Koo, H., Marquis, R. E., Burne, R. A. Protocols to study the physiology of oral biofilms. Methods in molecular biology. 666, 87-102 (2010).
- Venkitaraman, A. R., Vacca-Smith, A. M., Kopec, L. K., Bowen, W. H. Characterization of glucosyltransferase B, GtfC, and GtfD in solution and on the surface of hydroxyapatite. Journal of Dental Research. 74, 1695-1701 (1995).
- Vacca-Smith, A. M., Venkitaraman, A. R., Quivey, R. G. Jr, Bowen, W. H. Interactions of streptococcal glucosyltransferases with alpha-amylase and starch on the surface of saliva-coated hydroxyapatite. Archives of Oral Biology. 41, 291-298 (1996).
- Van Dijck, P., et al. Methodologies for in vitro and in vivo evaluation of efficacy of antifungal and antibiofilm agents and surface coatings against fungal biofilms. Microbial Cell. 5 (7), 300-326 (2018).
- Marsh, P. D. Are dental diseases examples of ecological catastrophes. Microbiology. 149 (2), 279-294 (2003).
- Bowen, W. H., Koo, H. Biology of Streptococcus mutans-derived glucosyltransferases: role in extracellular matrix formation of cariogenic biofilms. Caries Research. 45 (1), 69-86 (2011).
- Lobo, C. I. V., et al. Dual-species biofilms of Streptococcus mutans and Candida albicans exhibit more biomass and are mutually beneficial compared with single-species biofilms. Journal of Oral Microbioly. 11 (1), 1581520(2019).
- Kim, D., et al. Candida albicans stimulates Streptococcus mutans microcolony development via crosskingdom biofilm-derived metabolites. Scientific reports. 7, 41332(2017).
- Ferreira, P. M. Folk uses and pharmacological properties of Casearia sylvestris: a medicinal review. Anais da Academia Brasileira de Ciencias. 83 (4), 1373-1384 (2011).
- Xia, L., Guo, Q., Tu, P., Chai, X. The genus Casearia: a phytochemical and pharmacological overview. Phytochemistry Reviews. 14, 99-135 (2015).
- Ferreira, P. M. P., et al. Toxicological findings about an anticancer fraction with casearins described by traditional and alternative techniques as support to the Brazilian Unified Health System (SUS). Journal of Ethnopharmacol. 15, 241(2019).
- Koo, H., Xiao, J., Klein, M. I., Jeon, J. G. Exopolysaccharides produced by Streptococcus mutans glucosyltransferases modulate the establishment of microcolonies within multispecies biofilms. Journal of Bacteriology. 192 (12), 3024-3032 (2010).
- Maske, T. T., van de Sande, F. H., Arthur, R. A., Huysmans, M. -C. D. N. J. M., Cenci, M. S. In vitro biofilm models to study dental caries: a systematic review. Biofouling. 33 (8), 661-675 (2017).
- Fu, Y., Luo, J., Qin, J., Yang, M. Screening techniques for the identification of bioactive compounds in natural products. Journal of Pharmaceutical and Biomedical Analysis. 168, 189-200 (2019).
- Sarker, S. D., Nahar, L. An introduction to natural products isolation. Methods in molecular biology. 864, 1-25 (2012).
- Clinical Laboratory Standards Institute (CLSI). Performance standards for antimicrobial susceptibility testing; twenty-fifth informational supplement. Clinical Laboratory Standards Institute (CLSI). , Wayne, PA. CLSI document M100-S25 (2015).
- Saputo, S., Faustoferri, R. C., Quivey, R. G. Jr A drug repositioning approach reveals that Streptococcus mutans is susceptible to a diverse range of established antimicrobials and nonantibiotics. Antimicrobial Agents and Chemotherapy. 62 (1), 01674(2018).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
