Ten protokół dostarcza metodę badania zakażenia Mycobacterium tuberculosis w ludzkich makrofagach spolaryzowanych M1 lub M2 w oparciu o różnicowanie monocytów krwi obwodowej do komórek podobnych do makrofagów, które są zakażone znakowanym przez GFP wirulentnym szczepem H37Rv, i analizowane za pomocą cytometrii przepływowej przy użyciu 10-kolorowego panelu, w tym ekspresji wybranych markerów M1/M2.
Artykuł metodologiczny
Polaryzacja ludzkich komórek pochodzących z monocytów M1 i M2 oraz analiza za pomocą cytometrii przepływowej po zakażeniu Mycobacterium tuberculosis
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Ludzkie makrofagi są głównymi komórkami gospodarza wewnątrzkomórkowego zakażenia Mycobacterium tuberculosis (Mtb) i dlatego odgrywają kluczową rolę w immunologicznej kontroli gruźlicy (TB). Ustaliliśmy eksperymentalny protokół śledzenia polaryzacji immunologicznej komórek pochodzących z mieloidu w komórkach podobnych do makrofagów M1 (klasycznie aktywowanych) lub M2 (alternatywnie aktywowanych) poprzez ocenę za pomocą 10-kolorowego panelu cytometrii przepływowej, który umożliwia wizualizację i głęboką charakterystykę Mtb znakowanego białkiem zielonej fluorescencji (GFP) w różnych podzbiorach makrofagów. Monocyty uzyskane od zdrowych dawców krwi spolaryzowano na komórki M1 lub M2 za pomocą różnicowania za pomocą czynnika stymulującego tworzenie kolonii makrofagów granulocytów (GM-CSF) lub czynnika stymulującego tworzenie kolonii makrofagów (M-CSF), a następnie polaryzacji odpowiednio za pomocą IFN-γ i lipopolisacharydu (LPS) lub IL-4. W pełni spolaryzowane komórki M1 i M2 były zakażone Mtb-GFP przez 4 godziny, zanim oderwane makrofagi zakażone Mtb wybarwiono cytometrią przepływową po 4 lub 24 godzinach od zakażenia. Pobieranie próbek przeprowadzono za pomocą cytometrii przepływowej, a dane analizowano za pomocą oprogramowania do analizy cytometrii przepływowej. Przeprowadzono ręczne bramkowanie oraz redukcję wymiarowości za pomocą Uniform Manifold Approximation and Projection (UMAP) oraz analizy fenograficznej. Protokół ten spowodował skuteczną polaryzację M1 / M2 charakteryzującą się podwyższonymi poziomami CD64, CD86, TLR2, HLA-DR i CCR7 na niezakażonych komórkach M1, podczas gdy niezakażone komórki M2 wykazywały silną regulację w górę markerów fenotypu M2 CD163, CD200R, CD206 i CD80. Komórki spolaryzowane M1 zazwyczaj zawierały mniej bakterii w porównaniu z komórkami spolaryzowanymi M2. Kilka markerów M1/M2 zostało obniżonych po zakażeniu Mtb, co sugeruje, że Mtb może modulować polaryzację makrofagów. Ponadto stwierdzono, że 24 różne klastry komórek o różnych rozmiarach są unikalnie rozmieszczone w komórkach niezakażonych M1 i M2 oraz zakażonych Mtb w ciągu 24 godzin po zakażeniu. Ten protokół cytometrii przepływowej M1/M2 może być wykorzystany jako podstawa w badaniach nad makrofagami Mtb i może być przyjęty do specjalnych potrzeb w różnych obszarach badań.
Wprowadzenie
Makrofagi to komórki odpornościowe, które znacząco przyczyniają się do regulacji homeostazy tkanek, stanów zapalnych i patologii chorobowych. Będąc niezbędnym składnikiem odporności wrodzonej, linia komórek monocytów-makrofagów wyraża heterogeniczne fenotypy w odpowiedzi na zmienione sygnały środowiskowe, które odzwierciedlają ich plastyczność i adaptację do różnych lokalizacji anatomicznych i immunologicznych1. W zależności od czynników wzrostu, cytokin i innych mediatorów obecnych w mikrośrodowisku, makrofagi zostały podzielone na dwie główne odwracalne populacje, z których każda ma inną rolę w kontroli i klirensie bakterii2: prozapalne, klasycznie aktywowane makrofagi spolaryzowane M1 i przeciwzapalne, alternatywnie aktywowane makrofagi spolaryzowane M2, które pierwotnie zostały nazwane tak, aby naśladować nomenklaturę komórek pomocniczych T (Th)3. To grupowanie makrofagów spolaryzowanych immunologicznie jest często uważane za uproszczone, ponieważ aktywacja i różnicowanie makrofagów nie jest liniowe, ale dokładniej zilustrowane jako kontinuum, w którym każda populacja ma inne cechy i role funkcjonalne w wyniku rozwoju i progresji choroby4,5,6,7. Niemniej jednak model makrofagów M1/M2 ma wiele zalet eksperymentalnych, które można wykorzystać w kilku różnych dziedzinach badań.
Mycobacterium tuberculosis (Mtb) jest czynnikiem wywołującym gruźlicę (TB) i szacuje się, że zaraża jedną osobę co sekundę i jest uważany za najbardziej śmiertelny pojedynczy czynnik zakaźny na świecie (Globalny raport o gruźlicy 2019). Ponieważ drogi oddechowe są główną drogą zakażenia Mtb, makrofagi pęcherzykowe są preferowanymi komórkami gospodarza do zakażenia Mtb i stanowią zarówno główną barierę, jak i zakaźny rezerwuar Mtb w płucach. Polaryzacja makrofagów w odpowiedzi na różne bodźce była szeroko badana przez lata7 i w większości opublikowanych prac polaryzacja M1 kultur monocytów in vitro jest indukowana przez czynnik stymulujący tworzenie kolonii granulocytów i makrofagów (GM-CSF) wraz z IFN-γ i LPS8,9, podczas gdy polaryzacja M2 jest indukowana za pomocą czynnika stymulującego kolonię makrofagów (M-CSF) i IL-410, 11. Makrofagi M1 są silnymi komórkami efektorowymi, które pośredniczą w odpowiedziach przeciwdrobnoustrojowych przeciwko patogenom wewnątrzkomórkowym i odgrywają zasadniczą rolę w odporności przeciwnowotworowej12. Z drugiej strony makrofagi M2 mają funkcję przeciwzapalną, wysoką zdolność fagocytarną i biorą udział głównie w gojeniu się ran i naprawie tkanek, a także w infekcjach pasożytniczych12. W związku z tym makrofagi M1 są postrzegane jako bardziej skuteczne w wewnątrzkomórkowej kontroli Mtb w porównaniu z makrofagami M213. Jednak bakterie Mtb mają również potencjał do modulowania polaryzacji makrofagów w celu obalenia odporności wrodzonej14,15,16,17.
Chociaż często generuje się makrofagi z różnicowania monocytów uzyskanych z krwi obwodowej18, makrofagi mogą być również generowane z indukowanych pluripotencjalnych komórek macierzystych (iPSC)19 lub z makrofagów pochodzących ze szpiku kostnego od myszy20,21. Są to wykonalne techniki badania pierwotnych komórek makrofagów uzyskanych z progenitorów monocytów/makrofagów, które będą się namnażać i różnicować w jednorodną populację dojrzałych komórek podobnych do makrofagów. Jednak protokoły te rzadko dostarczają pogłębionej wiedzy na temat fenotypu i funkcji uzyskanych komórek, ani nie uwzględniają naturalnej niejednorodności obserwowanej wśród makrofagów uzyskanych in vivo. Ponieważ Mtb jest ściśle ludzkim patogenem, istnieje również zaleta badania Mtb w humanizowanych systemach modelowych. Cytometria przepływowa to potężna technologia, która oferuje możliwość oceny wielu cech fenotypowych i funkcjonalnych pojedynczych komórek w zawiesinie22, co może być dość trudne w przypadku przylegających komórek, takich jak makrofagi, o których wiadomo, że są autofluorescencyjne23,24. Oprócz chemicznego oderwania mocno przylegających makrofagów, zakażenie Mtb może stanowić istotny czynnik stresowy dla komórek, który dodaje kolejny poziom złożoności w analizach cytometrii przepływowej makrofagów zakażonych Mtb.
W tym eksperymentalnym protokole użyliśmy wcześniej ustalonego modelu infekcji ludzkimi makrofagami opartego na polaryzacji immunologicznej pierwotnych komórek pochodzących z monocytów krwi obwodowej, które są zakażone zjadliwym laboratoryjnym szczepem Mtb H37Rv, i przeanalizowaliśmy za pomocą cytometrii przepływowej przy użyciu 10-kolorowego panelu, w tym ekspresji wybranych markerów M1 i M225. Protokół ten zapewnia wydajną i powtarzalną metodę badania odpowiedzi na zakażenie Mtb w spolaryzowanych makrofagach pochodzących z monocytów M1 lub M2. Ponadto zastosowanie cytometrii przepływowej na przylegających makrofagach zakażonych Mtb pozwala nam badać różnorodne markery powierzchniowe związane z konwencjonalnymi makrofagami M1 i M2 oraz ich podłużną odpowiedź na zakażenie Mtb. Co ważne, protokół ten może być łatwo przyjęty do badań zakażeń innymi patogenami, w badaniach przeciwnowotworowych lub w badaniach stanów zapalnych, do badań przesiewowych leków itp., a także może być wykorzystany do oceny polaryzacji makrofagów M1/M2 w ludzkich próbkach klinicznych.
Protokół
Ludzka krew obwodowa od zdrowych anonimowych dawców krwi została pobrana z banku krwi w Szpitalu Uniwersyteckim Karolinska, Huddinge, Szwecja (aprobata etyczna Dnr 2010/603-31/4). Wszystkie etapy eksperymentalne z udziałem żywego, zjadliwego Mtb przeprowadzono w laboratorium poziomu bezpieczeństwa biologicznego 3 (BSL-3) w Szwedzkiej Agencji Zdrowia Publicznego (FOHM), Solna, Szwecja.
1. Przygotowanie pożywek, i kultur bakteryjnych
UWAGA: Szczegóły dotyczące wszystkich odczynników i materiałów eksploatacyjnych znajdują się w Tabeli Materiałów.
- Kompletna pożywka RPMI: Uzupełnij RPMI 1640 o 1 mM pirogronianu sodu, 2 mM L-glutaminy, 10 mM HEPES i 10% inaktywowanej termicznie płodowej surowicy bydlęcej (FBS). Unikaj antybiotyków w pożywce do hodowli komórkowych podczas pracy z infekcją Mtb.
- Pożywka RPMI bez surowicy: Uzupełnij RPMI 1640 o 1 mM pirogronianu sodu, 2 mM L-glutaminy i 10 mM HEPES.
- Bufor do przemywania : Przygotować bufor fosforanowy soli fizjologicznej (PBS) zawierający 0,05% (v/v) Tween-80.
- Bufor FACS: Przygotuj PBS zawierający 2,5% (v/v) FBS i 0,5 mM EDTA.
- Bufor utrwalający: Przygotować PBS zawierający 4% formaldehydu do PBS. Przed użyciem upewnij się, że jest świeżo przygotowany, np. zmieszany z roztworem podstawowym 37% formaldehydu.
- Bufor przepuszczalny: Dodać 0,1% cytrynianu sodu i 0,1% Triton X-100 do wody dejonizowanej.
- Bufor do przemywania (do immunofluorescencji): Przygotować PBS zawierający 0,1% BSA i 0,1% Tween-20.
- Bufor blokujący: Przygotować PBS zawierający 0,1% BSA i 10% normalnej surowicy koziej (NGS) do PBS.
- Bufor barwiący (do immunofluorescencji): Przygotować PBS zawierający 0,1% BSA do PBS.
- TB complete premises: Uzupełnij bulion Middle Brook 7H9 0,05% (v/v) Tween-80, 0,5% (v/v) glicerol, kanamycynę (20 μg/ml), 10% (v/v) kwas oleinowy Middlebrook, albuminę, dekstrozę i wzbogacenie katalazą (Middlebrook OADC Enrichment).
- Kultury bakteryjne: Do zakażenia komórek pochodzących z monocytów należy użyć standardowego zjadliwego szczepu laboratoryjnego Mtb, H37Rv, konstytutywnie eksprymującego białko zielonej fluorescencji (GFP). Ten szczep Mtb jest nosicielem plazmidu pFPV2, który zawiera gen kodujący GFP, a także gen oporności na kanamycynę. Oporność na antybiotyki umożliwia ciągłą selekcję bakterii wykazujących ekspresję plazmidu w kulturach zawierających kanamycynę. Przechowywać bakterie w kompletnym pożywce TB i 70% glicerolu (rozcieńczenie 1:1) w temperaturze -80 °C.
2. Izolacja komórek jednojądrzastych krwi obwodowej z kożuchów
UWAGA: Wykonuj wszystkie prace z ludzką krwią (potencjalnie zakaźną) w komorze bezpieczeństwa biologicznego klasy II. Dezaktywuj resztki produktów krwiopochodnych środkami dezynfekującymi przez 15 minut przed wyrzuceniem. W tym przypadku krew pobrano od zdrowych ochotników. Ten protokół różnicowania makrofagów in vitro został opracowany tak, aby obejmował 10 x 106 izolowanych PBMC / dawcę / studzienkę. Od każdego dawcy jedna otoczka kożuchowa zawiera około 50 ml skoncentrowanej zawiesiny leukocytów pochodzącej z krwi pełnej, która zwykle dostarcza 500–800 x 106 PBMC, z których można pobrać około 10% lub 50–80 x 106 monocytów.
- Załaduj 15 ml krwi kożuchy na 15 ml pożywki o gradiencie gęstości przygotowanej w probówce o pojemności 50 ml. Powoli nakładaj krew na warstwę gradientu gęstości, opierając końcówkę pipety o ściankę probówki.
- Obracaj rurki przy 600 x g przez 25 minut w temperaturze pokojowej (RT) z 0 przyspieszeniem i 0 opóźnieniem.
UWAGA: Dokładnie zamknij pokrywki przed wirowaniem i zawsze sprawdzaj uchwyty probówek pod kątem potencjalnego rozlania po odwirowaniu. - Usunąć górną warstwę osocza za pomocą sterylnej pipety Pasteura, a następnie ostrożnie zebrać warstwę komórek jednojądrzastych do nowej probówki o pojemności 50 ml za pomocą sterylnej pipety Pasteura. Dodaj pożywkę RPMI bez surowicy do granulki PBMC, aby uzyskać końcową objętość 50 ml. Dokładnie wymieszać, kilkakrotnie odwracając probówkę przed odwirowaniem przy 500 x g przez 5 minut w temperaturze pokojowej.
- Ostrożnie wyrzucić supernatant i ponownie zawiesić osad komórkowy, obracając spód probówki w palcach.
- Aby usunąć zanieczyszczenie pożywką o gradiencie gęstości z PBMC, należy przemyć komórki 2-3 razy za pomocą RPMI bez surowicy, aby uzyskać końcową objętość 50 ml. Wirować przy 500 x g przez 5 minut w temperaturze pokojowej. Myć do momentu, aż supernatant komórek stanie się przezroczysty.
- Odrzucić supernatant i ponownie zawiesić komórki w 20 ml pożywki RPMI bez surowicy.
- Policz komórki za pomocą barwienia trypanem niebieskim, ręcznie za pomocą hemocytometru lub za pomocą automatycznego licznika komórek. Rozcieńczyć zawiesinę komórek w błękicie trypanowym w rozcieńczeniu 1:2 lub 1:10 przez zmieszanie próbki błękitu trypanowego komórkowego na płytce 96-dołkowej, np. 50 μL + 50 μL (do liczenia hemocytometrem) lub 10 μL + 10 μL (do automatycznego zliczania komórek) i policzyć komórki, aby uzyskać liczbę żywych komórek/ml.
UWAGA: Błękit trypanowy jest toksyczny i należy go wyrzucić do oddzielnych odpadów chemicznych.
3. Różnicowanie i polaryzacja komórek pochodzących z monocytów
UWAGA: Dla różnicowania i polaryzacji komórek pochodzących z monocytów, przestrzegano protokołu, który wcześniej ustaliliśmy dla komórek M0, M1-podobnych i M2, a także komórek w pełni spolaryzowanych M1 i M225. Dla uproszczenia opisano tutaj tylko w pełni spolaryzowane makrofagi M1 i M2.
- Do izolacji monocytów należy stosować przyleganie z tworzywa sztucznego. Krótko mówiąc, wysiać świeżo wyizolowane PBMC na 6-dołkowej płytce hodowlanej o odpowiednim stężeniu, np. 10 x 106 PBMC/basenik w 2 ml pożywki RPMI bez surowicy i inkubować w temperaturze 37 °C i 5% CO2 .
- Po 2-3 godzinach usunąć nieprzylegające komórki za pomocą pipety i przemyć studzienki 3 razy 1 ml pożywki bez surowicy. Przyłączone komórki są monocytami i stanowią około 10% wszystkich PBMC dodanych do studzienki, tj. 106 monocytów pobranych z 10 x 106 PBMC dodanych na studzienkę.
- W celu różnicowania makrofagów należy przygotować roztwór roboczy zawierający 50 ng/mL GM-CSF lub M-CSF do polaryzacji makrofagów M1 i M2, dodany do 2 ml kompletnej pożywki RPMI na studzienkę. Hodować komórki w inkubatorze o stężeniu 5% CO2 w temperaturze 37 °C przez 3 dni.
- W dniu 3 ostrożnie usunąć 1 ml pożywki do hodowli komórkowych z górnej warstwy każdej studzienki i uzupełnić kultury komórkowe 1 ml świeżej kompletnej pożywki RPMI zawierającej podwójne stężenie M-CSF lub GM-CSF, aby uzyskać końcowe stężenie 50 ng/ml w studzienkach. Dodaj czynniki wzrostu w gotowym roztworze roboczym o stężeniu 100 ng / ml / studzienkę.
- W 6 dniu dodaj różne bodźce przez ostatnie 18-20 godzin różnicowania komórek, aby uzyskać w pełni spolaryzowany i dojrzały M1 (interferon-γ; IFN-γ i lipopolisacharyd; LPS (E. coli O55:B5)) lub M2 (interleukina 4; IL-4) makrofagi. Do polaryzacji M1 przygotować IFN-γ i LPS w kompletnym pożywce RPMI i dodać 50 μl na studzienkę, aby uzyskać końcowe stężenie 50 ng / ml IFN-γ i 10 ng / ml LPS w kulturach komórkowych. Do polaryzacji M2 przygotuj IL-4 w kompletnym pożywce RPMI i dodaj 50 μl na studzienkę, aby uzyskać końcowe stężenie 20 ng / ml w kulturach komórkowych.
- W celu różnicowania makrofagów spolaryzowanych M0, stymuluj komórki tylko za pomocą M-CSF, bez żadnych dodatkowych cytokin (zapewniających fenotyp podobny do M2)25.
- Regularnie sprawdzaj morfologię kultur komórkowych pochodzących z monocytów za pomocą mikroskopii świetlnej, aby upewnić się, że mniejsze monocyty różnicują się w większe komórki podobne do makrofagów. Monitoruj również potencjalne różnice morfologiczne między polaryzacją M1 i M2, tj. wydłużone i rozciągnięte komórki M1 w porównaniu z komórkami M2 o bardziej zaokrąglonym kształcie25.
- W dniu 7 przenieś płytki z komórkami pochodzącymi z monocytów do laboratorium BSL-3 w celu zakażenia zjadliwym Mtb.
4. Przygotowanie kultur Mtb
UWAGA: Następujące kroki muszą być wykonane w obiekcie BSL-3. Do wszystkich prac ze zjadliwym Mtb należy używać odzieży ochronnej, ochrony dróg oddechowych i rękawic odpornych na etanol.
- Rozmrozić fiolkę z 1 ml podwielokrotności bakteryjnej i wymieszać z 9 ml kompletnej pożywki TB (rozcieńczenie 1:10) w 50 ml probówce z filtrowaną nakrętką. Wyhodować zawiesinę w inkubatorze w temperaturze 37 °C i 5% CO2 .
- Po 24 godzinach wirować zawiesinę bakteryjną o masie 2 300 x g przez 10 minut i ostrożnie odlać pożywkę. Zawiesić osad bakteryjny z 15–20 ml świeżej kompletnej pożywki TB w nowej probówce do hodowli z filtrowaną nasadką o pojemności 50 ml i inkubować w temperaturze 37 °C i 5% CO2 . Mieszaj osiadłe bakterie w probówce co 2-3 dni, aby utrzymać jednorodne zaopatrzenie w składniki odżywcze dla wszystkich komórek bakteryjnych.
- Po 7–10 dniach należy odpowiednio wymieszać zawiesinę bakteryjną, pipetując w górę i w dół, a następnie przenieść do probówki z nakrętką o pojemności 50 ml.
- Dodać 35–40 ml sterylnego buforu do płukania do probówki o pojemności 50 ml i wirować zawiesinę bakteryjną o sile 2 300 x g przez 10 minut. Powtórz czynności mycia jeden raz. Zawiesić osad bakteryjny w 1 ml pożywki RPMI bez surowicy, pipetując za pomocą mikropipety.
- Dodać kolejne 9 ml pożywki RPMI bez surowicy i poddać sonifikację zawiesiny bakteryjnej w komorze bezpieczeństwa biologicznego klasy II przez 5 minut w temperaturze 37 °C, aby rozbić grudki bakteryjne. Zanurz rurkę kilkakrotnie (3-4 razy) w sonikatorze łaźni wodnej, aby zapewnić maksymalne rozbicie grudek bakteryjnych. Zmierzyć gęstość optyczną (OD) 1 ml zawiesiny bakteryjnej o długości fali 600 nm za pomocą spektrofotometru umieszczonego w komorze bezpieczeństwa biologicznego. Użyj pożywki RPMI bez serum, aby ustawić odniesienie.
- Oblicz liczbę jednostek tworzących kolonie (CFU) za pomocą wzoru: (OD+0,155)/0,161 = Y, a Y x 107= Y x 106 CFU/ml, np. wartość OD 0,32 zapewnia stężenie bakterii (0,32 + 0,155)/0,161 = 2,95, 2,95 x 107= 29,5 x 10⁶ CFU/ml.
5. Zakażenie Mtb komórek pochodzących z monocytów
UWAGA: Następujące kroki muszą być wykonane w obiekcie BSL-3.
- Zawiesić osad bakteryjny w pożywce RPMI bez surowicy w nowej sterylnej probówce o pojemności 50 ml i dostosować końcowe stężenie bakterii do około 5 x 10⁶ CFU/ml.
- Usunąć pożywkę do hodowli komórkowych z 6-dołkowej płytki (płytek) zawierających komórki pochodzące z monocytów. Dodaj 1 ml pożywki RPMI bez surowicy do każdego dołka. Dodać 1 ml zawiesiny bakteryjnej na studzienkę, aby uzyskać wielokrotność infekcji (MOI) 5:1, tj. 5 x 10⁶ CFU na 10-6 makrofagów w 2 ml / studzienka i inkubować płytki przez 4 godziny w 37 °C i 5% CO2 .
- Po zakażeniu przemyj komórki 3 razy 1 ml sterylnego buforu do płukania, aby usunąć bakterie zewnątrzkomórkowe. Przechyl płytę i ostrożnie wyjmij cały bufor myjący z rogów. Ponownie zawiesić zakażone Mtb komórki pochodzące z monocytów w 2 ml kompletnej pożywki RPMI bez antybiotyków i przystąpić do barwienia cytometrią przepływową lub inkubować komórki przez kolejne 24 godziny (lub inne punkty czasowe) przed cytometrią przepływową.
6. Barwienie metodą cytometrii przepływowej komórek pochodzących z monocytów zakażonych Mtb
UWAGA: Następujące kroki muszą być wykonane w obiekcie BSL-3. Barwienie cytometrią przepływową można wykonać na 96-dołkowej płytce zamiast w probówkach.
- Odłączyć komórki zakażone Mtb (i niezakażone grupy kontrolne) od studzienek w płytce (płytkach) 6-dołkowej przez inkubację z 1 ml buforu FACS na studzienkę przez co najmniej 30 minut w temperaturze 37 °C i 5% CO2 .
- Delikatnie pipetuj kilka razy w górę i w dół, aby upewnić się, że komórki są odłączone. Jeśli to możliwe, potwierdź odłączenie komórek za pomocą mikroskopii. Przenieść zawiesinę komórek z każdej studzienki do zakręcanej probówki do mikrowirówki i obracać probówki o masie 200 x g przez 5 minut. Ostrożnie wyrzucić supernatant przez pipetowanie.
- Przemyć osad komórek w każdej probówce dwukrotnie buforem FACS i wirować komórki pod ciśnieniem 200 x g przez 5 minut.
- Wybarwić komórki (około 0,5 x 10⁶ do 1 x 10⁶ komórek / probówkę) około 50 μl koktajlu przeciwciał antyludzkich sprzężonych z fluorochromem, w tym TLR2 (AF647), CD206 (APC-Cy7), CD163 (BV605), CD80 (BV650), CCR7 (BV711), CD86 (BV786), CD200R (PE), CD64 (PE-Dazzle 594), HLA-DR (PE-Cy5) (Tabela 1) w połączeniu z barwnikiem żywotności Zombie-UV przez 30 minut w 4 °C (lodówka) w ciemności.
- Przepłukać wybarwione komórki dwukrotnie 400 μl buforu FACS i wirować komórki w temperaturze 200 x g przez 5 minut.
- Utrwalić wybarwione komórki za pomocą 200 μl buforu utrwalającego (świeżo przygotowanego) przez 30 minut w temperaturze pokojowej w ciemności, aby zapewnić całkowitą inaktywację prątków.
- Przemyć komórki dwukrotnie 400 μl buforu FACS i wirować w temperaturze 200 x g przez 5 minut, aby usunąć nadmiar buforu utrwalającego.
- Ponownie zawiesić utrwalone komórki w 400 μl buforu FACS i przenieść próbki do nowych probówek mikrowirówek o pojemności 1 ml przed wyjęciem ich z laboratorium BSL-3 do cytometrii przepływowej w BSL-2. Przechowywać wybarwione komórki w temperaturze +4 °C do momentu pobrania próbki.
UWAGA: Spryskaj probówki 70% etanolem przed wyjęciem ich z laboratorium BSL-3. Formaldehyd jest toksyczny (rakotwórczy) i musi być przechowywany w komorze bezpieczeństwa biologicznego klasy II. Wyrzuć odpady formaldehydu do oddzielnych odpadów chemicznych.
7. Akwizycja i analiza danych cytometrycznych przepływowych komórek pochodzących z monocytów zakażonych Mtb
UWAGA: Kroki 7.1–7.2 powinny być wykonane przed opisanym powyżej barwieniem cytometrią przepływową. Aby uniknąć problemów z zlepianiem się komórek i dysocjacją barwników tandemowych po utrwaleniu komórek, pobieranie próbek zarówno komórek zakażonych Mtb, jak i niezakażonych przeprowadza się w ciągu 4-10 godzin po barwieniu przeciwciał pierwotnych.
- Przed opisanym powyżej barwieniem cytometrią przepływową należy skompensować sygnał fluorescencyjny dla każdego przeciwciała sprzężonego z fluorochromem wymienionego w panelu barwienia (Tabela 1) za pomocą kulek kompensacyjnych (zarówno dodatnich, jak i ujemnych).
- Miareczkować rozcieńczenie przeciwciał do barwienia ludzkich makrofagów, aby uzyskać optymalny sygnał dla każdego fluorochromu.
- Użyj niebarwionych komórek, aby określić poziom fluorescencji tła niezbędny do ustawienia bramki dla ujemnej populacji komórek, co pozwala na wizualizację barwionych komórek (makrofagi są wysoce autofluorescencyjne).
- Pobrać co najmniej 50 000 komórek/próbkę w cytometrze przepływowym przy użyciu zalecanego oprogramowania do pozyskiwania danych.
- Eksport plików akwizycji z cytometru przepływowego w formacie standardowej cytometrii przepływowej (FCS) 3.1.
- Analizuj pliki FCS w oprogramowaniu do analizy cytometrii przepływowej.
- Makrofagi bramkują zgodnie z ich charakterystyką rozpraszania do przodu i boku (FSC i SSC) i wykluczają martwe komórki przez bramkowanie żywych/martwych komórek przy użyciu barwnika żywotności Zombie-UV.
- Wizualizacja makrofagów zakażonych H37Rv-GFP w kanale FITC.
- Określ częstość występowania dodatnio barwionych komórek i średnią geometryczną intensywności fluorescencji (MFI) dla wszystkich markerów (Tabela 1).
8. Barwienie immunofluorescencyjne komórek pochodzących z monocytów zakażonych Mtb
UWAGA: Infekcja Mtb musi być przeprowadzona w placówce BSL-3.
- W celu barwienia immunologicznego wysiewaj 2 x 10⁵ PBMC/basenik w 500 μl pożywki RPMI bez surowicy do 8 szkiełek w komorach, aby uzyskać 2 x 10⁴ monocyty/basenik. Po różnicowaniu i polaryzacji M1/M2 monocytów należy postępować z infekcją Mtb, jak opisano powyżej. Szkiełka utrwalać po 24 godzinach od zakażenia Mtb buforem utrwalającym przez 30 min. Szkiełka stałe są przechowywane w zamrażarce w temperaturze -20 °C do czasu dalszych analiz.
- Komórki pochodzące z monocytów należy przemywać dwukrotnie 200 μl PBS przez 10 minut każda.
- Przepuszczalność komórek za pomocą 200 μl buforu permeabilizacji przez 5 minut w temperaturze pokojowej.
- Umyj komórki 3 razy 200 μl PBS przez 5 minut każda.
- Przemyć komórki dwukrotnie 200 μl buforu do przemywania przez 5 minut każda.
- Zablokuj niespecyficzne wiązanie za pomocą 200 μl buforu blokującego przez 30 minut w temperaturze pokojowej.
- Rozcieńczyć przeciwciała pierwszorzędowe w stosunku 1:100 w buforze barwiącym i inkubować komórki M1 z niesprzężonym przeciwciałem CD64 (klon: 10,1), a komórki M2 z niesprzężonym przeciwciałem CD163 (poliklonalnym) przez 2 godziny w temperaturze pokojowej.
- Następnie przemyj komórki 3 razy 200 μl buforu do przemywania przez 10 minut każda.
- Rozcieńczyć znakowane fluorescencyjnie przeciwciała drugorzędowe w stosunku 1:1,000 w buforze barwiącym i inkubować komórki M1 z anty-mysim IgG-Alexa Fluor 594, a komórki M2 z anty-króliczym IgG-Alexa Fluor 594 przez 1 godzinę w temperaturze pokojowej.
- Przemyj komórki 3 razy 200 μl buforu do przemywania przez 10 minut każda.
- Usuń kratkę komory i dodaj ~20 μL podłoża montażowego DAPI do każdej studzienki i umieść szkiełko nakrywkowe o średnicy 1,5 mm na każdym szkiełku.
- Uszczelnij szkiełko nakrywkowe warstwą lakieru do paznokci.
- Uzyskuj obrazy za pomocą mikroskopu konfokalnego z laserami emitującymi odpowiednio 486 nm dla wzbudzenia GFP (kanał zielony), 402 nm dla DAPI (niebieski) i 560 nm dla przeciwciał wtórnych (czerwony).
Wyniki
Schematyczny rysunek stymulacji cytokinami wykorzystanych do polaryzacji komórek pochodzących z monocytów do fenotypów M0 (komórki typu M2), M1 (w pełni spolaryzowane komórki M1) i M2 (w pełni spolaryzowane komórki M2) przedstawiono na Rysunku 1A, natomiast reprezentatywne obrazy kultur komórek M0, M1 i M2, a także kultur M1 w dniach 0, 3 i 7, pokazano na Rysunku 1B. Niezakażone komórki M0 wykorzystano do zaprezentowania podstawowej strategii bramkowania (Rysunek 2A). Początkowo komórki mieloidalne (~85%) wyodrębniono na podstawie właściwości rozproszenia światła w przód (FSC) i rozproszenia bocznego (SSC), włączając większe komórki o wysokiej ziarnistości i wykluczając drobne resztki o niskim SSC i FSC, które znajdują się w lewym dolnym rogu wykresu kropkowego. Na drugim wykresie dublety (t.j. skupiska komórek) zdefiniowano jako obiekty o zwiększonym polu (area), ale podobnej wysokości (height) w porównaniu z pojedynczymi komórkami, i wykluczono je z dalszej analizy. W związku z tym, wewnątrz skośnej bramki ujęto jedynie komórki o proporcjach między FSC-Area a FSC-Height odpowiadających pojedynczym komórkom. Następnie użyto barwnika żywotności Zombie-UV, który barwi białka cytoplazmatyczne w martwych komórkach, aby wykluczyć je z kolejnych etapów analizy. Zgodnie z oczekiwaniami, żywe niezatrudnione komórki M0 były negatywne pod kątem ekspresji Mtb-GFP, co wizualizowano w kanale FITC.
Następnie zastosowaliśmy tę samą strategię bramkowania do niezakażonych, a także zakażonych Mtb makrofagów M1 i M2 w 4 godzinach po infekcji (Rysunek 2B,C). W bramce FCS/SSC niezakażonych makrofagów spolaryzowanych do typu M1 wykryto dwie subpopulacje: jedną o mniejszym rozmiarze (FCS) i wyższej ziarnistości (SSC) oraz drugą o większym rozmiarze i niższej ziarnistości (Rysunek 2B), podczas gdy główna bramka niezakażonych komórek M2 wydawała się bardziej jednorodna (Rysunek 2C). Zarówno komórki M1, jak i M2 pochodzące z monocytów wykazały przesunięcie pionowe w stronę wyższej ziarnistości i zmniejszonego rozmiaru komórek po zakażeniu Mtb, co może odzwierciedlać zwiększoną złożoność wewnątrzkomórkową spowodowaną pobraniem wewnątrzkomórkowych bakterii Mtb (Rysunek 2B,C). Ponadto barwienie żywotności wykazało zwiększoną śmierć komórkową (17-22%) wśród zakażonych Mtb komórek M1 i M2 przy MOI wynoszącym 5, w porównaniu do niezakażonych komórek M0 (99%) (Rysunek 2A-C) lub niezakażonych komórek M1 i M2 (dane nie pokazano). Reprezentatywne dane wykazały, że ekspresja Mtb-GFP (tj. zakaźność Mtb) była znacznie wyższa w komórkach M2 (77% komórek GFP-dodatnich) w porównaniu do komórek M1 (19% komórek GFP-dodatnich) po 4 godzinach infekcji (Rysunek 2B,C). Po 24 godzinach infekcji ekspresja Mtb-GFP wynosiła odpowiednio 43% i 85% w komórkach M1 i M2, co sugeruje, że komórki M1 wykazały względnie większy wzrost ekspresji GFP od 4. do 24. godziny po zakażeniu Mtb w porównaniu do komórek M2; wzrost ekspresji GFP od 4. do 24. godziny wyniósł odpowiednio 126% w komórkach M1 i 10,4% w komórkach M2.
Aby scharakteryzować skuteczność polaryzacji M1/M2 w niezakażonych komórkach pochodzących z monocytów, wykorzystano wykresy kropkowe do zidentyfikowania komórek M1 będących podwójnie dodatnimi dla CD64 i CD86 (CD64+CD86+) oraz komórek M2 będących podwójnie dodatnimi dla CD163 i CD200R (CD163+CD200R+; Rysunek 3A,B). Wybór markerów M1/M2 oparto przede wszystkim na wynikach z naszych poprzednich prac25, ale także na innych badaniach26,27,28,29. Kwadranty dla barwionych komórek ustawiono przy użyciu odpowiadających bram dla niebarwionych komórek M1/M2 (Rysunek 3A). Żaden z tych markerów nie jest wyrażany wyłącznie przez komórki M1 lub M2, jednak proporcja komórek dodatnich, a także intensywność ekspresji powierzchniowej, są odmienne. Było to szczególnie widoczne w barwieniu M1, gdzie około 95% komórek M1 i 79% komórek M2 było CD64+CD86+, ale intensywność barwienia była znacznie wyższa w podzbiorze M1 (Rysunek 3A). Podczas gdy 27% komórek M1 było dodatnich dla markera M2 CD200R, tylko 1% było dodatnich dla CD163, co dało 0,5% komórek M1 CD163+CD200R+ w porównaniu do 63% komórek M2 CD163+CD200R+ (Rysunek 3A). Po 4 godzinach infekcji Mtb zaobserwowano wzrost częstości komórek CD200R+ w spolaryzowanych komórkach M1 dodatnich dla Mtb-GFP (16%), podczas gdy ekspresja CD163 była zmniejszona w komórkach M2 (Rysunek 3B). Mapa ciepła wykazuje wysoką intensywność ekspresji GFP w komórkach M2 CD163+CD200R+, ale także w podzbiorze M2 CD64+CD86+ w porównaniu z odpowiadającymi im podzbiorami komórek M1 (Rysunek 3B). Ogólnie rzecz biorąc, przesunięcie w ekspresji odpowiednich markerów M1 i M2 jest również widoczne na histogramach na Rysunku 3C. Ponadto bakterie Mtb-GFP zostały zrównie zwizualizowane w komórkach M1 CD64+ oraz w komórkach M2 CD163+ za pomocą mikroskopii konfokalnej, co potwierdziło zwiększony pobór wewnątrzkomórkowy i/lub wzrost Mtb w komórkach M2 w porównaniu z komórkami M1 (Rysunek 3D).
Aby zweryfikować wyniki ręcznego bramkowania, zastosowano redukcję wymiarowości za pomocą metody Uniform Manifold Approximation and Projection (UMAP). Analiza UMAP wykazała, że 4-godzinna infekcja Mtb nie była wystarczająca, aby wpłynąć na polaryzację makrofagów, w przeciwieństwie do 24-godzinnej infekcji, która doprowadziła do powstania wyraźnie oddzielnych klastrów niezinfekowanych i zainfekowanych komórek M1 oraz M2 (Rycina 4A). Niezakażone makrofagi M1 wykazywały wyższą ekspresję CD64, CD86, TLR2, HLA-DR i CCR7 w porównaniu do makrofagów M2, podczas gdy niezakażone komórki M2 wykazywały silną nadekspresję markerów fenotypu M2: CD163, CD200R, CD206 i CD80 (Rycina 4B,C). Zgodnie z wynikami ręcznego wyznaczania bramek (manual gating), zakażenie Mtb po 24 godzinach spowodowało wyraźną downregulację CD163, CD200R i CD206 w komórkach M2 oraz upregulację CD86 i HLA-DR w komórkach M1 (Rycina 4B,C), co sugeruje, że Mtb może modulować polaryzację makrofagów. Następna analiza phenograph (Rysunek 4D-F) zidentyfikowano 24 różne klastry o różnej wielkości, które były rozmieszczone w sposób unikalny pomiędzy niezakażonymi i zakażonymi Mtb komórkami M1 i M2, co przedstawiono na wykresach UMAP (Rysunek 4D), wykresy kołowe (Rycina 4E) oraz mapy ciepła (Rysunek 4F). Łącznie wyniki te wskazują na obiecującą efektywność niniejszego protokołu w generowaniu in vitro fenotypowo i funkcjonalnie zróżnicowanych komórek spolaryzowanych do typu M1 i M2, które ulegają dalszej modulacji w wyniku infekcji Mtb.
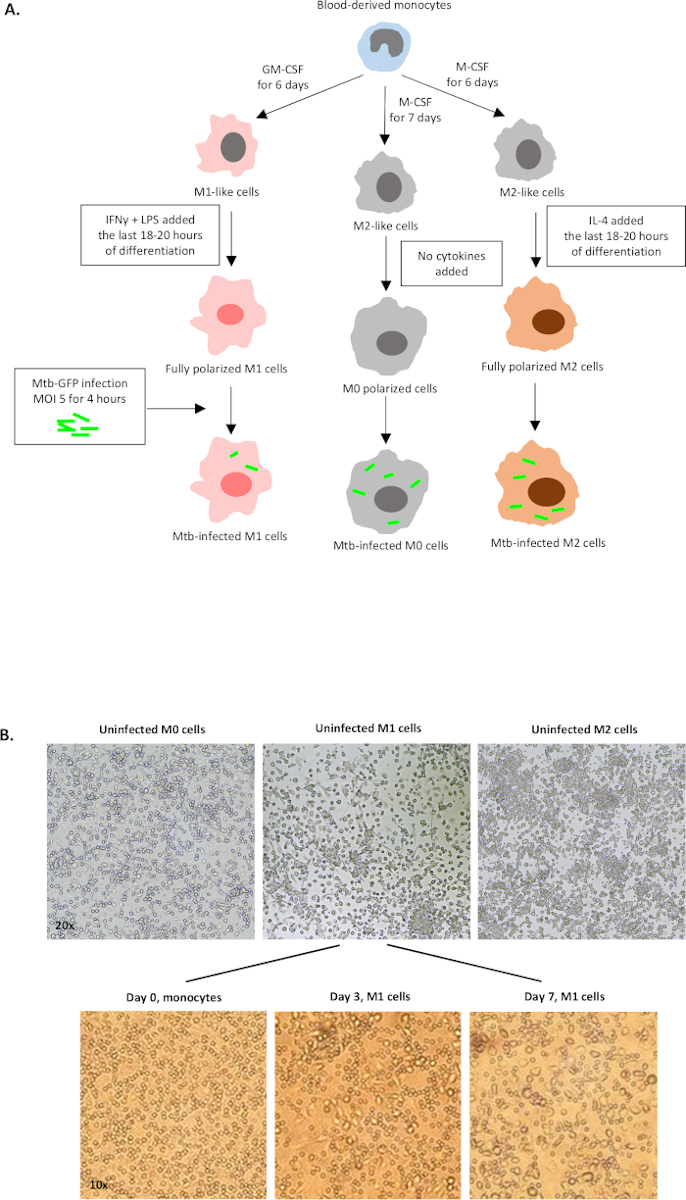
Rycina 1: Schematyczny rysunek różnicowania i polaryzacji ludzkich komórek pochodzenia mieloidalnego in vitro. (A) Przedstawiono komórki M0 (typu M2), M1 (klasycznie aktywowane) oraz M2 (alternatywnie aktywowane). Monocyty pobrane od zdrowych dawców krwi zostały spolaryzowane różnymi cytokinami zgodnie z opisem w protokole, a następnie zainfekowane szczepem Mtb znakowanym GFP, H37Rv, przez 4 godziny przed analizą za pomocą 10-kolorowej cytometrii przepływowej. Komórki spolaryzowane do fenotypu M1 zazwyczaj zawierają mniej bakterii w porównaniu do komórek spolaryzowanych do fenotypu M2. (B) Obrazy mikroskopowe w pełni spolaryzowanych, niezinfekowanych komórek M0, M1 i M2 w płytkach 6-dołkowych w 7. dniu oraz reprezentatywne obrazy różnicowania komórek M1 z monocytów w dniach 0, 3 i 7. Powiększenie wynosi 20x (panel górny) i 10x (panel dolny). Należy zauważyć, że komórki M1 są bardziej wydłużone i rozciągnięte w porównaniu do bardziej zaokrąglonych komórek M0 i M2 (panel górny). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 2: Strategia bramkowania różnicowo spolaryzowanych komórek pochodzenia mieloidalnego. Reprezentatywne wykresy kropkowe przedstawiające (A) właściwości rozpraszania światła w przód (FSC) i rozpraszania bocznego (SSC) niezakażonych makrofagów M0. Wykres FSC-A/FSC-H przedstawia manualne bramkowanie pojedynczych komórek proporcjonalnie do pola i wysokości sygnału. Brama dla żywych komórek wykluczyła komórki wykazujące pozytywny wynik dla Zombie-UV (barwnik żywotności). Wewnątrzkomórkowe Mtb wykryto poprzez ekspresję GFP w żywych komórkach obserwowanych w kanale FITC. (B) Bramkowanie makrofagów M1 i (C) M2, przedstawiające wykresy kropkowe FSC/SSC zarówno dla komórek niezakażonych, jak i komórek zakażonych Mtb 4 h i 24 h po infekcji. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 3: Skuteczność protokołu polaryzacji M1/M2 in vitro. Reprezentatywne wykresy kropkowe i bramkowanie kwadrantowe pokazujące częstotliwość występowania podzbiorów komórek spolaryzowanych do fenotypu M1 i M2 z wykorzystaniem CD64 i CD86 (M1) lub CD163 i CD200R (M2) w (A) niebarwionych i barwionych komórkach niezakażonych oraz (B) barwionych komórkach zakażonych Mtb 4 h po infekcji. Wykresy kropkowe w części (B) ilustrują intensywność fluorescencji ekspresji GFP (mapa ciepła) w makrofagach spolaryzowanych do M1 i M2 uzyskanych z różnych podbramowań. (C) Geometryczna średnia intensywności fluorescencji (MFI) przedstawiona jest na histogramach od jednego reprezentatywnego dawcy po 4 h infekcji Mtb. Wartości MFI dla niezakażonych komórek M1 (jasnoniebieski) i M2 (jasnofioletowy) przedstawiono w górnym panelu, a dla zakażonych Mtb komórek M1 (ciemnoniebieski) i M2 (ciemnofioletowy) w dolnym panelu. (D) Przedstawiono reprezentatywne obrazy konfokalne niezakażonych i zakażonych Mtb komórek spolaryzowanych do M1 i M2. Komórki M1 i M2 barwiono odpowiednio na ekspresję CD64 i CD163 przy użyciu immunofluorescencji. Pozytywne barwienie powierzchniowe zaznaczono kolorem czerwonym, a wewnątrzkomórkowe bakterie wykazujące ekspresję GFP kolorem zielonym. Jądra barwione DAPI przedstawiono w kolorze niebieskim. Skala – 10 µm. Powiększenie obrazów po prawej stronie wynosi 350x. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
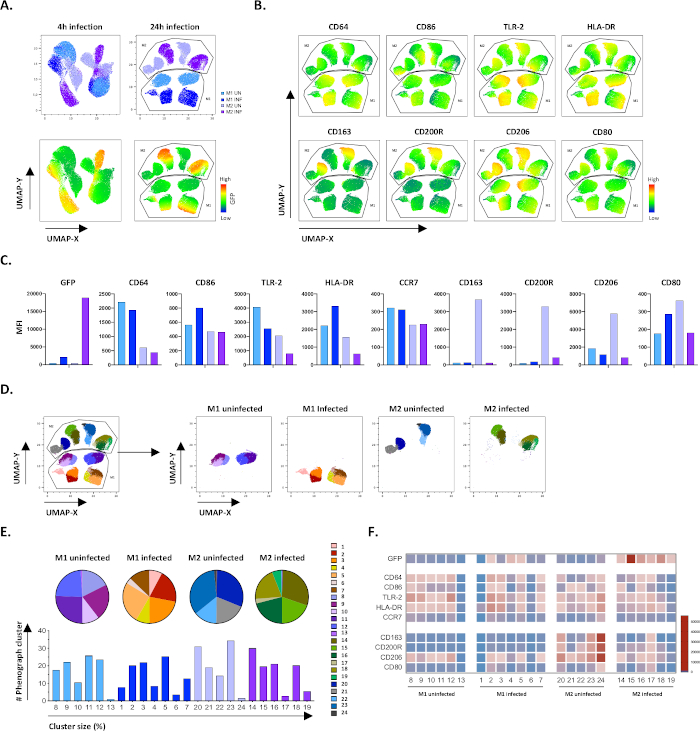
Rycina 4: Redukcja wymiarowości za pomocą Uniform Manifold Approximation and Projection (UMAP) oraz analiza phenograph nieinfekowanych i zainfekowanych Mtb komórek M1 i M2. (A) UMAP, stworzony poprzez zestawienie 11000 żywych komórek z nieinfekowanych i zainfekowanych Mtb kultur komórek M1 i M2 od dwóch reprezentatywnych dawców krwi, 4 h (wykresy po lewej) lub 24 h (wykresy po prawej) po infekcji. Mapa ciepła dla ekspresji GFP (dolny panel) wskazuje komórki nieinfekowane i zainfekowane Mtb. (B-C) MFI markerów ekspresjonowanych w nieinfekowanych i zainfekowanych Mtb komórkach M1 i M2 24 h po infekcji, przedstawione jako (B) mapa ciepła lub (C) wykresy słupkowe. (D-F) Analiza phenograph zidentyfikowała 24 klastry, które są różnie rozmieszczone pomiędzy nieinfekowanymi a zainfekowanymi Mtb kulturami M1 i M2. Klastry 8–13 są unikalne dla nieinfekowanych komórek M1, klastry 1–7 są unikalne dla zainfekowanych Mtb komórek M1, klastry 20–24 są unikalne dla nieinfekowanych komórek M2, a klastry 14–19 są unikalne dla zainfekowanych Mtb komórek M2. MFI każdego markera w każdym klastrze phenograph przedstawiono w (F). Dane przedstawiono dla nieinfekowanych komórek M1 (jasnoniebieskie) i M2 (jasnofioletowe) oraz zainfekowanych Mtb komórek M1 (ciemnoniebieskie) i M2 (ciemnofioletowe). Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Tabela 1: Lista przeciwciał wykorzystanych do cytometrii przepływowej.
| Laser | Filtr | Fluorochrom | Fenotyp | Funkcja | Klon | Nr katalogowy | Firma |
| 639 | 670/30 | AF647 | TLR2 | Receptor rozpoznawania patogenów | TL2.1 | 309714 | BioLegend |
| 639 | 780/60 | APC-Cy7 | CD206 | Receptor manozowy | 15-2 | 321120 | BioLegend |
| 405 | 610/20 | BV605 | CD163 | Receptor typu scavenger | GHI/61 | 333616 | BioLegend |
| 405 | 670/30 | BV650 | CD80 | Cząsteczka kostymulująca | 2D10 | 305227 | BioLegend |
| 405 | 710/50 | BV711 | CCR7 | Receptor chemokinowy | G043H7 | 353228 | BioLegend |
| 405 | 780/60 | BV785 | CD86 | Cząsteczka kostymulująca | IT2.2 | 305442 | BioLegend |
| 488 | 530/30 | GFP | Mtb | Bakterie wewnątrzkomórkowe | |||
| 561 | 586/15 | PE | CD200R | Receptor hamujący | OX-108 | 329306 | BioLegend |
| 561 | 620/14 | PE/DAZZLE 594 | CD64 | Receptor Fc gamma I dla IgG | 10.1 | 305032 | BioLegend |
| 561 | 661/20 | PE-Cy5 (PC5) | HLA-DR | Cząsteczka MHC klasy II | L243 | 307608 | BioLegend |
| 355 | 450/50 | BUV395 | Barwnik żywotności | Marker żywych/martwych komórek | Zombie UV | 423108 | Invitrogen |
Dyskusja
Ten eksperymentalny protokół opisuje skuteczną polaryzację komórek pochodzących z mieloidu na fenotypy M1 lub M2, w tym ocenę za pomocą 10-kolorowego panelu cytometrii przepływowej, który umożliwia wizualizację i głęboką charakterystykę Mtb znakowanego GFP w różnych podzbiorach makrofagów. Chociaż gruźlica jest starożytną chorobą ludzką, obecnie nie ma złotego standardu do badania interakcji Mtb-makrofag, a wielokolorowa cytometria przepływowa makrofagów może być skomplikowana w porównaniu z analizami odpowiedzi limfocytów. Niewiele dostępnych protokołów różnicowania in vitro ludzkich monocytów do makrofagów dostarcza głębokiej wiedzy na temat rodzaju generowanych makrofagów. Podstawowy protokół polaryzacji makrofagów i cytometrycznej oceny aktywacji makrofagów za pomocą cytometrii przepływowej przy użyciu solidnego panelu markerów może prawdopodobnie ułatwić taką charakterystykę i zaoferować możliwości zbadania dodatkowych cech spolaryzowanych komórek traktowanych w różnych warunkach. Obejmuje to analizy komórek hodowanych in vitro, jak również analizy komórek in vivo w próbkach klinicznych, tj. zarówno PBMC, jak i zawiesiny jednokomórkowe z płynów ustrojowych (tj. płukanie oskrzelowo-pęcherzykowe) lub tkanki homogenizowanej. W związku z tym zróżnicowanie i/lub status aktywacji monocytów i makrofagów uzyskanych od pacjentów może być związany z wynikiem choroby. Ekspansję monocytów CD16 + CD163 + we krwi obwodowej zgłaszano u pacjentów z gruźlicą płuc30. Zwiększoną częstość komórek CD163 + wykryto również w stanie zapalnym skóry pacjentów z atopowym zapaleniem skóry31. Podobnie, wykazano, że makrofagi podobne do CD206 + M2 hamują proliferację i różnicowanie komórek w mikrośrodowisku tkanki adipocytów32 i są wzbogacane w próbkach szpiku kostnego od pacjentów z ostrą białaczką szpikową (AML)29. Stwierdzono, że podwyższony stosunek komórek CD64 (M1) do CD163 (M2) w pełnej krwi pacjentów z chorobą zwyrodnieniową stawów jest związany z ciężkością choroby33. W innym badaniu wykorzystano CD86 (M1) i CD163 (M2), aby wykazać, że wysoka ekspresja M1 w tkance korelowała z gorszym wynikiem w podgrupie złośliwych guzów mózgu34.
Istnieje kilka istotnych zalet tego eksperymentalnego protokołu cytometrii przepływowej M1/M2. Model ten daje możliwość badania wrodzonych odpowiedzi immunologicznych na zjadliwe zakażenie Mtb i może być opracowany w celu przeprowadzenia badań nad adaptacyjnymi odpowiedziami immunologicznymi poprzez dodanie autologicznych limfocytów T wraz z makrofagami M1 lub M2 w reakcjach mieszanych limfocytów (MLR). Protokół nadaje się również do badań przesiewowych leków i testowania różnych związków immunomodulujących i przeciwdrobnoustrojowych. Wcześniej badaliśmy wpływ witaminy D i inhibitora deacetylazy histonowej fenylomaślanu na komórki mieloidalne po zakażeniu Mtb25,35. Cytometria przepływowa M1/M2 może być również wykorzystana do oceny aktywacji makrofagów po kondycjonowaniu za pomocą supernatantów z hodowli komórkowych lub osocza pacjenta. Podczas gdy badania in vivo dotyczące jednoczesnego zakażenia gruźlicą z wirusem HIV lub robakami pasożytniczymi lub współwystępowaniem gruźlicy i cukrzycy mogą być trudne, mniej złożony model M1/M2 może ułatwić badania chorób współistniejących in vitro. Podobnie, protokół może być wykorzystany do badań transmisyjnych w celu zbadania zakaźności komórek Mtb lub zbadania zdolności prezentacji fagocytarów i antygenów poszczególnych komórek M1/M2. Cytometria przepływowa M1/M2 jest również atrakcyjna do stosowania w badaniach nad biomarkerami i szczepionkami, do śledzenia rokowania choroby podczas leczenia oraz do testowania terapii ukierunkowanych na komórki pochodzące z odkostnienia. Co ważne, szereg różnych metod może być stosowanych równolegle do cytometrii przepływowej w celu jednoczesnej oceny fenotypów polaryzacji makrofagów i odpowiedzi funkcjonalnych przy użyciu mikroskopii konfokalnej (ryc. 3D), PCR w czasie rzeczywistym, western blot, testów multipleksowych i ELISA czynników rozpuszczalnych w supernatancie hodowli, a także oceny zakaźności i wzrostu bakterii wewnątrzkomórkowych za pomocą ekspresji GFP (cytometria przepływowa i mikroskopia konfokalna) oraz jednostek tworzących kolonie (CFU). Zakażenie komórek M1 lub M2 bakteriami Mtb-GFP umożliwia również sortowanie komórek niezakażonych i zakażonych Mtb z tej samej próbki w celu analizy sekwencjonowania pojedynczej komórki-RNA.
Opisany protokół ma również pewne ograniczenia, w tym wady zarówno techniczne, jak i naukowe. Wadą stosowania makrofagów pochodzących z monocytów od ludzkich dawców krwi jest to, że zmienność dawcy jest często wysoka oraz fakt, że komórki nie są spolaryzowane w fizjologicznym środowisku tkanek ludzkich. Duża zmienność skuteczności polaryzacji M1/M2 lub zakaźności Mtb między dawcami może powodować problemy zarówno z zmiennościami wewnątrz-, jak i międzyeksperymentalnymi, niską mocą statystyczną i koniecznością włączenia wielu dawców w celu uzyskania wiarygodnych wyników. Ponadto przyleganie do tworzywa sztucznego monocytów z PBMC powoduje zależną od dawcy liczbę monocytów / studzienkę, która może ostatecznie zapewnić arbitralny MOI, który może wpływać na polaryzację makrofagów i żywotność komórek po zakażeniu Mtb. Krytyczne kroki w protokole obejmują odpowiednie mycie, aby zapobiec zanieczyszczeniu kultur komórkowych przez inne typy komórek, co również może wpływać na polaryzację makrofagów. Podczas gdy zbyt niski MOI może naśladować utajone zakażenie gruźlicą, zbyt wysoki MOI zabije komórki, co podkreśla znaczenie stosowania odpowiedniego MOI. Co więcej, odzyskanie mocno przylegających komórek po oderwaniu może być trudne, co może skutkować tendencyjną reprezentacją niektórych podzbiorów makrofagów używanych do analiz cytometrii przepływowej. Kluczowym krokiem w analizie cytometrii przepływowej jest właściwe użycie matrycy kompensacyjnej kulek i kontroli ujemnych, takich jak niebarwione komórki lub kontrole FMO (Fluorescence Minus One) w celu zapewnienia prawidłowego bramkowania ręcznego.
Kolejnym ograniczeniem jest polaryzacja monocytów pochodzących z krwi, a nie z lokalnego środowiska tkankowego. Cechą charakterystyczną gruźlicy u ludzi jest powstawanie ziarniniaków w tkankach zakażonych Mtb, dlatego immunopatologia w gruźlicy powinna być preferowana w lokalnym miejscu tkankowym. Jednak monocyty są rekrutowane do płuc z krwi obwodowej po zapaleniu/infekcji, gdzie komórki mogą różnicować się w makrofagi w obecności cytokin zapalnych, takich jak GM-CSF12. Co ważne, w fizjologicznym środowisku tkanek in vivo prawdopodobnie występuje duża niejednorodność polaryzacji makrofagów, w tym mieszanina i różne proporcje różnych populacji makrofagów podobnych do M1 i M2, które przyczyniają się do losów zakażenia gruźlicą36. Wcześniej opracowaliśmy ludzki organotypowy model tkanki płucnej, który umożliwia badania 3D powstawania ziarniniaka za pośrednictwem makrofagów w gruźlicy37. Interesujące może być wykorzystanie obecnego protokołu polaryzacji M1/M2 w połączeniu z modelem tkanki płucnej w celu dalszego badania powstawania ziarniniaka gruźlicy, funkcji efektorowych i stosunku M1/M2 w tkance eksperymentalnej.
Ten protokół cytometrii przepływowej M1/M2 można łatwo dostosować tak, aby zawierał rozszerzony panel markerów szpikowych przydatnych do oceny cech związanych z reakcjami hamującymi i zapalnymi. Istnieje duże zainteresowanie badawcze cząsteczkami hamujących immunologicznych punktów kontrolnych, takimi jak PD-1, SIRP-α, IDO i arginazy, które mogą modulować odpowiedzi makrofagów38. W tym kontekście polaryzacja komórek szpikowych może również obejmować inne bodźce, które promują makrofagi immunoregulacyjne (Mreg) lub komórki supresorowe pochodzenia mieloidalnego (MDSC), które, jak wykazano, są zaangażowane w kilka chorób, w tym gruźlicę38. Bardziej zaawansowane panele cytometrii przepływowej podzbiorów makrofagów M1/M2/Mreg mogą również obejmować wewnątrzkomórkowe barwienie cytokin/chemokin IL-1β, TNF-α, IL-10 i MCP-1 lub innych rozpuszczalnych czynników lub cząsteczek efektorowych, takich jak indukowalny tlenek azotu (iNOS) i peptydy przeciwdrobnoustrojowe. Może to zwiększyć możliwości badania wielofunkcyjnych odpowiedzi makrofagów, podobnych do tego, co zostało obszernie opisane dla limfocytów T39.
Obecnie panele barwiące cytometrią przepływową mogą zawierać do 30-40 kolorów, co zapewnia możliwość jednoczesnego immunofenotypowania wielu podzbiorów komórek i cząsteczek. Podstawowa konfiguracja eksperymentalna tego protokołu cytometrii przepływowej M1 / M2 może być używana jako szkielet, który jest kompatybilny z większością starych, a także nowych cytometrów przepływowych i może być budowany i dostosowywany zgodnie z indywidualnymi potrzebami, w tym wyzwaniami związanymi z pracą ze zjadliwym Mtb w środowisku BSL-3. Obecnie techniki redukcji wymiarowości, takie jak UMAP, są dostępne w nowych wersjach oprogramowania do cytometrii przepływowej, które umożliwia analizę dużej liczby parametrów generowanych w badaniach jednokomórkowych, co jest niezbędne do lepszej wizualizacji i interpretacji danych wielowymiarowych40. Ciągłe ulepszenia technologiczne w cytometrii przepływowej będą prawdopodobnie kontynuowane w nadchodzących latach, w tym połączenie wieloparametrycznego fenotypowania z nowoczesnymi możliwościami sortowania komórek, gdzie protokół ten może okazać się przydatny w kilku testach infekcji Mtb opartych na makrofagach.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy naszym kolegom z Agencji Zdrowia Publicznego Szwecji, Matildzie Svensson i Solomonowi Ghebremichaelowi za pomoc w laboratorium BSL-3.
Ta praca była wspierana przez granty ze Szwedzkiej Fundacji Serca i Płuc (HLF) (2019-0299 i 2019-0302 dla SB), Szwedzkiej Rady ds. Badań Naukowych (VR) (2014-02592, 2019-01744 i 2019-04720 dla SB), Fundacji Zapobiegania Oporności na Antybiotyki (Resist), Fundacji Karolinska Institutet i KID dla SB (częściowe finansowanie kształcenia doktoranckiego dla Marco Loreti) z Karolinska Institutet. ML było wspierane przez Szwedzką Fundację Walki z Rakiem Dzieci (TJ2018-0128 i PR2019-0100).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szkiełka 8-dołkowe | Lab-Tek | 154534 | |
| BD Comp bead plus | BD | 560497 | |
| Albumina surowicy bydlęcej | Sigma-Aldrich | A7906 | |
| DAPI Podłoże montażowe | Vector Laboratories | H-1200-10 | |
| EDTA (0,5 M) | Szpital Uniwersytecki Karolinska, Huddinge | N/A | |
| płaski Płyty dolne | Corning Life Sciences | 353046 | |
| Płodowa surowica bydlęca (FBS) | Sigma-Aldrich | F7524 | |
| Formaldehyd | Sigma-Aldrich | F8775 | |
| Glicerol (70%) | Szpital Uniwersytecki Karolinska, Huddinge | N/A | |
| GM-CSF | Peprotech | 300-03 | |
| Kozia anty-mysia IgG Alexa Fluor 594 wtórna przeciwciało: | Invitrogen | R37121 | Przeciwciało drugorzędowe przeciwko CD64 |
| Przeciwciało drugorzędowe przeciwko królikowi IgG Alexa Fluor 594 | Invitrogen | A-11037 | Przeciwciało drugorzędowe dla CD163 |
| HEPES | GE Healthcare Life Sciences | SH30237.01 | |
| IFN-γ | Peprotech | 300-02 | |
| IL-4 | Peprotech | 200-04 | |
| L-Glutamina | GE Healthcare Nauki Przyrodnicze | SH30034.01 | |
| LPS (Escherichia coli O55:B5) | Sigma-Aldrich | L6529 | |
| Lymphoprep | Alere Technologies AS | 11508545 | |
| M-CSF | Peprotech | 300-25 | |
| Płytki agarowe Middle Brook 7H10 | Szpital Uniwersytecki Karolinska, Huddinge | N/A | |
| Middle Brook 7H9 media | Szpital Uniwersytecki Karolinska, Huddinge | N/A | |
| Mysie przeciwciało pierwszorzędowe anty-ludzkie CD64 | Bio-Rad | MCA756G | Klon: 10.1 |
| Na-pirogronian | GE Healthcare Nauki przyrodnicze | SH300239.01 | |
| Normalna surowica kozia | Jacksona ImmunoResearch | 005-000-121 | |
| Królicze przeciwciało pierwszorzędowe przeciwko ludzkiemu CD163 | GeneTex | GTX81526 | Poliklonalne |
| RPMI 1640 | Life Technologies Corporation | SH30096.01 | |
| Triton X-100 | Sigma-Aldrich | X-100 | |
| Rurki do bioreaktora TubeSpin | TPP Techno Plastic Products AG | 87050 | |
| Tween-20 | Sigma-Aldrich | P9416 | |
| Tween-80 | Sigma-Aldrich | P4780 |
Bibliografia
- Sica, A., Mantovani, A. Macrophage plasticity and polarization: in vivo veritas. Journal of Clinical Investigation. 122 (3), 787-795 (2012).
- Cassetta, L., Cassol, E., Poli, G. Macrophage polarization in health and disease. Scientific World Journal. 11, 2391-2402 (2011).
- Mills, C. D., Kincaid, K., Alt, J. M., Heilman, M. J., Hill, A. M. M-1/M-2 macrophages and the Th1/Th2 paradigm. Journal of Immunology. 164 (12), 6166-6173 (2000).
- Martinez, F. O., Gordon, S. The M1 and M2 paradigm of macrophage activation: time for reassessment. F1000 Prime Reports. 6, 13(2014).
- Atri, C., Guerfali, F. Z., Laouini, D. Role of human macrophage polarization in inflammation during infectious diseases. International Journal of Molecular Sciences. 19 (6), (2018).
- Flynn, J. L., Gideon, H. P., Mattila, J. T., Lin, P. L. Immunology studies in non-human primate models of tuberculosis. Immunological Reviews. 264 (1), 60-73 (2015).
- Mosser, D. M., Edwards, J. P. Exploring the full spectrum of macrophage activation. Nature Reviews Immunology. 8 (12), 958-969 (2008).
- Fleetwood, A. J., Lawrence, T., Hamilton, J. A., Cook, A. D. Granulocyte-macrophage colony-stimulating factor (CSF) and macrophage CSF-dependent macrophage phenotypes display differences in cytokine profiles and transcription factor activities: implications for CSF blockade in inflammation. Journal of Immunology. 178 (8), 5245-5252 (2007).
- Nathan, C. F., Murray, H. W., Wiebe, M. E., Rubin, B. Y. Identification of interferon-gamma as the lymphokine that activates human macrophage oxidative metabolism and antimicrobial activity. Journal of Experimental Medicine. 158 (3), 670-689 (1983).
- Leidi, M., et al. M2 macrophages phagocytose rituximab-opsonized leukemic targets more efficiently than m1 cells in vitro. Journal of Immunology. 182 (7), 4415-4422 (2009).
- Stein, M., Keshav, S., Harris, N., Gordon, S. Interleukin 4 potently enhances murine macrophage mannose receptor activity: a marker of alternative immunologic macrophage activation. Journal of Experimental Medicine. 176 (1), 287-292 (1992).
- Italiani, P., Boraschi, D. From Monocytes to M1/M2 macrophages: Phenotypical vs. functional differentiation. Frontiers in Immunology. 5, 514(2014).
- Verreck, F. A., et al. Human IL-23-producing type 1 macrophages promote but IL-10-producing type 2 macrophages subvert immunity to (myco)bacteria. Proceedings of the National Academy of Sciences. 101 (13), 4560-4565 (2004).
- Redente, E. F., et al. Differential polarization of alveolar macrophages and bone marrow-derived monocytes following chemically and pathogen-induced chronic lung inflammation. Journal of Leukocyte Biology. 88 (1), 159-168 (2010).
- Refai, A., Gritli, S., Barbouche, M. R., Essafi, M. Mycobacterium tuberculosis virulent factor ESAT-6 drives macrophage differentiation toward the pro-inflammatory M1 phenotype and subsequently switches it to the anti-inflammatory M2 phenotype. Frontiers in Cellular and Infection Microbiology. 8, 327(2018).
- Kahnert, A., et al. Alternative activation deprives macrophages of a coordinated defense program to Mycobacterium tuberculosis. European Journal of Immunology. 36 (3), 631-647 (2006).
- Marino, S., et al. Macrophage polarization drives granuloma outcome during Mycobacterium tuberculosis infection. Infection and Immunity. 83 (1), 324-338 (2015).
- Erbel, C., et al. An in vitro model to study heterogeneity of human macrophage differentiation and polarization. Journal of Visualized Experiments. (76), e50332(2013).
- Lee, C. Z. W., Kozaki, T., Ginhoux, F. Publisher Correction: Studying tissue macrophages in vitro: are iPSC-derived cells the answer. Nature Reviews Immunology. 18 (11), 726(2018).
- Ying, W., Cheruku, P. S., Bazer, F. W., Safe, S. H., Zhou, B. Investigation of macrophage polarization using bone marrow derived macrophages. Journal of Visualized Experiments. (76), e50323(2013).
- Van den Bossche, J., Baardman, J., de Winther, M. P. Metabolic characterization of polarized M1 and M2 bone marrow-derived macrophages using real-time extracellular flux analysis. Journal of Visualized Experiments. (105), e53424(2015).
- McKinnon, K. M. Flow Cytometry: An Overview. Current Protocols in Immunology. 120, 1-11 (2018).
- Njoroge, J. M., et al. Characterization of viable autofluorescent macrophages among cultured peripheral blood mononuclear cells. Cytometry. 44 (1), 38-44 (2001).
- Li, F., et al. Autofluorescence contributes to false-positive intracellular Foxp3 staining in macrophages: a lesson learned from flow cytometry. Journal of Immunological Methods. 386 (1-2), 101-107 (2012).
- Rao Muvva, J., Parasa, V. R., Lerm, M., Svensson, M., Brighenti, S. Polarization of human monocyte-derived cells with vitamin D promotes control of Mycobacterium tuberculosis infection. Frontiers in Immunology. 10, 3157(2019).
- Tarique, A. A., et al. functional, and plasticity features of classical and alternatively activated human macrophages. American Journal of Respiratory Cell and Molecular Biology. 53 (5), 676-688 (2015).
- Hristodorov, D., et al. Targeting CD64 mediates elimination of M1 but not M2 macrophages in vitro and in cutaneous inflammation in mice and patient biopsies. MAbs. 7 (5), 853-862 (2015).
- Jaguin, M., Houlbert, N., Fardel, O., Lecureur, V. Polarization profiles of human M-CSF-generated macrophages and comparison of M1-markers in classically activated macrophages from GM-CSF and M-CSF origin. Cellular Immunology. 281 (1), 51-61 (2013).
- Xu, Z. J., et al. The M2 macrophage marker CD206: a novel prognostic indicator for acute myeloid leukemia. Oncoimmunology. 9 (1), 1683347(2020).
- Liu, Q., et al. Differential expression and predictive value of monocyte scavenger receptor CD163 in populations with different tuberculosis infection statuses. BMC Infectious Diseases. 19 (1), 1006(2019).
- Sugaya, M., et al. Association of the numbers of CD163(+) cells in lesional skin and serum levels of soluble CD163 with disease progression of cutaneous T cell lymphoma. Journal of Dermatological Science. 68 (1), 45-51 (2012).
- Nawaz, A., et al. CD206(+) M2-like macrophages regulate systemic glucose metabolism by inhibiting proliferation of adipocyte progenitors. Nature Communications. 8 (1), 286(2017).
- Liu, B., Zhang, M., Zhao, J., Zheng, M., Yang, H. Imbalance of M1/M2 macrophages is linked to severity level of knee osteoarthritis. Experimental and Therapeutic Medicine. 16 (6), 5009-5014 (2018).
- Lee, C., et al. M1 macrophage recruitment correlates with worse outcome in SHH Medulloblastomas. BMC Cancer. 18 (1), 535(2018).
- Rekha, R. S., et al. Phenylbutyrate induces LL-37-dependent autophagy and intracellular killing of Mycobacterium tuberculosis in human macrophages. Autophagy. 11 (9), 1688-1699 (2015).
- Mattila, J. T., et al. Microenvironments in tuberculous granulomas are delineated by distinct populations of macrophage subsets and expression of nitric oxide synthase and arginase isoforms. Journal of Immunology. 191 (2), 773-784 (2013).
- Braian, C., Svensson, M., Brighenti, S., Lerm, M., Parasa, V. R. A 3D Human Lung Tissue Model for Functional Studies on Mycobacterium tuberculosis Infection. Journal of Visualized Experiments. (104), e53084(2015).
- Brighenti, S., Joosten, S. A. Friends and foes of tuberculosis: modulation of protective immunity. Journal of Internal Medicine. , 12778(2018).
- Chattopadhyay, P. K., Roederer, M. Good cell, bad cell: flow cytometry reveals T-cell subsets important in HIV disease. Cytometry Part A. 77 (7), 614-622 (2010).
- Becht, E., et al. Dimensionality reduction for visualizing single-cell data using UMAP. Nature Biotechnology. 37, 38-44 (2019).
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: Polarization of M1 and M2 Human Monocyte-Derived Cells and Analysis with Flow Cytometry upon Mycobacterium tuberculosis Infection
Posted by JoVE Editors on 10/14/2020. Citeable Link.
An erratum was issued for: Polarization of M1 and M2 Human Monocyte-Derived Cells and Analysis with Flow Cytometry upon Mycobacterium tuberculosis Infection. Author and affiliation information was updated.
The author and affiliation information was updated from:
Akhirunnesa Mily1, Sadaf Kalsum1, Marco Giulio Loreti1, Rokeya Sultana Rekha2, Jagadeeswara Rao Muvva1, Magda Lourda1,3, Susanna Brighenti1
1Center for Infectious Medicine (CIM), Department of Medicine Huddinge, ANA Futura, Karolinska Institutet
2Clinical Microbiology, Department of Laboratory Medicine (Labmed), ANA Futura, Karolinska Institutet
3Childhood Cancer Research Unit, Department of Women's and Children's Health, Karolinska Institutet
to:
Akhirunnesa Mily1,2, Sadaf Kalsum1, Marco Giulio Loreti1, Rokeya Sultana Rekha3, Jagadeeswara Rao Muvva1, Magda Lourda1,4, Susanna Brighenti1
1Center for Infectious Medicine (CIM), Department of Medicine Huddinge, ANA Futura, Karolinska Institutet
2Infectious Diseases Division, International Centre for Diarrhoeal Disease Research, Bangladesh
3Clinical Microbiology, Department of Laboratory Medicine (Labmed), ANA Futura, Karolinska Institutet
4Childhood Cancer Research Unit, Department of Women's and Children's Health, Karolinska Institutet
